Konfigurowalna metoda podawania wydzielanych białek odpornościowych do żywego mózgu myszy w celu czasowej i przestrzennej charakterystyki oddziaływań neuroimmunologicznych.
Artykuł metodologiczny
Celowane wewnątrzczaszkowe dostarczanie wydzielanych cząsteczek immunologicznych w celu badania oddziaływań neuroimmunologicznych
W tym artykule
Podsumowanie
Streszczenie
Mimo że coraz częściej uznaje się wpływ wydzielanych białek odpornościowych na funkcjonowanie układu nerwowego, w definiowaniu ich dynamiki czasoprzestrzennej w złożonym środowisku mózgu wciąż istnieją bariery techniczne. Na przykład mikroglej, populacja kluczowych komórek odpornościowych w mózgu, uwalnia szereg czynników oddziałujących z wieloma różnorodnymi celami komórkowymi. Białka pochodzenia mikroglejalnego mogą przekazywać sygnały do innych typów komórek poprzez mechanizmy takie jak wiązanie z receptorami powierzchniowymi bez internalizacji, pasywny transport błonowy, wychwyt fagocytarny lub wychwyt zapośredniczony przez endocytozę. W niniejszej pracy przedstawiono metodę lokalnego dostarczania wydzielanego białka pochodzenia mikroglejalnego w celu analizy mechanizmów interakcji komórkowych i wynikających z nich efektów funkcjonalnych in vivo. Opisujemy sposób przygotowania próbek białek do podania, sposób przeprowadzania stereotaktycznej administracji białka do docelowych obszarów mózgu oraz najlepsze praktyki w zakresie pobierania i przygotowania tkanki mózgowej do wizualizacji białek wrażliwych na utrwalanie za pomocą immunohistochemii. Podejście to stanowi wszechstronne ramy dla badań nad komunikacją neuroimmunologiczną z kontrolą czasoprzestrzenną, umożliwiając mechanistyczną eksplorację tego, jak białka pochodzenia odpornościowego dynamicznie regulują funkcje neuronów i mózgu.
Wprowadzenie
Komunikacja neuroimmunologiczna, czyli molekularny dialog między układem nerwowym a odpornościowym, została uznana za kluczową dla zrozumienia zdrowia i chorób dopiero niedawno. Mózg, który niegdyś uważano za w znacznym stopniu chroniony przed aktywnością układu odpornościowego1,2, jest obecnie postrzegany jako obszar zawierający wysoce dynamiczne nisze immunologiczne, co pozwala układowi nerwowemu zarówno na wysyłanie, jak i odbieranie sygnałów odpornościowych w całym organizmie3. Ten intensywny, dwukierunkowy przepływ informacji jest najczęściej mediowany przez komórki immunokompetentne bytujące w mózgu lub na barierach układu nerwowego, takich jak sploty naczyniówkowe, opony mózgowe i przestrzenie okołonaczyniowe4. Jednak w obrębie miąższu mózgu sygnalizacja immunologiczna jest mediowana głównie przez mikroglej – długożyjące, tkankowe makrofagi, które zasiedlają mózg podczas rozwoju embrionalnego. Chociaż w badaniach eksperymentalnych często poświęca się szczególną uwagę ich funkcjom fagocytarnym, mikroglej oddziałuje również na bezpośrednie otoczenie oraz na duże odległości poprzez uwalnianie szerokiej gamy czynników odpornościowych5.
Modelowanie złożonych, wieloczynnikowych stanów, takich jak infekcje, urazy i choroby in vivo, mimo że jest korzystne z punktu widzenia holistycznego zrozumienia układu nerwowego pod wpływem stresu, prowadzi do kaskady czynników o szerokich i zróżnicowanych skutkach, które mogą być trudne do rozdzielenia. Ponadto, ze względu na wysoką heterogeniczność komórek między regionami mózgu, precyzyjne określenie przyczynowego uwalniania oraz związanych z tym efektów poszczególnych czynników pozostaje wyzwaniem. Chociaż narzędzia takie jak wektory lentiwirusowe i adeno-zależne wirusowe, które umożliwiają nadekspresję określonych czynników po precyzyjnie zlokalizowanej infekcji, pozwoliły na badanie roli czynników wydzielanych przez inne komórki mózgowe, takie jak neurony i astrocyty, w wielu kontekstach, mikroglej do tej pory pozostawał trudny do specyficznej i skutecznej modulacji w ten sposób6. W związku z tym możliwość dostarczenia cząsteczek sygnałowych pochodzenia mikroglejalnego do określonego miejsca w mózgu stanowi przydatną metodę oddzielenia ich precyzyjnych ról i skutków w różnych kontekstach.
Celem tej metody jest dostarczenie czynników pochodzenia mikroglejowego do mózgu żywej myszy w określonym czasie i miejscu, aby umożliwić dalsze badanie funkcjonalnych skutków działania białka lub cząsteczki będącej przedmiotem zainteresowania. Ponadto ta metoda podania do czaszki jest możliwa do zastosowania w wielu innych kontekstach i problemach badawczych, takich jak poprzez jednoczesne podawanie wielu czynników, takich jak oddziałujące ze sobą czynniki odpornościowe lub inhibitory, bądź badanie odpowiedzi tkanek w interesującym przedziale czasowym. Chociaż niniejszy protokół opisuje pobieranie i przygotowanie tkanek do analiz immunohistochemicznych, z tą metodą podawania można połączyć szereg innych punktów końcowych analizy mózgu, takich jak pobieranie świeżo zamrożonych wycinków tkanki z interesującego obszaru mózgu do qPCR lub oznaczania ilości białek poprzez analiza Western blot lub test ELISA, bądź rejestracja elektrofizjologiczna aktywności neuronalnej w obszarze mózgu poddanym iniekcji.
Protokół
Wszystkie procedury z udziałem zwierząt są przeprowadzane zgodnie z wytycznymi National Institutes of Health Guide for the Care and Use of Laboratory Animals oraz zgodnie z protokołami zatwierdzonymi przez Institutional Animal Care and Use Committee (IACUC) w instytucji prowadzącej badania. Wszystkie opisane tutaj procedury zostały przeanalizowane i zatwierdzone przez IACUC na Duke University. Wykorzystane odczynniki i sprzęt zostały wymienione w Tabeli materiałów.
1. (Opcjonalnie) Przygotowanie materiału do wstrzyknięcia z odpowiednim znacznikiem
- Zakupić, wyizolować lub stworzyć oczyszczoną wersję białka odpornościowego lub interesującej cząsteczki (wytyczne dotyczące optymalizacji i rekomendacje dotyczące walidacji białek znajdują się w sekcji Dyskusja).
- W razie potrzeby określić najlepszą strategię znakowania na podstawie struktury chemicznej białka. Na przykład, jeśli do funkcjonowania białka niezbędne są konkretne domeny lub regiony, należy unikać koniugacji w tych miejscach. Należy przeprowadzić walidację prawidłowej funkcji białka po znakowaniu.
UWAGA: W przypadku białek oczyszczonych popularne podejścia do znakowania chemicznego obejmują koniugację z grupami tiolowymi, zazwyczaj w pozostałościach cysteiny (barwniki maleimidowe lub jodoacetamidowe) lub z grupami aminowymi, zazwyczaj w pozostałościach lizyny (estry N-hydroksysukcynimidu (NHS) lub barwniki izotiocyjanianowe), zgodnie z instrukcją producenta. Do przeprowadzenia koniugacji można również zakupić gotowe zestawy od standardowych dostawców.- Przed użyciem należy upewnić się, że usunięto wszelki wolny barwnik, na przykład poprzez przepuszczanie białek i barwnika przez kolumnę o odpowiedniej wielkości, aby wychwycić białko i pozwolić na przepływ niezwiązanego barwnika.
- Alternatywnie można genetycznie oznakować interesujące białka w celu detekcji, wyekspresować je w odpowiednich komórkach, a następnie je oczyścić. Znacznik może być połączony bezpośrednio z białkiem lub poprzez elastyczny łącznik; popularne opcje obejmują białka fluorescencyjne (np. eGFP, tdTomato, mCherry) oraz znaczniki samoznakujące (np. HaloTag, SNAP-tag).
- Rozdzielić białka na mniejsze porcje (alikwoty), aby uniknąć cykli zamrażania i rozmrażania, które mogą spowodować uszkodzenia. Dla uzyskania najlepszych wyników należy zwalidować prawidłową funkcję białka dla każdego numeru cyklu zamrażania-rozmrażania przed zastosowaniem in vivo. Przechowywać w temperaturze -80 °C.
UWAGA: Nieznakowane białko może być wystarczające w przypadkach, gdy rozróżnienie między białkiem endogenicznym a egzogennym nie jest wymagane (np. przy wstrzykiwaniu do knockoutowego modelu gryzoni). Należy przeprowadzić testy empiryczne w celu optymalizacji warunków eksperymentalnych.
2. Przygotowanie sprzętu do zabiegu chirurgicznego
- Umieść następujące narzędzia chirurgiczne w pojemniku odpornym na autoklawowanie wraz z paskiem wskaźnikiem pary: rękojeść skalpela, pęsetę, małe nożyczki, kleszczyki hemostatyczne, wiertło (1,35 mm) oraz pole chirurgiczne do aseptycznej techniki ograniczonej do końcówek. Sterylizuj narzędzia chirurgiczne. poprzez autoklawować w temperaturze 121 °C przy ciśnieniu 15–20 psi przez 30 min.
- Dodatkowe materiały: sterylne patyczki bawełniane, roztwór jodyny (powidonu jodowego), etanol 70%, sól fizjologiczna 0,9%, izofluran, szklane mikropipety wyciągane, sterylne ostrza skalpela, krem do depilacji, lubrykant do oczu, klej tkankowy lub szwy chirurgiczne, mata grzewcza, waga, przygotowane leki i strzykawki insulinowe oraz dziennik operacyjny.
- Aby przygotować mikropipety wyciągane z kapilar szklanych, należy wybrać kapilarę szklaną o średnicy zewnętrznej pasującej do injektora, zazwyczaj około 1,0 mm, oraz średnicy wewnętrznej od 0,5 mm do 0,8 mm. Należy ją umieścić w wyciągaczu do pipet, a następnie przeprowadzić wyciąganie, stosując parametry pozwalające na uzyskanie wąskiej, lecz wytrzymałej stożkowej końcówki (ustawienia te zależą od konkretnego urządzenia i wymagają indywidualnej optymalizacji).
UWAGA: Często niższa temperatura pozwala uniknąć powstania zbyt długiej i giętkiej końcówki, która może wyginać się podczas wprowadzania do miąższu, natomiast niska lub umiarkowana siła wyciągania pomaga zapobiec zbyt wąskiemu otwotowi końcówki, co mogłoby spowodować zapychanie się lub opór podczas wtryskiwania. Należy użyć mikroskopu stereoskopowego do inspekcji wszystkich wyciągniętych końcówek pipet oraz precyzyjnej pęsety, aby delikatnie przyciąć otwór końcówki, pozostawiając średnicę wewnętrzną otworu wynoszącą około 20 µmW przypadku użycia narzędzia do fazowania należy zastosować kąt mniejszy niż 35°. - Przenieść do przestrzeni operacyjnej w temperaturze 0°C (na lodzie) autoklawowane narzędzia, dodatkowe materiały oraz białko do iniekcji (Rysunek 1A). Ostrożnie rozpakuj autoklawowane narzędzia na ręczniku chirurgicznym, umieszczając końcówki wszystkich narzędzi w wyznaczonym centrum pola sterylnego (Rysunek 1B,C). Za pomocą kleszczyków hemostatycznych umieść wiertło w centrum pola operacyjnego. Przymocuj sterylną głowicę skalpela do rękojeści i utrzymuj ostrze w polu sterylnym.
- Podgrzej wstępnie matę grzewczą do 37 °C i włączyć sterylizator kulek, jeśli wykonuje się wiele zabiegów.
- Wypełnij końcówkę mikropipety olejem mineralnym za pomocą igły o małym rozmiarze, upewniając się, że w całej długości szklanej pipety nie ma pęcherzyków powietrza. Zamocuj szklaną pipetę w mikroinjektorze i ostrożnie wypuść objętość białka, którą zamierzasz wprowadzić. Pobierz badane białko w objętości zgodnej z opublikowanymi zaleceniami.7 do wtryskiwacza, a następnie odstaw wtryskiwacz na bok.
3. Procedura zabiegu stereotaktycznego
UWAGA: Wszystkie zabiegi chirurgiczne przeprowadzono w dobrze wentylowanym bloku operacyjnym, a cały personel stosował środki ochrony osobistej w postaci rękawiczek, masek ochronnych, osłon na włosy, ochraniaczy na obuwie oraz fartuchów. Ekspozycja na gaz z izofluranu stanowi zagrożenie dla zdrowia, dlatego wymagane jest zastosowanie systemu odsysania, takiego jak kanistry z węglem aktywnym, które należy zważyć przed i po użyciu izofluranu. Należy upewnić się, że cały sprzęt, taki jak parownik do anestezji, systemy wentylacyjne i sprzęt do odsysania gazów, jest odpowiednio certyfikowany i skalibrowany przed użyciem.
- Należy upewnić się, że parownik anestezjologiczny jest napełniony odpowiednią ilością izofluranu, a przepływ tlenu ustawiono na poziomie 1 l/min. Przed umieszczeniem myszy w komorze z izofluranem, w której ustawiono stężenie podawanego gazu na 3,5%–4%, należy zapisać masę zwierzęcia. Należy odnotować godzinę rozpoczęcia zabiegu chirurgicznego.
- Monitoruj zwierzę pod kątem zmniejszenia częstotliwości oddychania, a następnie potwierdź pełną anestezję poprzez brak odruchu na uciśnięcie palca u nogi. Po pełnym znieczuleniu przenieś zwierzę na ogrzewaną podkładkę w urządzeniu stereotaksycznym, aby zapewnić stały przepływ 2% izofluranu z prędkością 1 l/min przez lejek nosowy. Dostosuj przepływ izofluranu w zależności od częstotliwości oddychania zwierzęcia.
- Nanieś delikatnie obfitą warstwę lubrykantu do oczu do każdego oka. Monitoruj stan lubrykantu przez cały czas trwania operacji, aby upewnić się, że oczy pozostają całkowicie pokryte. Ponawiaj aplikację w razie potrzeby.
- Za pomocą sterylnego patyczka higienicznego nanieś krem do depilacji na szczyt głowy i wmasuj go w futro. Po zastosowaniu kremu użyj patyczków namoczonych w 0,9% soli fizjologicznej, aby usunąć zarówno krem, jak i futro z głowy. Powtarzaj proces nakładania i usuwania kremu do depilacji aż do całkowitego usunięcia futra ze szczytu głowy.
UWAGA: Należy uważać, aby nie nakładać kremu do depilacji na odsłoniętą skórę, z której usunięto już futro, oraz nie pozostawiać kremu wmasowanego w futro na dłużej niż około 3 minuty jednorazowo. Długotrwały kontakt z kremem do depilacji może spowodować oparzenia skóry. - Podaj odpowiednią dawkę leku przeciwbólowego przed operacją, w zależności od masy ciała zwierzęcia. Dokładna dawka analgetyku, droga podania oraz czas podania wymagają weryfikacji i zatwierdzenia przez IACUC. W niniejszym badaniu zastosowano meloksykam w dawce 4 mg/kg. przez iniekcja podskórna, podana na początku zabiegu chirurgicznego.
- Mocno unieruchom głowę zwierzęcia za pomocą prętów usznych, dbając o to, aby czaszka była ułożona jak najbardziej płasko i równomiernie. Delikatnie naciśnij głowę zwierzęcia, aby upewnić się, że nie przesuwa się ona. Jeśli głowa opada lub się porusza, ponownie zabezpiecz pręty uszne, aż do momentu całkowitego unieruchomienia.
- Za pomocą sterylnych aplikatorów watnych nanieś betadynę na głowę, wykonując koliste ruchy od środka na zewnątrz, a następnie powtórz tę czynność, stosując 70% etanol.
- Powtórz aplikację powidonu jodowego, a następnie zastosuj 70% etanol jeszcze 2 razy, aby łącznie wykonać 3 aplikacje.
UWAGA: Obszar ten jest obecnie traktowany jako pole sterylne; dopuszczalne jest wprowadzanie do niego wyłącznie wysterylizowanych narzędzi. - Za pomocą skalpela wykonaj nacięcie pionowe, od miejsca nieco powyżej oczu do około połowy odległości między uszami, jednym płynnym ruchem. Używając sterylnego aplikatora z bawełnianym końcem, delikatnie odsuń skórę i odsłoń czaszkę. Upewnij się, że widoczne są zarówno bregma, jak i lambda, a następnie ostrożnie wyrzuć ostrze skalpela do odpowiedniego pojemnika na odpady ostre.
- Użyj pęsety z rowkami, aby zamocować sterylną końcówkę wiertła do wiertarki. Zabeziecz wiertarkę w ramieniu stereotaksycznym i ustaw ją nad centrum bregmy, tak aby lekko dotykała czaszki. Wyzeruj pozycję Z na aparacie stereotaksycznym.
- Aby przeprowadzić kontrolę jakości w celu zweryfikowania prawidłowego ułożenia głowy:
- Po ustawieniu punktu zero w miejscu bregmy, przesuń wiertło do lambdy, ponownie zmieniając pozycję w osi Z tak, aby wiertło jedynie dotykało powierzchni czaszki. Zapisz wartość pozycji Z w miejscu lambdy.
- Przesuń wiertło z powrotem w górę, a następnie o -2,1 mm w osi Y, co powinno odpowiadać w przybliżeniu punktowi w połowie odległości między bregma a lambda. Przesuń wiertło w osi X o -1,5 mm i +1,5 mm na każdą ze stron, ponownie zapisując pozycję Z w obu miejscach w momencie lekkiego dotknięcia czaszki.
- Upewnij się, że każda zarejestrowana pozycja Z jest <0,2 mm. Dostosować w razie potrzeby.
- Ponownie ustaw zerowe współrzędne w punkcie bregma, a następnie przesuń ramię stereotaktyczne do wybranych współrzędnych (X, Y).
UWAGA: Publikowane atlasy stereotaksycznych współrzędnych myszy często opierają się na myszach referencyjnych o typowej masie ciała młodych osobników dorosłych (~28 g). Myszy większe lub mniejsze mogą nie odpowiadać dokładnie tym współrzędnym referencyjnym. Przed eksperymentalnym podaniem białka zaleca się wykonanie wstrzyknięć pilotażowych z użyciem barwnika w celu potwierdzenia dokładności współrzędnych. W celu skorygowania współrzędnych można jako punkt wyjścia rozważyć zastosowanie współczynnika korekcji bregma-lambda: należy pomnożyć zmierzoną odległość w mm od bregmy do lambdy u danej myszy przez współrzędną zalecaną w atlasie referencyjnym, a następnie podzielić wynik przez odległość bregma-lambda podaną w atlasie referencyjnym. - Włącz wiertarkę i powoli opuść ramię w osi Z, aż do kontaktu z czaszką. Ostrożnie wywierć otwór w czaszce, dbając o to, aby nie dotknąć ani nie uszkodzić tkanki mózgowej znajdującej się poniżej. Po prawidłowym wywierceniu otworu powierzchnia mózgu będzie wyglądać na błyszczącą i wilgotną.
UWAGA: Przerwy w wierceniu oraz zastosowanie niższej prędkości obrotowej wiertła (1000 obr./min) pomogą zmniejszyć ryzyko powstania ciepła w wyniku nadmiernego tarcia, a aplikacja sterylnego roztworu soli fizjologicznej podczas lub po wierceniu ograniczy aerozolizację pyłu kostnego. Stosowanie Środków Ochrony Indywidualnej (maski na twarz, ochrony oczu) jest istotne w celu uniknięcia zagrożeń dla eksperymentatora. - Powtórz krok 3.12 w razie potrzeby, jeśli wykonuje się wiele miejsc wstrzyknięcia.
- Zdejmij wiertarkę z ramienia stereotaktycznego. W przypadku przeprowadzania więcej niż jednej operacji, użyj sterylnej pęsety z rowkami, aby wyjąć wiertło z wiertarki i umieścić je w sterylizatorze kulkowym. Po 10 s wyjmij wiertło z kulek i umieść je w polu sterylnym na ręczniku chirurgicznym.
- Zanurz sterylną patyczkową aplikatorową w 0,9% soli fizjologicznej, a następnie zwilż nią odsłoniętą czaszkę i usuń wszelki pył powstały podczas wiercenia. Sprawdź poziom lubrykantu w oku zwierzęcia i w razie potrzeby nałóż go więcej.
4. Wstrzyknięcie docelowego białka i rekonwalescencja pooperacyjna
- Zabezpiecz napełniony inżektor w ramieniu stereotaktycznym. Ponownie wyzeruj urządzenie w punkcie bregma i ustaw pożądane współrzędne (X,Y). Opuść końcówkę inżektora przez wywiercony otwór w czaszce, aż znajdzie się ona bezpośrednio na powierzchni mózgu, pod czaszką. Wyzeruj płaszczyznę Z.
- Bardzo powoli wprowadź końcówkę inżektora nieco poniżej pożądanej współrzędnej Z (dodatkowe ~-0,2 mm), a następnie cofnij ją do właściwej współrzędnej.
- Powoli wstrzyknij pożądane białko, z prędkością nieprzekraczającą 500 nL/min. Zapisz czas wstrzykiwania.
UWAGA: Starannie dobierz objętość wstrzykiwanego preparatu, aby osiągnąć pożądane celowanie przestrzenne, unikając jednocześnie urazów i uszkodzeń tkanki. Należy przeprowadzić testy empiryczne w celu optymalizacji objętości i szybkości podawania dla każdego regionu zainteresowania (szczegóły w sekcji Dyskusja). - Aby zapobiec cofaniu się wstrzykniętego preparatu, pozostaw inżektor w miejscu przez dodatkowe 5–10 min po zakończeniu wstrzykiwania.
- Powoli wycofaj inżektor z mózgu w ciągu 1–2 min.
- Powtórz kroki 4.1–4.5 w przypadku wykonania wielu wstrzyknięć.
- Po zakończeniu procedury zdemontuj inżektor z urządzenia stereotaktycznego.
- Użyj sterylnego aplikatora bawełnianego nasączonego solą fizjologiczną, aby nawilżyć miejsce nacięcia chirurgicznego. Na skórę nanieś miejscowo bupiwakainę lub inny preferowany anestetyk miejscowy.
- Za pomocą sterylnej pęsety zbliż brzegi nacięcia i nałóż klej tkankowy (lub zastosuj inne preferowane metody, takie jak szwy lub zszywki chirurgiczne), aby zamknąć ranę.
UWAGA: Należy uważać, aby nie dopuścić do przedostania się kleju tkankowego w pobliże oczu zwierzęcia lub na jakąkolwiek inną część skóry poza samo nacięcie. Aby bardziej precyzyjnie nakładać klej tkankowy niż za pomocą aplikatorów dostarczonych przez producenta, można użyć sterylnej końcówki do pipety i pipety. - Poluzuj uchwyty uszne i stożek nosowy, a następnie umieść zwierzę w ogrzewanej, czystej klatce w celu rekonwalescencji. Zapisz czas wybudzenia zwierzęcia z anestezji izofluranem.
- Monitoruj zwierzę i zapisz czas, w którym po raz pierwszy zaobserwowano, że zwierzę stoi. Gdy zwierzę będzie w pełni sprawne ruchowo przez co najmniej 30 min, przenieś je do czystej klatki domowej z dodatkową opieką, taką jak hydrożel i nawilżona mielona karma.
UWAGA: Chyba że pobierane są próbki tkanek od zregenerowanego zwierzęcia w trybie ostrym (w ciągu 24 h), zwierzę powinno być ważone i monitorowane raz dziennie przez pierwszy tydzień po operacji w celu oceny ewentualnych reakcji niepożądanych, prawidłowego gojenia się rany i potwierdzenia zdrowego powrotu do formy. Leki przeciwbólowe pooperacyjne należy podawać zgodnie z protokołami sprawdzonymi i zatwierdzonymi przez IACUC; 4 mg/kg meloksykamu podawano podskórnie co 24 h przez pierwsze 3 dni po operacji. Wszystkie obserwacje należy zapisywać w dzienniku. Jeśli zaobserwowane zostaną objawy choroby, takie jak zmniejszona ruchomość, utrata wagi o >15% masy sprzed operacji lub inne oznaki złego stanu zdrowia, należy skonsultować się z weterynarzem lub humanitarnie uśmiercić zwierzę i wykluczyć je z badania.
5. Przygotowanie tkanki do procedury immunohistochemicznej
- Przygotuj następujące materiały: 1x PBS, pęsetę, małe nożyczki, strzykawkę 30 mL lub pompę perfuzyjną, igłę motylkową 26G, dwie probówki stożkowe 15 mL, 4% paraformaldehyd (PFA) w PBS, trzy małe łódki wazowe (do wypłukiwania PFA z tkanki), 30% sacharozę w PBS.
UWAGA: PFA jest substancją rakotwórczą i wydziela toksyczne opary, co wymaga szczególnych zasad obchodzenia się z nią i utylizacji. Wszelkie przygotowanie, użycie i utylizacja PFA powinny odbywać się w dygestorium chemicznym lub komorze z laminarnym przepływem powietrza. Wszystkie odpady PFA, w tym odpady ciekłe oraz wszelkie ciała stałe, które miały kontakt z PFA (np. końcówki do pipet, probówki, łódki wazowe itp.), powinny być umieszczane w pojemnikach na odpady niebezpieczne, zgodnie z wytycznymi instytucji, w której prowadzona jest praca. - Postępuj zgodnie z instytucjonalnymi wytycznymi dotyczącymi procedur eutanazji. Po potwierdzeniu zgonu przenieś zwierzę nad tacę lub wiadro i otwórz jamę brzuszną za pomocą pęsety i nożyczek, aby odsłonić serce.
- Wykonaj perfuzję transkardialną zwierzęcia zimnym 1x PBS, używając pompy lub manualnie za pomocą strzykawki 30 mL.
UWAGA: Czas między uśmierceniem a perfuzją powinien być jak najkrótszy, aby uniknąć krzepnięcia krwi; w przypadku pobierania tkanek z wielu myszy należy wykonywać tę czynność pojedynczo dla każdego osobnika. - Wyjmij cały mózg z czaszki i przenieś go do probówki stożkowej 15 mL zawierającej 4% roztwór PFA na nie więcej niż 2 h. Zapisz czas umieszczenia każdego mózgu w PFA, aby zapobiec nadmiernej fiksacji tkanki.
UWAGA: Optymalizacja fiksacji tkanki powinna zostać sprawdzona empirycznie dla interesujących celów. Na przykład oddziaływania C1q z neuronalnymi kompleksami rybonukleoproteinowymi są wrażliwe na nadmierną fiksację8. Szczegółowe informacje na temat wyboru odpowiedniej metody fiksacji znajdują się w sekcji Discussion . - Po odpowiednim czasie fiksacji tkanki wykonaj trzy płukania w PBS, aby usunąć resztki PFA z tkanki.
- Przenieś mózg do probówki stożkowej 15 mL zawierającej roztwór 30% sacharozy w PBS i przechowuj w temperaturze 4 °C, aż mózg opadnie na dno. Średnio powinno to zająć 1–3 dni.
- Aby zatopić zfiksowane mózgi, przygotuj następujące materiały: 30% sacharozę w PBS, medium do zamrażania (embedding medium), jednorazowe formy do zamrażania o odpowiednim rozmiarze (np. 22 mm x 22 mm), żyletkę, pęsetę, pipetę serologiczną i końcówki.
- Wymieszaj medium do zamrażania i 30% roztwór sacharozy w stosunku 1:1, aby przygotować roztwór do zatapiania. W przypadku użycia form 22 mm x 22 mm potrzeba około 5 mL roztworu na każdą formę. Dobrze wymieszaj na wirówce (vortex), aby połączyć substancje o różnej lepkości.
- W przypadku przekrojów strzałkowych mózgu użyj żyletki, aby przeciąć mózg wzdłuż linii środkowej (Rysunek 2A). Opisz każdą formę z tkanką, podając szczegóły próbki, w tym półkulę. Półkule można umieścić w oddzielnych formach lub zamontować razem, zależnie od preferencji, stroną środkową skierowaną ku dołowi formy (Rysunek 2B).
- Dodaj odpowiednią objętość roztworu do zatapiania, aby otoczyć i całkowicie zanurzyć tkankę mózgową. Pozostaw wypełnione formy w temperaturze pokojowej na 1 h.
UWAGA: Dopuszczalne jest, jeśli roztwór do zatapiania nadal zawiera dużo pęcherzyków powietrza po wirowaniu. Jednogodzinna inkubacja pozwala na ich usunięcie. - Przygotuj suchy lód i umieść na nim płaską metalową półkę lub płytę, aby stworzyć płaską powierzchnię do zamrażania.
- Ostrożnie ułóż każdą wypełnioną formę tak, aby spoczywała jak najpłaskiej na suchym lodzie. Użyj pęsety po umieszczeniu form, ale przed rozpoczęciem zamrażania, aby upewnić się, że mózgi nadal znajdują się w odpowiedniej pozycji. Gdy roztwór do zatapiania stanie się całkowicie nieprzezroczysty, oznacza to, że zamarzł na twardo i zatopione tkanki można przenieść do -80 °C do czasu wykonania immunohistochemii (Rysunek 2C).
- Użyj kriotomu (temperatura komory: -20 do -25 °C, temperatura głowicy: -15 do -18 °C), aby pobrać przekroje strzałkowe o grubości 15–40 µm na szkiełka z ładunkiem, dbając o zachowanie odpowiednich odstępów, aby umożliwić nałożenie bariery z pióra PAP. Trzy przekroje strzałkowe można odpowiednio rozmieścić na jednym szkiełku.
UWAGA: Jeśli wizualizujesz białko wrażliwe lub o nieznanej wrażliwości, pobierz tylko te przekroje, które są niezbędne do eksperymentu immunohistochemicznego, i wykonaj go tego samego dnia. Zatopioną tkankę można przechowywać i ponownie zamrażać w -80 °C do przyszłych eksperymentów. Alternatywnie szkiełka z pociętą tkanką można przechowywać w kasetkach na szkiełka w -80 °C.
6. Wykonanie immunohistochemii dla wstrzykniętego białka
- Przygotuj materiały do immunohistochemii: 1x TBS, pisak do wyznaczania obszarów (pap pen), saponinę, albuminę surowicy bydlęcej (BSA), przeciwciała pierwszorzędowe, przeciwciała wtórne, środek do gaszenia autofluorescencji na bazie Sudan Black B, 70% etanol, medium montażowe z DAPI, szkiełka cover-glass, lakier do paznokci.
UWAGA: Dostępne w handlu roztwory do gaszenia autofluorescencji często zawierają dimetyloformamid (DMF), który wymaga ostrożnego stosowania i utylizacji. Nie należy pracować bez rękawiczek, a zużyty roztwór należy zbierać do pojemnika na odpady organiczne zgodnie z zasadami obowiązującymi w placówce, w której wykonywane są prace. - Za pomocą pipety transferowej nanieś 1x TBS na przekroje tkanki na szkiełku i płucz przez 10 min.
- Odsuń pipetą roztwór 1x TBS, a następnie za pomocą pisaka pap pen nanieś barierę hydrofobową wokół każdego przekroju tkanki.
UWAGA: Wykonanie tego kroku po pierwszym płukaniu 1x TBS powinno pomóc w usunięciu nadmiaru medium do zatapiania, które może przylegać do szkiełek i zmniejszać skuteczność bariery. Przed nałożeniem bariery użyj chusteczki bezpyłowej, aby usunąć nadmiar roztworu. Należy jednak uważać, aby rehydratowana tkanka nie wyschła. - Powtórz 10-minutowe płukanie w 1x TBS dwukrotnie, tak aby łącznie wykonać 3 płukania.
- Przygotuj bufor do permeabilizacji: dodaj 0,1% saponiny do 1x TBS. Należy zużyć w ciągu 2 tygodni od przygotowania. Nanieś ok. 100 µL na każdy przekrój i inkubuj przez 10 min w temperaturze pokojowej.
- Przygotuj bufor blokujący: dodaj 0,1% saponiny i 1% BSA do 1x TBS. Bufor blokujący będzie dodatkowo wykorzystywany do roztworów przeciwciał pierwszorzędowych i wtórnych, dlatego należy przygotować go w większej ilości i przechowywać w temperaturze 4 °C. Należy zużyć w ciągu 2 tygodni od przygotowania. Odsuń bufor do permeabilizacji i nanieś ok. 100 µL buforu blokującego na każdy przekrój. Inkubuj w temperaturze pokojowej przez 1 h.
- Przygotuj roztwór pierwszorzędowy: dodaj przeciwciała pierwszorzędowe do buforu blokującego. Zacznij od stężenia przeciwciał pierwszorzędowych 1:500, dostosowując je na podstawie wyników. Odsuń bufor blokujący i nanieś ok. 100 µL roztworu pierwszorzędowego na każdy przekrój.
UWAGA: Aby wzmocnić endogenny sygnał fluorescencyjny białka docelowego, można przeprowadzić amplifikację przy użyciu przeciwciała pierwszorzędowego przeciwko znacznikowi (np. przeciwciała anty-GFP). - Przechowuj szkiełka w roztworze pierwszorzędowym przez noc w temperaturze 4 °C.
UWAGA: Aby uniknąć odparowania podczas inkubacji nocnej, upewnij się, że na każdym przekroju znajduje się odpowiednia ilość roztworu pierwszorzędowego i zapewnij dodatkową wilgoć w miejscu przechowywania szkiełek. - Usuń roztwór pierwszorzędowy, płukąc trzykrotnie w 1x TBS przez 10 min w temperaturze pokojowej.
- Przygotuj roztwór wtórny: dodaj przeciwciała wtórne do buforu blokującego. Zacznij od stężenia przeciwciał wtórnych 1:200, dostosowując je w razie potrzeby. Nanieś ok. 100 µL roztworu na każdy przekrój tkanki i inkubuj przez 1 h w temperaturze pokojowej, pod przykryciem w celu ochrony przed światłem.
UWAGA: Na tym etapie szkiełka powinny pozostać chronione przed światłem. - Usuń roztwór wtórny, płukąc w 1x TBS przez 10 min w temperaturze pokojowej.
- Przygotuj świeży roztwór do gaszenia autofluorescencji zgodnie z instrukcją producenta. Przygotuj 1x roztwór roboczy, rozcieńczając 20x roztwór do gaszenia w 70% etanolu klasy molekularnej.
- Pracując na jednym szkiełku naraz, odsuń 1x TBS i nanieś 1x roztwór do gaszenia. Delikatnie obracaj szkiełkiem przez 20–30 s, aby roztwór mógł swobodnie opłynąć przekroje tkanki.
- Wylej roztwór do gaszenia do pojemnika na odpady, a następnie za pomocą pipety transferowej nanieś TBS na każdy przekrój, wylej TBS do pojemnika na odpady i szybko powtarzaj płukania TBS, aż roztwór będzie przejrzysty (zazwyczaj wystarczają 2–3 razy).
- Nanieś 1x TBS na przekrój, aby zapobiec jego wyschnięciu przed powtórzeniem etapów z roztworem do gaszenia dla każdego kolejnego szkiełka.
- Pracując na jednym szkiełku naraz, dokładnie odsuń TBS, a następnie nanieś przynajmniej jedną kroplę medium montażowego z DAPI na każdy przekrój tkanki. Nałóż na szkiełko cover-glass i zabezpiecz krawędzie lakierem do paznokci, aby zapobiec odparowaniu medium montażowego lub przesunięciu się cover-glass. Powtórz czynność dla wszystkich szkiełek.
- Jeśli obrazowanie nie odbywa się natychmiast, przechowuj szkiełka w temperaturze -20 °C w celu długoterminowego przechowywania.
Wyniki
C1q jest dużym białkiem (~450 kD), wysoce ekspresowanym w całym organizmie, które pełni ściśle określone role w wrodzonym układzie odpornościowym jako kluczowy element klasycznej drogi aktywacji dopełniacza. Jednak funkcjonalne role C1q w mózgu są wciąż badane. C1q w mózgu jest wytwarzane i uwalniane głównie przez mikroglej, czyli резидентną populację komórek odpornościowych mózgu9. Wielokrotnie wykazano rolę C1q w procesach takich jak usuwanie synaps podczas prawidłowego rozwoju mózgu, uczenia się i pamięci, a także w kontekście chorobowym10,11,12,13,14. Zaobserwowano również, że wraz z wiekiem mózgu, zarówno u gryzoni, jak i u naczelnych niebędących ludźmi, C1q kumuluje się wewnątrz struktur neuronalnych lub bezpośrednio w ich sąsiedztwie9,15,16. Nasze laboratorium bada funkcjonalne skutki gromadzenia się C1q w mózgu podczas starzenia się. W niniejszym badaniu odkryto, że C1q oddziałuje z wewnątrzkomórkowymi białkami neuronalnymi u dorosłych i starzejących się gryzoni, w tym z białkami wiążącymi RNA8. Ponieważ wcześniej wykazano, że limfocyty T internalizują C1q pochodzące z innych typów komórek17, postanowiliśmy sprawdzić, czy neurony również są zdolne do internalizacji egzogennego C1q in vivo.
W niniejszym badaniu przeprowadzono najpierw jednostronne wstrzyknięcia dożylnie do komór mózgu (ICV) 2 µL białka C1q u 3-miesięcznych samców myszy. Ponieważ C1q jest ekspresowane w dorosłym mózgu typu dzikiego, zastosowano dwa podejścia: po pierwsze, białko C1q wstrzyknięto myszy C1q -/- (knockout), a po drugie, białko C1q zostało znakowane fluorescencyjnie poprzez koniugację z 594-maleimidem, aby umożliwić rozróżnienie między natywnym a egzogennym białkiem C1q u zwierzęcia C1q +/+ (typ dziki). Białko podano w stężeniu 1 mg/mL, zawieszone w roztworze buforowym 10 mM HEPES, 300 mM NaCl, pH 7.2. Do wstrzykiwania ICV w lewej półkuli zastosowano następujące współrzędne stereotaktyczne: X = +1.0 mm, Y = -0.4 mm, Z = -2.5 mm, a objętość wstrzykiwano z prędkością 500 nL/min. Aby ograniczyć cofanie się preparatu, szklaną igłę wyciąganą, służącą do wstrzykiwania, pozostawiono w miejscu przez 5 min po zakończeniu procedury przed jej usunięciem. Tkankę pobrano 1 h po wstrzyknięciu i poddano analizie immunohistochemicznej w przekrojach strzałkowych. Prawidłowe wstrzyknięcie powinno skutkować zlokalizowaną fluorescencją w obszarze celowanym stereotaktycznie.
Najpierw u myszy C1q -/- wykonano obrazowanie 30 µm przekrojów strzałkowych lewej (Ryc. 3A) i prawej (Ryc. 3B) półkuli po pełnej procedurze immunohistochemicznej (Kroki 6.1–6.17). Do wizualizacji som neuronów (cyjan) użyto przeciwciała anty-NeuN, a do wizualizacji nieznakowanego C1q, wstrzykniętego 1 h wcześniej do komory lewej, przeciwciała anty-C1q (czerwony). W lewej półkuli, w miąższu okołokomorowym, obserwuje się obfite ilości C1q oraz wysoką kolokalizację ciał komórek neuronów i C1q w obszarze CA3 hipokampa (Ryc. 3A), podobnie jak w przypadku myszy typu dzikiego z endogenną ekspresją C1q. Zgodnie z oczekiwaniami, 1 h po wstrzyknięciu w półkuli przeciwległej nie obserwuje się wstrzykniętego C1q wokół komór (ani w żadnym innym miejscu w miąższu) (Ryc. 3B). Następnie wykonano obrazowanie mózgów myszy typu dzikiego C1q +/+ (C57BL/6J), którym wstrzyknięto C1q-594 drogą ICV. Potwierdzono wówczas, że C1q-594 (magenta) można wizualizować w 30 µm przekrojach strzałkowych po samym wygaszeniu autofluorescencji i przykryciu szkiełkiem z użyciem DAPI (niebieski) (Kroki 6.12–6.17). W lewej (wstrzykniętej) półkuli w tym samym rozkładzie okołokomorowym obserwuje się znakowane fluorescencyjnie wstrzyknięte C1q (magenta) (Ryc. 3C).
W celu potwierdzenia kolokalizacji neuronalnej przeprowadzono wtórny eksperyment z udziałem dwóch 2-miesięcznych samców C1q -/-. Do jednej półkuli myszy podano wtryśnięcie ICV 2 µL C1q-594, a do drugiej półkuli 2 µL nieaktywnego termicznie (HI) C1q-594. Inaktywację termiczną przeprowadzono po koniugacji z 594-maleimidem, umieszczając połowę przygotowanego białka w bloku grzejnym ustawionym na 56 °C przez 30 min. Wcześniej wykazano, że inaktywacja termiczna zmienia natywną strukturę białka C1q i zakłóca jego aktywację18. Normalne, natywne C1q w stężeniu 200 µg/mL w buforze zawiesiny (50 mM HEPES, 150 mM NaCl, pH 7.5) jest rozpuszczalne w roztworze i nie tworzy żadnych widocznych agregatów w mikroskopii w świetle przechodzącym (Rysunek 4A). W przeciwieństwie do tego, gdy ta sama preparacja białka została podgrzana, w świetle przechodzącym zaobserwowano widoczne agregaty (Rysunek 4B), co sugeruje zmianę konformacji białka. Następnie ustalono, czy wstrzyknięcie HI-C1q in vivo zmieni pobieranie C1q przez neurony. Mózgi pobrano 1 h po wstrzyknięciu, a każdą półkulę przetworzono w sposób identyczny z opisanym w powyższym protokole. W 20 µm przekrojach strzałkowych wykonano immunohistochemię w celu identyfikacji neuronów. Obrazy 40x z identycznymi ustawieniami obszaru CA3 hipokampa wykonano, aby uchwycić neurony NeuN+ (cyjan) oraz C1q-594 (czerwony) (Rysunek 5A,B). W półkuli po wstrzyknięciu normalnego C1q-594 zaobserwowano silne znakowanie C1q (Rysunek 5A), natomiast w półkulach po wstrzyknięciu HI-C1q-594 nie zaobserwowano C1q-594 w CA3, choć fluorescencyjne białko można było dostrzec gromadzące się wokół krawędzi komory (Rysunek 4C), co jest zgodne ze zmianą prawidłowej funkcji białka C1q w zakresie pobierania neuronalnego. Ilościowe oznaczenie komórek NeuN+ poprzez manualną analizę przeprowadzoną przez zaślepionego eksperymentatora w 8 polach widzenia 40x nie wykazało zmian w gęstości neuronów w CA3 pomiędzy półkulami (Rysunek 5D), jednak procent neuronów C1q+ był znacząco zredukowany w półkulach wstrzykniętych HI-C1q-594 (Rysunek 5C) zgodnie z dwustronnym t-testem (p = 0.026, n = 2 zwierzęta, analizowano 2 obrazy z każdej półkuli na zwierzę).
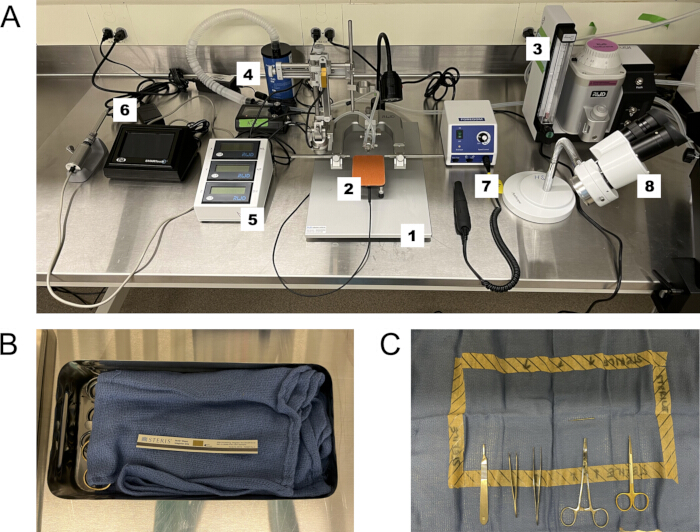
Rysunek 1: Przygotowanie stanowiska chirurgicznego i jałowego pola operacyjnego. (A) Sprzęt chirurgiczny: 1. Stereotaks, 2. ogrzewacz do gryzoni, 3. waporyzator izofluranu, 4. kanister do odsysania izofluranu, 5. cyfrowe ramię stereotaksu, 6. mikroiniektor, 7. wiertarka, 8. stereomikroskop. (B) Narzędzia autoklawowane oraz jałowy ręcznik operacyjny z paskiem wskaźnika pary potwierdzającym sterylność. (C) Autoklawowane narzędzia są ostrożnie układane „końcówkami do wewnątrz” w strefie jałowej wyznaczonej na autoklawowanym ręczniku chirurgicznym. Rękojeści pozostają poza jałowym centrum, a końcówki narzędzi powinny stykać się z zwierzęciem dopiero po sterylizacji betadyną i 70% etanolem. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
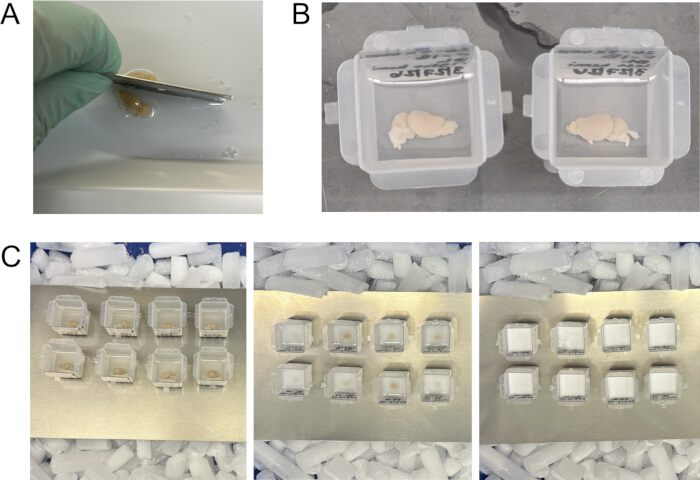
Rysunek 2: Obróbka i mrożenie mózgu w celu wykonania przekrojów strzałkowych. (A) Za pomocą żyletki przeciąć mózg wzdłuż linii środkowej, a następnie umieścić każdą półkulę stroną środkową skierowaną w dół w formie do mrożenia. (B) Wypełnić formy mieszaniną w proporcji 50:50 medium do mrożenia i 30% sacharozy w PBS. (C) Zamrozić mózgi w formach na suchym lodzie (lewo). Po całkowitym zamrożeniu staną się nieprzezroczyste (prawo). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
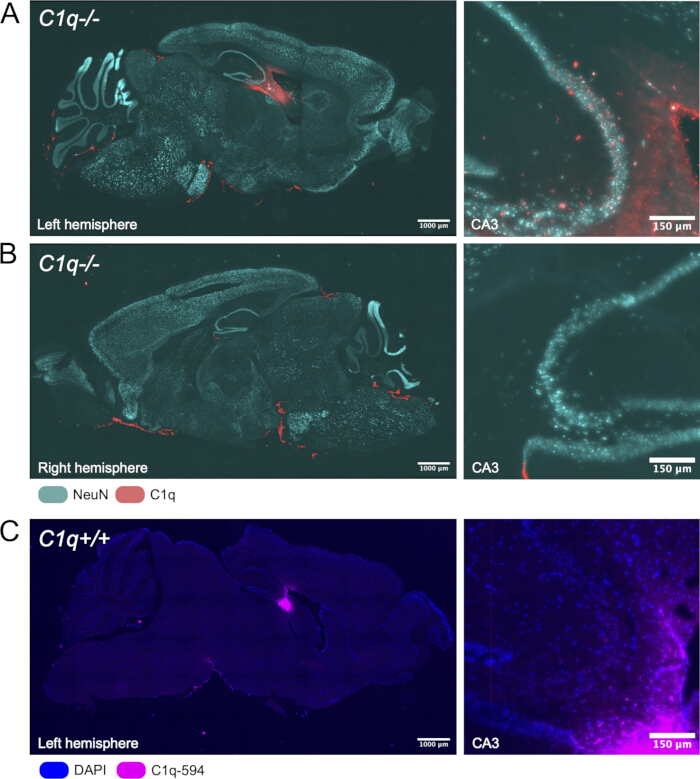
Rysunek 3: Reprezentatywne wyniki podania dokomorowego (ICV) białka C1q 1 h po iniekcji. (A) Przekrój strzałkowy wstrzykniętego białka C1q (czerwony) i neuronów NeuN+ (cyjan) w wstrzykniętej półkuli oraz powiększenie obszaru CA3 hipokampa sąsiadującego z komorą. (B) Przekrój strzałkowy przeciwległej półkuli w tym samym zwierzęciu, z wstrzykniętym białkiem C1q (czerwony) i neuronami NeuN+ (cyjan) oraz powiększenie CA3. (C) Przekrój strzałkowy zwierzęcia typu dzikiego po iniekcji ICV białka C1q znakowanego fluorescencyjnie za pomocą koniugacji z 594-maleimidem (magenta), bez wzmocnienia immunohistochemicznego, z zastosowaniem DAPI (niebieski) oraz powiększenie CA3. Paski skali na zdjęciach po lewej = 1000 µm, paski skali na zdjęciach po prawej = 150 µm. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
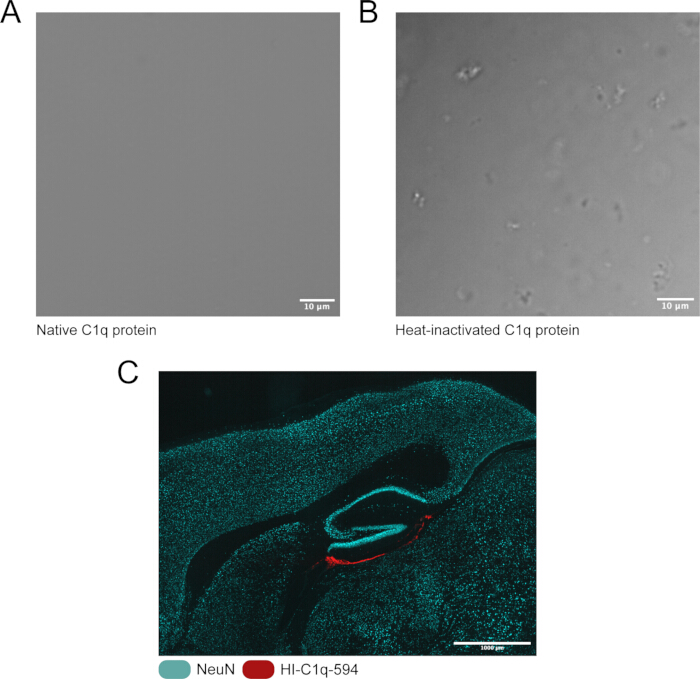
Rycina 4: Inaktywacja termiczna białka C1q. (A) Natywne białko C1q, zawieszone w buforze (50 mM HEPES, 150 mM NaCl, pH 7.5) w stężeniu 200 μg/mL, obrazowane za pomocą mikroskopii w polu jasnym. (B) To samo źródło białka C1q, zawieszone w tym samym buforze i w tym samym stężeniu, ale poddane obróbce termicznej w temperaturze 56 °C przez 30 min przed obrazowaniem w polu jasnym. (C) Lokalizacja inaktywowanego termicznie (HI)-C1q-594 (czerwony) i komórek NeuN+ (cyjan) w przekroju strzałkowym 1 h po wstrzyknięciu do komór mózgowych (ICV). Górny pasek skali = 10 µm, dolny pasek skali = 1000 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
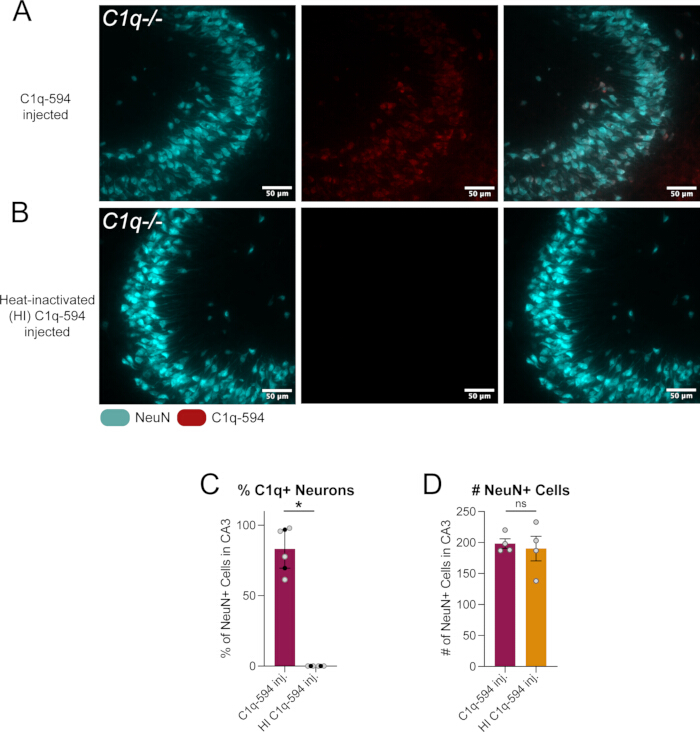
Rycina 5: Ilościowe oznaczenie pobierania normalnego oraz nieaktywnego termicznie białka C1q przez neurony w hipokampie. (A) Przekrój strzałkowy obszaru CA3 hipokampu sąsiadującego z komorą, gdzie wstrzyknięto C1q-594 1 h wcześniej. Ciała neuronów NeuN+ (cyjan), C1q-594 (czerwony) oraz nałożenie obu obrazów. (B) Przekrój strzałkowy obszaru CA3 hipokampa sąsiadującego z komorą, gdzie wstrzyknięto nieaktywne termicznie (HI)-C1q-594 1 h wcześniej. Ciała neuronów NeuN+ (cyjan), C1q-594 (czerwony) oraz nałożenie obu obrazów. (C) Ilościowe oznaczenie procenta komórek NeuN+, które są C1q-594+ w polu widzenia 40x, dwustronny t-test. (D) Ilościowe oznaczenie liczby komórek NeuN+ w polu widzenia 40x, dwustronny t-test. Paski skali = 50 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
| Znakowanie białek | Przeciwciało | |
| Wizualizacja | Bezpośrednia, niezależna od przeciwciał | Możliwa reaktywność krzyżowa z innymi białkami, zależna od dostępności antygenu |
| Przygotowanie | Przygotowanie i walidacja białka docelowego są procesami dłuższymi i bardziej złożonymi pod względem technicznym, ponieważ znakowanie może zmienić strukturę i funkcję białka. Wydajność reakcji może być niska, co wymaga zastosowania dużych objętości białka wejściowego. | Brak konieczności przygotowania; wiele przeciwciał jest dostępnych komercyjnie i zostało już zwalidowanych |
| Elastyczność eksperymentalna | Możliwość śledzenia w czasie rzeczywistym w razie potrzeby | Wymaga utrwalenia |
| Czułość | Ograniczona czułość wynikająca ze stechiometrii | Umożliwia amplifikację |
Tabela 1: Zalety i wady znakowania białek w porównaniu do detekcji przeciwciałami.
Dyskusja
Narastające dowody wskazują na kluczową rolę mikrogleju w homeostazie OUN, zapośredniczoną przez coraz bardziej złożony repertuar wydzielanych czynników5. Możliwość dostarczania czynników pochodzących z mikrogleju w określony sposób czasowo-przestrzenny stanowi cenne narzędzie do analizy złożonej komunikacji neuroimmunologicznej w różnych warunkach środowiskowych i genetycznych.
Tę metodę można łatwo zaadaptować do odpowiedzi na różnorodne pytania biologiczne. Chociaż metoda ta była wcześniej stosowana w celu lepszego zrozumienia roli C1q, bardzo dużego białka, w funkcjonowaniu neuronów8, można ją również zastosować do badania roli innych dużych białek, a także małych białek, takich jak cytokiny i chemokiny. Choć immunologiczne role cytokin i chemokin są dość dobrze znane, in vivo czynniki te są często uwalniane jednocześnie, w odpowiedzi na stresor i w sposób rozproszony. Ponadto coraz bardziej oczywiste stają się nieimmunologiczne/niekanoniczne, często homeostatyczne role różnych czynników odpornościowych. Zastosowanie tej metody pozwoliłoby na badanie konkretnych czynników w izolacji, a także w specyficznych obszarach mózgu, a nawet badanie roli tych czynników w homeostazie. Inną korzystną aplikacją tego protokołu byłoby podawanie interesujących białek liniom myszy transgenicznych, np. liniom z nokautem lub modelom konkretnych stanów chorobowych. Możliwość kontrolowania precyzyjnej lokalizacji i ilości badanego białka u myszy pozbawionej endogennej ekspresji tego białka może być wykorzystana do ustalenia, czy ostre, zlokalizowane podanie białka wywołuje dany efekt, np. zmianę behawioralną. Alternatywnie, można wykonać iniekcję w linię transgeniczną pozbawioną konkretnego receptora lub białka sygnałowego, którego uznano za istotnego dla funkcji wstrzykiwanego czynnika.
Dodatkowo, wewnątrzczaszkowe podawanie czynników pochodzenia mikroglialnego można przeprowadzić równocześnie z wstrzykiwaniem innych czynników, aby lepiej zrozumieć mechanistycznie funkcję danego białka. Na przykład, aby ustalić, w jaki sposób C1q, białko pochodzenia mikroglialnego, dostaje się do neuronów i oddziałuje z ich aparatem translacyjnym, zastosowaliśmy wcześniej tę technikę do jednoczesnego podania inhibitora endocytozy na 30 min przed wstrzyknięciem C1q. Pozwoliło nam to ustalić, że C1q może wnikać do neuronów poprzez endocytozę, ponieważ jednoczesne zastosowanie inhibitora doprowadziło do znaczącego zmniejszenia poziomu C1q w neuronach8. Podobne eksperymenty można przeprowadzić poprzez podawanie przeciwciał blokujących lub nawet innych hipotetycznych czynników wiążących kompetytywnie. Eksperymenty z jednoczesnym podawaniem mogą być również modyfikowane pod kątem czasowym poprzez wydłużanie lub skracanie odstępów między wstrzyknięciami, na przykład wstrzykując jeden czynnik 30 min przed drugim lub jeden czynnik 5 min w porównaniu do 1 h wcześniej.
Projektując eksperymenty z wykorzystaniem tej metodologii, należy wziąć pod uwagę kilka czynników, zaczynając od strategii wykrywania białka docelowego. W niniejszym materiale zaprezentowano dwa reprezentatywne podejścia: bezpośrednie znakowanie fluorescencyjne białka (Rysunek 3C) oraz detekcję immunohistochemiczną z użyciem przeciwciał (Rysunek 3A), z których każde posiada odrębne zalety i ograniczenia (Tabela 1). Detekcja oparta na przeciwciałach jest wysoce czuła i umożliwia wzmocnienie sygnału, lecz wymaga utrwalenia tkanki, co czyni ją nieodpowiednią do zastosowań takich jak obrazowanie dynamiki białek w żywych komórkach. Bezpośrednie znakowanie fluorescencyjne pozwala uniknąć tego ograniczenia, ale wymaga modyfikacji samego białka, co może wpłynąć na jego właściwości i dlatego powinno zostać poddane walidacji. Niezależnie od wybranego podejścia, niezbędna jest staranna walidacja. Przeciwciała komercyjne są powszechnie dostępne, lecz mogą wykazywać wiązanie poza celem lub reaktywność krzyżową, co sprawia, że testowanie swoistości jest krytyczne. Ilekroć jest to możliwe, wydajność przeciwciał należy potwierdzić przy użyciu odpowiednich kontroli, takich jak porównanie barwienia w tkance typu dzikiego i tkance z nokautem białka, co pozostaje złotym standardem walidacji przeciwciał.
W przeciwieństwie do tego, bezpośrednie znakowanie fluorescencyjne wymaga zarówno przygotowania, jak i walidacji przed zastosowaniem w doświadczeniach. Choć podejście to umożliwia bezpośrednią wizualizację białka bez polegania na przeciwciałach, niezbędne jest potwierdzenie, że znacznik fluorescencyjny nie zmienia struktury, lokalizacji, oddziaływań ani funkcji białka. Odpowiednia walidacja zależy od konkretnego białka, ale może obejmować potwierdzenie oczekiwanej masy cząsteczkowej za pomocą Western blot, weryfikację prawidłowej lokalizacji komórkowej lub subkomórkowej lub ocenę zachowania znanych oddziaływań białko-białko za pomocą takich testów jak koimmunoprecypitacja. W ostateczności zarówno detekcja oparta na przeciwciałach, jak i bezpośrednie znakowanie białek mają swoje zalety i ograniczenia, a najodpowiedniejszą metodę należy dobrać empirycznie w badaniach pilotażowych dostosowanych do analizowanego białka oraz zgodnie z opublikowanymi rekomendacjami19.
Aby ta metodologia była niezawodna, ważne jest, aby współrzędne stereotaktyczne oraz stężenie wstrzykiwanego białka wybrane przez eksperymentatora zostały wcześniej empirycznie zoptymalizowane i zwalidowane. Walidację współrzędnych można przeprowadzić poprzez pilotażowe wstrzyknięcie barwnika, takiego jak Fast Green, a następnie pobranie mózgu bezpośrednio po iniekcji. Pozwoli to na wizualne potwierdzenie lokalizacji barwnika w obszarze zainteresowania, a także umożliwi skorygowanie współrzędnych w celu uzyskania jak najdokładniejszego wstrzyknięcia. Autorzy zalecają korzystanie z wcześniej opublikowanych prac w celu ustalenia dokładnych współrzędnych stereotaktycznych dla obszarów zainteresowania lub obliczanie współrzędnych do testowania u dużych lub małych myszy w oparciu o stosunek bregma-lambda, jak opisano w Protokole.
Aby móc sformułować wnioski eksperymentalne dotyczące wstrzykniętego białka, należy rozważyć i uwzględnić szereg kluczowych kontroli w dobrze zaprojektowanym eksperymencie. Badanie białek pochodzących z mikrogleju wiąże się z pewnymi immanentnymi trudnościami. poprzez podanie wewnątrzczaszkowe. Jeśli eksperymentatora interesuje odpowiedź na konkretne białko w określonym obszarze mózgu, sam zabieg chirurgiczny będzie wywoływał stan zapalny, co może zakłócić wyniki. Przy badaniu białek związanych z odpornością najprostszymi do przeprowadzenia są kontrole chirurgiczne, w których wykonuje się albo operację pozorowaną (wszystkie etapy z wyjątkiem wstrzyknięcia białka), albo wstrzyknięcie kontrolne nośnika (wszystkie etapy, lecz zamiast białka wstrzykuje się taką samą objętość samego roztworu buforowego białka), lub oba te zabiegi. Pomaga to odróżnić efekty zależne od zabiegu chirurgicznego lub uszkodzenia tkanki od efektów wynikających z działania samego białka. Jeszcze bardziej rozstrzygające byłoby zastosowanie kontroli, w której wstrzykuje się białko nieaktywne lub nieistotne w tej samej objętości i stężeniu. Ważne jest uwzględnienie względnej wielkości białka kontrolnego w porównaniu z białkiem badanym; na przykład C1q jest białkiem bardzo dużym (~450 kD), więc wstrzyknięcie powszechnego białka kontrolnego, takiego jak albumina surowicy bydlęcej (~66 kD), może nie być najodpowiedniejsze. Dlatego jako nieaktywną kontrolę białkową zastosowano C1q inaktywowane termicznie. W zależności od rozprzestrzeniania się wstrzykniętego białka w pożądanym oknie czasowym przed pobraniem próbek, można to przeprowadzić jako kontrolę wewnątrzobiektową, wprowadzając jeden z tych warunków kontrolnych do półkuli przeciwległej do półkuli, w której dokonano wstrzyknięcia doświadczalnego, co przedstawiono w Reprezentatywne wyniki (Rycina 4 i Rysunek 5).
Ważnym aspektem projektowania eksperymentu jest strategia utrwalania tkanek, ponieważ zarówno rodzaj, jak i czas trwania utrwalania mogą w znacznym stopniu wpływać na wizualizację białek, morfologię tkanek, a w niektórych przypadkach na funkcję białek. Fiksaty sieciujące, takie jak paraformaldehyd (PFA), zazwyczaj zapewniają lepszą konserwację architektury tkanki, ale mogą ograniczać wykrywanie epitopów wrażliwych na utrwalanie poprzez nadmierne sieciowanie białek, zwiększać autofluorescencję oraz wymagać odsłaniania antygenów. W przeciwieństwie do nich, fiksaty niesieciujące, takie jak roztwory na bazie alkoholu, acetonu lub metanolu, często lepiej zachowują białka wrażliwe na utrwalanie, ale mogą naruszać integralność tkanki. Te kompromisy można zminimalizować poprzez optymalizację czasu i metody utrwalania, w tym poprzez zastosowanie świeżych mrożonych skrawków z utrwalaniem na szkiełku, perfuzję solą fizjologiczną z krótkim zanurzeniem w PFA lub standardową fiksację perfuzyjną, w zależności od celów eksperymentalnych. Ponieważ żadna pojedyncza strategia utrwalania nie jest optymalna dla wszystkich zastosowań, badacze powinni dobrać i empirycznie zoptymalizować warunki utrwalania w oparciu o główne punkty końcowe eksperymentu, aby osiągnąć najlepszą równowagę między konserwacją tkanki a detekcją białek.
Celem niniejszego protokołu jest standaryzacja dostarczania białek, a nie określanie metod ilościowego pomiaru wyników eksperymentalnych; niemniej jednak, w zależności od celów badania, przydatnych może być kilka podejść. W niniejszym przykładzie swoiste dla typu komórek pobieranie białka ocenia się za pomocą immunoznakowania przeciwciałami przeciwko markerom komórkowym (np. NeuN dla neuronów) oraz ilościowej analizy kolokalizacji z badanym białkiem (Rysunek 5), choć alternatywną metodą identyfikacji specyficznych populacji komórek są linie myszy z fluorescencyjnym reporterem. Innym istotnym wynikiem jest dyfuzja białka, na którą silnie wpływają właściwości biochemiczne wstrzykniętego białka. Gdy wymagana jest dokładna charakterystyka rozprzestrzeniania się białka, zalecamy jednoczesne wstrzyknięcie obojętnego znacznika fluorescencyjnego, takiego jak dekstrany o określonych masach cząsteczkowych, aby oszacować rozkład wstrzykniętej substancji i dyfuzję w tkance w określonych punktach czasowych po podaniu wewnątrzczaszkowym. Eksperymenty te zostały wcześniej przeprowadzone przez autorów w celu ustalenia parametrów eksperymentalnych dla sekcji Representative Results8.
Wreszcie, podczas rozwiązywania problemów konieczna może być optymalizacja detekcji białek oraz podaży dokalczastej. Częstym wyzwaniem jest uzyskanie wiarygodnego sygnału fluorescencyjnego od badanego białka. Jak omówiono powyżej, strategia fiksacji jest głównym czynnikiem determinującym jakość sygnału. Jeśli wysokiej autofluorescencji towarzyszy słaby prawdziwy sygnał fluorescencyjny, zaleca się w pierwszej kolejności skrócenie czasu i/lub ograniczenie zakresu fiksacji tkanki, ponieważ nadmierna fiksacja jest częstym zjawiskiem i może przyczyniać się zarówno do wzrostu autofluorescencji, jak i do osłabienia sygnału docelowego. Protokół ten obejmuje również zastosowanie roztworu wygaszającego autofluorescencję, co może poprawić stosunek sygnału do szumu fluorescencji docelowej. Prawidłowo przeprowadzona procedura wstrzykiwania powinna skutkować minimalnym uszkodzeniem tkanki. W miejscu wejścia injektora nie powinny być obserwowane kawitacje ani powstawanie zmian chorobowych. Jeśli wystąpi którykolwiek z tych problemów, może być konieczna optymalizacja przygotowania pipet wyciąganych z kapilary szklanej, aby zapewnić czystą penetrację tkanki. Na przykład należy sprawdzić, czy końcówka pipety jest wystarczająco sztywna i nie wygina się podczas kontaktu z miąższem mózgu oraz w razie potrzeby dostosować skos, aby uzyskać ostrą krawędź ułatwiającą gładkie wprowadzenie. W przypadku wstrzyknięć do głębokich obszarów mózgu może być konieczne zwiększenie długości wyciągniętej pipety, aby umożliwić dotarcie do obszaru docelowego bez kontaktu injektora z powierzchnią mózgu. Podczas podawania iniektytu bezpośrednio do miąższu mózgu, a nie do komory, zaleca się zastosowanie małej objętości wstrzyknięcia (<1 µL), aby zminimalizować obrzęk, zapobiec kawitacji w miejscu wstrzyknięcia i ograniczyć cofanie się iniektytu podczas wycofywania pipety. Zaleca się również powolne wstrzykiwanie (<500 nL/min) oraz odczekanie 5–10 min po zakończeniu iniekcji przed wycofaniem pipety, aby umożliwić dyfuzję iniektytu do otaczającej tkanki. Jeśli podczas usuwania pipety zaobserwowano cofanie się cieczy wzdłuż toru wstrzyknięcia lub jeśli zostanie ona wykryta wzdłuż toru wstrzyknięcia po procesowaniu immunohistochemicznym, należy zmniejszyć objętość i/lub szybkość wstrzykiwania oraz wydłużyć czas oczekiwania po iniekcji.
Oświadczenia
Autorzy deklarują brak konfliktów interesów.
Podziękowania
Praca ta była wspierana finansowo przez National Alzheimer’s Coordinating Center (NACC; NSH), Alzheimer’s Association (NSH) oraz grant Germinator z Duke Institute for Brain Sciences (DIBS) (JD).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Sól fizjologiczna 0,9% (stopień farmaceutyczny) | Cytiva | Z1376 | |
| strzykawki 30 ml | Becton, Dickinson and Company (BD) | 302832 | |
| 70% etanol | Koptec | UN1170 | |
| Alexa Fluo 594 C5 Maleimid | Invitrogen | A10256 | |
| Parownik anestetyczny | RWD | TAIJI-IE | |
| Sterylizator koralikowy | VWR | 75999-324 | |
| BSA | Genessee Scientific | 25-529 | |
| Igła motylkowa - Vacutainer Safety-Lok | Becton, Dickinson and Company (BD) | 367281 | |
| Kryształy przykrywkowe – 50 mm nr 1 | Avantor (VWR) | 48393-081 | |
| Cyfrowy stereotaks dla gryzoni | RWD | 68803 | |
| Jednorazowe formy do mrożenia | Nauki o mikroskopii elektronowej | 70182 | 22 mm x 22 mm dla przekrojów strzałkowych mózgu dorosłej myszy |
| Mikroskop stereoskopowy | Leica | MZ FLIII | |
| Medium do zatapiania - Tissue-Tek OCT | Sakura | 4583 | |
| Smar do oczu | Optixcare | OPX-4242 | |
| Wytciągacz pipet szklanych | Sutter Instrument Co. | Model P-30 | Używamy 1,14 MM, 3,5" rozmiar dla naszego wtryskiwacza |
| Pipety szklane | World Precision Instruments | 504949 | |
| kozia przeciwkrólicza przeciwciało wtórne AF594 | Invitrogen | A-11012 | |
| kozi przeciwszczurzy przeciwciało wtórne AF488 | Invitrogen | A-11006 | |
| Krem do depilacji | Nair | 42016527 | |
| Podgrzewany stolik – Rodent Warmer X1 | Stoelting | 53800M | |
| Szybkoobrotowy mikrosilnik rotacyjny (wiertarka) z wiertłami | Stoelting | 51449 | |
| Izofluran | Dechra | Isospire | |
| Mikroinżektor i kontroler | WPI | NANOLITER2020 | |
| Przedmioty szkiełka | Premiera | 8348 | |
| Olej mineralny, lekki | Fisher Scientific Education | S25439 | |
| Medium montażowe z DAPI | Sigma-Aldrich | F6057 | |
| Lakier do paznokci | Nauki o mikroskopii elektronowej | 72180 | |
| Natywne białko C1q dopełniacza mysiego | Creative Biolabs | CTP-463 | Produkty innych producentów mogą zawierać zanieczyszczenia molekularne, które hamują prawidłową dynamikę C1q w mózgu |
| Pisak do wyznaczania marginesów - ImmEdge Pen | Vector Laboratories | H-4000 | |
| Paraformaldehyd – 16% | Nauki o mikroskopii elektronowej | 15710 | Rozcieńczyć do stężenia 4% |
| Bufor fosforanowo-solny (PBS) | Sigma-Aldrich | P3813 | |
| roztwór powidonu z jodem, 10% (m/v) | Ricca | 3955-16 | |
| Przeciwciało pierwszorzędowe królicze przeciwko C1q | Abcam | ab182451 | |
| przeciwciało pierwszorzędowe przeciwko NeuN (RBFOX3) szczurze | Biolegend | 608451 | |
| Saponina | Sigma-Aldrich | 47036 | |
| Ostrza skalpela nr 10 | VWR | 76457-442 | |
| Paski wskaźnikowe do sterylizacji parowej | Steris | 801010 | |
| Sterylne aplikatory z bawełnianym końcem marki Puritan | Purytanin | 25-806 1WC | |
| Sacharoza | Sigma-Aldrich | 84097 | |
| Ręczniki chirurgiczne | McKesson | 16-6006-B | |
| Klej tkankowy - Vetbond | 3M | 1469SB | |
| Bufor Tris-HCl z solą (TBS) | Sigma-Aldrich | T5941, S7653 | |
| TrueBlack | BIOTIUM | 23007 |
Bibliografia
- Medawar PB. Immunity to homologous grafted skin; the fate of skin homografts transplanted to the brain, to subcutaneous tissue, and to the anterior chamber of the eye. Br J Exp Pathol. 1948;29(1):58-69.
- Medawar PB. Immunological tolerance. Nature. 1961;189:14-17.
- Guo X, et al. Neuro-immune crosstalk: molecular mechanisms, biological functions, diseases, and therapeutic targets. MedComm (2020). 2026;7(2):e70497.
- Castellani G, Croese T, Peralta Ramos JM, Schwartz M. Transforming the understanding of brain immunity. Science. 2023;380(6640):eabo7649.
- Di Pietro AA, et al. Microglia in systemic neuroimmune communication: functions beyond phagocytosis. Trends Immunol. 2026;47(6):495-510.
- Zhou L, Wang Y, Xu Y, Zhang Y, Zhu C. A comprehensive review of AAV-mediated strategies targeting microglia for therapeutic intervention of neurodegenerative diseases. J Neuroinflammation. 2024;21(1):232.
- Yue W, Shen J. Local delivery strategies for peptides and proteins into the CNS: status quo, challenges, and future perspectives. Pharmaceuticals (Basel). 2023;16(6):810.
- Scott-Hewitt N, et al. Microglial-derived C1q integrates into neuronal ribonucleoprotein complexes and impacts protein homeostasis in the aging brain. Cell. 2024;187(16):4193-4212.e4124.
- Fonseca MI, et al. Cell-specific deletion of C1qa identifies microglia as the dominant source of C1q in mouse brain. J Neuroinflammation. 2017;14(1):48.
- Stevens B, et al. The classical complement cascade mediates CNS synapse elimination. Cell. 2007;131(6):1164-78.
- Schafer DP, et al. Microglia sculpt postnatal neural circuits in an activity and complement-dependent manner. Neuron. 2012;74(4):691-705.
- Hong S, et al. Complement and microglia mediate early synapse loss in Alzheimer mouse models. Science. 2016;352(6286):712-6.
- Wang C, et al. Microglia mediate forgetting via complement-dependent synaptic elimination. Science. 2020;367(6478):688-94.
- Stevens B, Johnson MB. The complement cascade repurposed in the brain. Nat Rev Immunol. 2021;21(10):624-5.
- Stephan AH, et al. A dramatic increase of C1q protein in the CNS during normal aging. J Neurosci. 2013;33(33):13460-74.
- Datta D, et al. Classical complement cascade initiating C1q protein within neurons in the aged rhesus macaque dorsolateral prefrontal cortex. J Neuroinflammation. 2020;17(1):8.
- Ling GS, et al. C1q restrains autoimmunity and viral infection by regulating CD8. Science. 2018;360(6388):558-63.
- Zubler RH, Lange G, Lambert PH, Miescher PA. Detection of immune complexes in unheated sera by modified 125I-C1q binding test: effect of heating on the binding of C1q by immune complexes and application of the test to systemic lupus erythematosus. J Immunol. 1976;116(1):232-5.
- Obermaier C, Griebel A, Westermeier R. Principles of protein labeling techniques. Methods Mol Biol. 2015;1295:153-65.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny