Opisujemy przystępny technicznie i kosztowo efektywny protokół obrazowania wczesnego rozwoju nicieni, opracowany z myślą o nowych badaczach.
Artykuł metodologiczny
Obrazowanie wczesnego rozwoju nicieni: praktyczny podręcznik dla nowych badaczy
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Zgodnie z zapisem dystrybucji szczepów z Caenorhabditis Genetics Center (CGC) przedstawionym podczas 25. Międzynarodowego Spotkania Robaczywego (International Worm Meeting) w 2025 roku, około 8 0 laboratoriów w 80 krajach wykorzystuje te zwierzęta w swoich badaniach. Ustanowienie zrównoważonej platformy hodowli i utrzymania jest niezbędne do generowania bezpośrednich danych na temat zachowań nicieni, szczególnie w laboratoriach o ograniczonym doświadczeniu lub zasobach. W niniejszej pracy, posługując się Caenorhabditis elegans jako przykładem, przedstawiamy praktyczny protokół dla nowych badaczy w celu ustanowienia podstawowych schematów postępowania i obrazowania nicieni. Następnie opisujemy procedury pobierania normalnych i zaburzonych próbek C. elegans na wybranych wczesnych etapach rozwoju do obrazowania mikroskopowego. Cele obrazowania obejmują rozwój komórek linii zarodkowej (mitozę i mejozę), oocyty przedzapłodnieniowe, migrację i fuzję jąder przedzarodkowych oocytu i plemnika, pseudopodział oraz rozwój embrionalny (mitozę), który prowadzi do powstania organizmu. Chociaż obrazowanie embrionów i całych organizmów jest proste, dostarczamy rozszerzone wytyczne i wskazówki techniczne, aby ułatwić precyzyjną dyssekcję linii zarodkowej i zarodków, szybkie pobieranie próbek, ich montowanie, obrazowanie timelapse oraz podstawową analizę obrazu.
Wprowadzenie
Nicienie należą do najpotężniejszych organizmów modelowych w badaniach biomedycznych1,2, co wynika z ich wysoce powtarzalnego programu rozwojowego oraz różnorodności ujawnionej poprzez perturbacje genowe3,4,5,6 i gatunków pokrewnych7,8,9,10. Od czasu wprowadzenia przez Sydneya Brennera w latach 60. XX wieku, Caenorhabditis elegans (C. elegans) wyłonił się jako reprezentant wyróżniający się niewielkimi rozmiarami, przezroczystością optyczną, szybkim, trzydniowym cyklem życiowym, w pełni rozpracowanym rodowodem komórkowym, zsekwencjonowanym i adnotowanym genomem oraz zaawansowanymi narzędziami genetycznymi do kontrolowania funkcji genów1,12,13,14,15,16. Kluczowa dla tych badań jest możliwość wizualizacji dynamicznych zdarzeń biologicznych za pomocą mikroskopii, szczególnie w linii zarodkowej i embrionie — kontinuum rozwoju od mejozy i mitozy po uformowanie kompletnego organizmu17. W trakcie tego procesu szybkie podziały meiotyczne i następujące po nich podziały mitotyczne, a także wielokomórkowa reorganizacja przebiegają z niezwykłą precyzją czasoprzestrzenną17.
W porównaniu z embrionem, który jest zazwyczaj monitorowany in vitro, linia zarodkowa in vivo stanowi idealny system do badania zarówno mejozy, jak i mitozy w obrębie jednej tkanki, szczególnie dla początkujących badaczy, ponieważ jej przestrzennie rozdzielone strefy meiotyczne i mitotyczne umożliwiają jednoczesną obserwację tych odrębnych trybów podziału komórek (Rycina 1)18. W linii zarodkowej C. elegans, zorganizowanej jako syncytium, komórki zarodkowe są połączone poprzez wspólny rdzeń cytoplazmatyczny – rachis18 (Rycina 1). Proliferacja komórek zarodkowych zachodzi poprzez mitozę w dystalnym ramieniu gonady w wyniku niepełnych i asymetrycznych podziałów pierwotnych komórek zarodkowych (PGC). Podczas późnego stadium L4 larwy, syncytialne spermatocyty w stadium pachytenu stopniowo oddzielają się od rachis i wchodzą w mejozę w proksymalnym ramieniu gonady19. Można to obrazować bezpośrednio in vivo u unieruchomionych/znieczulonych zwierząt lub in vitro w wyizolowanych pierwotnych spermatocytach20,21.
Zjawiska biologiczne w linii zarodkowej i embrionie są wyjątkowo bogate i mają szerokie zastosowanie w wielu dziedzinach badań naukowych. Po dojrzewaniu meiotycznym oocyty pochodzące z komórek linii zarodkowej trafiają do spermateki, gdzie zostają zapłodnione przez plemniki, co inicjuje embriogenezę2,23. Wyjątkowa stabilność rozwojowa sprawia, że embriony C. elegans stanowią doskonały model do badania molekularnych mechanizmów polaryzacji komórek, podziału komórkowego, cyklu komórkowego oraz ruchu komórek24,25. Młode dorosłe nicienie mogą zostać poddane sekcji w celu uwolnienia świeżo zapłodnionych embrionów, które następnie wybiera się do obrazowania timelapse kluczowych etapów rozwojowych, obejmujących między innymi migrację i fuzję jąder przednich oocytu i plemnika, pseudopodział, asymetryczny podział komórkowy, gastrulację, organogenezę itp.
Choć dostęp optyczny do pełnych i częściowych struktur w linii zarodkowej i embrionie jest w zasadzie zawsze możliwy do uzyskania, wysokiej jakości mikroskopia na poziomie publikacyjnym pozostaje niezwykle trudna dla osób początkujących. „Standardowe” protokoły pisemne w literaturze często kondensują złożone procedury do zwięzłych, niejednoznacznych opisów, które nie oddają subtelnego „wyczucia” techniki. Przykładami są: dokładna ilość środka znieczulającego, delikatne obchodzenie się z tkanką niezbędne do uniknięcia uszkodzenia gonady podczas sekcji oraz precyzyjny wybór płaszczyzny ogniskowania w mikroskopii. W konsekwencji nowicjusze mogą rutynowo mierzyć się z miesiącami frustrujących prób i błędów, wymagających powtarzającego się mentoringu, sesji praktycznych i rozbudowanego rozwiązywania problemów przed uzyskaniem konsekwentnie satysfakcjonujących obrazów. Taki nieefektywny transfer wiedzy opóźnia postępy w badaniach i wprowadza niepożądaną zmienność techniczną, która może zaburzyć interpretację danych między laboratoriami.
Na przykład w linii zarodkowej złożoność anatomiczna gonady oraz przeszkody w postaci innych tkanek (np. jelita) utrudniają obserwację morfologii komórek lub dynamiki podziałów in vivo. Ponadto linia zarodkowa stwarza dodatkowe trudności ze względu na delikatną strukturę cewkową i ekstremalną wrażliwość na nacisk podczas montowania preparatu. Obrazowanie in vitro jest zatem preferowane nie tylko do ogólnej obserwacji linii zarodkowej i zarodka, ale także do szczegółowej obserwacji z rozdzielczością komórkową. Przykładowo, pojedyncze proksymalne spermatocyty pierwszego rzędu wyizolowane z gonady mogą przejść przez dwa kolejne etapy mejozy, stając się czterema haploidalnymi spermatydami, a brak cieniowania przez strukturę tkankową ułatwia uzyskanie obrazów wyższej jakości. Obserwacje te można rozszerzyć na inne tkanki lub cały organizm26,27,28,29,30,31,32. Co wygodne, każda operacja może zostać zakończona w ciągu 1 h, co ułatwia obrazowanie timelapse.
W niniejszej pracy przedstawiamy praktyczny, szczegółowy protokół obrazowania timelapse obejmujący wybrane etapy rozwoju – od rozwoju komórek zarodkowych po rozwój embrionalny. Opracowanie to zawiera nie tylko procedury obrazowania, ale także kroki przygotowawcze (np. sekcję nicieni), aby obniżyć barierę techniczną dla badaczy rozpoczynających pracę z obrazowaniem nicieni3. Nasz protokół kładzie nacisk na wizualną demonstrację w czasie rzeczywistym obrazowania mikroskopowego zarówno linii zarodkowej, jak i embrionu – od zoptymalizowanych procedur montowania próbek, które zapewniają przeżywalność organizmów podczas wielogodzinnych rejestracji, po konfigurację parametrów mikroskopu równoważącą stosunek sygnału do szumu z minimalizacją fototoksyczności/fotobleachingu oraz podstawy akwizycji obrazu.
Protokół
UWAGA: Skuteczne długoterminowe utrzymanie populacji C. elegans stanowi podstawę dla późniejszych prac eksperymentalnych i wymaga konsekwentnego przygotowywania wysokiej jakości pożywki wzrostowej dla nicieni (NGM), niezawodnego namnażania bakteryjnych źródeł pokarmu, zapewnienia odpowiednich warunków środowiskowych dla wzrostu i reprodukcji szczepów oraz skutecznych strategii zapobiegania utracie kultur w wyniku kontaminacji.
1. Hodowla i utrzymanie nicieni
UWAGA: Przedstawiamy tutaj jedynie pewne wskazówki; szczegółowe procedury można znaleźć w Wormbook34. Należy użyć gotowego proszku NGM, aby ograniczyć etapy ważenia i przygotowania.
- Hodować wszystkie zwierzęta na agarze NGM z wysianą pożywką E. coli OP50 w 20 °C dla typu dzikiego (WT) i 16 °C lub 25 °C dla mutantów wrażliwych na temperaturę (mutantów ts).
UWAGA: Studenci pierwszego roku powinni zweryfikować temperaturę hodowli dla szczepów mutantów CGC po ich otrzymaniu.
UWAGA: Zwierzęta typu dzikiego rosną szybciej w wyższych temperaturach; mutanty ts mogą wytwarzać embriony w 16 °C (temperatura dopuszczalna), lecz nie w 25 °C (restrykcyjna temperatura, w której występują efekty utraty funkcji w konkretnym genie lub białku)35,36,37,38Szczepy i pożywki można zakupić w CGC [https://cgc.umn.edu] lub otrzymać w formie darowizny z pobliskich laboratoriów. - Przenieść zwierzęta do nowych płytek przed głodzeniem (z istotnie mniejszą Escherichia coli (E. coli) OP50 obserwowane pod mikroskopem) w celu utrzymania ich w dobrym stanie do dalszych eksperymentów (~2–3 dni).
- Przechowywać zwierzęta w buforze do mrożenia (bufor S uzupełniony glicerolem do stężenia końcowego 15%) w temperaturze -80 °C przez noc, a następnie przenieść je do pudełka do mrożenia lub do ciekłego azotu w celu długoterminowego przechowywania34.
UWAGA: Przed zamrożeniem należy opisać wszystkie krioprobówki wodoodpornymi permanentnymi markerami na bazie oleju. Tusze na bazie wody nie nadają się do przechowywania w ultra-niskich temperaturach.
2. Przygotowanie podkładki agarozowej
- Odważyć 3 g agarozy i przenieść ją do kolby stożkowej o pojemności 250 mL. Dodać 10 mL buforu M9, dokładnie wymieszać i podgrzewać w kuchence mikrofalowej przez 2–3 min, aż agaroza całkowicie się rozpuści (dalej określany jako bufor agarozowy).
UWAGA: Przykryć otwór kolby papierem pergaminowym, aby zapobiec odparowywaniu buforu i zminimalizować błędy związane z koncentracją osmotyczną. Objętość całkowitą można dostosować do wymagań eksperymentu. - Przenieść dobrze wymieszany bufor agarozowy do probówki wirówkowej o pojemności 1,5 mL, w której można go przechowywać w temperaturze pokojowej do 1 miesiąca. Roztopić przechowywaną agarozę w bloku grzewczym ustawionym na 90–10 °C (pominąć ten krok w przypadku użycia świeżo przygotowanej agarozy).
- Odciąć końcówkę końcówki pipety 20 µL, aby poszerzyć otwór i zapobiec zapychaniu się wskutek krzepnięcia, a następnie nanieść kroplę roztopionego buforu agarozowego na szkiełko przedmiotowe (wymiary: 75 x 25 mm; grubość: 0,9–1,10 mm; typ: szkło sodowo-wapniowe).
- Niezwłocznie przykryć kroplę innym szkiełkiem. Nanieść dodatkowy bufor agarozowy wokół krawędzi szkiełek nakrywkowych (wymiary: 2 x 22 mm; grubość: 0,25 mm) i delikatnie docisnąć agar, formując cienki, okrągły pierścień całkowicie otaczający każde szkiełko nakrywkowe, dbając o to, aby nie uwięziono pęcherzyków powietrza.
UWAGA: W ten sposób tworzy się szczelna mikrokomora do unieruchomienia zwierzęcia, co zapobiega jego odwodnieniu. W celu przeprowadzenia eksperymentów wysokoprzepustowych można przetwarzać wiele szkiełek równolegle. - Pozostawić agar do ostygnięcia przez co najmniej 3 min, aż całkowicie stężeje przed użyciem.
UWAGA: Podkładki agarozowej do obrazowania należy użyć niezwłocznie po jej stężeniu, aby zwierzę nie było poddane stresowi. Stały agar będzie absorbował wodę z centrum, co w konsekwencji doprowadzi do śmierci zwierzęcia.
3. Obserwacja in vivo spermatogenezy u nicieni obojnaków lub samców (Rycina 1 oraz Film uzupełniający S1)
- Przygotować podkładkę agarozową zgodnie z opisem w sekcji 2 powyżej.
- Szybko przenieść 10–20 zwierząt oznakowanych NMY-2::GFP20 (późne stadium L4) do 5–10 µL 0,5% chlorowodorku tetramizolu rozpuszczonego w buforze M9 na szkiełku nakrywkowym.
UWAGA: Aby zapobiec poruszaniu się zwierząt i ich odwodnieniu, należy unikać dodawania zbyt dużej lub zbyt małej ilości buforu. Wybierać nicienie, które oddaliły się od granicy trawnika bakteryjnego lub wyszły poza niego (pod mikroskopem można zaobserwować skupisko E. coli z rozmytym i półprzezroczystym obszarem), aby uniknąć niezamierzonego przeniesienia E. coli wraz z nicieniem, co może zakłócać obrazowanie. - Inkubować przez 1 min, aż zwierzęta zostaną całkowicie znieczulone.
- Ostrożnie zdjąć górne szkiełko, pozostawiając podkładkę agarozową na szkiełku dolnym.
- Odwrócić szkiełko z podkładką agarozową. Delikatnie dotknąć i opuścić podkładkę na nicienie w buforze, aby uniknąć powstania pęcherzyków powietrza. Obrócić szkiełko tak, aby szkiełko nakrywkowe znajdowało się na górze.
UWAGA: Należy unikać gwałtownych ruchów szkiełka nakrywkowego, które mogą uszkodzić ciało nicienia. - Używając końcówki do pipety 20 µL, nanieść podgrzaną płynną wazelinę (podgrzaną razem z agarem stałym), szybko przesunąć końcówkę pipety wzdłuż krawędzi szkiełka nakrywkowego i pozwolić wazelinie ostygnąć, mocując szkiełko nakrywkowe do szkiełka przedmiotowego.
- Umieścić szkiełko na stoliku mikroskopu w celu obrazowania rozwoju komórek zarodkowych.
- W przypadku pojedynczych obrazów zwiększyć moc lasera i czas ekspozycji, aby zoptymalizować sygnał fluorescencji (zależnie od siły ekspresji fluorescencji w różnych szczepach), co można zwiększać w razie potrzeby dla lepszej wizualizacji fluorescencji.
- W przypadku obrazowania timelapse/Z-stacks stosować niższą moc wzbudzenia i krótszy czas ekspozycji, aby zminimalizować fototoksyczność/fotobielenie.
UWAGA: Celem jest uzyskanie przestrzennych i czasowych danych obrazowania przy minimalnym niekorzystnym wpływie na wzrost nicieni.
4. Obserwacja podziałów PGC in vivo (Rysunek 1 i Wideo dodatkowe S1)
- Przygotować podkładkę agarozową zgodnie z opisem w sekcji 2 powyżej.
- Przenieść 10 zwierząt znakowanych NMY-2::GFP39,40 (stadium od późnego L1 do młodego dorosłego) do 5–10 µL 0,5% chlorowodorku tetramizolu rozcieńczonego w buforze M9 na szkiełku nakrywce.
- Inkubować przez 1 min, aż zwierzęta zostaną całkowicie unieruchomione.
- Zdjąć górne szkiełko, pozostawiając podkładkę agarozową na szkiełku dolnym.
- Odwrócić szkiełko z podkładką agarozową. Delikatnie dotknąć podkładki z nicieniami w buforze, aby uniknąć powstania pęcherzyków powietrza. Odwrócić szkiełko tak, aby szkiełko nakrywkowe znajdowało się na górze.
- Uszczelnić krawędź szkiełka nakrywkowego wazeliną za pomocą końcówki do pipety 20 µL, zgodnie z opisem w kroku 3.6.
- Przenieść szkiełko na stolik mikroskopu w celu obrazowania.
5. Disekcja linii zarodkowej do obserwacji spermatogenezy samców in vitro (Rycina uzupełniająca S1 i Film uzupełniający S2)
UWAGA: Rozmiar strzykawki można dostosować zgodnie z osobistymi preferencjami. Samce posiadają pełną, pojedynczą linię zarodkową zawierającą jeden gonad, natomiast hermafrodyty mają dwa gonady (oba produkują plemniki od późnego stadium L4 do wczesnej dorosłości oraz oocyty w późniejszych stadiach)41.
- Przygotować świeży bufor do hodowli in vitro (pożywka Leibovitz’s L-15 zawierająca 15% FBS).
UWAGA: Bufor należy przechowywać w lodówce w temperaturze 4 °C nie dłużej niż przez tydzień. Surowicę można rozdzielić do różnych probówek w celu długotrwałego przechowywania w temperaturze -20 °C. - Przenieść około 10 samców nicieni N2 lub znakowanych fluorescencyjnie (NMY-2::GFP; mCherry::Histone) (późne stadium L4) do probówki wirówkowej o pojemności 1,5 mL zawierającej 50 µL buforu do hodowli.
- Wirować probówkę z prędkością 1 0 × g przez 2 min. Ostrożnie usunąć górne 400 µL buforu.
- Dodać 40 µL buforu do hodowli i powtórzyć kroki 5.2–5.3.
- Przenieść pozostały bufor (zawierający zwierzęta) na szkiełko nakrywkowe. Dodać odpowiednią objętość chlorowodorku tetramizolu (stężenie końcowe 0,1%) lub lewamisolu (stężenie końcowe 0,1 mM), aby unieruchomić nicienie poprzez agonizm receptorów nikotynowych acetylocholiny41 oraz działanie znieczulające miejscowo42. Delikatnie kołysać szkiełkiem nakrywkowym, aż nicienie przestaną się poruszać.
UWAGA: Aby obniżyć koszty, do wstępnych przemyć w celu usunięcia zanieczyszczeń lub E. coli można użyć buforu M9. Bufor do hodowli należy dodać dopiero podczas ostatniego przemywania lub przed przygotowaniem preparatu. W przypadku specjalnych wymagań lub gdy bufor jest bardzo czysty, można pominąć kroki 5.2–5.3 w celu przyspieszenia procesu. - Przymocować dwie igły 28 G do strzykawek, trzymając jedną w każdej ręce. Umieścić szkiełko nakrywkowe pod mikroskopem stereoskopowym, ustawić igły pod kątem 30–45° nad nicieniem. Wykonać nacięcie w pobliżu proksymalnego ramienia gonady, aby uwolnić tkankę gonadalną. Powtórzyć czynność dla wszystkich zwierząt.
UWAGA: Spowoduje to uwolnienie szczątków ciała. Początkującym zaleca się więcej ćwiczeń. Maksymalny czas pełnej sekcji w buforach paraliżujących może wynosić <5 min. Dostosować czas w zależności od celów eksperymentalnych. - Zawirować szkiełko nakrywkowe i zebrać szczątki. Ostrożnie odessać duże fragmenty pipetą, pozostawiając jak najmniej buforu, zapewniając jednocześnie, że małe spermatocyty pierwotne pozostaną na szkiełku nakrywkowym.
UWAGA: Należy unikać pozostawiania zbyt dużej ilości buforu na szkiełku nakrywkowym; nadmiar powoduje przemieszczanie się preparatu podczas montowania. - Wziąć czyste szkiełko podstawne i delikatnie przykryć szkiełko nakrywkowe z wysekcjonowanymi spermatocytami pierwotnymi. Uszczelnić brzegi szkiełka nakrywkowego podgrzaną płynną wazeliną, jak w kroku 3.6.
UWAGA: Przed uszczelnieniem nałożyć niewielką ilość płynnej wazeliny na cztery rogi szkiełka nakrywkowego, aby zapobiec mechanicznemu uszkodzeniu spermatocytów. - Przenieść preparat pod mikroskop w celu wykonania obrazowania.
UWAGA: Unikać stosowania podkładek agarozowych. Pożywka w formie płynnej zapewnia bardziej przejrzyste tło, oferując lepszą klarowność optyczną niezbędną do rozróżnienia spermatocytów pierwotnych.
6. Disekcja nicieni oraz obserwacje in vitro zapłodnienia i embriogenezy w świetle fluorescencyjnym (Rycina dodatkowa S2, Rycina dodatkowa S3, Film dodatkowy S3, i Film dodatkowy S4) oraz w świetle przechodzącym (Rycina 2 i Film dodatkowy S5)
UWAGA: Embriony we wczesnym stadium rozwoju uzyskano poprzez skrzyżowanie dwóch igieł 28 G z otworami ściętymi skierowanymi w przeciwnych kierunkach w pobliżu spermateki. Komorę uszczelniono, aby zapobiec odparowaniu cieczy, a następnie niezwłocznie przeniesiono pod mikroskop.
- Aby wyeliminować wpływ nacisku szkiełka podstawowego i podkładki agarowej na embriony, należy wywiercić otwór o średnicy 10 mm w centrum szalki Petriego o średnicy 35 mm. Dno należy uszczelnić szkiełkiem mikroskopowym o średnicy 2 mm, aby stworzyć komorę do wielokrotnego użytku przeznaczoną do konfokalnej mikroskopii odwróconej.
- Do komory należy dodać około 30 µL buforu M9.
UWAGA: Objętość ta jest wystarczająca do 4 h obrazowania timelapse w jednej serii. Ilość buforu pozwala na ciągłe obrazowanie od migracji i fuzji pronukleusów oocytu i plemnika aż do drgań mięśni embrionu przed wykluciem. - Należy wybrać hermafrodyty. Około 20 młodych osobników dorosłych należy przenieść do buforu M9 w komorze obrazującej.
UWAGA: Samce produkują wyłącznie plemniki, a nie embriony. - Za pomocą igły strzykawki należy dwukrotnie wykonać cięcie poprzeczne w obrębie spermateki, aby uwolnić więcej embrionów we wczesnej fazie rozwoju. Do usunięcia ciała zwierzęcia należy użyć pęsety do rzęs.
UWAGA: W praktyce pęseta platynowa jest zbyt twarda, aby skutecznie usunąć resztki ciała w cieczy. Zaleca się również stosowanie pęsety do sztucznych rzęs (z wieloma końcówkami) do usuwania zanieczyszczeń w sposób przypominający działanie widelca, co jest bardziej efektywne niż w przypadku standardowej pęsety do naturalnych rzęs. - Szalkę Petriego należy przykryć pokrywką, aby zapobiec odparowywaniu cieczy.
7. Obrazowanie timelapse w mikroskopii
- Umieść preparat/komorę na mikroskopie (np. odwróconym mikroskopie konfokalnym z dyskiem wirującym, wyposażonym w obiektyw 60×/1,4 NA oraz kamerę EMCCD) w polu o najniższym powiększeniu (10×) i wyszukaj zwierzęta, spermatocyty pierwotne lub nowo zapłodnione embriony na pożądanym etapie rozwoju.
- W przypadku nicieni niefluorescencyjnych określ etap rozwoju wczesnych embrionów na podstawie położenia jądra komórkowego, stanu fuzji oraz morfologii bruzdy podziałowej (Rycina 2 oraz wideo uzupełniającym Supplemental Video S5).
- W przypadku spermatocytów pierwotnych wyizolowanych in vitro wyszukaj komórki przygotowujące się do podziału, które są oddzielone od osi (rachis) i rozproszone w buforze (Rycina uzupełniająca Supplemental Figure S1 oraz wideo uzupełniające Supplemental Video S2).
- W przypadku nicieni fluorescencyjnych zidentyfikuj etapy na podstawie rozkładu białek i morfologii komórek.
UWAGA: Fluorescencję wykrywano przy użyciu linii wzbudzenia 488 nm z filtrem emisyjnym 525–50 nm dla GFP oraz linii wzbudzenia 561 nm z filtrem emisyjnym 607–636 nm dla RFP/mCherry.
- Zlokalizuj te komórki lub embriony i przełącz na większe powiększenie (63× lub 10×).
UWAGA: Ponieważ zasady przygotowania i obrazowania komórek oraz embrionów są identyczne, wizualny samouczek eksperymentalny demonstruje przypadek wyizolowanych embrionów z wykorzystaniem kanałów pola jasnego i fluorescencji. - Rozpocznij nagrywanie wideo lub wykonywanie migawek w stosie Z (zazwyczaj z interwałem ≤1 µm) za pomocą oprogramowania akwizycyjnego mikroskopu, przy interwale skanowania wynoszącym nawet 1 s, w zależności od liczby warstw Z i wymagań badawczych.
UWAGA: W przypadku szczepów fluorescencyjnych podatnych na fotobleaching/fototoksyczność należy zmniejszyć moc lasera i skrócić czas ekspozycji, aby zredukować fotobleaching/fototoksyczność podczas długotrwałego obrazowania. - Zapisz wszystkie obrazy w formacie .tiff w celu wyeksportowania obrazów i zachowania oryginalnych informacji z obrazowania.
8. Analiza obrazu
UWAGA: Pojedyncze obrazy w formacie .tiff lub stosy timelapse można obracać, przycinać, etykietować, mierzyć i przetwarzać za pomocą specjalistycznego oprogramowania do mikroskopii lub ogólnego oprogramowania analitycznego, takiego jak Fiji/ImageJ [https://imagej.net/software/fiji], będącego platformą open-source do analizy obrazów biologicznych43.
- Otwórz pozyskane obrazy w programie Fiji/ImageJ. Sprawdź intensywność sygnału fluorescencyjnego oraz rozkład poszczególnych punktów lub struktur fluorescencyjnych. Wybierz Obraz | Dostosuj | Jasność/Kontrast i Obraz | Hiperstosy | Konwersja stosu na hiperstos (Stack to Hyperstack) aby rozdzielić kanały, warstwy Z oraz punkty czasowe w pojedynczym obrazie TIFF. Wybierz Obraz | Kolor | Narzędzie Kanałów aby zoptymalizować balans kolorów na potrzeby wystawy.
- Zastosowanie Obraz | Przekształć | Obróć obrócić każdy obraz tak, aby nicień był zorientowany poziomo, a jego głowa była skierowana w lewo. Użyć Obraz | Kadrowanie aby w razie potrzeby usunąć zbędne puste obszary.
- Zastosowanie Obraz | Stosy | Projekcja Z w celu wygenerowania projekcji Z z reprezentatywnych klatek o wystarczającym sygnale.
UWAGA: W celu optymalizacji wizualizacji zaleca się wspólne wyświetlanie klatek o wysokim kontraście. Jednakże, aby porównać różnice względne w tych samych konkretnych tkankach lub organellach w różnych grupach, można wspólnie wyświetlić kilka klatek zawierających kompletne informacje, nawet jeśli sygnał jest słaby. - Zastosowanie Plik | Zapisz jako | Tiff w celu zapisania rzutowanych obrazów do późniejszej analizy.
- W zależności od użytego mikroskopu konfokalnego należy skalibrować skalę obrazu w taki sposób, aby piksele zostały przeliczone na mikrometry (µm). Po kalibracji należy użyć Analizuj | Narzędzia | Pasek skali aby dodać pasek skali.
UWAGA: Powyższe przetwarzanie obrazów ogranicza się do wizualizacji i przygotowania rycin. W przypadku konieczności przetwarzania wsadowego lub przeprowadzania automatycznych pomiarów należy użyć programu Fiji/ImageJ lub innych narzędzi otwartoźródłowych, takich jak CellProfiler44 or potoki analizy oparte na języku Python45.
Wyniki
Wizualizacja C. elegans na poziomie komórkowym w celu analizy fenotypowej tradycyjnie wymaga znacznych nakładów na sprzęt optyczny, jednak nowoczesna elektronika użytkowa i innowacyjne systemy adapterów umożliwiają obecnie uzyskanie satysfakcjonujących obrazów przy znacznie niższych kosztach. Aby obrazować strukturę gonady hermafrodyt in vivo za pomocą mikroskopii konfokalnej lub innych łatwo dostępnych instrumentów, stosujemy szczep posiadający dwa znaczniki fluorescencyjne20, w którym NMY-2::GFP znakuje ogólną strukturę gonady w kształcie litery U, rachis oraz region korowy pierwotnych spermatocytów, a mCherry::Histone obrazuje morfologię jądra i stadium rozwojowe (Rycina 1 i Wideo uzupełniające S1). Te dwa białka są szeroko stosowane w różnych badaniach46,47,48. Aby zarejestrować większość informacji o strukturze 3D, wykonaliśmy pełny stos Z (Z-stack) w odstępach 1 µm od dołu do góry gonady nicienia. Na podstawie zwartej masy chromosomów i słabej akumulacji NMY-2 w regionie równikowym stwierdzono, że najbardziej proksymalne pierwotne spermatocyty znajdują się w stadium karyosomy, co wskazuje, że komórki te rozpoczynają swój pierwszy podział (Rycina 1 i Wideo uzupełniające S1). Ponadto w dystalnym regionie gonady zachodzą podziały mitotyczne PGC, które również można zarejestrować za pomocą tego protokołu.
Do obserwacji spermatogenezy in vitro w pierwszej kolejności przygotowujemy bufor hodowlany. Nicienie zostają poddane sekcji, a spermatocyty linii zarodkowej są uwalniane do buforu. Kluczowe jest szybkie zlokalizowanie primary spermatocytów przygotowujących się do pierwszej dywizji, które identyfikuje się na podstawie morfologii jądra (początek rozpadu otoczki jądrowej) lub morfologii całej komórki. Szczepy fluorescencyjne ułatwiają identyfikację odpowiedniego etapu rozwojowego. Obrazy są rejestrowane w odstępach 30 s, aby zrównoważyć fototoksyczność/fotobielenie i wydajność rejestracji. (Rycina dodatkowa S1 oraz Film dodatkowy S2).
Aby uzyskać więcej informacji na temat wczesnej embriogenezy, w pierwszej kolejności lokalizujemy nowo zapłodnione embriony w kanale światła przechodzącego, w którym jądra ojcowskie i macierzyste znajdują się po przeciwnych końcach embrionu wzdłuż jego osi głównej i przemieszczają się ku sobie w celu fuzji. W przypadku obserwacji embrionów z użyciem standardowych szkiełek przedmiotowych, użyliśmy szczepu wykazującego ekspresję GFP::histony49 oraz mCherry::PH50 w celu oznakowania odpowiednio jądra komórkowego oraz dynamiki błony komórkowej. Obrazy te są rejestrowane w różnych warstwach Z, aby ukazać pełny przebieg podziału komórki (Rycina uzupełniająca S2 i Wideo uzupełniające S3). Należy zauważyć, że umiejętność identyfikacji embrionów na odpowiednim etapie jest kluczowa. Wybrano embriony we wczesnym stadium rozwoju i zastosowano ciągły zapis, aby uchwycić pełny przebieg rozwoju bez ingerencji fizycznej. Takie podejście pozwala >50 minut nagrania poklatkowego, obejmującego cały proces od zapłodnienia aż po drgania mięśni (Rycina 2 i Film uzupełniający S5). Oprócz szczepów typu dzikiego, do porównawczych badań obrazowych dostępne są również mutanty. Na przykład HUM-2 jest homologiem ludzkiej miozyny V, która odgrywa kluczową rolę w dystrybucji organelli, pęcherzyków i mRNA oraz jest istotna dla fizjologii zwierząt i funkcji komórkowych.51Jako przykład ilustracyjny protokół ten został wykorzystany również do zarejestrowania dynamiki bruzdy w hum-2 (ok596) mutant do porównania wizualnego (Rycina uzupełniająca S3 i Film uzupełniający S4). Na koniec obrazy w formacie .tiff są przetwarzane i przycinane w programie ImageJ/Fiji, a następnie wyrównywane w oprogramowaniu do edycji obrazów w celu bezpośredniego porównania wizualnego.52.
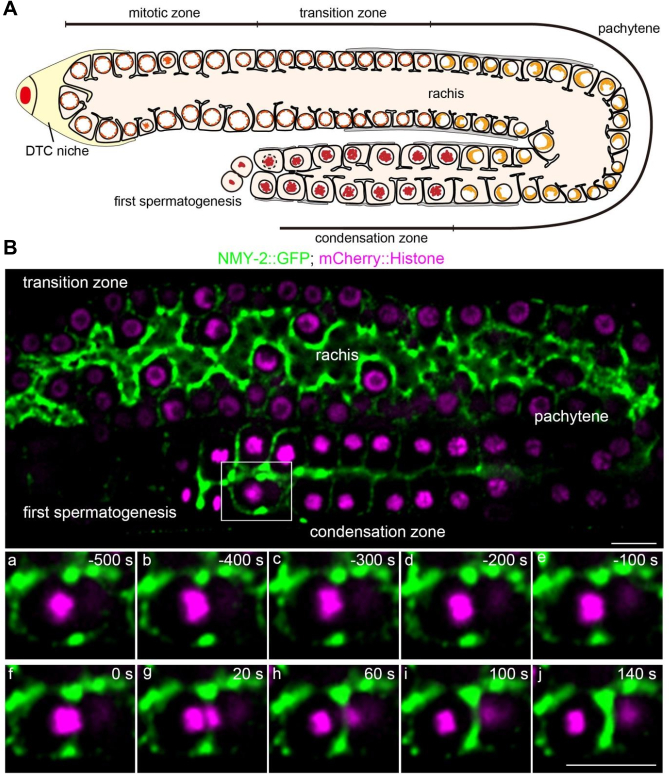
Rycina 1Schemat i obraz fluorescencyjny rozmieszczenia stref gonad u nicieni w późnym stadium L4. (A) Schemat struktury gonady nicienia w późnym stadium L4. DTC = komórka dystalnego końca. (BObraz fluorescencyjny przedstawiający znakowanie osi (rachis) oraz regionu korowego proksymalnych spermatocytów za pomocą NMY-2::GFP, a także morfologię jądrową na różnych etapach rozwoju znakowaną mCherry::Histone. Pasek skali = 10 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
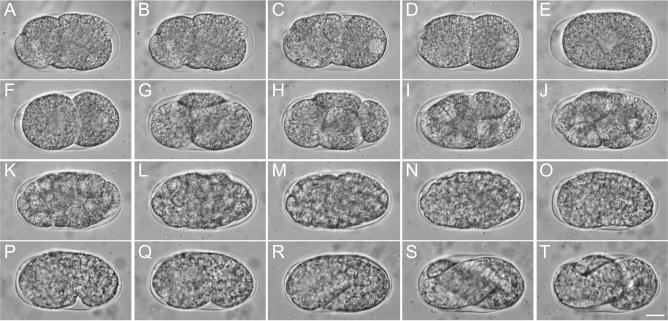
Rysunek 2: Rozwój embrionalny C. elegans. (A-E) Od etapu fuzji do etapu jednej komórki, obejmujący migrację i fuzję pronukleusów oocytu i plemnika, pseudopodział oraz ustanowienie etapu jednej komórki. (F-J) Od etapu dwóch komórek do etapu wielokomórkowego. (K-O) Etap gastrulacji. (P-T) Od etapu przecinka do drgawek mięśniowych. Pasek skali = 10 µm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Rycina dodatkowa S1: Reprezentatywny obrazowanie pełnego procesu spermatogenezy. (A) Początek rozpadu otoczki jądrowej. (B) Prometafaza mejozy I. (C) Formowanie pierścienia kurczliwego i początek zwężenia; (D) Zakończenie mejozy I; (E) Początek mejozy II. (F) Zwężenie bruzdy dwóch drugorzędnych spermatocytów. (G) Telofaza mejozy II. (H) Zakończenie mejozy II i powstanie czterech spermatyd oraz jednego centralnie zlokalizowanego ciała resztkowego. Pasek skali = 10 µm. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający S2: Reprezentatywna demonstracja obrazowania wczesnego embriogenezy, z GFP::Histone znakującym jądro komórkowe i mCherry::PH znakującym błonę komórkową. (A) Pseudocleavage. (B) Regresja bruzdy podziałowej do stanu pierwotnego. (C) Metafaza pierwszego podziału komórkowego. (D) Anafaza pierwszego podziału komórki. (E) Stadium dwukomórkowe. (F) Anafaza podziału komórki AB i profaza podziału komórki P1. (G) Anafaza podziału komórki P1. (H) Stadium czterokomórkowy. Pasek skali = 10 µm. Kliknij tutaj, aby pobrać ten plik.
Rycina dodatkowa S3: Reprezentatywne porównanie bruzdy podziałowej we wczesnych embrionach N2 oraz mutanta hum-2 (ok596). Powiększony panel przedstawia dynamikę bruzdy w czasie w celu porównania wizualnego. Liczby oznaczają czas po rozpoczęciu anafazy, zdefiniowanej przez segregację chromosomów. Pasek skali = 2 µm. Kliknij tutaj, aby pobrać ten plik.
Wideo dodatkowe S1. Reprezentatywne obrazowanie timelapse fluorescencyjne gonad w późnym stadium L4 z użyciem NMY-2::GFP i mCherry::Histone; 30 s na klatkę. Kliknij tutaj, aby pobrać ten plik.
Wideo uzupełniające S2. Reprezentacyjne obrazowanie timelapse w świetle jasnym pełnej spermatogenezy u him-5 (e1490); 30 s na klatkę. Kliknij tutaj, aby pobrać ten plik.
Wideo uzupełniające S3. Reprezentatywne obrazowanie fluorescencyjne timelapse wczesnej embriogenezy z użyciem GFP::Histone i mCherry::PH; 30 s na klatkę. Kliknij tutaj, aby pobrać ten plik.
Wideo uzupełniające S4. Reprezentatywne obrazowanie timelapse fluorescencyjne bruzdy podziałowej we wczesnych embrionach typu N2 oraz mutanta hum-2 (ok596); 15 s na klatkę. Kliknij tutaj, aby pobrać ten plik.
Wideo uzupełniające S5. Reprezentatywne obrazowanie timelapse w polu jasnym rozwoju embrionalnego N2 C. elegans od momentu fuzji pronukleusów oocytu i plemnika do podziałów mitotycznych, z których powstaje organizm. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W celu przygotowania i obrazowania nicieni zoptymalizowaliśmy dwa schematy postępowania, oparte odpowiednio na komorach i szkiełkach przedmiotowych. Podejście z wykorzystaniem komór było stosowane do obrazowania żywych organizmów w wysokiej rozdzielczości, co pozwala na długoterminową obserwację procesów rozwojowych przy ograniczonej fototoksyczności i fotoblaknięciu53. Podejście z wykorzystaniem szkiełek przedmiotowych zostało zaadaptowane ze standardowych technik montowania na podkładkach z agarozy, powszechnie stosowanych do krótkoterminowej obserwacji aktywności neuronalnej i struktur subkomórkowych54. Obu protokołów (sekcje 3, 4, 5 i 6) użyliśmy do długoterminowych obserwacji wybranych wczesnych stadiów rozwojowych C. elegans. W odniesieniu do obserwacji in vivo struktury gonad, podziałów PGC lub spermatogenezy, kierowaliśmy się głównymi procedurami wcześniej opracowanych metod, wprowadzając pewne modyfikacje w celu zapewnienia szybkiego i łatwego dostępu dla nowych badaczy5. W przypadku obserwacji in vitro spermatogenezy, kładziemy nacisk na szybkie rozpoznanie komórek przechodzących z profazy do metafazy, kiedy następuje rozpad otoczki jądrowej56. Chociaż podkładki z agarozy mogą buforować i częściowo stabilizować embriony lub nicienie podczas obrazowania in vivo, zmniejszają one kontrast między pierwotnymi spermatocytami a szkiełkiem. Dlatego podkładki z agarozy nie są zalecane do obserwacji in vitro wypreparowanych spermatocytów; preferowane jest środowisko ciekłe. Podobnie, w przypadku obserwacji in vitro embriogenezy, podkreśla się znaczenie szybkiego rozpoznania konkretnych, interesujących stadiów rozwojowych.
Łącząc powyższe metody, możliwe jest obrazowanie wybranych zdarzeń rozwojowych od linii zarodkowej po embrion. Metody te można również połączyć z urządzeniami do kontroli temperatury, takimi jak systemy szybkiej zmiany temperatury do obrazowania żywych komórek, co zwiększa wygodę prowadzenia eksperymentów z mutantami wrażliwymi na temperaturę57. Podobnie unieruchomienie oparte na chłodzeniu może umożliwić wysokoprzepustowe obrazowanie populacji C. elegans z rozdzielczością submikronową bezpośrednio na płytkach hodowlanych, co ogranicza konieczność stosowania anestezji chemicznej lub manipulowania pojedynczymi osobnikami przy jednoczesnym zachowaniu żywotności fizjologicznej58. Ponadto sztuczne perturbacje, takie jak interferencja RNA14 i ablacja laserowa59,60,61,62,63,64,65, mogą być łączone z mikroskopią w celu badania odpowiedzi rozwojowych oraz leżących u ich podstaw mechanizmów biologicznych lub fizycznych. W przyszłości przepływy pracy w mikroskopii mogą zostać dodatkowo usprawnione poprzez optymalizację sprzętu, oprogramowania oraz operacji specyficznych dla użytkownika3,6. Choć szczegóły operacyjne wymagają dostosowania, wybrane zasady tego protokołu mogą być adaptowalne do innych małych, ruchliwych modeli zwierzęcych, takich jak muszki owocowe i larwy zebrafish, szczególnie w przypadku obserwacji in vivo wymagających unieruchomienia oraz obserwacji in vitro wymagających sekcji67,68.
Zbiory obrazów pozyskane za pomocą protokołów tego typu mogą również służyć do późniejszej analizy obliczeniowej lub ilościowej, pod warunkiem zastosowania wystarczającej liczby próbek i zestandaryzowanych ustawień akwizycji69,70. Na przykład embriogeneza C. elegans była wykorzystywana w badaniach nad śledzeniem linii komórkowych71,72 oraz segmentacją morfologii komórek73,74,75, z czego oba podejścia opierają się na spatiotemporalnych danych obrazowych. Z perspektywy mechanistycznej obrazowanie jąder, błon, białek związanych z polarnością76,7,78 oraz białek związanych z cytoszkieletem79,80,81 może wspierać analizę podziału komórek i morfogenezy. Ilościowa biologia systemowa pozwala zintegrować tego typu dane obrazowe w skalach molekularnej, komórkowej i organizmalnej82,83,84,85. W niniejszym protokole te szersze zastosowania należy traktować jako potencjalne rozszerzenia, a nie wyniki bezpośrednio wykazane w reprezentatywnych rezultatach.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Podziękowania
Wyrażamy wdzięczność prof. Samuelowi H. Chungowi, prof. Erin J. Cram, prof. Javierowi Apfeldowi i dr. Noie Williamowi Franklinowi Groomsowi z Northeastern University oraz prof. Chuanfu Dongowi z Beijing Normal University za wsparcie techniczne. Praca ta była finansowana z Narodowego Projektu Młodzieżowego Fundacji Nauk Naturalnych (Grant 2407016) oraz Projektu Narodowej Fundacji Nauk Naturalnych (Grant 2477010) przyznanych dr. Pei Zhangowi.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Strzykawki insulinowe U-100 o rozmiarze igły 28 G | EasyTouch | B08589MG8D | Disekcja nicieni |
| szalki Petri 35 mm | Celltreat | 229638 | Komora obrazowania |
| szalki Petri 60 mm | Fisherbrand | AS4050 | Hodowla nicieni |
| Agaroza | Bio-Rad | 1613100 | Przygotowanie podkładki agarozowej |
| C. elegans Biblioteka RNAi do podawania doustnego (Ahringer) | Source BioScience Ltd. | N/A | eksperyment RNAi |
| C. elegans szczep: GFP::histone; mCherry::PH | Caenorhabditis Genetics Center | YC0154 | Szczep wykorzystany w niniejszym badaniu |
| C. elegans szczep: GFP::HUM-2 | Sunybiotech | YC0381 | Szczep użyty w niniejszym badaniu |
| C. elegans szczep: him-5 (e1490) | Caenorhabditis Genetics Center | CB4088 | Szczep wykorzystany w niniejszym badaniu |
| C. elegans szczep: N2, typy dzikiego | Caenorhabditis Genetics Center | N2 (Bristol) | Szczep użyty w niniejszym badaniu |
| C. elegans szczep: NMY-2::GFP; mCherry::histone | Caenorhabditis Genetics Center | YC032 | Szczep użyty w niniejszym badaniu |
| C. elegans szczep: PH::GFP; mCherry::histona | Caenorhabditis Genetics Center | YC029 | Szczep użyty w niniejszym badaniu |
| Mikroskop kontrastowo-fazowy (DIC) | Olympus | BX53 | Obrazowanie nicieni |
| Stereomikroskopy sekcyjne | Nikon | SMZ745 | Obserwacja nicieni |
| E. coli OP50 | Caenorhabditis Genetics Center | OP50 | Źródło pożywki bakteryjnej |
| płodowa surowica bydlęca (FBS) | Nie dotyczy | Nie dotyczy | Bufor hodowlany |
| Bufor do mrożenia (bufor S/glicerol) | Nie dotyczy | Brak danych | Przechowywanie długoterminowe |
| Szkiełko nakrywkowe do hybrydyzacji | Invitrogen (Thermo Fisher Scientific) | H1820 | Przygotowanie podkładki/komory agarozowej |
| Izopropylowy β1-tiogalaktopiranozyda (IPTG) | Invitrogen (Thermo Fisher Scientific) | 15529019 | Hodowla nicieni |
| pożywka L-15 Leibovitza | N/A | Tekst źródłowy nie został dostarczony. Proszę o przesłanie treści do tłumaczenia. | Bufor hodowlany |
| Chlorowodorek lewamisolu | Nie dotyczy | Nie dotyczy | Unieruchomienie nicieni |
| bufor M9 | Nie dotyczy | Brak danych | Hodowla i montaż nicieni |
| Szkiełko nakrywkowe do mikroskopu | Fisherbrand | 12541016 | Preparaty do obrazowania |
| Mini inkubator cyfrowy | Benchmark Scientific | BMS-H20-HC-E | Hodowla nicieni |
| gotowa mieszanina proszku NGM | Nie dotyczy | Nie dotyczy | Hodowla nicieni |
| Odwrócony mikroskop Nikon Eclipse Ti2-E | Nikon | Ti2-E | Obrazowanie nicieni |
| Zwykłe szkiełka przedmiotowe | Fisherbrand | 1250A3 | Preparaty do obrazowania |
| Zwykłe szkiełka przedmiotowe | Corning | 2947-75X25 | Przygotowanie podkładu agarozowego |
| Konfokalny mikroskop dyskowy (spinning disk) | Olympus | SpinSR10 | Obrazowanie nicieni |
| Jednostka konfokalna z dyskiem rotacyjnym | Yokogawa | CSU-X1 | Obrazowanie poklatkowe |
| Tetramizol | Sigma-Aldrich | L9756 | Znieczulenie nicieni |
| Wazelina | Sangon Biotech | A510146-050 | Preparaty do obrazowania |
Bibliografia
- Corsi AK, Wightman B, Chalfie M. A transparent window into biology: a primer on Caenorhabditis elegans. Genetics. 2015;200(2):387-407.
- Ambros VR, et al. From nematode to Nobel: how community-shared resources fueled the rise of Caenorhabditis elegans as a research organism. Proc Natl Acad Sci U S A. 2025;122(48):e2522808122.
- Du Z, et al. De novo inference of systems-level mechanistic models of development from live-imaging-based phenotype analysis. Cell. 2014;156(1):359-72.
- Xiao L, et al. Defect-buffering cellular plasticity increases robustness of metazoan embryogenesis. Cell Syst. 2022;13(8):615-30.e9.
- Green RA, et al. Automated profiling of gene function during embryonic development. Cell. 2024;187(12):3141-60.e23.
- Yang M, Bai Y, Wang Z, Du Z. Intracellular buffering enables developmental robustness after genome doubling in C. elegans embryos. Cell Rep. 2026;45(3):117005.
- Laugsch M, Schierenberg E. Differences in maternal supply and early development of closely related nematode species. Int J Dev Biol. 2004;48(7):655-62.
- Guan G, Luo C, Tang HL, Tang C. Modulating cell proliferation by asymmetric division: a conserved pattern in the early embryogenesis of nematode species. MicroPubl Biol. 2024;10.17912/micropub.biology.001006.
- Large CRL, et al. Lineage-resolved analysis of embryonic gene expression evolution in C. elegans and C. briggsae. Science. 2025;388(6753):eadu8249.
- Zhang P, et al. Biosynthesis of modular signaling molecules requires functional diversification of carboxylesterases in Pristionchus pacificus. Commun Biol. 2025;8(1):1213.
- Brenner S. The genetics of Caenorhabditis elegans. Genetics. 1974;77(1):71-94.
- Sulston JE, Schierenberg E, White JG, Thomson JN. The embryonic cell lineage of the nematode Caenorhabditis elegans. Dev Biol. 1983;100(1):64-119.
- C. elegans Sequencing Consortium. Genome sequence of the nematode C. elegans: a platform for investigating biology. Science. 1998;282(5396):2012-8.
- Chung SH, et al. Femtosecond laser ablation reveals antagonistic sensory and neuroendocrine signaling that underlie C. elegans behavior and development. Cell Rep. 2013;4(2):316-26.
- Zhang H, Abraham N, Khan LA, Gobel V. RNAi-based biosynthetic pathway screens to identify in vivo functions of non-nucleic acid-based metabolites such as lipids. Nat Protoc. 2015;10(5):681-700.
- Huang X, et al. PIWI-interacting RNA expression regulates pathogenesis in a Caenorhabditis elegans model of Lewy body disease. Nat Commun. 2023;14(1):6137.
- Schnabel R, Hutter H, Moerman D, Schnabel H. Assessing normal embryogenesis in Caenorhabditis elegans using a 4D microscope: variability of development and regional specification. Dev Biol. 1997;184(2):234-65.
- Wang X, Hu B, Zhao Z, Tse YC. From primordial germ cells to spermatids in Caenorhabditis elegans. Semin Cell Dev Biol. 2022;127:110-20.
- L’Hernault SW. Spermatogenesis. In: Riddle DL, Blumenthal T, Meyer BJ, Priess JR, editors. C. elegans II. 2nd edition. Cold Spring Harbor Laboratory Press, Cold Spring Harbor, NY; 1997.
- Wang X, et al. Cortical recruitment of centralspindlin and RhoA effectors during meiosis I of Caenorhabditis elegans primary spermatocytes. J Cell Sci. 2021;134(3):jcs238543.
- Hu J, et al. Distinct roles of two myosins in C. elegans spermatid differentiation. PLoS Biol. 2019;17(4):e3000211.
- Kovacevic I, Orozco JM, Cram EJ. Filamin and phospholipase C-ε are required for calcium signaling in the Caenorhabditis elegans spermatheca. PLoS Genet. 2013;9(5):e1003510.
- Sadeghian F, Grooms NWF, Chung SH, Cram EJ. Tensions on the actin cytoskeleton and apical cell junctions in the C. elegans spermatheca are influenced by spermathecal anatomy, ovulation state and activation of myosin. Front Cell Dev Biol. 2024;12:1490803.
- Hoege C, Hyman AA. Principles of PAR polarity in Caenorhabditis elegans embryos. Nat Rev Mol Cell Biol. 2013;14(5):315-22.
- Simske JS, Hardin J. Getting into shape: epidermal morphogenesis in Caenorhabditis elegans embryos. Bioessays. 2001;23(1):12-23.
- Zhang H, Emmons SW. Regulation of the Caenorhabditis elegans posterior hox gene egl-5 by microRNA and the polycomb-like gene sop-2. Dev Dyn. 2009;238(3):595-603.
- Zhang N, et al. The C. elegans intestine as a model for intercellular lumen morphogenesis and in vivo polarized membrane biogenesis at the single-cell level: labeling by antibody staining, RNAi loss-of-function analysis and imaging. J Vis Exp. 2017;(128):e56100.
- Zhang N, et al. The C. elegans excretory canal as a model for intracellular lumen morphogenesis and in vivo polarized membrane biogenesis in a single cell: labeling by GFP-fusions, RNAi interaction screen and imaging. J Vis Exp. 2017;(128):e56101.
- Cui M, et al. A model of hereditary sensory and autonomic neuropathy type 1 reveals a role of glycosphingolipids in neuronal polarity. J Neurosci. 2019;39(29):5816-34.
- Li Z, et al. A collection of toolkit strains reveals distinct localization and dynamics of membrane-associated transcripts in epithelia. Cell Rep. 2021;35(5):109072.
- Cheng X, et al. Proteotoxic stress disrupts epithelial integrity by inducing MTOR sequestration and autophagy overactivation. Autophagy. 2022;19(1):241-55.
- Zhang P, et al. The centralspindlin complex regulates cytokinesis and morphogenesis in the C. elegans spermatheca. Development. 2023;150(2):dev200840.
- Wang YL, Grooms NWF, Civale SC, Chung SH. Confocal imaging capacity on a widefield microscope using a spatial light modulator. PLoS One. 2021;16(2):e0244034.
- Stiernagle T. Maintenance of C. elegans. WormBook. 2006;1-11.
- Hirsh D, Vanderslice R. Temperature-sensitive developmental mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):220-35.
- Davies T, et al. Using fast-acting temperature-sensitive mutants to study cell division in Caenorhabditis elegans. Methods Cell Biol. 2017;137:283-306.
- Ward S, Miwa J. Characterization of temperature-sensitive, fertilization-defective mutants of the nematode Caenorhabditis elegans. Genetics. 1978;88(2):285-303.
- Vanderslice R, Hirsh D. Temperature-sensitive zygote defective mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):236-49.
- Fujita M, Onami S. Cell-to-cell heterogeneity in cortical tension specifies curvature of contact surfaces in Caenorhabditis elegans embryos. PLoS One. 2012;7(1):e30224.
- Nishikawa M, Naganathan SR, Jülicher F, Grill SW. Controlling contractile instabilities in the actomyosin cortex. eLife. 2017;6:e19595.
- Kimble J, Hirsh D. The postembryonic cell lineages of the hermaphrodite and male gonads in Caenorhabditis elegans. Dev Biol. 1979;70(2):396-417.
- Onuaguluchi G, Igbo IN. Comparative local anaesthetic and antiarrhythmic actions of levamisole hydrochloride and lignocaine hydrochloride. Arch Int Pharmacodyn Ther. 1987;289(2):278-89.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Weisbart E, et al. CellProfiler plugins - an easy image analysis platform integration for containers and Python tools. J Microsc. 2024;296(3):227-34.
- Rueckl M, et al. SamuROI, a Python-based software tool for visualization and analysis of dynamic time series imaging at multiple spatial scales. Front Neuroinform. 2017;11:44.
- Kachur TM, Audhya A, Pilgrim DB. UNC-45 is required for NMY-2 contractile function in early embryonic polarity establishment and germline cellularization in C. elegans. Dev Biol. 2008;314(2):287-99.
- Schmutz C, Stevens J, Spang A. Functions of the novel RhoGAP proteins RGA-3 and RGA-4 in the germ line and in the early embryo of C. elegans. Development. 2007;134(19):3495-505.
- Chartier NT, et al. PAR-4/LKB1 mobilizes nonmuscle myosin through anillin to regulate C. elegans embryonic polarization and cytokinesis. Curr Biol. 2011;21(4):259-69.
- Knight AJ, Johnson NM, Behm CA. VHA-19 is essential in Caenorhabditis elegans oocytes for embryogenesis and is involved in trafficking in oocytes. PLoS One. 2012;7(7):e40317.
- Murata D, et al. GPI-anchor synthesis is indispensable for the germline development of the nematode Caenorhabditis elegans. Mol Biol Cell. 2012;23(6):982-95.
- Wong S, Weisman LS. Roles and regulation of myosin V interaction with cargo. Adv Biol Regul. 2021;79:100787.
- McLean D. Adobe Photoshop and Illustrator techniques. J Audiov Media Med. 2002;25(2):79-81.
- Gabel CV, et al. Neural circuits mediate electrosensory behavior in Caenorhabditis elegans. J Neurosci. 2007;27(28):7586-96.
- Chung SH, Sun L, Gabel CV. In vivo neuronal calcium imaging in C. elegans. J Vis Exp. 2013;(74):50357.
- McCarter J, Bartlett B, Dang T, Schedl T. On the control of oocyte meiotic maturation and ovulation in Caenorhabditis elegans. Dev Biol. 1999;205(1):111-28.
- L’Hernault SW. Spermatogenesis. WormBook. 2006;1-14.
- Pitayu-Nugroho L, et al. Kinetochore component function in C. elegans oocytes revealed by 4D tracking of holocentric chromosomes. Nat Commun. 2023;14(1):4032.
- Wang YL, et al. High-throughput submicron-resolution microscopy of Caenorhabditis elegans populations under strong immobilization by cooling cultivation plates. iScience. 2023;26(2):105999.
- Chung SH, et al. The role of the AFD neuron in C. elegans thermotaxis analyzed using femtosecond laser ablation. BMC Neurosci. 2006;7(1):30.
- Chung S, Maxwell I, Mazur E. Subcellular surgery and nanoneurosurgery [conference paper]. Presented at: Conference on Lasers and Electro-Optics; Baltimore, MD; 2007. p. 1-2.
- Chung SH, Mazur E. Femtosecond laser ablation of neurons in C. elegans for behavioral studies. Appl Phys A Mater Sci Process. 2009;96(2):335-41.
- Chung SH, Mazur E. Surgical applications of femtosecond lasers. J Biophotonics. 2009;2(10):557-72.
- Cai H, et al. Wedge prism approach for simultaneous multichannel microscopy. Sci Rep. 2019;9(1):17795.
- Chung SH, et al. Novel DLK-independent neuronal regeneration in Caenorhabditis elegans shares links with activity-dependent ectopic outgrowth. Proc Natl Acad Sci U S A. 2016;113(20):E2852-60.
- Grooms NWF, et al. Expression of thioredoxin-1 in the ASJ neuron corresponds with and enhances intrinsic regenerative capacity under lesion conditioning in C. elegans. FEBS Lett. 2023;597(14):1880-93.
- Wang YL, et al. Widefield targeted illumination microscopy enables optically-sectioned, motion-resilient imaging of neuronal fibers and their dynamics. Laser Photon Rev. 2025;19(24):e01980.
- Ghaemi R, Rezai P, Nejad FR, Selvaganapathy PR. Characterization of microfluidic clamps for immobilizing and imaging of Drosophila melanogaster larva’s central nervous system. Biomicrofluidics. 2017;11(3):034113.
- Bauer B, Mally A, Liedtke D. Zebrafish embryos and larvae as alternative animal models for toxicity testing. Int J Mol Sci. 2021;22(24):13417.
- Ho VWS, et al. Systems-level quantification of division timing reveals a common genetic architecture controlling asynchrony and fate asymmetry. Mol Syst Biol. 2015;11(6):MSB145857.
- Packer JS, et al. A lineage-resolved molecular atlas of C. elegans embryogenesis at single-cell resolution. Science. 2019;365(6459):eaax1971.
- Bao Z, et al. Automated cell lineage tracing in Caenorhabditis elegans. Proc Natl Acad Sci U S A. 2006;103(8):2707-12.
- Katzman B, Tang D, Santella A, Bao Z. AceTree: a major update and case study in the long term maintenance of open-source scientific software. BMC Bioinform. 2018;19(1):121.
- Cao J, et al. Establishment of a morphological atlas of the Caenorhabditis elegans embryo using deep-learning-based 4D segmentation. Nat Commun. 2020;11(1):6254.
- Guan G, et al. Cell lineage-resolved embryonic morphological map reveals signaling associated with cell fate and size asymmetry. Nat Commun. 2025;16(1):3700.
- Guan G, et al. EmbSAM: cell boundary localization and Segment Anything Model for fast images of developing embryos. Commun Biol. 2026;9(1):8.
- Goehring NW, et al. Polarization of PAR proteins by advective triggering of a pattern-forming system. Science. 2011;334(6059):1137-41.
- Zhang H, et al. Vesicular sorting controls the polarity of expanding membranes in the C. elegans intestine. Worm. 2013;2(1):e23702.
- Zhang H, et al. Clathrin and AP-1 regulate apical polarity and lumen formation during C. elegans tubulogenesis. Development. 2012;139(11):2071-83.
- Kajita A, Yamamura M, Kohara Y. Computer simulation of the cellular arrangement using physical model in early cleavage of the nematode Caenorhabditis elegans. Bioinformatics. 2003;19(6):704-16.
- Zhang H, et al. Apicobasal domain identities of expanding tubular membranes depend on glycosphingolipid biosynthesis. Nat Cell Biol. 2011;13(10):1189-201.
- Pimpale LG, Middelkoop TC, Mietke A, Grill SW. Cell lineage-dependent chiral actomyosin flows drive cellular rearrangements in early Caenorhabditis elegans development. eLife. 2020;9:e54930.
- Hench J, Henriksson J, Lüppert M, Bürglin TR. Spatio-temporal reference model of Caenorhabditis elegans embryogenesis with cell contact maps. Dev Biol. 2009;333(1):1-13.
- Richards JL, et al. A quantitative model of normal Caenorhabditis elegans embryogenesis and its disruption after stress. Dev Biol. 2013;374(1):12-23.
- Moore JL, Du Z, Bao Z. Systematic quantification of developmental phenotypes at single-cell resolution during embryogenesis. Development. 2013;140(15):3266-74.
- Wong MK, et al. Timing of tissue-specific cell division requires a differential onset of zygotic transcription during metazoan embryogenesis. J Biol Chem. 2016;291(24):12501-13.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny