Przeprogramowanie metaboliczne napędza angiogenezę w PDAC poprzez szlaki HIF-1α, PKM2, KRAS, mleczanowe oraz lipidowe. Mechanizmy kompensacyjne ograniczają skuteczność monoterapii, co podkreśla potrzebę stosowania racjonalnych strategii łączonych.
Artykuł przeglądowy
Regulacja metaboliczna angiogenezy w gruczolawym raku przewodowym trzustki
W tym artykule
Podsumowanie
Streszczenie
Gruczolakorak przewodowy trzustki (PDAC) pozostaje wysoce śmiertelny, a 5-letnia przeżywalność wynosi zaledwie 13%. Jego agresywna biologia i późna diagnoza często prowadzą do przerzutów w momencie rozpoznania. Niniejszy przegląd analizuje, w jaki sposób przeprogramowanie metaboliczne reguluje angiogenezę w PDAC i bada terapeutyczne implikacje tego powiązania. Systematycznie przeanalizowano opublikowane badania dotyczące zmian w metabolizmie glukozy, aminokwasów i lipidów oraz ich powiązań z neowaskularyzacją poprzez czynnik indukowany hipoksją-1α (HIF-1α), sygnalizację onkogeniczną i szlaki zależne od metabolitów. Na podstawie syntezy aktualnej literatury wydaje się, że sprzężenie metaboliczno-angiogenne działa poprzez co najmniej trzy powiązane mechanizmy: oś glikolityczno-czynnika wzrostu śródbłonka naczyniowego (VEGF) sterowaną przez HIF-1α/kinazę pirogronianową M2 (PKM2); mleczan działający jako cząsteczka sygnałowa, która promuje polaryzację makrofagów związanych z guzem do fenotypu M2 i stabilizuje HIF-1α; oraz metabolity lipidowe — w tym eikozanoidy i białko wiążące kwasy tłuszczowe 4 (FABP4) — które modulują funkcje i przeżywalność komórek śródbłonka. Dodatkowo pochodne glutaminy wspierają kiełkowanie śródbłonka i przebudowę macierzy zewnątrzkomórkowej, natomiast szlaki tryptofanu i seryny wpływają na równowagę immunologiczno-angiogenną. Co istotne, szlaki kompensacyjne (np. angiogeneza niezależna od HIF-1α poprzez akumulację glikogenu i aktywację receptora aktywowanego proteazą-2) ograniczają skuteczność monoterapii, co podkreśla potrzebę stosowania strategii skojarzonych. Zrozumienie tych sieci metaboliczno-angiogennych dostarcza uzasadnienia dla terapii kierowanych biomarkerami, które jednocześnie celują w metabolizm i naczyniowość guza. Integracja biomarkerów metabolicznych i angiogennych (np. VEGF, dehydrogenaza mleczanowa A) z metabolicznym profilowaniem opartym na obrazowaniu może poprawić stratyfikację pacjentów i monitorowanie leczenia w PDAC.
Wprowadzenie
Gruczolakorak przewodowy trzustki (PDAC) pozostaje jednym z najgroźniejszych nowotworów litych. W przypadku pacjentów z chorobą przerzutową mediana przeżycia całkowitego wynosi około 6–11 miesięcy, a nawet osoby z guzami miejscowo zaawansowanymi lub resekcyjnymi mierzą się z niezwykle złymi rokowaniami długoterminowymi1,2. W ciągu ostatnich trzech dekad wskaźnik przeżyć 5-letnich poprawił się jedynie nieznacznie, z 4% do 13%, co wynika w dużej mierze z postępów w technikach chirurgicznych i centralizacji opieki, a nie z przełomów w terapii systemowej3,4. Epidemiologicznie przewiduje się, że do 2030 roku rak trzustki stanie się drugą główną przyczyną zgonów z powodu nowotworów w Stanach Zjednoczonych5. W Chinach choroba ta zajmuje 8. miejsce pod względem zapadalności i 6. pod względem śmiertelności6, a jej zapadalność rośnie wśród młodych dorosłych7,8.
Mimo tak dużego obciążenia, postępy terapeutyczne są frustrująco powolne, głównie ze względu na wyraźną heterogenność guza, wczesne rozprzestrzenianie się systemowe oraz niepełne zrozumienie kluczowych czynników warunkujących jego agresywną biologię. Adaptacja metaboliczna i nieprawidłowości naczyniowe w mikrośrodowisku guza są uważane za centralne dla progresji PDAC i oporności na leczenie, jednak związki przyczynowo-skutkowe oraz wzajemne oddziaływania sygnałowe między tymi dwoma procesami pozostają niedostatecznie opisane. W szczególności nie rozumie się w sposób systematyczny, w jaki komórki nowotworowe aktywnie kształtują niszę angiogenną poprzez przeprogramowanie metaboliczne, czy półprodukty metaboliczne działają jako bezpośrednie cząsteczki sygnałowe na komórki śródbłonka oraz jak mechanizmy te wspólnie przyczyniają się do unikania terapii9,10. Dlatego kompleksowe wyjaśnienie sieci sprzężenia metaboliczno-angiogennego ma istotne znaczenie teoretyczne i kliniczne dla ujawnienia mechanizmów progresji PDAC oraz opracowania nowych strategii interwencyjnych. Niemniej jednak do tej pory żadna systematyczna recenzja nie syntetyzowała wieloaspektowych mechanizmów, poprzez które przeprogramowanie metaboliczne steruje angiogenezą w PDAC, ani nie dokonano krytycznej oceny potencjału translacyjnego tych odkryć. Aby wypełnić tę lukę, niniejszy przegląd ma na celu: syntetyzowanie kluczowych mechanizmów, za pomocą których przeprogramowanie metabolizmu glukozy, aminokwasów i lipidów reguluje angiogenezę w PDAC, z naciskiem na centralną rolę czynnika indukowanego hipoksją-1α (HIF-1α), sygnałów onkogennych i półproduktów metabolicznych; krytyczną ocenę użyteczności klinicznej biomarkerów metabolicznych i angiogennych w oparciu o dostępne dowody; oraz omówienie perspektyw i wyzwań związanych z terapiami skojarzonymi, które jednocześnie celują w szlaki metaboliczne i naczyniowe. Poprzez integrację tych wielopoziomowych danych dążymy do zapewnienia ram koncepcyjnych dla precyzyjnej diagnostyki i leczenia PDAC. Co ważne, choć wyjaśnienie tych mechanizmów sprzężenia może dostarczyć teoretycznych podstaw do identyfikacji biomarkerów i opracowania terapii celowanej, wartość translacyjna tych odkryć oczekuje na walidację w dobrze zaprojektowanych prospektywnych badaniach klinicznych, a siła dowodów dla każdego proponowanego zastosowania zostanie krytycznie zbadana w kolejnych sekcjach niniejszego przeglądu.
Przegląd i perspektywa
Gruczolakorak przewodowy trzustki (PDAC) rozwija się w wyjątkowo nieprzyjaznym mikrośrodowisku, charakteryzującym się gęstą desmoplazją, głęboką hipoksją i aberrantnym przeprogramowaniem metabolicznym. Unaczynienie guza wyłaniające się z tego środowiska nie jest jedynie biernym kanałem, lecz aktywnym uczestnikiem progresji choroby, kształtowanym przez zbieżność sygnalizacji onkogennej, adaptacji metabolicznej i interakcji ze stromą. Jak przedstawiono na Rysunku 1, wkład metaboliczny z szlaków glukozy, aminokwasów i lipidów zbiega się na centralnych regulatorach — czynniku indukowanym hipoksją 1α (HIF-1α), zmutowanym białku KRAS (obecnym w ~93% przypadków PDAC) oraz kompleksie mTOR 1 (mTORC1) — aby koordynować transkrypcyjne i potranslacyjne efekty angiogenne. Powstałe unaczynienie jest charakterystycznie hipowaskularne, nieszczelne i niedojrzałe, obejmując cztery odrębne tryby unaczyniania: angiogenezę pączkującą, intussusceptywną i koalescencyjną, a także mimikrę naczyniową (VM). Zrozumienie tej heterogeniczności mechanistycznej jest niezbędne do interpretacji niepowodzeń monoterapii antyangiogennych oraz do projektowania racjonalnych strategii skojarzonych.
Podstawowy przegląd angiogenezy w raku trzustki
Mechanizmy angiogenezy
Angiogeneza pączkująca jest dominującym sposobem neowaskularyzacji w PDAC, wyzwalana przez hipoksję, uszkodzenia tkanki lub sygnalizację onkogenną i regulowana przez liczne mediatory proangiogenne11. Czynnik wzrostu śródbłonka naczyniowego (VEGF), wydzielany przez komórki nowotworowe, stanowi najważniejszy czynnik regulacyjny. Po związaniu z VEGFR2, VEGF aktywuje szlaki PI3K/AKT i MAPK/ERK: PI3K fosforyluje PIP2 w celu wytworzenia PIP3, co rekrutuje i aktywuje AKT, promując proliferację i migrację komórek śródbłonka (EC), podczas gdy kaskada MAPK/ERK przebiega poprzez aktywację RAS-RAF-MEK-ERK, przy czym ERK przemieszcza się do jądra komórkowego, modulując ekspresję genów związanych z proliferacją i migracją. Badania przedkliniczne wykazują, że hamowanie VEGF znacząco redukuje pączkowanie i osłabia wzrost guza w modelach PDAC12. Ostatnie osiągnięcia wskazują, że plastyczność fenotypowa śródbłonka w krytyczny sposób moduluje wydajność pączkowania. Komórki śródbłonka odwracalnie zmieniają swój stan między spoczynkowe komórki „falangowe” (phalanx), migrujące komórki „wierzchołkowe” (tip) a proliferujące komórki „trzonowe” (stalk). Dynamika wierzchołek-trzon jest wyspecjalizowana metabolicznie: komórki wierzchołkowe preferencyjnie polegają na glikolizie w celu zasilania migracji, podczas gdy komórki trzonowe zależą od utleniania kwasów tłuszczowych w celu podtrzymania proliferacji. Proteazy pochodzenia nowotworowego, takie jak ADAM9, dodatkowo promują tworzenie pączków poprzez odszczepianie czynnika wzrostu podobnego do EGF wiążącego heparynę. Wspólnie odkrycia te wskazują, że angiogeneza pączkująca w PDAC jest sterowana nie tylko przez VEGF, ale przez złożoną interakcję czynników metabolicznych, sygnałowych i stromalnych13,14,15,16.
Angiogeneza intussusceptywna prowadzi do rozszerzania i rozgałęziania naczyń poprzez przebudowę istniejącej ściany naczyniowej, bez zależności od proliferacji lub migracji komórek śródbłonka17. W tkance nowotworowej szybka proliferacja komórek rakowych zwiększa ciśnienie miejscowe, co powoduje wywinięcie ściany naczynia do wnętrza światła i tworzenie struktur kolumnowych lub przegrodowych. Struktury te stopniowo rozszerzają się i zlewają, dzieląc pierwotne światło na wiele mniejszych kanałów, co zwiększa powierzchnię i objętość naczyń. Obrazowanie trójwymiarowe w modelach mysich PDAC wskazuje, że tryb ten jest częstszy w centralnych obszarach guza, gdzie pomaga łagodzić hipoksję18. Ponieważ angiogeneza intussusceptywna zależy od przebudowy ściany naczyniowej, a nie od proliferacji komórek śródbłonka, środki antyangiogenne hamujące proliferację śródbłonka – a w szczególności terapia anty-VEGF – mogą wykazywać ograniczoną skuteczność wobec tego mechanizmu.
Angiogeneza koalescencyjna (CA) rozwija się z izotropowej sieci naczyń włosowatych otaczających wysepki tkanki. Preferencyjne drogi przepływu powiększają się poprzez agregację kapilar oraz zanik wewnętrznych filarów tkankowych, podczas gdy słabiej ukrwione segmenty ulegają regresji, przekształcając sieć o strukturze siatki w hierarchiczne drzewo, które zachowuje komponenty ścian naczyń i utrzymuje przepływ krwi19. CA wykazuje podobieństwa do angiogenezy intussuceptywnej, lecz różni się od niej morfologicznie: podczas gdy angiogeneza intussuceptywna polega na wzroście i fuzji filarów tkankowych w celu podziału istniejących naczyń, CA eliminuje wysepki tkankowe, aby utworzyć naczynia docelowe, co czyni ją funkcjonalnie procesem odwrotnym20.
Mimikra naczyniowa stanowi charakterystyczny wzorzec, w którym komórki nowotworowe naśladują komórki śródbłonka w celu tworzenia struktur przypominających naczynia. Formowanie VM jest ściśle powiązane z przejściem epitelialno-mezenchymalnym (EMT)21; komórki nowotworowe poddane EMT łączą się, tworząc struktury z lumenem, wspierane przez komórki PAS-dodatnie (PAS – kwas okresowy i Schiff) oraz macierz pozakomórkową, co umożliwia transport erytrocytów i pełni funkcje perfuzyjne analogiczne do prawidłowej sieci naczyniowej22. Struktury VM są znacznie liczniejsze w wysoce inwazyjnych tkankach PDAC i korelują ze złym rokowaniem23.
Charakterystyka naczyniowa i ograniczenia mikrośrodowiskowe
W przeciwieństwie do wielu nowotworów złośliwych, PDAC charakteryzuje się hipowaskularyzacją i desmoplazją, a średnia gęstość mikronaczyniowa (MVD) jest w nim znacznie niższa niż w prawidłowej tkance trzustki lub raku hepatokomórkowym24,25,26. Ten fenotyp hipowaskularny utrzymuje się mimo głębokiej hipoksji, co sugeruje obecność aktywnych mechanizmów angiosupresyjnych. Parakrynne sygnalizowanie szlaku Hedgehog może tłumić niekanoniczne sygnalizowanie WNT, aby ograniczyć zależne od VEGFR2 nadmierne pączkowanie śródbłonka, a tworzenie transkompleksu VEGFR2/neuropilina 1 (NRP1) pomiędzy komórkami nowotworowymi a komórkami śródbłonka koreluje z redukcją rozgałęzień naczyń i poprawą przeżywalności27. Powstałe unaczynienie wykazuje nierównomierny rozkład, niedojrzałą strukturę, niskie pokrycie perycytami oraz nieszczelność funkcjonalną28, co prowadzi do ekstrawazacji osocza i podwyższonego ciśnienia płynu śródmiąższowego (IFP). Podwyższone IFP w połączeniu z naprężeniem stałym wynikającym z gęstej włóknicy uciska naczynia, co może prowadzić do ich zapadania się i niemal całkowitego braku naczyń o średnicy przekraczającej 10 µm, co dodatkowo potęguje hipoperfuzję29,30.
Zmniejszona perfuzja prowadzi do błędnego koła hipoksji. Nowo powstałe naczynia w PDAC charakteryzują się niepełnymi ścianami oraz niewystarczającym wsparciem ze strony mięśni gładkich i perycytów, co skutkuje powolnym przepływem krwi31. Hipoksyczne mikrośrodowisko stabilizuje transkrypcyjnie HIF-1α, co nasila sekrecję VEGF i podtrzymuje impuls angiogenny32,33. W wyresekowanych ludzkich próbkach PDAC ekspresja HIF-1α (obecna w 40% przypadków) koreluje dodatnio z chorobą przerzutową i MVD, natomiast ujemnie z rokowaniem34. Nadekspresja HIF-2α oraz mimikra naczyniowa są w podobny sposób powiązane ze słabym zróżnicowaniem, zaawansowanym stadium, przerzutami do węzłów chłonnych i niekorzystnym rokowaniem35.
Dysfunkcja pericytów – charakteryzująca się ektopową ekspresją α-aktyny mięśni gładkich oraz zaburzoną adhezją pericytów do komórek śródbłonka – dodatkowo destabilizuje naczynia krwionośne36. Luźne połączenia śródbłonkowe, nieciągłe błony podstawne i szczeliny międzykomórkowe zwiększają przepuszczalność, co umożliwia wysięk osocza, który podnosi ciśnienie śródmiąższowe i utrudnia dostarczanie leków, jednocześnie sprzyjając intrawazacji komórek nowotworowych. Wysoka gęstość naczyń mikrokrwionośnych (MVD) w połączeniu z niską integralnością mikroznaczyń wiąże się z wczesnym nawrotem, przerzutami oraz krótkim przeżyciem po resekcji37.
Metaboliczna regulacja angiogenezy
PDAC wykazuje rozległe obszary niedotlenienia, z medianą pO2 w tkance wynoszącą 0–5.3 mmHg w porównaniu do 24.3–92.7 mmHg w sąsiadującej prawidłowej tkance38. Wynika to z obecności niedotlenionego zrębu włóknistego, szybkiej proliferacji oraz niewystarczającego unaczynienia39. Adaptacyjna odpowiedź na hipoksję, pośredniczona głównie przez izoformy HIF-α, nadaje PDAC agresywny fenotyp oporny na terapię: HIF-1α jest szybko indukowany w warunkach ostrej, ciężkiej hipoksji40,41, podczas gdy HIF-2α wykazuje tendencję do trwałej ekspresji w przebiegu chronicznej, umiarkowanej hipoksji42,43, a HIF-3α w dużym stopniu reguluje inne kompleksy HIF44.
HIF-1α pełni rolę centralnego przełącznika sterującego, jednocześnie napędzając reprogramowanie metaboliczne glukozy oraz angiogenezę. W warunkach hipoksji HIF-1α transkrypcyjnie aktywuje geny związane z glikolizą (GLUT1, HK2, LDHA, PKM2), jednocześnie aktywując czynniki proangiogenne (VEGF, CTGF, PDGFB)45,46,47. Cząsteczki takie jak MUC1, P4HA1 oraz APE1/Ref-1 wzmacniają zarówno fenotyp glikolityczny, jak i zdolność angiogenną poprzez stabilizację HIF-1α lub wzmocnienie funkcji transkrypcyjnej48,49,50,51. PKM2 funkcjonuje jako bezpośredni pomost molekularny między glikolizą a angiogenezą: w warunkach hipoksji PKM2 translokuje się do jądra komórkowego, aby współaktywować transkrypcję genów glikolitycznych i angiogennych (w tym VEGF-A) poprzez interakcję β-katenina/STAT3 i modyfikację histonów, tworząc dodatnie sprzężenie zwrotne, w którym nasilona glikoliza potęguje sygnalizację HIF-1α/VEGF47,52. Mutacje KRAS zwiększają stabilność HIF-1α/2α poprzez MEK/ERK, upregulując enzymy glikolityczne (LDHA, PDK1) oraz efektory proangiogenne (VEGF, CA9, MCT4)53,54. Dodatkowe oddziaływania obejmują stabilizację HIF-1α zależną od LSD1, oś UHRF1/SIRT4 oraz sygnalizację receptorową poprzez IR/IGF1R i CX3CL1/CX3CR139,55,56, podczas gdy lumikan hamuje zarówno glikolizę, jak i angiogenezę poprzez inhibicję EGFR/PI3K/Akt57. Szlaki kompensacyjne — w tym akumulacja glikogenu podtrzymująca angiogenezę poprzez rekrutację komórek dendrytycznych58 oraz aktywacja PAR-2 promująca VEGF poprzez MEK-ERK53 — wskazują, że samo celowanie w HIF-1α lub pojedyncze węzły metaboliczne może być niewystarczające.
Metabolizm aminokwasów moduluje angiogenezę poprzez dostarczanie prekursorów biosyntetycznych niezbędnych do kiełkowania komórek śródbłonka oraz przebudowy macierzy pozakomórkowej, a także poprzez generowanie sygnałów immunometabolicznych, które pośrednio regulują napięcie naczyniowe i infiltrację immunologiczną. Glutamina, za pośrednictwem GLS, tworzy glutaminian przekształcalny w asparaginian w celu promowania kiełkowania EC59 oraz w prolinę w celu przebudowy ECM60. Stymulacja VEGF zwiększa pobór glicyny przez śródbłonek, co promuje migrację61; glicyna uczestniczy również w syntezie glutationu, modulując zależne od NO napięcie naczyniowe i stres oksydacyjny62. Arginina przyczynia się do powstania proliny, poliamin i NO63, podczas gdy zależna od PHGDH ścieżka syntezy seryny reguluje napięcie naczyniowe, stres oksydacyjny oraz ochronę przed apoptozą śródbłonka63,64,65. Co istotne, metabolizm tryptofanu w mieloidalnych komórkach supresorowych (MDSCs) generuje kynureninę za pośrednictwem IDO-1, przesuwając równowagę IFNγ/IL-6 w stronę stanu proangiogennego67,68.
Przeprogramowanie metabolizmu lipidów promuje neowaskularyzację poprzez mechanizmy metaboliczne, sygnalizacyjne i immunomodulacyjne69. W PDAC obserwuje się upregulację lipogenezy de novo sterowanej przez SREBP-1 oraz enzymy takie jak FASN i ACC. Poza biogenezą błon, FASN reguluje proliferację EC poprzez mechanizm sygnalizacji metabolicznej: inhibicja FASN podnosi poziom malonylo-CoA, co promuje malonylację mTOR w pozycji lizyny 1218 i upośledza aktywność kinazy mTORC1, tym samym selektywnie hamując proliferację EC bez wpływu na migrację70. Utlenianie kwasów tłuszczowych służy jako alternatywne źródło energii w warunkach ograniczenia glukozy, wspierając migrację EC i tworzenie cewek; farmakologiczna inhibicja FAO upośledza angiogenezę w modelach PDAC71.
Gatunki lipidów pełnią również funkcję bezpośrednich cząsteczek sygnałowych. Kwas lizofosfatydowy (LPA) oraz sfingozyna-1-fosforan (S1P) aktywują śródbłonkowe receptory sprzężone z białkiem G, aby promować proliferację, migrację i przepuszczalność, przy czym ich podwyższone poziomy wiążą się ze zwiększoną ekspresją VEGF i tworzeniem cewek72. Nieprawidłowy metabolizm lipidów generuje ROS oraz produkty peroksydacji lipidów, które aktywują HIF-1α i NF-κB, wzmacniając transkrypcję genów proangiogennych, w tym VEGF i IL-873. Akumulacja kropli lipidowych w komórkach nowotworowych i śródbłonkowych koreluje ze zwiększonym przeżyciem EC i opornością na terapię antyangiogenną, przy czym perilipiny są zaangażowane w regulację proliferacji i migracji74.
Przeprogramowanie metabolizmu lipidów kształtuje również mikrośrodowisko angiogenne poprzez modulację immunologiczną. Makrofagi związane z guzem (TAMs) gromadzą utlenione lipidy i cholesterol za pomocą receptorów scavengerowych, takich jak CD36, co sprzyja proangiogennemu fenotypowi typu M2, który wydziela VEGF, TNF-α oraz metaloproteinazy macierzy. Podobnie, nasycone lipidami mieloidalne komórki supresorowe (MDSCs) produkują czynniki angiogenne wspierające neowaskularyzację. Ta oś metaboliczno-immunologiczno-angiogenna stanowi nową propozycję celu terapeutycznego w PDAC75.
Sygnalizacja angiogenna pośredniczona przez metabolity
Laktat przestał być postrzegany jako odpad metaboliczny, a stał się kluczową cząsteczką sygnałową łączącą glikolizę z angiogenezą. Laktat promuje angiogenezę poprzez trzy główne mechanizmy: bezpośrednią aktywację szlaku NF-κB/IL-8 w komórkach śródbłonka za pośrednictwem MCT-1; stabilizację białka HIF-1α poprzez hamowanie aktywności prolylowej hydroksylazy (PHD); oraz parakrynną modulację odpornościową76. Rola GPR81 w aktywacji HIF-1α indukowanej przez laktat pozostaje kontrowersyjna: badania na myszach wykazują, że sygnały GPR81 stabilizują HIF-1α w komórkach dendrytycznych i MDSC, co sprzyja unikaniu odpowiedzi immunologicznej i angiogenezie, jednak badania nad makrofagami mysimi wskazują, że efekty immunosupresyjne mogą występować niezależnie od GPR8177. Co więcej, ekspresja GPR81 jest wysoka w tkance tłuszczowej, ale znacznie niska w innych ludzkich organach78, a ludzkie neutrofile wykazujące ekspresję GPR81 wykazują minimalną odpowiedź transkrypcyjną na stymulację laktatem, co budzi pytania o możliwość generalizacji tych wyników79. Specyficznie w raku trzustki laktat nasila aktywność MDSC poprzez oś GPR81-mTOR-HIF-1α-STAT380, choć istotność tego mechanizmu w różnych gatunkach nie została jeszcze w pełni scharakteryzowana. Dodatkowo laktat indukuje polaryzację makrofagów do fenotypu M2, które wydzielają kolejne czynniki proangiogenne81,82, podczas gdy laktylacja białek (np. laktylacja ENSA-K63) remodeluje mikrośrodowisko immunologiczne poprzez STAT3/CCL2, pośrednio wpływając na angiogenezę83.
Inne metabolity modulują angiogenezę poprzez odrębne szlaki. Kwasy tłuszczowe omega-3 (EPA i DHA) wykazują działanie antyangiogenne poprzez hamowanie VEGF, PDGF, COX-2, PGE2, NF-κB oraz MMPs84. Z kolei podwyższony poziom wielonienasyconych kwasów tłuszczowych omega-6 dostarcza substratów do metabolizmu kwasu arachidonowego; PGE2 produkowany za pośrednictwem COX-2 zwiększa sekrecję VEGF z komórek PDAC poprzez mechanizmy autokrynne, co promuje migrację EC85.
Białko wiążące kwasy tłuszczowe 4 (FABP4) działa w wielu przedziałach komórkowych, aby promować angiogenezę. W komórkach śródbłonka NOTCH1 indukuje ekspresję FABP4 w celu napędzania metabolizmu długołańcuchowych kwasów tłuszczowych i nadawania odporności na ROS, co wspiera kiełkowanie angiogenne. W komórkach nowotworowych zaburzony metabolizm lipidów generuje acetylo-CoA oraz ROS, które aktywują HIF-1α i NF-κB, napędzając transkrypcję VEGF i PDGF. Na poziomie zrębu adipocyty pośredniczą w transporcie wolnych kwasów tłuszczowych poprzez FABP4, wydzielając jednocześnie IL-1β i TNF-α w celu aktywacji NF-κB. Równocześnie nieprawidłowy metabolizm sfingolipidów indukuje polaryzację makrofagów M2 poprzez oś MIF-CD74, przy czym subpopulacje makrofagów FABP4+ zwiększają zdolność migracyjną komórek śródbłonka86.
Wreszcie metabolity mikrośrodowiska nowotworu – w tym bursztynian, fumaran i 2-hydroksyglutaran – pełnią funkcję cząsteczek sygnałowych, które aktywują szlaki związane z angiogenezą poprzez przebudowę funkcji EC oraz regulację polaryzacji immunologicznej87.
Translacja kliniczna: biomarkery, obrazowanie i terapeutyka
Powiązanie między przeprogramowaniem metabolicznym a angiogenezą dostarcza nowych biomarkerów i wymiarów oceny w zarządzaniu PDAC, choć trajektoria translacyjna przebiega wzdłuż heterogenicznego gradientu dowodów. Jak podsumowano w Tabeli 188,89,90,91,92,93, potencjalne biomarkery obejmują trzy poziomy: (i) uznane markery kliniczne, takie jak CA19-9, które są powszechnie stosowane, ale brakuje im specyficzności w rozróżnianiu PDAC od niedrożności dróg żółciowych; (ii) pojawiające się markery poddawane ocenie klinicznej, w tym VEGF i metabolity glikolityczne; oraz (iii) sygnatury eksperymentalne, takie jak panele wielometaboliczne i modele ryzyka oparte na lipidach i makrofagach.
Wiele badań potwierdza, że poziomy VEGF, HIF-1α i GLUT1 są znacznie podwyższone we krwi i tkankach nowotworowych pacjentów z PDAC w porównaniu z zapalnymi schorzeniami trzustki. W badaniu obejmującym 61 pacjentów po resekcji, stężenia VEGF we krwi i tkankach były znacznie wyższe w PDAC niż w guzach zapalnych (p < 0,000001), podobnie jak w przypadku HIF-1α (p = 0,000005) oraz GLUT1 (p = 0,000002). Analiza wieloczynnikowa wykazała, że VEGF jest najsilniejszym niezależnym predyktorem zarówno we krwi (OR = 1,016; p = 0,001), jak i w tkankach (OR = 1,02; p = 0,001), przy czym poziom VEGF w surowicy przy wartości odcięcia 134,56 pg/mL wykazał czułość na poziomie 97,8% i swoistość 86,7%88. Poza diagnostyką, dynamiczne zmiany poziomu VEGF podczas leczenia mogą służyć jako markery farmakodynamiczne. W badaniu I fazy STARPAC (n = 19), seryjne pomiary w osoczu sugerowały, że wczesne zmiany poziomu VEGF mogą przewidywać odpowiedź na leczenie, choć wymaga to walidacji w randomizowanych badaniach kontrolowanych89.
Przeprogramowanie glikolityczne oferuje komplementarny potencjał diagnostyczny. Integrując zbiory danych GEO i TCGA, badacze zidentyfikowali LDHA jako niezależny predyktor przeżycia całkowitego w raku trzustki (p < 0,001). Profilowanie metabolomiczne surowicy za pomocą NMR u 36 pacjentów z PDAC i 70 zdrowych osób kontrolnych ujawniło istotne zmiany w metabolitach związanych z glikolizą, przy czym wskaźnik łączący mleczan, pirogronian, cytrynian i glukozę osiągnął AUC wynoszące 0,956 w rozróżnianiu PDAC od grupy kontrolnej90. Przechodząc od sygnatur pojedynczych genów do integracji wielu metabolitów, dwufazowe badanie metabolomiczne zidentyfikowało prolinę, kreatynę i kwas palmitynowy jako panel odróżniający PDAC od nowotworów łagodnych i zdrowych osób kontrolnych, z wartościami AUC wynoszącymi odpowiednio 0,854 i 0,865 w zestawie odkrywczym; dodanie CA19-9 poprawiło te wyniki do odpowiednio 0,949 i 0,909, przy walidacyjnych AUC wynoszących 0,830 i 0,852 w niezależnej kohorcie91. Na poziomie transkrypcyjnym analiza bioinformatyczna publicznych zbiorów danych (TCGA-PAAD, GSE62452, GSE57495) pozwoliła na stworzenie modelu ryzyka opartego na siedmiu genach związanych z lipidami i makrofagami (ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT), który skutecznie stratyfikował pacjentów pod względem ryzyka, przy czym powszechne były mutacje TP53, a czynniki immunomodulacyjne (PVRL2, CD276, CCL20) korelowały z wynikiem ryzyka92.
Rozbieżność między obiecującymi wynikami w fazie odkryć a wnioskami z metaanaliz odzwierciedla powracające ograniczenia metodologiczne: retrospektywny projekt jednocentryczny, błąd selekcji (spectrum bias) w kierunku zmian operacyjnych, niewielkie liczebności próby, brak porównania z grupami łagodnymi oraz brak niezależnej walidacji prospektywnej87,88,89,90,91. Wyniki te podkreślają konieczność przeprowadzenia rygorystycznej, zstandaryzowanej i odpowiednio zasobowej walidacji, zanim nowe biomarkery będą mogły zostać wdrożone do praktyki klinicznej.
W ocenie funkcjonalnej PET/CT z użyciem 18F-FDG odzwierciedla aktywność metaboliczną glukozy w guzie, podczas gdy MRI z wykorzystaniem hiperpolaryzowanego [1-13C]pirogronianu umożliwia monitorowanie w czasie rzeczywistym konwersji pirogronianu do mleczanu, co koreluje z nadekspresją LDHA i HIF-1α94. Krążące egzosomy stanowią obiecujące, małoinwazyjne narzędzia do wczesnej diagnostyki i monitorowania95. Pod kątem prognostycznym nadekspresja VEGF/VEGFR-2, wysoka aktywność glikolityczna, nadekspresja LDHA oraz ekspresja COX-2 są powiązane z niekorzystnymi rokowaniami, co sugeruje, że klasyfikacja molekularna oparta na cechach metaboliczno-angiogennych może umożliwić precyzyjną stratyfikację i dobór leczenia96.
Strategie terapeutyczne i paradoks antyangiogenny
Mimo kluczowej roli VEGF w angiogenezie w PDAC, strategie anty-VEGF/VEGFR konsekwentnie zawodziły w badaniach fazy III. Badanie CALGB 80303 (n = 535) nie wykazało korzyści w przeżyciu dla schematu gemcytabina plus bevacizumab w porównaniu z samą gemcytabiną (mediana OS 5.8 vs. 5.9 miesięcy; p = 0.95)97. Badanie AviTA wykazało statystycznie istotną poprawę czasu przeżycia wolnego od progresji, ale brak korzyści w całkowitym przeżyciu po dodaniu bevacizumabu do gemcytabiny i erlotynibu98. Badanie VANILLA dotyczące gemcytabiny plus aflibercept zostało przerwane po analizie okresowej, która potwierdziła brak korzyści w OS (7.75 vs. 6.54 miesięcy)99, a axitinib w podobny sposób nie poprawił przeżycia w połączeniu z gemcytabiną100.
Niepowodzenia te odzwierciedlają co najmniej trzy mechanizmy oporności specyficzne dla PDAC. Po pierwsze, aktywacja szlaków kompensacyjnych: niedotlenienie wywołane blokadą VEGF zwiększa ekspresję alternatywnych czynników proangiogennych (FGF, Ang-2, PIGF) i rekrutuje proangiogenne komórki mieloidalne101. Po drugie, kooptacja naczyniowa i mimikra naczyniowa: komórki nowotworowe omijają inhibicję kiełkowania naczyń, wykorzystując istniejące naczynia gospodarza lub tworząc kanały przypominające naczynia niezależnie od proliferacji śródbłonka22. Niedawne sekwencjonowanie pojedynczych komórek wykazało, że fibroblasty związane z rakiem (CAFs) mogą ulegać transdyferencjacji w fenotyp przypominający śródbłonek (FAPα + CD144 + endoCAFs), zdolny do mimikry naczyniowej i promowania przerzutów poprzez sygnalizację CD144-β-catenin-STAT3, co przesuwa koncepcję VM z procesu autonomicznego dla komórek nowotworowych w stronę mechanizmu współpracy nowotwór-stroma102. Po trzecie, adaptacja metaboliczno-stromalna: gęsta desmoplazja fizycznie izoluje przeciwciała terapeutyczne, podczas gdy CAFs podtrzymują angiogenezę poprzez paracrynną sygnalizację HGF oraz szlaki zapśredniczone przez TGF-β, działające poniżej lub równolegle do VEGF36. Wspólnie mechanizmy te dowodzą, że monoterapia celująca w pojedynczy ligand angiogenny jest niewystarczająca w przypadku PDAC.
Racjonalną alternatywą jest ukierunkowanie działań na węzły metaboliczno-angiogenne. Inhibitory metabolizmu glukozy — w tym inhibitor HK2 2-deoxy-D-glucose, aktywator PKM2 shikonin oraz inhibitor LDHA oxamate — wykazały działanie antyangiogenne i przeciwnowotworowe w liniach komórkowych i ksenoprzeszczepach PDAC82. Celowanie w oś PKM2/HIF-1α/VEGF mogłoby jednocześnie hamować adaptację metaboliczną i angiogenezę. Sygnalizacja mleczanowa zależna od GPR81 pojawiła się jako potencjalny cel parakrynowy, choć specyficzne antagoniści pozostają w fazie eksperymentalnej; domniemany antagonista 3-hydroxybutyrate może przede wszystkim celować w powiązany receptor HCAR2, a nie GPR81103,104. W metabolizmie lipidów inhibitory COX-2 (np. celekoksyb) oraz modulatory szlaku PPARγ/FABP4 wykazały efekty antyangiogenne w modelach przedklinicznych105, choć badania fazy II nad celekoksybem w połączeniu z gemcytabiną nie wykazały istotnych korzyści w zakresie przeżywalności. Wielonienasycone kwasy tłuszczowe omega-3 konkurencyjnie hamują szlak ω-6 i wykazują właściwości antyangiogenne w modelach przedklinicznych, niemniej brakuje interwencyjnych danych dotyczących ludzi w przypadku PDAC.
Biorąc pod uwagę plastyczność metaboliczną PDAC, schematy łączone, w których leki przeciwangiogenne zestawiono z chemioterapią, immunoterapią lub inhibitorami metabolicznymi, stanowią najbardziej obiecujący kierunek rozwoju. Reprogramowanie metabolizmu glukozy, aminokwasów i lipidów jest ściśle powiązane z opornością na chemioterapię, radioterapię i immunoterapię; jednoczesne hamowanie glikolizy i glutaminolizy może zablokować kompensację metaboliczną. Jednak w momencie sporządzania niniejszego tekstu żadna kombinacja celowana w metabolizm nie wykazała skuteczności w III fazie badań klinicznych w przypadku PDAC. Ostatecznie głównym wyzwaniem translacyjnym nie jest brak punktów uchwytu dla leków, lecz niemożność prospektywnej identyfikacji tego, który tryb unaczynienia – kiełkowanie, intussucepcja, koalescencja czy mimikra – dominuje w konkretnym guzie. Dopóki panele biomarkerów lub sygnatury obrazowe nie pozwolą na stratyfikację pacjentów według ich fenotypu metaboliczno-angiogennego, strategie łączone celujące w tę sieć pozostaną empiryczne, a nie precyzyjnie ukierunkowane.
Wnioski
Niniejszy przegląd opisuje wzajemne powiązania między reprogramowaniem metabolicznym a angiogenezą w gruczolakoraku przewodowym trzustki (PDAC). Opisujemy cztery odrębne tryby neowaskularyzacji — angiogenezę kiełkującą, intussuceptywną, koalescencyjną oraz mimikrę naczyniową — które wspólnie prowadzą do powstania unaczynienia hipowaskularnego, słabo perfundowanego i strukturalnie zaburzonego. W centrum mechanistycznym reprogramowanie metabolizmu glukozy poprzez efekt Warburga tworzy synergistyczną pętlę, w której HIF-1α napędza zarówno strumień glikolityczny, jak i transkrypcję proangiogenną (VEGF, CTGF, PDGFB), podczas gdy PKM2 i zmutowany KRAS integrują stan metaboliczny z wynikiem angiogennym. Metabolizm aminokwasów i lipidów dodatkowo moduluje zachowanie śródbłonka, polaryzację immunologiczną i oporność terapeutyczną poprzez sygnały parakrynne, w tym mleczan, LPA/S1P oraz oś FASN-malonylo-CoA-mTOR. Wyniki te dowodzą, że angiogeneza w PDAC nie jest jedynie odpowiedzią na hipoksję, lecz integralnym elementem metabolicznego programu adaptacyjnego guza.
Translacja kliniczna pozostaje ograniczona przez bariery diagnostyczne i terapeutyczne. Chociaż badania w fazie odkrywczej zidentyfikowały potencjalne biomarkery metaboliczne i angiogenne, w tym VEGF, wyniki metabolitów pochodnych LDHA oraz modele ryzyka lipidowo-makrofagowego, zgromadzone dowody wskazują, że żaden z nich nie wykazuje konsekwentnie lepszej skuteczności niż CA19-9 ani nie zapewnia wystarczającej wartości dodanej, aby umożliwić ich natychmiastowe wdrożenie. W zakresie terapeutycznym, badania fazy III nad monoterapią anty-VEGF jednolicie nie przyniosły poprawy przeżywalności, co odzwierciedla odporność unaczynienia nowotworowego napędzaną przez aktywację szlaków kompensacyjnych, mimikrę naczyniową oraz adaptację metaboliczno-stromalną. Te równoległe ograniczenia podkreślają głęboką redundancję i plastyczność sieci metaboliczno-angiogennej, co wskazuje na konieczność stosowania strategii zintegrowanych zamiast monoterapii.
Schematy łączone – zestawianie leków antyangiogennych z chemioterapią, immunoterapią lub inhibitorami metabolicznymi – stanowią najbardziej obiecujący kierunek działań. Równoczesne celowanie w glikolizę i glutaminolizę lub współinhibicja FASN i mTOR może przełamać kompensację metaboliczną i zaburzyć zależną od lipidów sygnalizację angiogenną. Przyszłe priorytety obejmują stratyfikację pacjentów w oparciu o biomarkery (np. fenotypy glikolityczne w przeciwieństwie do zależnych od lipidów), racjonalne kombinacje wielocelowe blokujące różnorodne tryby unaczynienia, nieinwazyjne obrazowanie metaboliczno-angiogenne oraz rygorystycznie zaprojektowane badania kliniczne w molekularnie zdefiniowanych subpopulacjach PDAC. Ostatecznie wyjaśnienie interakcji metaboliczno-angiogennych będzie niezbędne, aby przekształcić PDAC z choroby opornej na leczenie w schorzenie podatne na precyzyjne interwencje oparte na mechanizmach molekularnych.
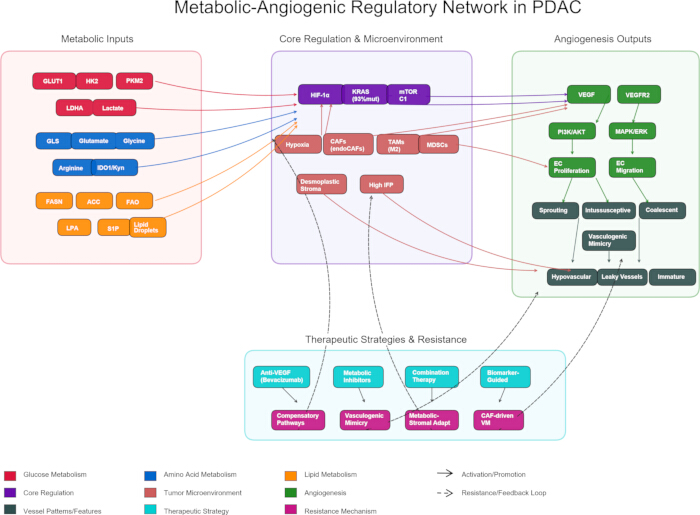
Rysunek 1: Metaboliczno-angiogenna sieć regulacyjna w PDAC. Metaboliczno-angiogenna sieć regulacyjna w PDAC. Schematyczny przegląd sprzężenia metaboliczno-angiogennego w gruczolakowokomórkowym raku przewodów trzustkowych. (Lewo) Reprogramowanie szlaków odżywczych: metabolizm glukozy (karmazynowy), metabolizm aminokwasów (niebieski) i metabolizm lipidów (pomarańczowy). (Środek) Integracja sygnałów metabolicznych przez centralne regulatory (fioletowy; HIF-1α, zmutowany KRAS, mTORC1) w mikrośrodowisku guza (łososiowy), charakteryzującym się hipoksją, stromą desmoplastyczną z wysokim ciśnieniem płynu śródmiąższowego (IFP), CAF (w tym endoCAF FAPα⁺CD144⁺), TAM o polaryzacji M2 oraz MDSC. (Prawo) Sygnalizacja angiogenna napędzana przez oś VEGF-VEGFR2 i cztery odrębne tryby unaczynienia (ciemnoszary): angiogeneza kiełkująca, intussuceptywna, koalescencyjna oraz mimikra naczyniowa (VM). (Dół) Obecne strategie terapeutyczne (morski) i mechanizmy oporności (magenta). Strzałki ciągłe oznaczają aktywację; strzałki przerywane oznaczają pętle sprzężenia zwrotnego oporności. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Biomarker/Panel | Uzasadnienie biologiczne | Poziom dowodów | Kluczowe ograniczenia | Etap translacyjny |
| CA19‑993 | Sjalilowany antygen Lewis | Ustanowiony klinicznie | Niska swoistość w rozróżnianiu PDAC od niedrożności dróg żółciowych | Standard kliniczny |
| VEGF w surowicy (diagnostyczny)88 | Aktywacja osi HIF‑1α/VEGF | Retrospektywne badanie jednocentrowe | Błąd spektrum; kohorta obejmująca wyłącznie przypadki operacyjne | Odkrycie |
| VEGF w surowicy (odpowiedź)89 | Marker farmakodynamiczny | Faza I (STARPAC, n=19) | Jednoramienne; brak ramienia kontrolnego | Generowanie hipotez |
| Wynik LDHA/metabolitu90 | Strumień glikolityczny | Retrospektywne; jednocentrowe | Brak komparatora łagodnego; mała kohorta | Odkrycie |
| Prolina‑kreatyna‑kwas palmitowy + CA19‑991 | Integracja multiomiczna | Odkrycie + niewielka walidacja | Jedna instytucja; umiarkowana liczba n | Wczesna walidacja |
| 7-genowy model ryzyka lipidowego/makrofagowego92 | Interakcja lipidowo-immunologiczna | Retrospektywna bioinformatyka | Brak kohorty prospektywnej; efekty serii | Odkrycie |
Tabela 1: Warstwowy model dowodów dla biomarkerów metaboliczno-angiogennych w PDAC. Tabela klasyfikuje biomarkery metaboliczno-angiogenne w PDAC według dojrzałości translacyjnej w trzech poziomach: (i) klinicznie uznany standard CA19-9; (ii) kandydaci w fazie wczesnej, w tym diagnostyczne i farmakodynamiczne testy VEGF w surowicy oraz wynik LDHA/metabolitu; oraz (iii) sygnatury w fazie odkrycia, czego przykładem jest panel wielometaboliczny (prolina--kreatyna--kwas palmitynowy plus CA19-9) oraz 7-genowy model ryzyka lipidowo-makrofagowego. Wśród nowych kandydatów wyłania się powtarzający się wzorzec: mimo dobrze zdefiniowanego uzasadnienia biologicznego, ograniczenia metodologiczne — projekt retrospektywny lub jednocentryczny, brak porównawczych grup łagodnych, małe kohorty oraz brak walidacji prospektywnej — wspólnie ograniczają postęp poza etap odkrycia lub wczesne etapy generowania hipotez.
Oświadczenia
Autorzy oświadczają, że nie istnieją żadne konkurencyjne interesy finansowe.
Podziękowania
Badanie zostało sfinansowane przez projekt Cyfrowa platforma mikrofluidyczna do przesiewu leków oparta na 3D sferoidach pierwotnych komórek nowotworowych (FDCT0001/2025/RID).
Bibliografia
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.