Sorafenib w połączeniu z gemcytabiną wykazuje wstępne dowody na addytywne hamowanie proliferacji komórek HepG2, powoduje korelujące zmiany w ekspresji p-ERK oraz VEGF i hamuje wzrost guza wątroby u myszy NOD/SCID.
Artykuł badawczy
Ocena skojarzonego leczenia sorafenibem i gemcytabiną w komórkach HepG2 oraz w modelu ksenoprzeszczepu u myszy NOD/SCID: badanie pilotażowe
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Rak wątroby pozostaje jedną z głównych przyczyn śmiertelności związanej z nowotworami ze względu na oporność na leki i ograniczone opcje terapeutyczne. Istnieje pilna potrzeba zbadania strategii terapeutycznych w celu poprawy wyników leczenia. Niniejsze badanie pilotażowe przedstawia protokół oceny potencjalnych efektów i mechanizmów leżących u podstaw połączenia sorafenibu i gemcytabiny w raku wątroby. Wykorzystano linię komórkową raka wątroby HepG2 oraz ustanowiono model ksenotransplantatu w myszach z niedoborem immunologicznym (NOD/SCID). Przedstawiono kluczowe kroki procedury, w tym: (1) hodowlę komórek HepG2 i traktowanie lekami; (2) przygotowanie testu MTT, inkubację oraz odczyt absorbancji; (3) ekstrakcję białek, SDS-PAGE, transfer i immunoblotting dla ERK i p-ERK; (4) ustanowienie podskórnego ksenotransplantatu u myszy NOD/SCID; (5) pomiar guza i obliczenie jego objętości; oraz (6) immunohistochemię VEGF na sekcjach guza. Podano krytyczne kroki, wskazówki dotyczące rozwiązywania problemów oraz specyfikację sprzętu. Połączenie sorafenibu (3 µmol/L) i gemcytabiny (10 µmol/L) doprowadziło do zahamowania wzrostu na poziomie 71,23% ± 6,76% po 72 h, przy wartości q wynoszącej 1,35, co sugeruje efekt synergistyczny przy tej konkretnej parze dawek w badanych warunkach. W porównaniu z grupą kontrolną, leczenie skojarzone wiązało się z obniżoną ekspresją p-ERK, zmniejszoną objętością guza oraz jakościowo słabszym barwieniem immunohistochemicznym VEGF. Dane te wykazują korelację między obniżoną ekspresją p-ERK a obserwowanym efektem antyproliferacyjnym, bez ustanawiania związku przyczynowo-skutkowego. W komórkach HepG2 i modelu ksenotransplantatu myszy NOD/SCID połączenie sorafenibu i gemcytabiny wykazuje wstępne dowody na potencjał antyproliferacyjny i wiąże się z obniżoną ekspresją VEGF; jednak wynik ten nie stanowi bezpośredniego dowodu na aktywność antyangiogenną, ponieważ nie przeprowadzono analizy gęstości mikronaczyń ani analiz funkcjonalnych naczyń krwionośnych. Ten powtarzalny protokół stanowi przydatne ramy do oceny kombinacji leków w modelach HCC i może być dostosowany do innych schematów terapii celowanej i chemioterapii, choć przed wyciągnięciem jakichkolwiek wniosków klinicznych wymagane są dalsze badania mechanistyczne i walidacja dawek.
Wprowadzenie
Rak wątroby jest jednym z najczęstszych i najgroźniejszych nowotworów, a także jednym z najszybciej rosnących guzów złośliwych1,2. Mimo że zapadalność na raka wątroby spada, ogólne obciążenie tym schorzeniem nadal rośnie. Globalne dane epidemiologiczne z 2022 roku ujawniły, że standaryzowany według wieku wskaźnik zapadalności na raka wątroby w internetowej bazie danych Global Cancer Observatory (GLOBOCAN) 2022 wynosił 15,0 na 100 000 ludności, podczas gdy standaryzowany według wieku wskaźnik śmiertelności wynosił 26,7 na 100 000 ludności, co czyni go drugą najczęstszą przyczyną zgonów z powodu nowotworów3. Obecnie, z powodu braku skutecznego leczenia raka wątroby, w połączeniu z jego podstępnym początkiem, większość pacjentów umiera w ciągu roku od diagnozy. Sorafenib jest pierwszym zatwierdzonym do stosowania klinicznego wielocelowym inhibitorem kinazy, który celuje w kinazy tyrozynowe receptora, takie jak receptor epidermalnego czynnika wzrostu (EGFR), receptor czynnika wzrostu pochodzenia płytkowego (PDGFR) oraz kinazy serynowo-treoninowe4,5. Sorafenib, doustny inhibitor wielu kinaz, wykazuje działanie antyproliferacyjne i antyangiogenne w raku wątroby poprzez oddziaływanie na wiele szlaków czynników wzrostu. Historycznie sorafenib był pierwszą zatwierdzoną przez FDA systemową terapią pierwszego rzutu dla pacjentów z zaawansowanym lub nieoperacyjnym rakiem wątroby6. Jednakże obecny krajobraz leczenia pierwszego rzutu w zaawansowanym raku wątrobowokomórkowym (HCC) znacznie się rozszerzył. Rekomendowane opcje obejmują obecnie m.in. kombinację inhibitorów punktów kontrolnych układu immunologicznego atezolizumab plus bevacizumab, lenwatynib oraz podwójną immunoterapię durwalumab plus tremelimumab. Pomimo tych postępów, sorafenib pozostaje ważną opcją pierwszego rzutu, szczególnie w regionach, gdzie kombinacje immunoterapeutyczne nie są łatwo dostępne lub są przeciwwskazane. Ze względu na jego szerokie zastosowanie w raku wątroby, niepokojem stały się zdarzenia niepożądane związane z lekiem7. W analizie bazy danych FDA Adverse Event Reporting System (FAERS) z lat 2006–2023 zdarzenia niepożądane po zastosowaniu sorafenibu dotyczyły głównie układu pokarmowego, skóry i tkanek podskórnych, a także niespecyficznego dyskomfortu fizycznego, takiego jak infekcje i urazy7. Choć niektórzy pacjenci z zaawansowanym rakiem wątroby mogą odnieść korzyść z leczenia sorafenibem, u większości pacjentów ostatecznie rozwija się oporność lub następuje niepowodzenie terapii, co prowadzi do złego rokowania8,9,10. Mimo stosowania, sorafenib przynosi korzyść jedynie około 30% pacjentów z HCC; ponadto osoby odpowiadające na leczenie często rozwijają oporność w ciągu 6 miesięcy11. Szlaki molekularne zaangażowane w oporność na sorafenib obejmują kinazę regulowaną sygnałem zewnątrzkomórkowym (ERK)/fosforylowaną ERK (p-ERK), kinazę białkową B (Akt), fosfoinosytydol 3-kinazę (PI3K)/AKT/ssaczy cel mTOR (mTOR), czynnik indukowany hipoksją 1α (HIF-1α)/HIF-2α oraz szlaki związane z autofagią, przy czym w niniejszych badaniach szczególnie wyróżniono i wybrano ERK/p-ERK11. Gemcytabina jest analogiem cytydyny, który po wprowadzeniu do organizmu przekształca się w difluorocytydynodifosforan i difluorocytidyntryfosforan, wywierając różne hamujące efekty na syntezę DNA12. W nowotworach hepatobiliarnych gemcytabinę oceniano jako składnik chemioterapii skojarzonej. Jednak w raportach klinicznych wskazano również, że gemcytabina wykazuje większą oporność na leki, co ogranicza jej skuteczność12,13. W związku z tym skuteczne i efektywne ustalenie optymalnego schematu leczenia jest niezwykle trudne. Niedawne badania wykazały, że gemcytabina w połączeniu z sorafenibem może wykazywać zwiększoną skuteczność terapeutyczną w oparciu o nowatorską predykcję biomarkera macierzystości guza14. Jednak z naszej wiedzy żadne badanie nie analizowało tej kombinacji specyficznie w raku wątroby z wykorzystaniem komórek HepG2 i modelu ksenoprzeszczepu raka wątrobowokomórkowego u myszy NOD/SCID (non-obese diabetic/severe combined immunodeficient). W związku z tym nadal brakuje dowodów eksperymentalnych bezpośrednio potwierdzających efekty addytywne sorafenibu i gemcytabiny w raku wątroby.
Procedury opisane w niniejszym manuskrypcie są powszechnie stosowane, lecz rzadko prezentowane w szczegółowym, wizualnym formacie krok po kroku, który byłby odpowiedni do powtórzenia przez badaczy na wczesnym etapie kariery. Postawiliśmy hipotezę, że połączenie sorafenibu i gemcytabiny będzie addytywnie hamować proliferację komórek raka wątroby oraz wzrost guza, a efekt ten będzie związany z obniżeniem aktywności szlaku ERK/p-ERK oraz zredukowaną angiogenezą zależną od czynnika wzrostu śródbłonka naczyniowego (VEGF). Niniejsze badanie ma na celu wstępne zbadanie hamującego wpływu sorafenibu w połączeniu z gemcytabiną na proliferację linii komórkowej raka wątroby HepG2 in vitro oraz in vivo i analiza mechanizmu tego procesu (Supplementary Figure 1). Nowatorstwo tego badania przejawia się w trzech aspektach: (1) jest to pierwsze badanie testujące kombinację sorafenibu i gemcytabiny specjalnie w raku wątroby z wykorzystaniem powszechnie stosowanej linii komórkowej HepG2 oraz odpowiadającego modelu myszy NOD/SCID; (2) bada mało poznany szlak ERK/p-ERK jako potencjalny mechanizm; oraz (3) dostarcza bezpośrednich dowodów eksperymentalnych — zamiast przewidywań obliczeniowych — na addytywny efekt tej kombinacji w raku wątroby. Cechy te odróżniają niniejszą pracę od wcześniejszych doniesień na temat terapii skojarzonej przeprowadzonych w innych typach nowotworów lub z wykorzystaniem różnych modeli eksperymentalnych, szczególnie w kontekście schematów opartych na sorafenibie.
Protokół
Zgoda etyczna została udzielona przez Zhejiang University-Laboratory Animal Welfare and Ethics Review (numer zgody ZJU20250049).
Zwierzęta i grupowanie
Łącznie 40 samic myszy NOD/SCID w wieku 4–5 tygodni o masie ciała 18–20 g zakupiono od licencjonowanego dostawcy komercyjnego (Licencja nr SCXK (Shanghai) 2013-0006) i zakwaterowano w pomieszczeniach dla zwierząt klasy SPF (wolnych od specyficznych patogenów). Wszystkie protokoły dotyczące zwierząt były zgodne ze standardowymi wytycznymi. Podczas eksperymentu zwierzęta miały swobodny dostęp do pokarmu i wody, były przetrzymywane w grupach (5 myszy/klatka) w kontrolowanym pomieszczeniu SPF, w którym utrzymywano temperaturę 22 ± 2 °C, wilgotność 50%–60% oraz cykl światła/ciemności 12/12 h. Zwierzęta otrzymywały pokarm i wodę ad libitum, a ich masa ciała była monitorowana co 2 tygodnie. W przypadku wystąpienia u myszy uporczywego bólu, kacheksji, owrzodzeń nowotworowych, osiągnięcia przez guz maksymalnego wymiaru 2 cm lub innych nieodwracalnych problemów zdrowotnych, przeprowadzano eutanazję poprzez dostrzykiewnotrzewnikowe wstrzyknięcie 0,45% pentobarbitalu sodowego w dawce ≥150 mg/kg masy ciała, a następnie potwierdzano ustanie oddechu i bicia serca, brak odruchu rogówkowego lub stosowano wtórną metodę fizyczną, jeśli było to konieczne, zgodnie z kryteriami humanitarnego zakończenia eksperymentu zatwierdzonymi przez Komisję Etyki ds. Zwierząt. Wielkość próby (n = 10 na grupę) określono na podstawie analizy mocy, zakładając wielkość efektu 1,2 (wyznaczoną na podstawie eksperymentów pilotażowych), α = 0,05 oraz β = 0,20 (moc 80%), z uwzględnieniem 20% marginesu na ubytki. Procedury implantacji guzów przeprowadzono przed przydzieleniem do grup terapeutycznych (patrz poniżej w sekcji dotyczącej tworzenia ksenograftów).
Po implantacji guza i potwierdzeniu jego przyjęcia, myszy zostały losowo podzielone na 4 grupy z wykorzystaniem metody tablicy liczb losowych: grupę kontrolną, grupę sorafenibu, grupę gemcytabiny oraz grupę łączoną sorafenibu z gemcytabiną, po 10 myszy (5 myszy/klatka) w każdej grupie, w celu stworzenia modelu transplantacyjnego guza u myszy NOD/SCID. Ponieważ tkanki nowotworowe w procesie modelowania mogą powodować pogorszenie stanu ogólnego lub nawet śmierć myszy NOD/SCID, a biorąc pod uwagę, że analiza statystyczna zazwyczaj wymaga odpowiedniej wielkości próby, do każdej grupy włączono co najmniej 10 myszy. Losowy podział grup został przeprowadzony przez niezależnych techników, a klatki zostały oznakowane; podczas podawania leków lub pomiaru guza nie zastosowano maskowania, co stanowi istotne ograniczenie. Pozostałe pobrania tkanek, oceny biochemiczne i patologiczne były przeprowadzane przez personel laboratoryjny w warunkach maskowania. Dane były również analizowane w sposób zaślepy przez statystyków, którzy mieli dostęp wyłącznie do zakodowanych plików aż do momentu zakończenia obliczeń i odsłonięcia danych. Wszystkie zwierzęta zostały włączone do końcowej analizy. Dla obu leków wybrano drogę podania doszpikową, aby zapewnić wchłanianie systemowe i spójną biodostępność; dawkowanie raz na dobę oparto na wcześniejszych badaniach farmakokinetycznych, wykazujących utrzymujące się stężenia w osoczu przy takim schemacie. Grupa kontrolna (nośnik) otrzymała dożylnie 0,2 mL sterylnej soli fizjologicznej. W grupie sorafenibu wstrzyknięto dożylnie 0,2 mL sorafenibu w dawce 40 mg/kg. W grupie gemcytabiny wstrzyknięto dożylnie 0,2 mL gemcytabiny w dawce 100 mg/kg. Grupa leczenia łączonego: dożylnie podano po 0,2 mL sorafenibu (40 mg/kg) i gemcytabiny (100 mg/kg). Każda grupa otrzymywała leki raz dziennie przez 20 kolejnych dni. Wszystkie zwierzęta zostały włączone do końcowej analizy, żadna mysz nie została wykluczona z badania. W żadnej grupie nie zaobserwowano śmiertelności podczas 20-dniowego okresu leczenia. Harmonogram i dawki wybrano na podstawie opublikowanych badań w modelach raka dróg żółciowych i wątroby. Należy zauważyć, że codzienne podawanie gemcytabiny drogą doszpikową może wywoływać toksyczność. Długość i szerokość przeszczepionych guzów mierzono codziennie, a następnie obliczano ich objętość. Po 20 dniach zwierzęta uśpiono poprzez zwichnięcie szyi pod głęboką narkozą, a tkanki przeszczepionych guzów utrwalono w formalinie. Masę ciała mierzono co 2 dni przez cały okres trwania badania. Myszy monitorowano codziennie pod kątem klinicznych objawów toksyczności, w tym piloreksji, zgarbionej postawy, ograniczonej ruchomości, biegunki i letargu. Jednakże nie wykonano badań biochemicznych surowicy (np. aktywnościy aminotransferazy alaninowej, aminotransferazy asparaginianowej i poziomu kreatyniny) ani badania histopatologicznego głównych organów. W związku z tym nie można wykluczyć toksyczności subklinicznej.
Leki i odczynniki
Sorafenib rozpuszczono w 10% dimetylosulfoksydzie (DMSO) i przechowywano w temperaturze -20 °C. Przed użyciem roztwór rozmrożono i rozcieńczono do końcowego stężenia DMSO poniżej 0,5%, co nie miało wpływu na wzrost komórek. Gemcytabinę pozyskano z komercyjnego źródła. Bufor do lizy w teście immunoprecypitacji radioaktywnej (RIPA), błękit tiazolowy, przeciwciała pierwszorzędowe przeciwko dehydrogenazie gliceraldehydu-3-fosforanu (GAPDH), ERK, p-ERK i VEGF, przeciwciała drugorzędowe, wysokoglukozowe pożywka DMEM (Dulbecco's Modified Eagle Medium), płodowa surowica bydlęca oraz linia komórkowa HepG2 zostały pozyskane z komercyjnych źródeł.
Sorafenib i gemcytabina są środkami cytotoksycznymi. Wszystkie procedury przygotowania i obchodzenia się z lekami powinny być wykonywane w wyznaczonej komorze z laminarnym przepływem powietrza przy zachowaniu odpowiednich środków ochrony indywidualnej (fartuch laboratoryjny, rękawiczki nitrylowe i okulary ochronne). DMSO, metanol, ksylen i inne rozpuszczalniki organiczne stosowane w niniejszym protokole są niebezpieczne i powinny być używane w dygestorium, aby uniknąć ich wdychania lub kontaktu ze skórą. Przed użyciem należy zapoznać się z kartami charakterystyki bezpieczeństwa (MSDS) wszystkich odczynników.
Hodowla komórkowa
Linia komórkowa HepG2 została rozmrożona i zaszczepiona do butelek hodowlanych zawierających 10 mL pożywki DMEM z wysoką zawartością glukozy (uzupełnionej o 10% płodowej surowicy bydlęcej, 100 U/mL penicyliny-streptomycyny oraz 4 mmol/L glutaminy). Komórki inkubowano w temperaturze 37 °C w wilgotnym inkubatorze z zawartością 5% CO₂. Pożywkę hodowlaną wymieniano co 2 dni, a pasażowanie komórek przeprowadzano co 4 dni w celu utrzymania wzrostu logarytmicznego. Linia komórkowa HepG2 została pozyskana z komercyjnego źródła; jednak w niniejszym badaniu nie przeprowadzono niezależnej autentykacji linii komórkowej (np. profilowania krótkich powtórzeń tandemowych) ani testów w kierunku obecności mikoplazmy.
Metoda MTT do wykrywania stopnia hamowania proliferacji
Do określenia stopnia hamowania proliferacji linii komórkowej HepG2 przez sorafenib i gemcytabinę zastosowano metodę z użyciem bromku 3-(4,5-dimetyltiazol-2-yl)-2,5-difenylotetrazoliu (MTT). Komórki w fazie wzrostu logarytmicznego trawiono 0,25% trypsyną przez 2 min, a trawienie przerwano poprzez dodanie równiej objętości pożywki kompletnej. Po wirowaniu przy 1000 × g przez 10 min komórki zawieszono ponownie w pożywce kompletnej. Zagęszczenie komórek dostosowano do 1 × 10⁵ komórek/mL, a 200 µL zawiesiny komórkowej naniesiono do każdego dołka płytki 96-dołkowej. Gęstość wysiewu wybrano na podstawie wstępnych eksperymentów optymalizacyjnych, w których testowano zagęszczenia od 5 × 10³ do 5 × 10⁴ komórek/dołek. Zagęszczenie 2 × 10⁴ komórek/dołek doprowadziło do liniowego wzrostu absorbancji w ciągu 96 h i pozwoliło utrzymać konfluencję poniżej 80% w punkcie końcowym, co potwierdzono podczas oględzin pod mikroskopem odwróconym. Aby zapewnić, że pomiary MTT pozostały w zakresie liniowym, w każdym punkcie czasowym przeprowadzono eksperymenty pilotażowe z dołkami kontrolnymi traktowanymi nośnikiem. Pożywkę wymieniano co 48 h, aby zapobiec wyczerpaniu składników odżywczych i gromadzeniu się produktów przemiany materii. Konfluencję monitorowano codziennie za pomocą mikroskopu odwróconego. Po 96 h dołki kontrolne osiągnęły konfluencję około 75%–80% i nie zaobserwowano wyraźnych oznak wyczerpania składników odżywczych. Po przytwierdzeniu komórek usunięto pożywkę i dodano pożywkę zawierającą lek. Do grupy kontrolnej nietraktowanej dodano pożywkę bez leku (kontrola nośnika dla eksperymentów in vivo). Eksperyment podzielono na grupę kontrolną nietraktowaną, grupę sorafenibu, grupę gemcytabiny oraz grupę leczenia skojarzonego. Dawki sorafenibu wynosiły 1,5 µmol/L, 3 µmol/L, 4,5 µmol/L i 6 µmol/L, a dawki gemcytabiny: 5 µmol/L, 10 µmol/L, 15 µmol/L i 20 µmol/L. Dawki sorafenibu w połączeniu z gemcytabiną wynosiły 1,5 µmol/L + 5 µmol/L, 3 µmol/L + 10 µmol/L, 4,5 µmol/L + 15 µmol/L oraz 6 µmol/L + 20 µmol/L. Komórki w każdej grupie hodowano przez 24 h, 48 h, 72 h i 96 h. Po hodowli do każdego dołka dodano 20 µL MTT o stężeniu 5 mg/mL, a komórki inkubowano w inkubatorze komórkowym przez 4 h. Ostrożnie usunięto supernatant, a następnie do każdego dołka dodano 150 µL DMSO i wstrząsano płytką przez 10 min do całkowitego rozpuszczenia formazanu; wartość gęstości optycznej (OD) każdego dołka mierzono przy 490 nm za pomocą wielofunkcyjnego czytnika płytek mikrodołkowych. Eksperyment powtórzono trzykrotnie, a każda grupa obejmowała pięć powtórzeń w dołkach. Dane przedstawiono jako średnia ± SD z trzech powtórzeń biologicznych. Stopień hamowania wzrostu komórek (%) = (1 - OD grupa eksperymentalna / OD grupa nietraktowana) × 100%. Interakcję między dwoma lekami oceniano na podstawie wartości q, którą obliczono według wzoru: q = EAB / (EA + EB - EA × EB). Tutaj EA i EB to stopnie hamowania leków A i B stosowanych pojedynczo, a EAB to stopień hamowania przy jednoczesnym zastosowaniu obu leków. Wartość q większa niż 1,15 wskazuje na efekt synergistyczny między lekami; 0,85–1,15 wskazuje na efekt addytywny, a q mniejsze niż 0,85 wskazuje na efekt antagonistyczny. Metoda wartości q jest prostym narzędziem przesiewowym i nie zastępuje bardziej rygorystycznych analiz synergizmu. Przetestowano jedynie kilka par dawek o stałym stosunku, co ogranicza wiarygodność twierdzeń o synergii. Dlatego termin „synergia” w niniejszym badaniu odnosi się do q > 1,15 dla konkretnych par dawek i punktów czasowych, a nie do zwalidowanej interakcji addytywnej w pełnej macierzy odpowiedź-dawka.
Analiza Western blot ekspresji białek ERK i p-ERK
Hodowla komórek i podział na grupy eksperymentalne przeprowadzono zgodnie z powyższym opisem. Do detekcji ERK i p-ERK metodą Western blotting zastosowano dawkę sorafenibu 3 µmol/L, dawkę gemcytabiny 10 µmol/L oraz dawkę łączoną 3 µmol/L + 10 µmol/L. Po 72 h inkubacji komórki lizowano buforem do lizy RIPA, a z każdej grupy eksperymentalnej wyekstrahowano całkowite białko. Stężenie białka określono metodą kwasu biczninkoniniowego (BCA). Na żel naniesiono równe ilości białka (30 µg na ścieżkę), które rozdzielono za pomocą 10% elektroforezy żelowej z dodecylosiarczanem sodu i poliakryloamidem (SDS-PAGE) przy napięciu 120 V przez 90 min. Białka przeniesiono na membrany z polifluorku winylidenu (PVDF) (rozmiar porów 0,45 µm) przy natężeniu 300 mA przez 90 min w temperaturze 4 °C. Po blokowaniu 5% mlekiem odtłuszczonym w buforze TBS z 0,1% Tween-20 (TBST) przez 1 h w temperaturze pokojowej, membrany inkubowano z przeciwciałami pierwszorzędowymi przez noc w temperaturze 4 °C przy delikatnym wstrząsaniu. Po trzech przemyciach w TBST (po 10 min każde), membrany inkubowano z przeciwciałami drugorzędowymi przez 1 h w temperaturze pokojowej. Prążki białkowe wizualizowano przy użyciu substratu do wzmocnionej chemiluminescencji (ECL), a obrazy zarejestrowano za pomocą cyfrowego systemu obrazowania żeli. Czas ekspozycji zoptymalizowano dla każdego przeciwciała, aby uniknąć nasycenia sygnału. Ilościową analizę densytometryczną przeprowadzono w oprogramowaniu ImageJ przy użyciu narzędzia do analizy żeli. Intensywność prążków wszystkich białek docelowych znormalizowano względem GAPDH jako kontroli załadunku, a ekspresję p-ERK dodatkowo znormalizowano względem całkowitej ekspresji ERK. Nie stosowano żadnych dodatkowych etapów blokowania poza użyciem 5% mleka odtłuszczonego. Wyniki ilościowe przedstawiono jako krotność zmiany względem grupy kontrolnej, przyjętej jako 1,0. Każdy eksperyment powtórzono niezależnie trzykrotnie. Przedstawiono reprezentatywne immunobloty.
Immunohistochemiczne wykrywanie ekspresji VEGF w ksenoprzeszczepach guzów HepG2 u myszy NOD/SCID
W celu utworzenia ksenoprzeszczepu: komórki HepG2 w fazie logarytmicznego wzrostu zebrać poprzez trypsynizację, przemyć dwukrotnie sterylnym roztworem soli fizjologicznej buforowanej fosforanem (PBS) i resuspendować w bezsurowiczym medium DMEM. Łącznie 2 × 10⁶ komórek w 0,2 mL bezsurowiczego DMEM (bez Matrigelu) wstrzyknąć podskórnie w prawy obszar pachowy (obszar bogato unaczyniony) każdej myszy NOD/SCID za pomocą strzykawki 1 mL, aby stworzyć podskórny model ksenoprzeszczepu HepG2 u myszy NOD/SCID. Przyrost guza monitorować co 2 dni. Wielkość guza mierzyć co dwa dni, a gdy średnica guza osiągnie 0,3–0,5 cm (około 7–10 dni po wstrzyknięciu, co zdefiniowano jako punkt rozpoczęcia leczenia), myszy losowo podzielić na 4 grupy do eksperymentu. Długość (L) i szerokość (W) podskórnego ksenoprzeszczepu mierzyć codziennie za pomocą cyfrowego suwmiarki, a objętość guza (V) obliczyć według wzoru: V = (L × W2) / 2. Wszystkie pomiary przeprowadzić przez badacza zaślepionego na przydział do grup. Po 20 dniach zwierzęta poddać eutanazji poprzez zwichnięcie kręgów szyjnych w głębokiej anestezji, a tkankę ksenoprzeszczepu utrwalić w 10% neutralnym buforowanym formalinie przez 24 h w temperaturze pokojowej, a następnie zalać parafiną. Przekroje tkankowe (o grubości 5 µm) wykonać za pomocą mikrotomu obrotowego i osadzić na szkiełkach przedmiotowych powlekanych poli-L-lizyną. W badaniu immunohistochemicznym przekroje odparafinizować w ksylenie (trzykrotnie, po 5 min każdorazowo) i rehydratować w serii rozcieńczeń etanolu (100%, 95%, 70%, 50%; po 3 min każdorazowo). Odzyskiwanie antygenu przeprowadzić poprzez ogrzewanie przekrojów w 10 mM buforze cytrynianu sodu w kuchence mikrofalowej przez 15 min, a następnie schłodzić w temperaturze pokojowej przez 20 min. Aktywność endogennej peroksydazy zablokować 3% nadtlenkiem wodoru w metanolu przez 10 min w temperaturze pokojowej. Wiązania niespecyficzne zablokować 5% normalną surowicą kozią w PBS przez 1 h w temperaturze pokojowej. Następnie przekroje inkubować z pierwotnym przeciwciałem anty-VEGF (rozcieńczenie 1 : 200) przez noc w 4 °C w komorze nawilżonej. Po przemyciu PBS (trzykrotnie, po 5 min każdorazowo), przekroje inkubować z wtórnym przeciwciałem kozim anty-króliczym sprzężonym z peroksydazą chrzanową (HRP) (1 : 500) przez 1 h w temperaturze pokojowej. Sygnał wykryć za pomocą substratu 3,3′-diaminobenzydyny (DAB). Przekroje dobarwić hematoksyliną przez 30 s, odwodnić, odbarwić i zamknąć szkiełkami okularowymi przy użyciu trwałego medium montażowego. Obrazowanie przeprowadzić za pomocą odwróconego mikroskopu fluorescencyjnego w trybie światła przechodzącego przy powiększeniu ×100. Reprezentatywne obrazy przedstawiono w celu ilustracji jakościowej.
Wszystkie zanieczyszczone końcówki, probówki oraz odpady z hodowli komórkowych gromadzono jako odpady biologiczne i autoklawowano przed utylizacją. Odpady chemiczne, w tym roztwory zawierające leki, DMSO, ksylen i metanol, zbierano w oddzielnych, oznakowanych pojemnikach na odpady i utylizowano zgodnie z lokalnymi przepisami instytucjonalnymi dotyczącymi niebezpiecznych odpadów chemicznych.
Analiza statystyczna
Do analizy statystycznej wykorzystano oprogramowanie SPSS 19.0. Dane eksperymentalne przedstawiono jako średnia ± SD z trzech niezależnych powtórzeń biologicznych dla eksperymentów in vitro oraz jako średnia ± odchylenie standardowe (SD) z n = 10 myszy na grupę dla eksperymentów in vivo. Do porównań między dwiema grupami zastosowano dwustronne nieparzyste testy t. Do porównań między wieloma grupami zastosowano jednoczynnikową analizę wariancji (ANOVA), a następnie test post hoc Tukeya. Zgłoszono wartości p < 0,05, p < 0,01 oraz p < 0,001.
Wyniki
Hamujący wpływ sorafenibu i gemcytabiny na proliferację komórek HepG2
Sorafenib i gemcytabina hamowały proliferację komórek HepG2 w sposób zależny od dawki, co przedstawiono w Tabeli 1. Terapia skojarzona wykazała znacznie wyższe wskaźniki hamowania we wszystkich punktach czasowych w porównaniu do monoterapii. Test MTT mierzy aktywność metaboliczną, która koreluje z liczbą komórek, ale nie mierzy bezpośrednio proliferacji ani cytotoksyczności. W związku z tym termin „hamowanie proliferacji” należy interpretować jako zmniejszenie konwersji MTT. Co istotne, połączenie sorafenibu w stężeniu 3 µmol/L i gemcytabiny w stężeniu 10 µmol/L przyniosło najsilniejszy efekt hamujący, co podkreśla jego potencjał jako skutecznego schematu leczenia raka wątroby. Dalsze badania wykazały efekt addytywny sorafenibu i gemcytabiny w komórkach HepG2. Tabela 2 przedstawia wartości q, które wskazują na potencjalne interakcje synergistyczne między tymi dwoma lekami. W szczególności kombinacja 3 µmol/L sorafenibu i 10 µmol/L gemcytabiny wykazała wartości q powyżej 1,15 w wielu punktach czasowych, co sugeruje powiązanie między obniżoną ekspresją p-ERK a obserwowanym efektem antyproliferacyjnym, choć dane te nie dowodzą związku przyczynowo-skutkowego. Wyniki te wskazują, że przed wyciągnięciem wniosków dotyczących potencjału terapeutycznego konieczne jest przeprowadzenie dalszych badań na dodatkowych modelach raka wątroby. Synergia nie była obserwowana dla wszystkich par dawek; ograniczała się ona do jednej konkretnej kombinacji stężeń.
Rysunek 1 ilustruje, że stopień hamowania proliferacji komórek w grupie otrzymującej sorafenib oraz w grupie z leczeniem skojarzonym osiągnął szczyt w 72 h. Terapia skojarzona, szczególnie przy dawce 3 µmol/L sorafenibu i 10 µmol/L gemcytabiny, doprowadziła do wyraźnie wyższego stopnia hamowania w porównaniu z leczeniem monoterapeutycznym.
Wpływ sorafenibu i gemcytabiny na ekspresję ERK i p-ERK
Rycina 2A nie wykazuje istotnych zmian w ekspresji białka ERK we wszystkich grupach. Jednakże ekspresja p-ERK była znacząco obniżona w grupie otrzymującej sorafenib oraz w grupie z leczeniem skojarzonym, przy czym największy spadek zaobserwowano w grupie skojarzonej. Dane te wskazują na powiązanie między obniżonym poziomem p-ERK a leczeniem skojarzonym, ale nie dowodzą, że redukcja p-ERK bezpośrednio pośredniczy w efekcie antyproliferacyjnym. Nie przeprowadzono ilościowej analizy densytometrycznej, normalizacji poziomu p-ERK względem całkowitego ERK i GAPDH, nie określono liczby powtórzeń biologicznych ani nie wykonano porównań statystycznych. W związku z tym przedstawione immunobloty mają charakter reprezentatywny i wyłącznie jakościowy.
Wpływ sorafenibu i gemcytabiny na objętość podskórnych ksenoprzeszczepów w transplantowanym raku wątroby u myszy NOD/SCID
Przed rozpoczęciem leczenia nie stwierdzono istotnych różnic w objętości podskórnych ksenoprzeszczepów pomiędzy grupami (p = 0,367). Po zastosowaniu leczenia objętość guza uległa znacznemu zmniejszeniu w porównaniu z grupą kontrolną, a w grupie leczonej terapią skojarzoną była ona istotnie mniejsza niż w grupach otrzymujących sorafenib i gemcytabinę (p < 0,001), co przedstawiono na Rysunku 2B. Wyniki te należy interpretować z ostrożnością, ponieważ nie zebrano danych dotyczących toksyczności ani farmakokinetyki, które potwierdziłyby, że zaobserwowane różnice nie wynikają z chorobowości związanej z lekami lub różnic w ekspozycji systemowej.
Wpływ sorafenibu i gemcytabiny na ekspresję VEGF w przeszczepionym raku wątroby u myszy NOD/SCID
Rycyna 2C przedstawia analizę immunohistochemiczną ekspresji VEGF w tkankach nowotworowych. W grupach otrzymujących sorafenib oraz terapię skojarzoną zaobserwowano zredukowane brązowo-żółte barwienie immunohistochemiczne i słabszą ekspresję VEGF w jakościowej analizie immunohistochemicznej. Wynik ten sugeruje obniżony potencjał angiogenny, lecz nie wykazuje bezpośrednio angiogenezy, ponieważ nie przeprowadzono analizy markerów komórek śródbłonka ani gęstości mikronaczyniowej. W grupach kontrolnej oraz otrzymującej gemcytabinę stwierdzono jakościowo silniejszą ekspresję VEGF. Te jakościowe wyniki dotyczące VEGF mają charakter wyłącznie korelacyjny i służą do formułowania hipotez. Bez analizy ilościowej lub bezpośrednich markerów naczyniowych nie można wyciągnąć wniosków na temat angiogenezy ani synergii w procesie angiogenezy.
DOSTĘPNOŚĆ DANYCH
Surowe dane wygenerowane i przeanalizowane w ramach niniejszego badania zostały zawarte w materiałach uzupełniających (Plik uzupełniający 1)).
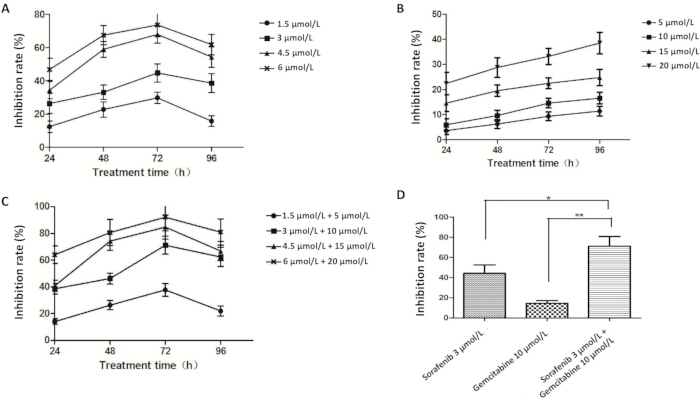
Rycina 1: Wpływ różnych interwencji na stopień hamowania proliferacji komórek HepG2. (A) Procent hamowania (%) przez sorafenib w różnych punktach czasowych w komórkach HepG2. (B) Procent hamowania (%) przez gemcytabinę w różnych punktach czasowych w komórkach HepG2. (C) Procent hamowania (%) przez sorafenib w połączeniu z gemcytabiną w komórkach HepG2. (D) Procent hamowania (%) przez sam sorafenib (3 µmol/L), samą gemcytabinę (10 µmol/L) oraz ich kombinację po 72 h traktowania komórek HepG2. *p < 0,05, **p < 0,01 w stosunku do grupy kontrolnej. Wszystkie dane dotyczące stopnia hamowania uzyskano za pomocą testu MTT zgodnie z opisem w protokole. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
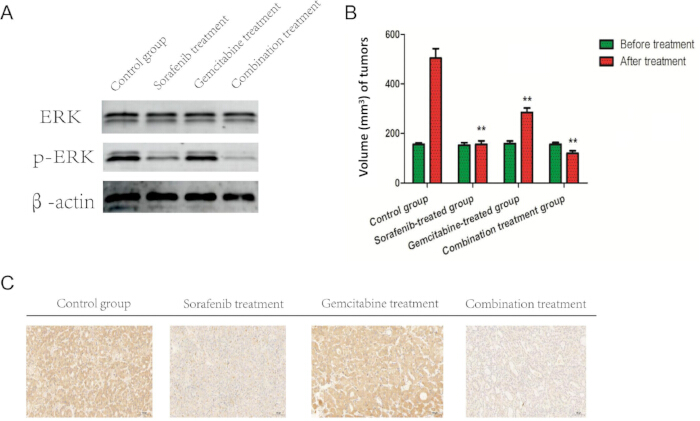
Rycina 2: Ekspresja ERK/p-ERK, objętość guza i ekspresja VEGF w grupach leczonych. (A) Ekspresja ERK i p-ERK w komórkach HepG2 przy różnych sposobach leczenia; (B) Objętość (mm3) guzów w czterech grupach przed i po leczeniu (n = 10 na grupę). **p < 0,01 vs. grupa kontrolna po leczeniu. Porównania statystyczne przeprowadzono za pomocą jednoczynnikowej analizy wariancji (ANOVA) dla objętości końcowych. (C) Reprezentatywne obrazy immunohistochemiczne (pasek skali = 100 µm) ekspresji VEGF w tkankach nowotworowych z każdej grupy (n = 10 na grupę). Obrazy te przedstawiono w celach ilustracji jakościowej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Grupa(μmol/L) | Czas traktowania(h) | ||||
| 24 | 48 | 72 | 96 | ||
| Sorafenib | 1.5 | 12.41 ± 3.37 | 22.74 ± 4.57 | 29.76 ± 3.48 | 15.77 ± 3.18 |
| 3 | 26.37 ± 6.14 | 33.10 ± 4.39 | 44.71 ± 5.49 | 38.63 ± 5.68 | |
| 4.5 | 34.42 ± 5.26 | 58.91 ± 4.67 | 67.85 ± 5.20 | 54.26 ± 6.07 | |
| 6 | 46.88 ± 6.61 | 67.48 ± 5.70 | 73.57 ± 7.07 | 61.73 ± 6.10 | |
| Gemcytabina | 5 | 3.56 ± 1.41 | 6.17 ± 1.73 | 9.31 ± 1.76 | 11.35 ± 1.95 |
| 10 | 5.89 ± 2.47 | 9.62 ± 2.15 | 14.57 ± 1.94 | 16.58 ± 2.31 | |
| 15 | 14.57 ± 3.38 | 19.53 ± 2.27 | 22.43 ± 2.13 | 24.75 ± 3.25 | |
| 20 | 22.36 ± 4.46 | 28.76 ± 3.92 | 33.18 ± 3.19 | 38.49 ± 4.28 | |
| Sorafenib + Gemcytabina | 1.5 + 5 | 14.13 ± 2.16 | 26.41 ± 3.43 | 37.75 ± 4.75 | 22.04 ± 2.84 |
| 3 + 10 | 38.69 ± 3.94 | 46.26 ± 4.06 | 71.23 ± 6.76 | 62.47 ± 7.20 | |
| 4.5 + 15 | 40.89 ± 4.21 | 74.30 ± 6.98 | 84.82 ± 9.17 | 66.89 ± 7.16 | |
| 6 + 20 | 64.05 ± 6.54 | 80.67 ± 9.79 | 92.22 ± 10.24 | 81.05 ± 9.87 | |
Tabela 1: Wskaźnik hamowania (%) przez sorafenib i gemcytabinę w komórkach HepG2. Dane przedstawiono jako średnia ± SD z trzech niezależnych eksperymentów.
| Grupa(μmol/L) | Czas traktowania (h) | ||||
| 24 | 48 | 72 | 96 | ||
| Sorafenib + gemcytabina | 1.5 + 5 | 0.91 | 0.96 | 1.04 | 0.87 |
| 3 + 10 | 1.26 | 1.17 | 1.35 | 1.28 | |
| 4.5 + 15 | 0.93 | 1.11 | 1.13 | 1.02 | |
| 6 + 20 | 1.09 | 1.05 | 1.12 | 1.06 | |
Tabela 2: q-wartość efektu synergistycznego sorafenibu i gemcytabiny w komórkach HepG2. q > 1,15 wskazuje na synergię; 0,85–1,15 wskazuje na addytywność; q < 0,85 wskazuje na antagonizm. Dane pochodzą z trzech niezależnych eksperymentów.
Rysunek uzupełniający 1: Badanie przeprowadzono w dwóch głównych fazach: eksperymentach in vitro z wykorzystaniem linii komórkowej HepG2 oraz eksperymentach in vivo z wykorzystaniem modelu ksenoprzeszczepu u myszy NOD/SCID. In vitro komórki HepG2 traktowano sorafenibem, gemcytabiną lub ich kombinacją w różnych stężeniach. Proliferację komórek oceniono za pomocą testu MTT, a ekspresję ERK i p-ERK przeanalizowano metodą Western blotting. In vivo model ksenoprzeszczepu ustanowiono poprzez podskórne wstrzyknięcie komórek HepG2 myszom NOD/SCID. Myszy podzielono na cztery grupy terapeutyczne, którym codziennie podawano iniekcje dootrzewnowe. Objętość guza mierzono przez cały okres leczenia. Po eutanazji pobrano tkanki guzów i poddano je barwieniu immunohistochemicznemu w kierunku VEGF. Wszystkie dane przeanalizowano statystycznie przy użyciu oprogramowania SPSS 19.0.Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 1: Raw data.rar.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Rak wątroby charakteryzuje się wysokim wskaźnikiem śmiertelności ze względu na podstępny początek, szybką progresję oraz niewielką liczbę skutecznych metod leczenia3,15. Zaawansowany rak wątroby często wykazuje oporność na chemioterapię i radioterapię, a obecne opcje, w tym resekcja chirurgiczna i przeszczepienie wątroby, pozostają niewystarczające15,16. Dobrze opracowano łączenie dwóch lub więcej leków chemioterapeutycznych o różnych mechanizmach działania i uważa się, że znacznie zwiększa ono efektywność, co może stanowić alternatywną strategię leczenia15,16. Leki celowane w badaniach nad rakiem wątroby obejmują przeciwciała monoklonalne (anty-VEGF i anty-EGFR), inhibitory kinazy tyrozynowej oraz inhibitory mTOR; kluczowym wyzwaniem jest optymalna integracja istniejących leków w celu poprawy całkowitego przeżycia i jakości życia17. Zbadanie kombinacji leków wysoce efektywnych i o niskiej toksyczności może pomóc w przełamaniu obecnych ograniczeń w leczeniu raka wątroby. Niedawny model komórkowy wykazujący chemooporność na gemcytabinę zasugerował, że może on zostać ponownie uwrażliwiony na gemcytabinę/sorafenib (inhibitory EGFR)14. To odkrycie jest dla nas niezwykle interesujące, ponieważ jest to nieprzebadany temat naukowy. Ułamkowy plan czynnikowy pozwolił zidentyfikować optymalną kombinację trzech leków: gemcytabiny (1,4 mmol/L), sorafenibu (0,03 mmol/L) i S-1 (0,185 mmol/L), która znacząco hamuje proliferację cholangiocarcinoma (CCA) i wzrost guza poprzez supresję szlaku AKT/mTOR i indukcję apoptozy18. Awasthi i współpracownicy wykazali, że sorafenib hamował fosforylację kinazy białkowej aktywowanej mitogenem (MEK), ERK1/2, rybosomalnej kinazy białka S6 o masie 70 kDa (p70S6K) oraz białka wiążącego 4E-1 (4EBP-1) w komórkach gruczolaka przewodowego trzustki (PDAC), a także proliferację komórek; w połączeniu z gemcytabiną wykazał on addytywne efekty antyproliferacyjne i proapoptotyczne w różnych komórkach, co znacząco wydłużyło okres przeżycia zwierząt z nowotworem19. Łączne leczenie gemcytabiną i sorafenibem hamuje proces przejścia epitelialno-mezenchymalnego, dodatkowo supresując proliferację, migrację i inwazję komórek niedrobnokomórkowego raka płuca (NSCLC) oraz indukując zatrzymanie cyklu komórkowego i apoptozę20. Jednakże, według naszej najlepszej wiedzy, niniejsze badanie jest pierwszym, które testuje tę kombinację specjalnie w modelu in vitro opartym na HepG2 oraz w modelu ksenoprzeszczepu podskórnego raka wątrobowokomórkowego.
Celem niniejszego badania było wypełnienie tej luki poprzez zbadanie wpływu kombinacji sorafenibu, wielocelowego inhibitora kinaz, oraz gemcytabiną, analogu cytydyny, na raka wątroby zarówno in vitro, jak i in vivo. W badaniu tym sorafenib i gemcytabina podawane osobno wykazały działanie hamujące proliferację komórek HepG2, a efekt hamujący wynikający z połączenia obu leków był znacznie silniejszy niż w przypadku pojedynczego leku, co wskazuje na efekt addytywny. Jednakże sam test MTT nie pozwala rozróżnić efektów cytostatycznych (zatrzymanie wzrostu) od cytotoksycznych (śmierć komórek), ani nie dostarcza bezpośrednich dowodów na mechanizmy antyproliferacyjne. Wśród nich wartość q- dla grupy kombinowanej sorafenib 3 µmol/L + gemcytabina 10 µmol/L była większa niż 1,15 w każdym punkcie czasowym, wykazując efekt synergistyczny. Sorafenib i gemcytabina, stosowane osobno lub w kombinacji, nie zmieniły znacząco ekspresji ERK w komórkach HepG2, lecz sorafenib stosowany samodzielnie oraz w kombinacji znacząco hamował ekspresję p-ERK. Połączenie obu leków addytywnie hamowało fosforylację ERK w komórkach HepG2. Dane te wskazują na powiązanie między obniżeniem poziomu p-ERK a efektem antyproliferacyjnym kombinacji, choć nie ustalono związku przyczynowo-skutkowego. Synergia nie była ogólną cechą kombinacji we wszystkich badanych warunkach, lecz zaobserwowano ją tylko przy jednym konkretnym stosunku stężeń. Wyniki immunohistochemiczne z modelu ksenoprzeszczepu raka wątroby u myszy NOD/SCID wykazały, że kombinacja sorafenibu i gemcytabiny może znacząco obniżyć ekspresję VEGF i zmniejszyć objętość guza. Jednak ze względu na brak systematycznego gromadzenia danych dotyczących toksyczności lub masy ciała, nie możemy wykluczyć możliwości, że zmniejszenie objętości guza wynika częściowo z indukowanej lekami zachorowalności, a nie ze specyficznych efektów przeciwnowotworowych. Kombinacja sorafenibu i gemcytabiny była również powiązana z obniżoną ekspresją VEGF w tkankach nowotworowych, co wykazano w badaniu immunohistochemicznym. Obserwacja ta sugeruje potencjalny efekt antyangiogenny, jednak brakuje bezpośrednich dowodów na zmniejszenie unaczynienia (np. analizy gęstości mikronaczyniowej). W związku z tym wpływ obniżenia poziomu VEGF na zaobserwowany efekt antyproliferacyjny pozostaje korelacją. Ten efekt synergistyczny sugeruje, że terapia skojarzona może przezwyciężyć ograniczenia leczenia monoterapeutycznego, które często prowadzi do oporności na leki i niepowodzenia terapii. Identyfikacja optymalnej dawki kombinowanej sorafenibu i gemcytabiny jest kluczowym krokiem w kierunku zastosowania klinicznego tego schematu leczenia.
Mechanizmy molekularne leżące u podstaw efektu addytywnego sorafenibu i gemcytabiny mogą być związane z inhibicją szlaku ERK, co sugeruje istotny spadek ekspresji p-ERK w grupie leczonej terapią skojarzoną. Wiadomo, że szlak ERK odgrywa krytyczną rolę w proliferacji, przeżywalności i angiogenezie komórek, co czyni go kluczowym celem terapii nowotworów. Wyniki sugerują, że terapia skojarzona może zaburzać szlak ERK skuteczniej niż leczenie pojedynczymi lekami, co koreluje z większą redukcją ekspresji p-ERK w porównaniu z monoterapią. Badania in vivo w modelu mysim NOD/SCID dodatkowo potwierdzają potencjalne korzyści terapeutyczne leczenia skojarzonego. Zaobserwowaliśmy istotną redukcję objętości guza oraz zmniejszoną ekspresję VEGF w grupie leczonej terapią skojarzoną. VEGF jest kluczowym czynnikiem napędzającym angiogenezę w HCC, a jego inhibicja wiąże się z ograniczonym wzrostem guza i przerzutowaniem. Obniżenie poziomu VEGF w odpowiedzi na terapię skojarzoną jest zgodne z hipotezą, że ten schemat leczenia może modulować procesy angiogenne; jednak w niniejszym badaniu nie oceniano bezpośrednich dowodów na aktywność antyangiogenną. Zaobserwowana zależność między obniżoną ekspresją p-ERK a efektem antyproliferacyjnym terapii skojarzonej jest sugestywna, ale nie ustanawia mechanizmu przyczynowo-skutkowego. Ponieważ analiza Western blot została przeprowadzona tylko w jednym punkcie czasowym po długotrwałej ekspozycji na leki, nie była ona w stanie uchwycić wczesnych, dynamicznych zmian w fosforylacji ERK. Ponadto brak kwantyfikacji densytometrycznej, statystyk na poziomie powtórzeń oraz normalizacji do całkowitego ERK i kontroli załadunku ogranicza interpretację wyników. Zatem, choć obniżony poziom p-ERK koreluje z terapią skojarzoną, kwestia tego, czy inhibicja szlaku ERK bezpośrednio pośredniczy w efekcie addytywnym, pozostaje nieudowodniona na podstawie obecnych danych. Ten wgląd w mechanizmy jest zgodny z rozwijającymi się strategiami celującymi w szlaki równoległe lub kompensacyjne w celu przełamania oporności w HCC.
Chociaż niniejsze badanie dostarcza cennych informacji na temat potencjalnych efektów addytywnych sorafenibu i gemcytabiny w raku wątroby, należy uznać kilka ograniczeń tej pracy. Po pierwsze, wielkość próby w tym badaniu jest stosunkowo mała, co może ograniczać generalizację wyników. Konieczne byłoby przeprowadzenie badania na większej kohorcie w celu potwierdzenia skuteczności i bezpieczeństwa leczenia skojarzonego w bardziej zróżnicowanej populacji pacjentów. Po drugie, w badaniu wykorzystano linię komórkową HepG2, która jest uznanym modelem w badaniach nad rakiem wątroby, ale może nie w pełni oddawać heterogenność raka wątroby występującą u pacjentów. Różne podtypy raka wątroby i tła genetyczne mogą potencjalnie różnie reagować na leczenie skojarzone. W związku z tym przedstawione tutaj wyniki mogą nie być generalizowane na wszystkie typy raka wątroby, a przed wyciągnięciem szerszych wniosków niezbędna jest walidacja z użyciem dodatkowych linii komórkowych (np. Huh7 [ludzka linia komórkowa raka wątrobowokomórkowego] i PLC/PRF/5 [ludzka linia komórkowa raka wątrobowokomórkowego, znana również jako komórki Alexandra] lub ksenoprzeszczepy pochodne od pacjentów). Po trzecie, eksperymenty in vivo przeprowadzono z wykorzystaniem modelu mysiego NOD/SCID, który nie posiada układu odpornościowego, przez co nie reprezentuje w pełni złożonego mikrośrodowiska immunologicznego guza w ludzkim raku wątroby. Przyszłe badania powinny obejmować modele mysie immunokompetentne lub systemy humanizowane, aby lepiej zrozumieć immunologiczne aspekty leczenia. Po czwarte, w badaniu nie oceniono profilu toksyczności ani bezpieczeństwa kombinacji sorafenibu i gemcytabiny. Nie zebrano danych dotyczących zmian masy ciała, toksyczności narządowej (np. testy funkcji wątroby i nerek) ani zdarzeń niepożądanych u myszy NOD/SCID. W związku z tym na podstawie obecnych danych nie można wyciągnąć wniosków dotyczących bezpieczeństwa lub tolerancji tej kombinacji. Piątego, twierdzenie o działaniu antyangiogennym ma charakter wstępny i nie powinno być nadinterpretowane. Chociaż ekspresja VEGF została zmniejszona jakościowo, nie przeprowadzono żadnej ilościowej analizy immunohistochemicznej (IHC) (np. H-score, procentowy obszar pozytywny, intensywność barwienia lub ślepa cyfrowa analiza obrazu w wielu polach na guz). Ponadto nie oceniono gęstości mikronaczyniowej przy użyciu markerów endotelialnych, takich jak Cluster of Differentiation 31 (CD31) lub endomucyna, ani nie wykonano funkcjonalnych testów naczyniowych. Zatem obecne dane dotyczące VEGF nie wykazują bezpośrednio zmniejszenia angiogenezy; wskazują one jedynie na korelację z obniżeniem poziomów białka VEGF. Po szóste, analiza statystyczna posiada kilka ograniczeń. Objętość guza była mierzona wielokrotnie u tych samych myszy w ciągu 20 dni, jednak zastosowano jedynie jednoczynnikową analizę ANOVA dla objętości końcowych, zamiast ANOVA z powtarzanymi pomiarami lub modelu mieszanego uwzględniającego korelację czasową. Normalność i jednorodność wariancji nie zostały formalnie przetestowane. Co więcej, choć w badaniu zidentyfikowano związek między zmniejszoną ekspresją p-ERK a addytywnym efektem antyproliferacyjnym sorafenibu i gemcytabiny, na podstawie tych danych nie można wnioskować o przyczynowości. Analiza Western blot posiada kilka dodatkowych ograniczeń: (i) zbadano tylko jeden, późny punkt czasowy (72 h), podczas gdy fosforylacja ERK jest wczesnym i przejściowym zdarzeniem sygnałowym; (ii) zaprezentowano reprezentatywne bloty bez kwantyfikacji densytometrycznej lub analizy statystycznej w niezależnych powtórzeniach biologicznych; (iii) poziom p-ERK nie został znormalizowany względem całkowitego ERK, a całkowity ERK nie był konsekwentnie normalizowany względem kontroli ładowania w sposób ilościowy. W konsekwencji dane te są przede wszystkim jakościowe i służą do formułowania hipotez. Definitywna walidacja mechanistyczna wymagałaby eksperymentów ratunkowych (np. konstytutywnej aktywacji ERK poprzez mutant MEK lub użycie aktywatorów ERK), aby sprawdzić, czy przywrócenie poziomów p-ERK zmniejsza antyproliferacyjny efekt kombinacji. Głównym ograniczeniem jest brak pogłębionej walidacji molekularnej. Nie badano p-VEGFR, p-AKT ani markerów apoptotycznych. Dane dotyczące szlaku ERK są jakościowe i nie ustalają związku przyczynowo-skutkowego. Przed wyciągnięciem jakichkolwiek wniosków mechanistycznych wymagane są dalsze badania zaprojektowane specjalnie w celu wyjaśnienia leżącego u podłoża mechanizmu. Podobnie, wyciszenie ERK za pomocą siRNA lub inhibitory farmakologiczne celujące w regulatory powyżej w kaskadzie (np. inhibitory MEK) mogłyby pomóc ustalić, czy obserwowany efekt jest rzeczywiście zależny od ERK. Eksperymenty walidacyjne te wykraczały poza zakres niniejszego wstępnego badania, ale stanowią krytyczny kierunek przyszłych badań. Inne kluczowe szlaki zaangażowane w proliferację i przeżycie guza, takie jak PI3K/AKT lub powiązane czynniki downstream, nie zostały zbadane i mogą również przyczyniać się do obserwowanych efektów. Wyniki dotyczące ekspresji VEGF w tym badaniu są wstępne i służą do generowania hipotez. Zmniejszone barwienie immunohistochemiczne VEGF stanowi ważną wskazówkę dotyczącą potencjalnej modulacji szlaków angiogennych, ale nie jest to dowód rozstrzygający o mechanizmie antyangiogennym. Wyraźnie ostrzegamy czytelników, że sama analiza IHC VEGF, zwłaszcza bez kwantyfikacji lub potwierdzających markerów naczyniowych, nie pozwala na ustalenie mechanizmu antyangiogennego. Brak analizy markerów komórek endotelialnych i funkcji naczyniowej jest jednym z głównych ograniczeń niniejszego badania. Zatem w celu pełnego zrozumienia mechanizmu działania leczenia skojarzonego konieczna jest bardziej kompleksowa analiza zaangażowanych szlaków sygnałowych, w tym potencjalnej roli innych kinaz i czynników angiogennych.
Opisane w niniejszym dokumencie procedury zostały zoptymalizowane dla komórek HepG2 oraz myszy NOD/SCID. Powtarzalność może różnić się w zależności od linii komórkowych lub szczepów myszy. Kluczowe czynniki wpływające na powtarzalność obejmują: (1) numer pasażu komórek (należy stosować pasaż poniżej 20); (2) czas inkubacji MTT (należy ustandaryzować dokładnie do 4 h); (3) numery partii przeciwciał (należy zapisywać dla każdego eksperymentu) oraz (4) przeszkolenie operatora suwmiarki (należy przez cały czas korzystać z tego samego operatora w ślepej próbie). Zalecamy, aby użytkownicy przeprowadzili eksperymenty z kontrolą pozytywną (np. sam sorafenib w stężeniu 6 µmol/L) w celu walidacji ich układu przed testowaniem kombinacji.
Niniejsze badanie wykazało za pomocą analizy Western blotting, że terapia skojarzona sorafenibem i gemcytabiną znacząco zredukowała ekspresję p-ERK w komórkach HepG2, co sugeruje modulację szlaku sygnałowego ERK; jednak dane te mają charakter jakościowy i nie ustanawiają związku przyczynowo-skutkowego. p-ERK jest powszechnie stosowany jako funkcjonalny marker aktywacji szlaku ERK, a jego obniżenie jest zazwyczaj interpretowane jako wskaźnik zmniejszonej aktywności szlaku(11). Choć nie przeprowadzono dalszej detekcji zmian transkrypcyjnych genów docelowych w dole strumienia (takich jak c-Fos, c-Myc) metodą RT-PCR, zaobserwowany spadek poziomu p-ERK stanowi korelacyjne wsparcie dla zaangażowania szlaku ERK, a nie bezpośredni dowód mechanistyczny. Przyszłe badania mogą dodatkowo ujawnić szczegóły regulacyjne sieci ERK w dole strumienia poprzez analizę transkryptomu lub ukierunkowane qPCR, co pozwoli na lepsze zrozumienie mechanizmu leczenia skojarzonego. Ponadto badanie to koncentrowało się na krótkotrwałych efektach terapii skojarzonej. Niezbędne są badania długoterminowe w celu oceny trwałości odpowiedzi, potencjalnego rozwoju oporności oraz opóźnionej toksyczności związanej z leczeniem. Wreszcie, w niniejszej pracy nie zbadano możliwości łączenia sorafenibu i gemcytabiny z innymi nowymi strategiami, takimi jak immunoterapia lub inne terapie celowane, które mogłyby potencjalnie wzmocnić efekty lecznicze. Przyszłe badania powinny analizować kombinacje wielolekowe w celu opracowania skuteczniejszych schematów leczenia raka wątroby. Podsumowując, choć niniejsze badanie sugeruje obiecujący efekt addytywny sorafenibu i gemcytabiny w raku wątroby, wyniki te należy interpretować w kontekście ograniczeń badania. Dalsze analizy są konieczne, aby zwalidować te wyniki i przełożyć te spostrzeżenia na poprawę wyników klinicznych oraz ocenę potencjalnych działań niepożądanych u pacjentów z rakiem wątroby.
Podsumowując, niniejsze badanie dostarcza wstępnych dowodów na to, że połączenie sorafenibu i gemcitabiny wykazuje działanie antyproliferacyjne i wiąże się z obniżoną ekspresją VEGF w komórkach HepG2 oraz w modelu ksenoprzeszczepu u myszy NOD/SCID. Jednakże dane dotyczące VEGF mają charakter jakościowy i nie demonstrują bezpośrednio efektów antyangiogennych; w związku z tym wszelkie twierdzenia o aktywności antyangiogennej pozostają na tym etapie niepotwierdzone. Chociaż dane wykazują powiązanie między obniżoną ekspresją p-ERK a efektem antyproliferacyjnym stosowania tej kombinacji, mechanizmy przyczynowe wymagają ustalenia. Biorąc pod uwagę odnotowane tutaj ograniczenia metody Western blot, rola mechanistyczna szlaku ERK w tej kombinacji pozostaje na tym etapie spekulacyjna. Połączenie sorafenibu i gemcitabiny zasługuje na dalsze badania, w tym eksperymenty z odzyskiwaniem funkcji szlaku (pathway rescue) oraz testy w dodatkowych modelach raka wątroby, aby ustalić, czy inhibicja szlaku ERK jest rzeczywiście kluczowym mediatorem obserwowanej synergii. Znaczenie kliniczne połączenia sorafenibu i gemcitabiny musiałoby zostać ocenione w odniesieniu do nowoczesnych standardów w przyszłych badaniach przedklinicznych i klinicznych, szczególnie w kontekście guzów opornych na sorafenib lub w sytuacjach, w których sorafenib nadal pozostaje opcją kliniczną.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy nie mają żadnych podziękowań.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Cyfrowy system obrazowania żeli | Bio-Rad Laboratories, Inc., USA | 1708280 | |
| pożywka DMEM z wysoką zawartością glukozy | HyClone, USA | SH30243.01 | |
| króliczy przeciwciało monoklonalne przeciwko ERK | Santa Cruz, USA | sc-94 | |
| Płodowa surowica bydlęca | Zhejiang Tianhang Biotechnology Co., Ltd., Chiny | 11011-8611/11011-8615 | |
| Odwrócony mikroskop fluorescencyjny | Olympus, Japonia | IX73 | |
| przeciwciało królicze poliklonalne przeciwko GAPDH | Santa Cruz, USA | sc-25778 | |
| Gemcytabina | Eli Lilly and Company | 95058-81-4 | |
| Przeciwciało wtórne kozie antykrólicze | Shanghai Shenggong Biological Engineering Co., Ltd., Chiny | D111018 | |
| oprogramowanie ImageJ | National Institutes of Health, Bethesda, MD, USA | Wersja 1.8.0_112 | |
| Czytnik mikropłytek | Thermo Fisher Scientific Inc., USA | MK3 | |
| króliczy przeciwciało monoklonalne przeciwko p-ERK | Santa Cruz, USA | 9106 | |
| Wirówka z chłodzeniem | Changsha Xiangyi Centrifuge Co., Ltd. | DL-5M | |
| bufor do lizy RIPA | Instytut Badań nad Technologią Biologiczną Biyuntian, Chiny | P0013B | |
| Mikrotom obrotowy | Leica, Niemcy | CM3050 | |
| Sorafenib | Firma Bayer, Niemcy | 284461-73-0 | |
| Błękit Tiazolowy (MTT) | Sigma, USA | M5655 | |
| Inkubator trzigazowy | Thermo Fisher Scientific Inc., USA | 51026402 | |
| królicze przeciwciało monoklonalne przeciwko VEGF | BioLegend, USA | B199116 |
Bibliografia
- Fujii T, Kuzuya T, Kondo N, Funasaka K, Ohno E, Hirooka Y, et al. Altered intestinal Streptococcus anginosus and 5α-reductase gene levels in patients with hepatocellular carcinoma and elevated Bacteroides stercoris in atezolizumab/bevacizumab non-responders. J Med Microbiol. 2024;73(9):001878.
- Gay MD, Drda JC, Chen W, Huang Y, Yassin AA, Duka T, et al. Implicating the cholecystokinin B receptor in liver stem cell oncogenesis. Am J Physiol Gastrointest Liver Physiol. 2024;326(3):G291-g309.
- Diao X, Guo C, Jin Y, Li B, Gao X, Du X, et al. Cancer situation in China: an analysis based on the global epidemiological data released in 2024. Cancer Commun (Lond). 2025;45(2):178-97.
- Yokota S, Yonezawa T, Momoi Y, Maeda S. Sorafenib inhibits tumor cell growth and angiogenesis in canine transitional cell carcinoma. J Vet Med Sci. 2022;84(5):666-74.
- Nassar-Reis JP, Umeta PF, Stefano JT, Longatto-Filho A, Carrilho FJ, Alves VAF, et al. P53 and VEGF are promising biomarkers for sorafenib efficacy in an experimental model of NASH-related HCC. J Mol Histol. 2023;54(5):473-88.
- Taha AM, Aboulwafa MM, Zedan H, Helmy OM. Ramucirumab combination with sorafenib enhances the inhibitory effect of sorafenib on HepG2 cancer cells. Sci Rep. 2022;12(1):17889.
- Ning L, Tian Y, Chen D, Han J, Xie G, Sun J. Sorafenib safety evaluation: Real-world analysis of adverse events from the FAERS database. Heliyon. 2024;10(18):e37348.
- Vij P, Hussain MS, Satapathy SK, Cobos E, Tripathi MK. The emerging role of long noncoding RNAs in sorafenib resistance within hepatocellular carcinoma. Cancers (Basel). 2024;16(23):3904.
- Lu X, Chen Z, Mi W, Zheng J, Liu Y. MARK1 suppress malignant progression of hepatocellular carcinoma and improves sorafenib resistance through negatively regulating POTEE. Open Med (Wars). 2024;19(1):20241060.
- Lee HJ, Lee JS, So H, Yoon JK, Choi JY, Lee HW, et al. Comparison between nivolumab and regorafenib as second-line systemic therapies after sorafenib failure in patients with hepatocellular carcinoma. Yonsei Med J. 2024;65(7):371-9.
- Tang W, Chen Z, Zhang W, Cheng Y, Zhang B, Wu F, et al. The mechanisms of sorafenib resistance in hepatocellular carcinoma: theoretical basis and therapeutic aspects. Signal Transduct Target Ther. 2020;5(1):87.
- Lin Q, Guan S, Peng M, Yu H. A mesoporous silica-based nano-drug co-delivery system with gemcitabine for targeted therapy of pancreatic cancer. J Coll Physicians Surg Pak. 2024;34(12):1456-63.
- Tang J, Liu Z, Xie G, Wang C, Jiang Y. POU4F1 enhances lung cancer gemcitabine resistance by regulating METTL3-dependent TWF1 mRNA N6 adenosine methylation. 3 Biotech. 2025;15(1):7.
- Cheng J, Zhu T, Liu S, Zhou J, Wang X, Liu G. Prediction of synergistic gemcitabine-based combination treatment through a novel tumor stemness biomarker NANOG in pancreatic cancer. RSC Med Chem. 2024;15(11):3853-61.
- Man S, Luo C, Yan M, Zhao G, Ma L, Gao W. Treatment for liver cancer: From sorafenib to natural products. Eur J Med Chem. 2021;224:113690.
- Llovet JM, Pinyol R, Kelley RK, El-Khoueiry A, Reeves HL, Wang XW, et al. Molecular pathogenesis and systemic therapies for hepatocellular carcinoma. Nat Cancer. 2022;3(4):386-401.
- Bronte F, Bronte G, Cusenza S, Fiorentino E, Rolfo C, Cicero G, et al. Targeted therapies in hepatocellular carcinoma. Curr Med Chem. 2014;21(8):966-74.
- Li H, Zhang Z, Zhou Z, Ding X, Zhou G. Optimal combination of gemcitabine, sorafenib, and S-1 shows increased efficacy in treating cholangiocarcinoma in vitro and in vivo. Anticancer Drugs. 2016;27(7):600-8.
- Awasthi N, Zhang C, Hinz S, Schwarz MA, Schwarz RE. Enhancing sorafenib-mediated sensitization to gemcitabine in experimental pancreatic cancer through EMAP II. J Exp Clin Cancer Res. 2013;32(1):12.
- Jiang S, Wang R, Zhang X, Wu F, Li S, Yuan Y. Combination treatment of gemcitabine and sorafenib exerts a synergistic inhibitory effect on non-small cell lung cancer in vitro and in vivo via the epithelial-to-mesenchymal transition process. Oncol Lett. 2020;20(1):346-56.