Zintegrowane analizy metabolomiczne, transkryptomiczne, jednokomórkowe oraz funkcjonalne identyfikują SHMT2 jako biomarker reprogramowania metabolicznego SGOC, agresywnego przebiegu choroby oraz obniżonej przewidywanej odpowiedzi na immunoterapię w gruczolakoraku płuca.
Artykuł badawczy
SHMT2: metaboliczny i immunologiczny biomarker agresywnego gruczolakoraka płuca
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Metabolizm seryno-glicynowy jednowęglowy (SGOC) jest często zaburzony w gruczolakoraku płuca (LUAD), jednak jego związek z zachowaniem guza i przewidywaną odpowiedzią na immunoterapię pozostaje nie w pełni określony. Profilowanie metabolomiczne 23 par tkanek LUAD i przyległych tkanek płuca prawidłowych przeprowadzono z wykorzystaniem wewnętrznej ekstrakcyjnej spektrometrii mas z jonizacją przez rozpylanie elektryczne. Dane transkrypcyjne i kliniczne z kohorty LUAD z The Cancer Genome Atlas (TCGA-LUAD) przeanalizowano w celu oceny ekspresji SHMT2, rokowań, genów o zróżnicowanej ekspresji oraz cech związanych z odpornością. Przewidywaną odpowiedź na blokadę punktów kontrolnych układu odpornościowego oceniano za pomocą Tumor Immune Dysfunction and Exclusion (TIDE) oraz The Cancer Immunome Atlas (TCIA), a wrażliwość na leki wnioskowano przy użyciu oncoPredict. Dane z sekwencjonowania RNA pojedynczych komórek (single-cell RNA-seq) wykorzystano do zbadania rozkładu komórkowego SHMT2. Walidacja eksperymentalna obejmowała ilościową reakcję łańcuchową polimerazy z odwrotną transkrypcją (RT-qPCR), western blotting, immunohistochemię z Human Protein Atlas (HPA) oraz wyciszenie SHMT2 za pomocą krótkich zapinek RNA (shRNA) z następującym po tym badaniem proliferacji, gojenia ran i tworzenia kolonii. Analiza metabolomiczna zidentyfikowała metabolizm glicyny, seryny i treoniny jako wyraźnie zaburzony szlak w LUAD. SHMT2 wykazano w stopniu zwiększonym w LUAD, co wiązało się z gorszym przeżyciem całkowitym i niekorzystnymi cechami kliniczno-patologicznymi. Guzy z wysoką ekspresją SHMT2 wykazywały wzbogacenie programów transkrypcyjnych związanych z cyklem komórkowym i SGOC, niższe wyniki odpornościowe i zrazikowe oraz zmniejszoną przewidywaną odpowiedź na immunoterapię. Analiza pojedynczych komórek wykazała względne wzbogacenie ekspresji SHMT2 w populacjach limfocytów B. In vitro SHMT2 był nadmiernie ekspresowany w komórkach LUAD, a jego wyciszenie hamowało proliferację, migrację i wzrost klonogenny. Podsumowując, SHMT2 wiąże się z metabolicznym przeprogramowaniem SGOC, agresywnymi fenotypami nowotworu i stanem niekorzystnym pod kątem immunologicznym w LUAD, co potwierdza jego potencjalne znaczenie jako biomarkera; celowanie terapeutyczne wymaga dodatkowej walidacji farmakologicznej i in vivo.
Wprowadzenie
LUAD pozostaje jedną z głównych przyczyn śmiertelności z powodu nowotworów na całym świecie, co wynika z wyraźnej heterogeniczności molekularnej, wczesnej skłonności do przerzutowania oraz ograniczonej trwałości obecnych strategii terapeutycznych1,2. Chociaż inhibitory punktów kontrolnych układu odpornościowego (ICIs) zmieniły krajobraz terapeutyczny LUAD, trwała korzyść kliniczna ogranicza się do podgrupy pacjentów, a często obserwuje się zarówno oporność pierwotną, jak i nabytą3,4. Ta znaczna zmienność między pacjentami podkreśla pilną potrzebę zdefiniowania determinant biologicznych, które kształtują immunologiczne mikrośrodowisko guza i warunkują odpowiedź na immunoterapię, przy jednoczesnej identyfikacji potencjalnych punktów uchwycenia, które można wykorzystać w celu poprawy stratyfikacji pacjentów i wyników leczenia.
Przeprogramowanie metaboliczne jest kluczową cechą progresji złośliwej5. Wśród programów metabolicznych metabolizm SGOC łączy wkład glikolityczny z metabolizmem aminokwasów i syntezą nukleotydów, dostarczając jednostek jednowęglowych do produkcji puryn/pirymidyn oraz generowania donorów grup metylowych6. Poza produkcją biomasy, metabolizm SGOC przyczynia się do homeostazy redox i oddziałuje z cyklem metioninowym, wpływając na metylację DNA, RNA i histonów, co plasuje go w centrum procesów proliferacji i regulacji epigenetycznej7,8. Serynowa hydroksymetylotransferaza 2 (SHMT2), mitochondrialna izoforma serynowej hydroksymetylotransferazy, przekształca serynę w glicynę, generując jednocześnie 5,10-metylenotetrahydrofolian, i stanowi główny punkt wejścia dla mitochondrialnej podaży jednostek jednowęglowych w sieci SGOC9. SHMT2 wykazuje aberracyjną nadekspresję w wielu nowotworach złośliwych i jest powiązana ze zwiększoną proliferacją, inwazją, opornością terapeutyczną oraz adaptacją do stresu oksydacyjnego10,11,12,13. SHMT2 krzyżuje się również z sygnalizacją zapalną poprzez kompleks BRISC, choć bezpośredni mechanizm immunologiczny zależny od SHMT2 w LUAD pozostaje do ustalenia14,15. W związku z tym, zintegrowana ocena jest niezbędna, aby określić, czy SHMT2 wyznacza klinicznie istotny fenotyp metaboliczny w LUAD oraz jak wiąże się on z cechami mikrośrodowiska immunologicznego i przewidywaną odpowiedzią na immunoterapię.
Dwukierunkowa interakcja między metabolizmem guza a odpornością przeciwnowotworową zajmuje centralne miejsce we współczesnej biologii nowotworów16. Komórki nowotworowe mogą upośledzać kompetencje immunologiczne poprzez konkurencyjne wyczerpywanie składników odżywczych, gromadzenie metabolitów immunomodulujących oraz sprzężenie metaboliczno-epigenetyczne, które zmienia programy różnicowania i funkcji efektorowych komórek odpornościowych7,16,17. Zwiększony metabolizm jedno-węglowy może wpływać na programy zależne od metylacji oraz sprawność metaboliczną limfocytów T, jednak kierunek i skala tych efektów zależą od typu komórek i kontekstu odżywczego17. Adaptacyjna regulacja odporności wykracza poza limfocyty T: limfocyty B, odpowiedzi przeciwciałowe, prezentacja antygenów oraz trzeciorzędowe struktury limfatyczne (TLS) wiązano z skutecznością immunoterapii18. Powyższe obserwacje uzasadniają przeprowadzenie wielowarstwowej analizy, która pozwala na umiejscowienie kandydata metabolicznego w kontekście całej masy guza, pojedynczych komórek oraz funkcji, bez zakładania, że sama zgodność między różnymi platformami analitycznymi dowodzi przyczynowości.
W przeciwieństwie do projektów opartych wyłącznie na metabolomice, które identyfikują zmienione metabolity bez ustalenia ich źródła komórkowego lub istotności fenotypowej, oraz w przeciwieństwie do projektów opartych wyłącznie na transkryptomice masowej, które mogą wnioskować o aktywności szlaków bez bezpośredniej obserwacji zmian w metabolitach, niniejszy schemat postępowania integruje metabolomikę tkanek sparowanych, transkryptomikę masową i jednokomórkową oraz funkcjonalne testy in vitro. Zgodność między tymi poziomami wspiera priorytetyzację kandydatów i zmniejsza zależność od pojedynczej platformy analitycznej; jednak uzyskane dowody pozostają o charakterze asocjacyjnym w odniesieniu do regulacji odporności, dopóki nie zostaną zwalidowane w systemach kokultury immunologicznej lub in vivo.
Metabolomika par tkanek z LUAD i sąsiadującego normalnego płuca została najpierw wykorzystana do zidentyfikowania zaburzeń metabolicznych związanych z glicyną. Następnie zintegrowano transkrypcyjne i kliniczne dane TCGA, aby ocenić SHMT2 – mitochondrialny enzym SGOC, którego wybór uzasadniała istotność ścieżki sygnałowej, nadekspresja w guzie, związek prognostyczny oraz możliwość weryfikacji eksperymentalnej. Profilowanie mikrośrodowiska immunologicznego, mapowanie jednokomórkowe oraz walidacja funkcjonalna in vitro pozwoliły następnie stworzyć wielowarstwowe ramy generowania hipotez, obejmujące zmiany metaboliczne, dysregulację enzymatyczną, rozkład komórkowy oraz fenotyp komórek nowotworowych. Z praktycznego punktu widzenia ten schemat pracy wymaga świeżo zamrożonych par tkanek. Identyfikacja metabolitów za pomocą spektrometrii mas jest półilościowa; kandydackie metabolity powinny zostać niezależnie zwalidowane. Przewidywania odpowiedzi na immunoterapię (TIDE/TCIA) oraz wnioski dotyczące wrażliwości na leki (oncoPredict) są obliczeniowymi szacunkami opartymi na transkryptomie, które nie zastępują walidacji klinicznej w rzeczywistych kohortach leczzonych ICI i powinny być interpretowane jako generujące hipotezy.
Protokół
Badanie to zostało zatwierdzone przez Instytucjonalną Komisję Rewizyjną Drugiego Szpitala Afiliacyjnego Uniwersytetu w Nanchang (CDEFYYLK 3-05). Przed pobraniem próbek od wszystkich pacjentów uzyskano pisemną świadomą zgodę, zgodnie z Deklaracją Helsińską. Surowe dane zostały wyeksportowane i przeanalizowane przy użyciu oprogramowania oraz zasobów sieciowych wymienionych w Tabeli materiałów.
Pobieranie tkanek klinicznych
Pobrano pary tkanek guza i dopasowanych do nich odległych tkanek płuc prawidłowych od pacjentów poddanych resekcji chirurgicznej między styczniem a czerwcem 2024 roku, u których rozpoznano patomorfologicznie inwazyjnego gruczolakoraka płuca. Próbki zostały pobrane przez chirurga operującego, poddane obróbce w ciągu 5 min od resekcji, natychmiast zamrożone w ciekłym azocie i przechowywane do czasu analizy. Zanonimizowana charakterystyka kliniczno-patologiczna została przedstawiona w Tabele uzupełniającej 1.
Wewnętrzna ekstrakcyjna spektrometria mas z jonizacją przez elektrorozpylanie (iEESI-MS) w celu odróżnienia LUAD od prawidłowych tkanek płuc
Próbki tkanek (1 mm3) analizowano metodą iEESI-MS, wykorzystując hybrydowy masowy spektrometr z pułapką liniową jonów i orbitalną pułapką elektrostatyczną w trybie jonów dodatnich. Rozpuszczalnik do ekstrakcji (metanol 100%) podawano z przepływem 3,0 µL/min przy napięciu polaryzującym +5 kV. Zakres skanowania iEESI-MS1 wynosił m/z 50–2,000. W iEESI-MS2 zastosowano dysocjację indukowaną zderzeniem z znormalizowaną energią kolizyjną 25–35%, oknem izolacji m/z 2,0 oraz czasem wykluczania dynamicznego 30 s. Codzienna kalibracja zewnętrzna zgodnie ze standardową procedurą instrumentu pozwoliła utrzymać błąd masy <5 ppm. Po normalizacji do mediany, transformacji log₂ oraz autoskalowaniu przeprowadzono analizę OPLS-DA z 200 testami permutacji. Metabolity przypisano na podstawie bazy HMDB, a analizę wzbogacenia szlaków metabolicznych wykonano z wykorzystaniem adnotacji KEGG.
Przetwarzanie danych spektrometrii mas i identyfikacja metabolitów
Surowe dane MS znormalizowano metodą normalizacji medianowej, po której zastosowano transformację log₂ oraz aut skalowanie (centrowanie średniej i dzielenie przez odchylenie standardowe każdej zmiennej). Do identyfikacji różnicujących cech m/z wykorzystano ortogonalną analizę dyskryminacyjną cząstkowych najmniejszych kwadratów (OPLS-DA). Cechy uznano za różnicujące, gdy VIP > 1.0, |log₂(FC)| > 0.58 oraz p < 0.05. Cechy różnicujące poddano analizie MS2 i zinterpretowano z wykorzystaniem Human Metabolome Database. Następnie przeprowadzono analizę wzbogacenia szlaków w oparciu o bazę KEGG, aby zidentyfikować zmienione szlaki i wytypować istotne dla nich enzymy. Adnotacje zidentyfikowanych metabolitów różnicujących znajdują się w Tabe li Załącznikowej 2.
Analizy ekspresji SHMT2, przeżywalności oraz powiązań kliniczno-patologicznych w oparciu o TCGA
Profile ekspresji RNA-seq i odpowiadające im adnotacje kliniczne dla TCGA-LUAD zostały pobrane z Genomic Data Commons w dniu 18 grudnia 2025 r.; guzy (n = 542) i tkanki prawidłowe (n = 59). Wartości liczby fragmentów na kilobaza transkryptu na milion zmapowanych odczytów (FPKM) przekształcono jako log2(FPKM + 1). W analizy prognostyczne włączono wyłącznie próbki z pełnymi informacjami dotyczącymi przeżywalności. Wartości ekspresji SHMT2 w guzach i tkankach prawidłowych porównano za pomocą testu sum rang Wilcoxona. Pacjentów podzielono na grupy z wysoką i niską ekspresją SHMT2 w oparciu o medianę wartości ekspresji. Przeżywalność całkowitą oceniono za pomocą analizy Kaplan-Meiera i testu log-rank. Powiązania ze stopniem zaawansowania TNM (tumor-node-metastasis), wiekiem i płcią oceniano za pomocą testów chi-kwadrat lub testów Wilcoxona, w zależności od potrzeb. Dla przeżywalności 1-, 3- i 5-letniej wygenerowano zależne od czasu krzywe charakterystyki operacyjnej odbiornika (ROC). Wszystkie testy statystyczne były dwustronne.
Analiza różnicowej ekspresji i wzbogacenia funkcjonalnego (GO/KEGG)
Geny o różnym poziomie ekspresji (DEG) pomiędzy grupami z wysokim i niskim poziomem SHMT2 zidentyfikowano przy użyciu współczynnika fałszywych odkryć (FDR). < 0,05 oraz |log₂(FC)| ≥ 1. Wyniki przedstawiono w formie wykresu wulkanicznego (volcano plot) oraz mapy ciepła (heatmap) dla 40 najważniejszych DEG z normalizacją z-score w wierszach. W analizach wzbogacenia Gene Ontology (GO) i KEGG zastosowano skorygowaną p < 0.05. Adnotacje genów ludzkich pobrano z bazy Ensembl w grudniu 2025 r.
Infiltracja immunologiczna, przewidywanie odpowiedzi na immunoterapię i wnioskowanie o wrażliwości na leki
Wyniki mikrośrodowiska guza, w tym ImmuneScore, StromalScore i ESTIMATEScore, obliczono przy użyciu narzędzia ESTIMATE. Skład komórek odpornościowych wywnioskowano za pomocą CIBERSORT z wykorzystaniem zestawu referencyjnego LM22 (pobranego 5 grudnia 2025 r.), 1 000 permutacji oraz zachowaniem próbek z dekonwolucją p < 0,05. Porównania między grupami przeprowadzono pomiędzy guzy z wysokim i niskim poziomem SHMT2. Korelacje Spearmana między SHMT2 a genami związanymi z punktami kontrolnymi odporności zwizualizowano w formie macierzy korelacji. Immunophenoscores pobrano z TCIA, a narzędzia TIDE użyto do uzupełniającej prognozy odpowiedzi na immunoterapię. Wrażliwość na leki wywnioskowano za pomocą oncoPredict, wytrenowanego na wydaniu GDSC z grudnia 2023 r., w celu oszacowania wartości IC50. Do analizy różnic między grupami zastosowano testy Wilcoxona, a w przypadku zależności ciągłych wykorzystano korelacje Spearmana.
Analiza scRNA-seq w przypadku LUAD
Dane transkryptomiczne z pojedynczych komórek19 pobrano z bazy Gene Expression Omnibus 20 grudnia 2025 r. i poddano analizie. Zachowano komórki z liczbą wykrytych cech w zakresie 200–6 000 oraz zawartością transkryptów mitochondrialnych < 10%. Liczbę odczytów znormalizowano przy użyciu metody LogNormalize z czynnikiem skalującym 10 000; wybrano 2 000 najbardziej zmiennych genów, a następnie wszystkie geny przeskalowano. Do analizy głównych składowych wykorzystano 20 pierwszych komponentów, do UMAP wymiary 1–20, a do klastrowania przyjęto rozdzielczość 0,5. Typy komórek przypisano na podstawie referencyjnego atlasu Human Primary Cell Atlas. Porównano proporcje typów komórek między próbkami nowotworowymi a prawidłowymi i wygenerowano macierze korelacji Spearmana. Zbadano rozkład SHMT2 w przypisanych typach komórek. Stany cyklu komórkowego wywnioskowano przy użyciu narzędzia cyclone i zwizualizowano za pomocą wykresów grzbietowych (ridge plots).
Hodowla komórkowa
Komórki BEAS-2B, H1299 i A549 hodowano w temperaturze 37 °C w inkubatorze z nawilżeniem, przy ustawieniu 5% CO2 i około 95% wilgotności względnej, wykorzystując pożywki i suplementy określone w Tabeli materiałów.
Ilościowa odczynna polimerazy w czasie rzeczywistym z odwrotną transkrypcją (RT-qPCR)
Całkowity RNA wyekstrahowano przy użyciu odczynnika do ekstrakcji RNA na bazie fenolu. Wyekstrahowany RNA poddano odwrotnej transkrypcji do cDNA z zastosowaniem gotowej mieszaniny do odwrotnej transkrypcji (master mix). Odwrotną transkrypcję przeprowadzono w 20 µL system z usuwaniem genomowego DNA w 42 °C przez 2 min, odwrotna transkrypcja w temperaturze 50 °C przez 15 min, a następnie przerwanie reakcji w temperaturze 85 °C przez 5 s. Ilościową PCR przeprowadzono z użyciem master mixu do qPCR opartego na barwniku wiążącym DNA w systemie PCR w czasie rzeczywistym, wykorzystując 95 °C przez 3 min, a następnie 40 cykli 95 °C przez 10 s i 60 °C przez 30 s, a następnie etap krzywej topnienia o 95 °C przez 15 s, 60 °C przez 60 s, a następnie 95 °C przez 15 s. Wszystkie reakcje przeprowadzono w trzech powtórzeniach. Względną ekspresję obliczono przy użyciu metody 2-−ΔΔCt metoda z użyciem GAPDH jako genu referencyjnego. Roztwory zapasowe starterów przygotowano w 10 µM w wodzie dwukrotnie destylowanej i przechowywano w temperaturze -20 °C w ciemności. Sekwencje starterów podano w Tabela uzupełniająca 3.
Western blotting
Całkowite białko komórkowe wyekstrahowano przy użyciu buforu do radioimmunoprecypitacji na lodzie przez 30 min, a następnie odwirowano przy 12,000 x g przez 15 min w temperaturze 4 °C. Białka rozdzielono za pomocą 12% elektroforezy w żelu poliakryloamidowym z dodecylosiarczanem sodu i przeniesiono na membrany z polifluorku winylidenu o wielkości porów 0.22 µm. Membrany blokowano 5% (w/v) odtłuszczonym mlekiem w soli buforowanej trisfosforanem z dodatkiem 0,1% Tween 20 (TBST) przez 2 h w temperaturze pokojowej, a następnie inkubowano przez noc w 4 °C z przeciwciałami pierwszorzędowymi anty-SHMT2 (1:1,000) i anty-GAPDH (1:2,000) rozcieńczonymi w 5% odtłuszczonym mleku-TBST. Po trzech 8-minutowych przemyciach buforem TBST (20 mM Tris-HCl, 150 mM NaCl, 0,1% Tween-20), membrany inkubowano z przeciwciałami wtórnymi sprzężonymi z peroksydazą chrzanową (1:5,000) przez 1 h w temperaturze pokojowej. Sygnały rozwinięto przy użyciu substratu do wzmocnionej chemiluminescencji, przygotowanego poprzez zmieszanie równych objętości roztworów A i B, inkubowano przez 2 min w temperaturze pokojowej w ciemności i zarejestrowano za pomocą systemu obrazowania chemiluminescencyjnego.
Walidacja immunohistochemii HPA
Wzorce ekspresji białka SHMT2 w prawidłowej tkance płuc oraz w LUAD oceniono z wykorzystaniem bazy HPA. W bazie HPA wyszukano frazę „SHMT2”, a następnie pobrano reprezentatywne obrazy immunohistochemiczne (IHC) oraz powiązane z nimi adnotacje patologiczne do celów porównawczych. Aby zminimalizować błąd wynikający ze specyficzności przeciwciał, priorytetowo potraktowano przeciwciała o wyższym stopniu walidacji w HPA. W przypadkach dostępności, wyniki IHC uzyskane przy użyciu wielu przeciwciał zostały zestawione (HPA020543 i HPA020549).
Wyciszenie genu SHMT2 w komórkach LUAD
Aby zbadać wewnątrzkomórkową rolę SHMT2 w komórkach guza w przypadku LUAD, przeprowadzono wyciszenie SHMT2 w komórkach H1299 i A549 przy użyciu shRNA. shRNA był przenoszony przez lentiwirusowy wektor z selekcją puromycynową pod kontrolą promotora H1; podczas produkcji wirusa współtransfekowano plazmidy pakujące. sh-SHMT2 celował w kodującą region SHMT2 u ludzi, natomiast sh-NC stanowił scramblowaną kontrolę negatywną. Przygotowane zapasy wirusa miały miano ≥ 1 x 10⁸ jednostek transdukcyjnych/mL i były przechowywane w temperaturze -80 °C. Komórki zainfekowano przygotowanymi cząstkami lentiwirusowymi sh-SHMT2 lub sh-NC opisanymi w Tabeli Materiałów. Po 48 h wydajność wyciszenia oceniono za pomocą RT-qPCR oraz western blottingu. Do testów proliferacji, migracji i tworzenia kolonii wykorzystano wyłącznie komórki z potwierdzonym wyciszeniem SHMT2.
Test proliferacji komórek
Proliferację komórek oceniono za pomocą testu CCK-8. Transfekowane komórki H1299 i A549 wysiano do płytek 96-dołkowych w zagęszczeniu 5 x 10³ komórek na dołek, w sześciu powtórzeniach. W dniach 1, 2, 3, 4 i 5 do każdego dołka dodano 10 µL odczynnika CCK-8 (10% objętości pożywki hodowlanej) i inkubowano przez 2 h w temperaturze 37 °C. Absorbancję mierzono przy 450 nm i wykorzystano ją jako odczyt żywotności komórek.
Test gojenia ran
Migrację komórek oceniono za pomocą testu gojenia ran (wound-healing assay). Transfekowane komórki H1299 i A549 wysiano do płytek 6-dołkowych i hodowano do osiągnięcia 90–95% konfluencji. Za pomocą sterylnej końcówki pipety 200 µL wykonano liniowe zadrapanie, a oderwane komórki usunięto poprzez delikatne przemycie roztworem soli fizjologicznej z buforem fosforanowym (PBS). Następnie komórki utrzymywano w medium bezzsrytkowym lub z niską zawartością surowicy, a obszar rany obrazowano w 0 h i 24 h pod mikroskopem odwróconym. Stopień zamknięcia rany określono ilościowo przy użyciu oprogramowania do analizy obrazów wymienionego w Tabeli Materiałów i obliczono jako procentową redukcję powierzchni w stosunku do początkowego obszaru rany.
Test tworzenia kolonii
Do analizy tworzenia kolonii, transfektowane komórki H1299 i A549 wysiano do płytek 6-dołkowych w liczbie 800 komórek na dołek i hodowano przez około 10–14 dni, aż do powstania widocznych kolonii, monitorując proces pod mikroskopem. Kolonie utrwalono 4% paraformaldehydem przez 30 min w temperaturze pokojowej i barwiono 0,1% fioletem krystalicznym przez 15 min w temperaturze pokojowej. Pod mikroskopem świetlnym policzono kolonie składające się z więcej niż 50 komórek.
Analiza statystyczna dla eksperymentów in vitro
Wszystkie eksperymenty in vitro przeprowadzono niezależnie co najmniej trzy razy. Dane przedstawiono jako średnia ± odchylenie standardowe. Do porównań dwóch grup zastosowano test t Studenta, a wartość p < 0,05 uznano za istotną statystycznie.
Wyniki
Metabolomika tkanek ujawnia rozległe przebudowy metaboliczne w LUAD z wyraźnym wzbogaceniem szlaków związanych z glicyną
Pare tkanki guza i przyległej zdrowej tkanki płuc od 23 pacjentów z LUAD poddano analizie bezpośrednią metodą iEESI-MS; charakterystyka pacjentów oraz adnotacje metabolitów różnicowych zostały przedstawione w tabeli uzupełniającej 1 oraz w tabeli uzupełniającej 2. Po normalizacji log2 analiza OPLS-DA wykazała wyraźną separację między profilami metabolicznymi guza i tkanki zdrowej (R2X = 0,824, R2Y = 0,968, Q2 = 0,757) (rycina 1A). Niezawodność modelu została dodatkowo potwierdzona testem 200 permutacji z punktami przecięcia R2 = 0,789 oraz Q2 = −0,451 (rycina 1B). Stosując zdefiniowane wcześniej kryteria — istotność zmiennej w projekcji (VIP) > 1, |log2(FC)| > 0,58 oraz p < 0,05 — zidentyfikowano 45 różnicowych cech m/z (rycina 1C). Akwizycja MS/MS i adnotacja w bazie HMDB pozwoliły na wyłonienie sześciu zmienionych metabolitów endogennych, w tym glicyny, seryny i butanonu (tabela uzupełniająca 2). Analiza wzbogacenia KEGG zidentyfikowała 11 szlaków, wśród których najbardziej prominentne były metabolizmy glicyny, seryny i treoniny (rycina 1D), co wskazuje na przebudowę metaboliczną związaną z glicyną w LUAD.
Dane TCGA-LUAD potwierdzają nadekspresję SHMT2 w guzach i wiążą wysoką ekspresję ze złym rokowaniem
SHMT2 został wybrany na podstawie zbieżności czterech kryteriów: jego bezpośredniej pozycji w mitochondrialnym punkcie wejścia metabolizmu SGOC, istotnej nadekspresji związanej z nowotworem w TCGA-LUAD, związku z przeżywalnością całkowitą oraz przydatności do perturbacji eksperymentalnych. Dane RNA-seq z TCGA-LUAD wykazały istotnie wyższą ekspresję SHMT2 log2(FPKM + 1) w guzach niż w prawidłowych tkankach płuc (Rysunek 2A). Analiza Kaplan–Meier z wykorzystaniem mediany jako punktu odcięcia wykazała, że wysoka ekspresja SHMT2 wiązała się z gorszą przeżywalnością całkowitą (Rysunek 2B). Wstępne analizy kliniczno-patologiczne sugerowały ponadto powiązania ze stadium zaawansowania nowotworu i stanem węzłów chłonnych (Rysunek 2C), natomiast zależna od czasu analiza ROC dała wartości AUC > 0,70 w 1., 3. i 5. roku (Rysunek 2D).
Guzy z wysoką ekspresją SHMT2 wykazują programy transkrypcyjne wzbogacone o progresję cyklu komórkowego oraz oś metaboliczną SGOC
Aby określić programy biologiczne związane z SHMT2, guzy TCGA-LUAD podzielono według mediany poziomu ekspresji SHMT2 na grupy SHMT2-high i SHMT2-low przed przeprowadzeniem analizy ekspresji różnicowej (Rysunek 3A). Mapa ciepła 40 najsilniej różnicujących się genów wykazała wyraźne wzorce ekspresji charakterystyczne dla poszczególnych grup (Rysunek 3B). Analiza wzbogacenia GO zidentyfikowała progresję cyklu komórkowego, segregację chromosomów oraz podział mitotyczny (Rysunek 3C), co stanowiło podstawę analityczną do opisu proliferacyjnego fenotypu transkrypcyjnego SHMT2-high. Analiza wzbogacenia KEGG wskazała również na metabolizm glicyny, seryny i treoniny (Rysunek 3D), co sugeruje koordynowaną transkrypcję związaną z SGOC, a nie izolowaną zmianę w SHMT2.
Wysoka ekspresja SHMT2 wiąże się z niekorzystnym immunologicznie mikrośrodowiskiem, zmniejszoną przewidywaną korzyścią z immunoterapii oraz odmiennymi wzorcami wrażliwości na leki
Profilowanie mikrośrodowiska guza z wykorzystaniem algorytmu ESTIMATE wykazało niższe wartości ImmuneScore oraz StromalScore w grupie z wysoką ekspresją SHMT2 (p < 0,001) (Rysunek 4A). Dekonwolucja CIBERSORT sugerowała niższe proporcje komórek B pamięci, spoczynkowych komórek T CD4 pamięci, monocytów oraz spoczynkowych komórek tucznych, przy jednoczesnych wyższych frakcjach aktywowanych komórek T CD4 pamięci oraz folikularnych komórek T pomocniczych (Rysunek 4B). Analiza korelacji zidentyfikowała również pozytywne powiązania SHMT2 z BTLA, TNFSF15 i CD28 oraz negatywne powiązania z CD160 i TNFSF14 (Rysunek 4C). Uzupełniająca predykcja oparta na transkryptomie z wykorzystaniem TIDE oraz immunophenoscores pochodzących z TCIA wskazała na niższą przewidywaną korzyść z immunoterapii w guzach z wysoką ekspresją SHMT2 (p < 0,05) (Rysunek 4D). Szacunki te nie zostały wyprowadzone z kohorty pacjentów z LUAD leczonych klinicznie, w związku z czym nie wykazują one rzeczywistej oporności na leczenie.
Wrażliwość na leki została wywnioskowana obliczeniowo, a nie zmierzona eksperymentalnie. Guzy z wysoką ekspresją SHMT2 miały niższe przewidywane wartości IC50 dla inhibitora kinazy syntazy glikogenu-3 oraz selumetinibu, ale niższą przewidywaną wrażliwość na talazoparib i inhibitor PLK1 (Rysunek 4E–H). Zmniejszona przewidywana wrażliwość na dziewięć dodatkowych środków, w tym cytarabinę, irynotekan i palbocyklib, jest przedstawiona na Rysunku uzupełniającym 1A–I. Wyniki te stanowią hipotezy i nie potwierdzają skuteczności klinicznej ani farmakologicznej.
Analiza pojedynczych komórek ujawnia odmienne skład komórkowy w LUAD i identyfikuje limfocyty B jako dominującą populację wykazującą ekspresję SHMT2
Aby zbadać rozkład komórkowy SHMT2 w mikrośrodowisku guza, przeanalizowano dane z sekwencjonowania RNA pojedynczych komórek (scRNA-seq) w przypadku LUAD. Klasteryzacja UMAP pozwoliła na zidentyfikowanie limfocytów B, komórek śródbłonka, komórek nabłonkowych, limfocytów T oraz innych głównych frakcji komórkowych (Rycina 5A). Proporcje typów komórek różniły się pomiędzy guzem a przyległymi tkankami prawidłowymi (Rycina 5B–C), a proporcje limfocytów B i T były ze sobą dodatnio skorelowane (p < 0.001) (Rycina 5D). Ekspresja SHMT2 była relatywnie wzbogacona we frakcji limfocytów B, ale była również wykrywalna w komórkach nabłonkowych (Rycina 5E). Ponieważ sama detekcja transkryptów nie określa funkcji komórki ani jej statusu złośliwego, wyniki te interpretuje się jako hipotezę dotyczącą lokalizacji. Wewnątrzkomórkową rolę SHMT2 w komórkach nowotworowych badano oddzielnie w liniach komórkowych LUAD.
Analizę cyklu komórkowego w pojedynczych komórkach przeprowadzono poprzez obliczenie znormalizowanych wyników (score) dla faz G1, S i G2/M w poszczególnych typach komórek. Wyniki G1 koncentrowały się wokół zera, podczas gdy wyniki S i G2/M wykazywały szersze rozkłady (Rycina uzupełniająca 2) i wyraźną heterogeniczność typów komórek (Rycina 5F). Wyniki te wskazują na heterogeniczność stanu proliferacyjnego w mikrośrodowisku LUAD i są zgodne z sygnaturami cyklu komórkowego oraz mitotycznymi zidentyfikowanymi w analizach zbiorczych GO/KEGG.
Walidacja eksperymentalna potwierdza nadekspresję SHMT2 i wykazuje, że wyciszenie SHMT2 hamuje fenotypy złośliwe w komórkach LUAD
Aby zwalidować wyniki bioinformatyczne i ocenić wewnętrzną rolę SHMT2 w komórkach nowotworowych, w pierwszej kolejności zbadano ekspresję w prawidłowych komórkach nabłonka oskrzeli (BEAS-2B) oraz liniach komórkowych LUAD (H1299 i A549), co było zgodne z detekcją tego białka w zbiorczych danych TCGA oraz komórkach nabłonkowych w analizie pojedynczych komórek (Rysunek 5E). Analiza RT-qPCR wykazała wyższe poziomy mRNA SHMT2 w komórkach H1299 i A549 niż w komórkach BEAS-2B (Rysunek 6A), a western blotting potwierdził wyższą ekspresję białka (Rysunek 6B–C). Reprezentatywne obrazy immunohistochemiczne HPA wykazały również silniejsze barwienie SHMT2 w LUAD niż w prawidłowych tkankach płuc (Rysunek 6D). Aby dalej zbadać funkcję biologiczną SHMT2 w LUAD, wyciszono ekspresję SHMT2 w komórkach H1299 i A549 przy użyciu shRNA. Analiza RT-qPCR potwierdziła, że ekspresja mRNA SHMT2 była wyraźnie zredukowana w grupach sh-SHMT2 w porównaniu z grupami sh-NC w obu liniach komórkowych (Rysunek 6E). Spójnie z tym, western blotting wykazał skuteczną downregulację ekspresji białka SHMT2 po knockdownie (Rysunek 6F–G).
Testy funkcjonalne wykazały, że wyciszenie SHMT2 znacząco upośledziło fenotyp złośliwy komórek LUAD. Testy CCK-8 ujawniły, że wyciszenie SHMT2 wyraźnie zahamowało zdolność proliferacyjną komórek H1299 oraz A549, a różnica ta stawała się bardziej zaznaczona wraz z upływem czasu (Rycina 6H). Testy gojenia ran wykazały ponadto, że deplecja SHMT2 znacząco ograniczyła zdolność migracyjną obu linii komórkowych LUAD w porównaniu z komórkami kontrolnymi (Rycina 6I). Podobnie, testy tworzenia kolonii wykazały, że wyciszenie SHMT2 znacząco zmniejszyło potencjał klonogenny komórek H1299 i A549 (Rycina 6J). Zbiorczo wyniki te wskazują, że SHMT2 sprzyja proliferacji, migracji i zdolności do tworzenia kolonii komórek LUAD, co potwierdza jego pronowotworową rolę w LUAD.
DOSTĘPNOŚĆ DANYCH:
Wszystkie surowe dane potwierdzające wyniki niniejszego badania, w tym dane stanowiące podstawę rycin, są ogólnodostępne w serwisie Zenodo pod adresem https://doi.org/10.5281/zenodo.20676134.
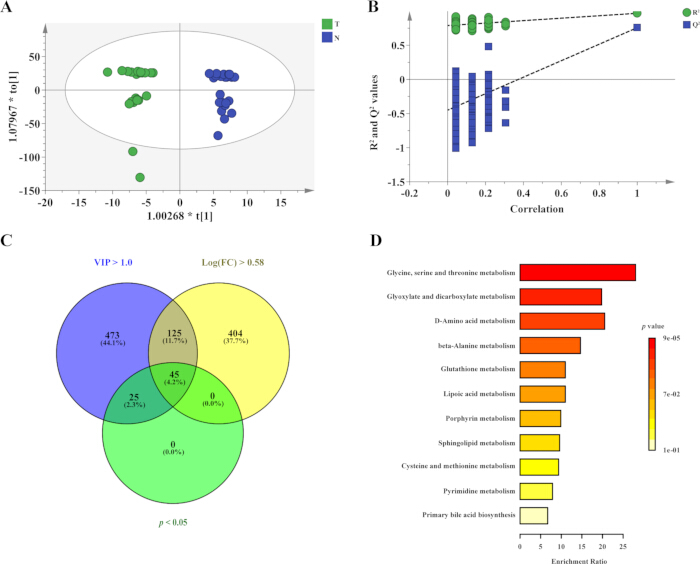
Rycina 1: Metabolomika tkanek ujawnia przeprogramowanie metaboliczne związane z glicyną w LUAD. (A) Wykres wyników OPLS-DA pokazujący rozdzielenie tkanek LUAD (T, zielony) i odpowiadających im przyległych tkanek prawidłowych (N, niebieski). (B) Test permutacji oceniający stabilność i zdolność predykcyjną modelu OPLS-DA na podstawie wartości R2 i Q2. (C) Diagram Venna pokazujący nakładanie się cech różnicowych wyselekcjonowanych na podstawie VIP score > 1,0, |log2(FC)| > 0,58 oraz p < 0,05. Zachowano czterdzieści pięć cech. (D) Analiza wzbogacenia zestawów metabolitów na podstawie KEGG dla metabolitów różnicowych. Długość słupka wskazuje współczynnik wzbogacenia, a intensywność koloru reprezentuje wartość p . Skróty: VIP = variable importance in projection; FC = fold change. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
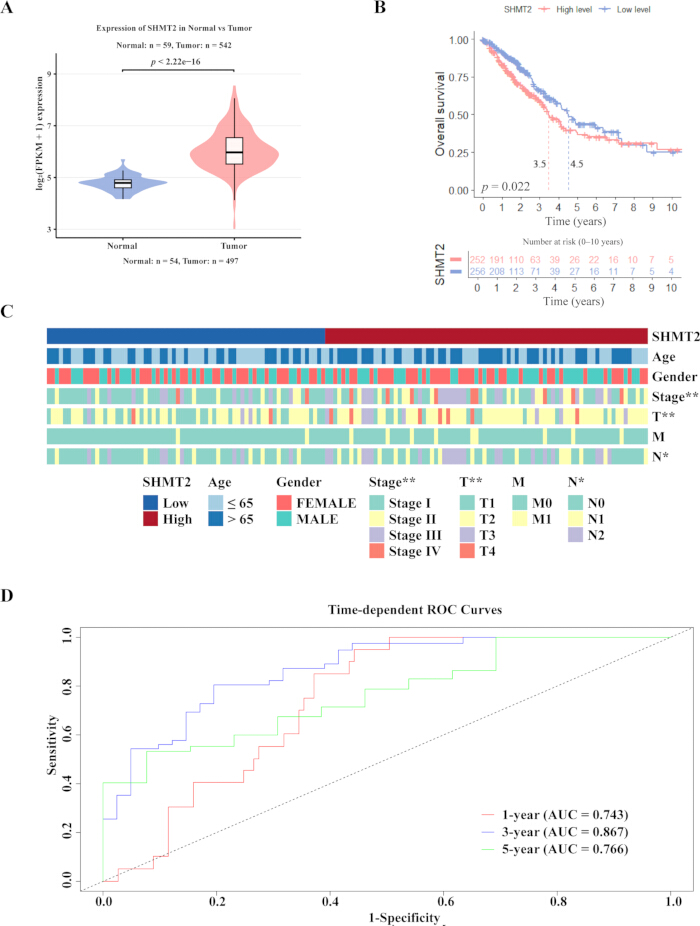
Rysunek 2: SHMT2 wykazuje nadekspresję w LUAD i pozwala przewidzieć niekorzystne rokowanie w TCGA-LUAD. (A) Wykres skrzypcowy porównujący ekspresję SHMT2 w prawidłowych tkankach płuc (n = 59) i guzach LUAD (n = 542) z wykorzystaniem danych RNA-seq z TCGA-LUAD. (B) Krzywe przeżycia całkowitego Kaplana-Meiera dla pacjentów podzielonych według mediany wartości ekspresji SHMT2. Grupa SHMT2-high zaznaczona jest na różowo, a grupa SHMT2-low na niebiesko. (C) Mapa ciepła przedstawiająca powiązania między ekspresją SHMT2 a cechami kliniczno-patologicznymi, w tym wiekiem, płcią, ogólnym stadium patologicznym (stadia I–IV), stadium guza pierwotnego (T1–T4), stadium regionalnych węzłów chłonnych (N0–N2) oraz stadium przerzutów odległych (M0–M1). * oznacza statystycznie istotne różnice między grupami SHMT2-high i SHMT2-low (*p < 0.05; **p < 0.01; test chi-kwadrat). (D) Zależne od czasu krzywe ROC oceniające wartość prognostyczną ekspresji SHMT2 w przewidywaniu 1-, 3- i 5-letniego przeżycia całkowitego u pacjentów z LUAD. Odpowiadające im wartości AUC przedstawiono na panelu. Skróty: SHMT2 = seryno-hydroksymetylotransferaza 2; FPKM = fragmenty na kilobazę transkryptu na milion zmapowanych odczytów; ROC = charakterystyka operacji odbiornika; AUC = pole pod krzywą. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
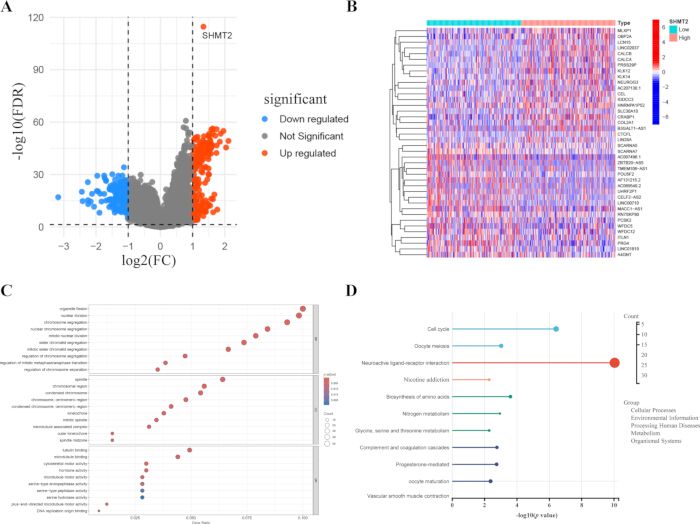
Rycina 3: Profilowanie transkryptomiczne guzków z wysoką vs niską ekspresją SHMT2 uwydatnia metabolizm SGOC/jedno-węglowy oraz programy proliferacyjne. (A) Wykres wulkaniczny przedstawiający geny różnicowo wyrażone pomiędzy guzkami LUAD z wysoką i niską ekspresją SHMT2. Geny o zwiększonej ekspresji zaznaczono na czerwono, o zmniejszonej na niebiesko, a geny nieistotne statystycznie na szaro. (B) Mapa ciepła reprezentatywnych DEG z nienadzorowaną analizą klastrowania hierarchicznego. (C) Analiza wzbogacenia Gene Ontology dla genów różnicowo wyrażonych. Wielkość pęcherzyka wskazuje liczbę genów, kolor reprezentuje skorygowaną wartość p, a oś x wskazuje stosunek genów. (D) Analiza wzbogacenia szlaków KEGG dla genów różnicowo wyrażonych. Wielkość kropki reprezentuje liczbę genów, a oś x wskazuje −log₁₀(wartość p). Skróty: SHMT2 = seryno-hydroksymetylotransferaza 2; FDR = wskaźnik fałszywych odkryć; FC = krotność zmiany. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
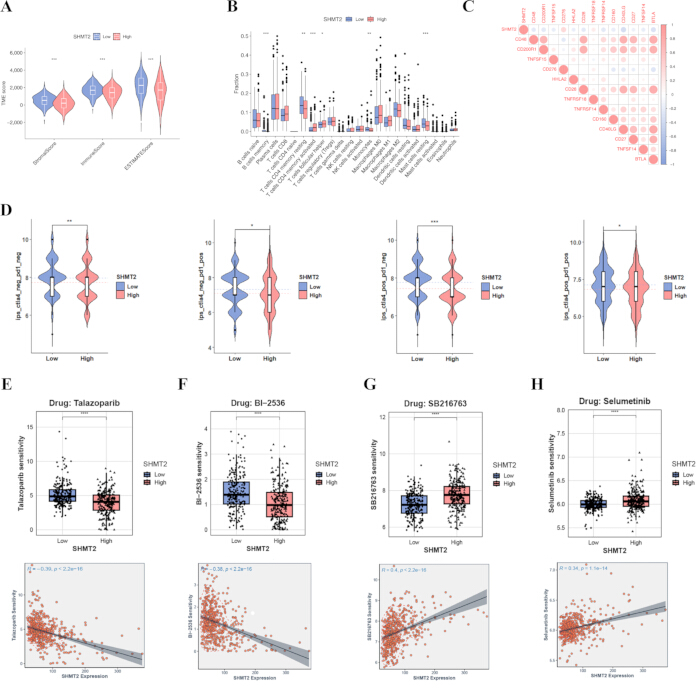
Rysunek 4: Ekspresja SHMT2 jest powiązana z kontekstem immunologicznym guza, przewidywaną odpowiedzią na immunoterapię oraz wrażliwością na leki. (A) Porównanie wskaźnika TME, wskaźnika ESTIMATE, wskaźnika stromy, wskaźnika immunologicznego i czystości guza pomiędzy grupami o wysokiej i niskiej ekspresji SHMT2. (B) Porównanie infiltracji komórek odpornościowych szacowanej za pomocą CIBERSORT pomiędzy guzami o niskiej i wysokiej ekspresji SHMT2. (C) Macierz korelacji Spearmana pomiędzy SHMT2 a genami związanymi z punktami kontrolnymi układu odpornościowego. Wielkość koła odzwierciedla siłę korelacji, a kolor reprezentuje współczynnik ρ Spearmana (od dodatniego do ujemnego). (D) Porównania Immunophenoscore w czterech ustawieniach blokady punktów kontrolnych układu odpornościowego (CTLA4-/PD-1-, CTLA4-/PD-1+, CTLA4+/PD-1-, CTLA4+/PD-1+), wskazujące na zmniejszoną przewidywaną korzyść w guzach o wysokiej ekspresji SHMT2. (E) Przewidywana wrażliwość na Talazoparib w grupach o wysokiej i niskiej ekspresji SHMT2, przedstawiona jako szacowane wartości IC₅₀ (góra) oraz korelacja pomiędzy ekspresją SHMT2 a przewidywaną wrażliwością na lek (dół). (F) Przewidywana wrażliwość na BI-2536 w grupach o wysokiej i niskiej ekspresji SHMT2, przedstawiona jako szacowane wartości IC₅₀ (góra) oraz korelacja pomiędzy ekspresją SHMT2 a przewidywaną wrażliwością na lek (dół). (G) Przewidywana wrażliwość na S63845 w grupach o wysokiej i niskiej ekspresji SHMT2, przedstawiona jako szacowane wartości IC₅₀ (góra) oraz korelacja pomiędzy ekspresją SHMT2 a przewidywaną wrażliwością na lek (dół). (H) Przewidywana wrażliwość na Selumetinib w grupach o wysokiej i niskiej ekspresji SHMT2, przedstawiona jako szacowane wartości IC₅₀ (góra) oraz korelacja pomiędzy ekspresją SHMT2 a przewidywaną wrażliwością na lek (dół). Skróty: SHMT2 = serynohydroksymetylotransferaza 2; TME = mikrośrodowisko guza; ESTIMATE = Estimation of STromal and Immune cells in MAlignant Tumor tissues using Expression data; IC₅₀ = połowiczne maksymalne stężenie hamujące. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
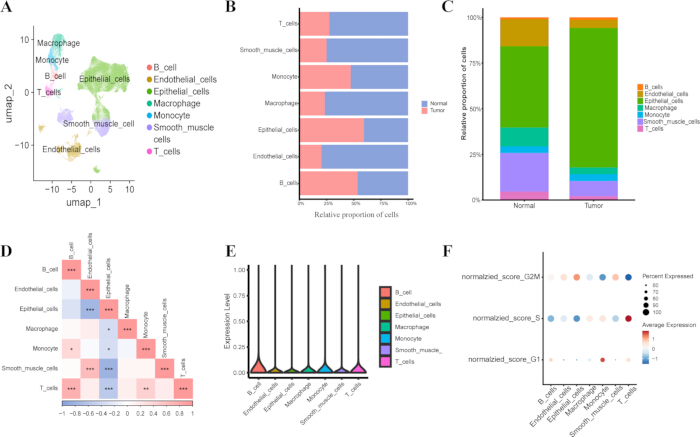
Rysunek 5: Obraz pojedynczych komórek ujawnia zmieniony skład komórkowy, stronniczość ekspresji SHMT2 oraz heterogeniczność cyklu komórkowego w LUAD. (A) Wizualizacja UMAP publicznie dostępnych transkryptomów pojedynczych komórek z LUAD i przyległych prawidłowych tkanek płuc, zabarwiona według adnotowanych typów komórek. (B) Względne proporcje typów komórek w próbkach prawidłowych i nowotworowych przedstawione jako poziome słupki skumulowane. (C) Ogólny skład komórkowy przedstawiony jako pionowe słupki skumulowane. (D) Mapa ciepła korelacji Spearmana dla proporcji typów komórek; kolor czerwony oznacza korelację dodatnią, a niebieski ujemną (*p < 0.05, **p < 0.01, ***p < 0.001). (E) Wykresy skrzypcowe ekspresji SHMT2 w głównych typach komórek. (F) Wykres kropkowy przedstawiający wyniki cyklu komórkowego dla faz G1, S i G2/M w zidentyfikowanych typach komórek; rozmiar kropki wskazuje procent komórek, a kolor średni wynik cyklu komórkowego. Skróty: UMAP = Uniform Manifold Approximation and Projection. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
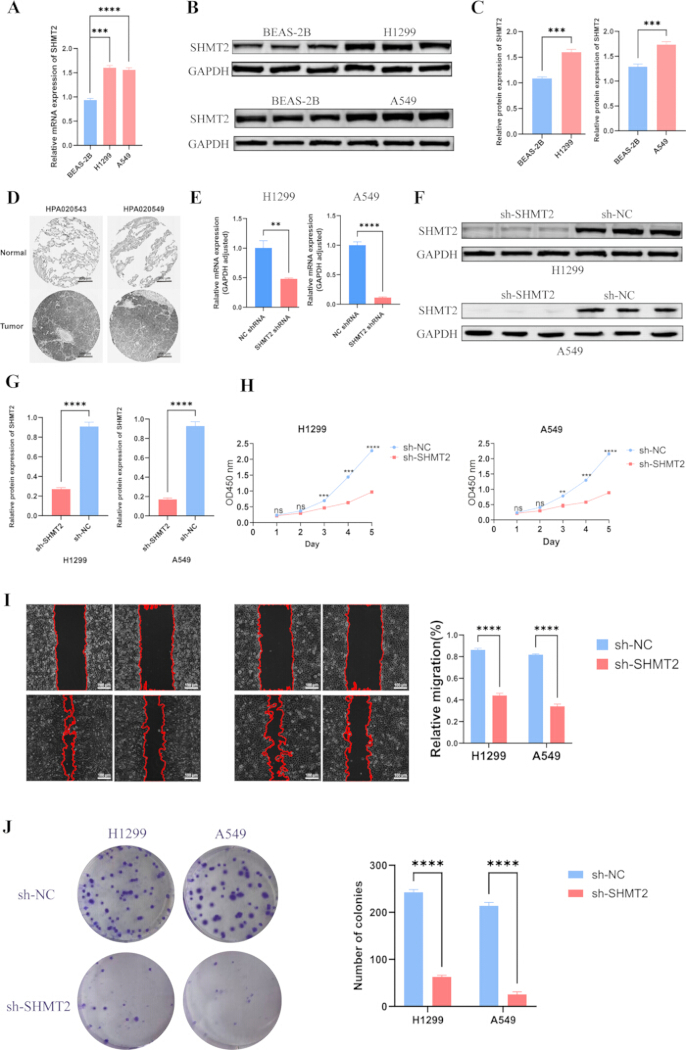
Rysunek 6: Walidacja eksperymentalna i histologiczna ekspresji SHMT2 oraz efekty funkcjonalne wyciszenia SHMT2 w komórkach LUAD. (A) Analiza RT-qPCR ekspresji mRNA SHMT2 w prawidłowych komórkach nabłonka oskrzeli (BEAS-2B) oraz liniach komórkowych LUAD (H1299 i A549). (B) Analiza Western blot ekspresji białka SHMT2 w komórkach BEAS-2B, H1299 i A549, z GAPDH jako kontrolą załadunku. (C) Ilościowe oznaczenie densytometryczne ekspresji białka SHMT2 znormalizowane do GAPDH w komórkach H1299 i A549 w stosunku do BEAS-2B. (D) Reprezentatywne obrazy immunohistochemiczne (IHC, x20) SHMT2 w prawidłowej tkance płucnej i tkankach LUAD z bazy HPA przy użyciu przeciwciał HPA020543 i HPA020549. (E) Walidacja RT-qPCR wydajności wyciszenia SHMT2 w komórkach H1299 i A549 transfekowanych sh-SHMT2 lub sh-NC. (F) Analiza Western blot ekspresji białka SHMT2 po wyciszeniu SHMT2 w komórkach H1299 i A549. (G) Ilościowe oznaczenie densytometryczne poziomów białka SHMT2 znormalizowane do GAPDH po wyciszeniu SHMT2. (H) Testy z użyciem zestawu Cell Counting Kit-8 (CCK-8) wykazujące wpływ wyciszenia SHMT2 na proliferację komórek H1299 i A549. (I) Testy gojenia ran (wound-healing, x200) wykazujące zmniejszoną zdolność migracyjną po wyciszeniu SHMT2 w komórkach H1299 i A549; prawy panel przedstawia ilościowe oznaczenie migracji względnej. (J) Testy tworzenia kolonii wykazujące zmniejszoną zdolność klonogenną po wyciszeniu SHMT2 w komórkach H1299 i A549; prawy panel przedstawia ilościowe oznaczenie liczby kolonii. Dane przedstawiono jako średnia ± SD z co najmniej trzech niezależnych eksperymentów. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Skróty: sh-NC = negatywna kontrola krótkiego hapin RNA; sh-SHMT2 = krótkie hapin RNA skierowane przeciwko SHMT2. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Rysunek uzupełniający 1: Ekspresja SHMT2 jest odwrotnie skorelowana z przewidywaną wrażliwością na leki w TCGA-LUAD. Przewidywana odpowiedź na leki została wywnioskowana dla próbek TCGA-LUAD i porównana pomiędzy guzami o niskiej i wysokiej ekspresji SHMT2, zdefiniowanymi na podstawie mediany. Dla każdego związku górny panel przedstawia różnice między grupami w ocenie odpowiedzi opartej na IC50 (półmaksymalne stężenie hamujące) (niższe wartości wskazują na większą przewidywaną wrażliwość), a dolny panel przedstawia związek między ciągłą ekspresją SHMT2 a przewidywaną wrażliwością z dopasowaną linią regresji liniowej i 95% przedziałem ufności. Do porównań grupowych zastosowano dwustronny test suma rang Wilcoxona, a korelacje przedstawiono jako współczynnik r Spearmana z odpowiadającymi im wartościami p (* p < 0.05, ** p < 0.01, *** p < 0.001). (A) Cytarabina. (B) GDC0810. (C) P22077. (D) Irynotekan. (E) AZD4547. (F) Palbocyklib. (G) VE821. (H) I-BRD9. (I) Oksaliplatyna.Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 2: Wizualizacja rozkładów wyników faz cyklu komórkowego w poszczególnych typach komórek w rozdzielczości pojedynczej komórki za pomocą wykresów grzbietowych (ridge plots).Wykresy grzbietowe przedstawiają znormalizowane rozkłady wyników cyklu komórkowego w głównych typach komórek, w tym w limfocytach B, limfocytach T, komórkach nabłonkowych, makrofagach, monocytach, komórkach śródbłonka i komórkach mięśni gładkich. (A) Wyniki fazy G1. (B) Wyniki fazy S. (C) Wyniki fazy G2/M. Różnice w kształcie rozkładu i położeniu szczytu wskazują na heterogeniczność stanów proliferacyjnych wśród populacji komórek w mikrośrodowisku LUAD.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 1: Zanonimizowana charakterystyka kliniczno-patologiczna 23 pacjentów z LUAD uwzględnionych w analizie metabolomicznej par tkanek. Zmienne obejmują numer pacjenta, płeć, wiek, stopień zaawansowania guza pierwotnego (T), stopień zajęcia regionalnych węzłów chłonnych (N) oraz ogólny stopień zaawansowania patologicznego. Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 2: Metabolity różnicowe zidentyfikowane w LUAD w porównaniu z sąsiadującymi prawidłowymi tkankami sparowanymi. Tabela zawiera numer dostępu HMDB, nazwę metabolitu, wzór cząsteczkowy, wynik VIP, log₂(FC) oraz wartość p dla każdego metabolitu różnicowego. Skróty: HMDB = Human Metabolome Database; VIP = variable importance in projection; FC = fold change. Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 3: Sekwencje starterów użytych do ilościowej reakcji łańcuchowej polimerazy z odwrotną transkrypcją (RT-qPCR).Tabela zawiera gen docelowy, kierunek startera (forward lub reverse) oraz sekwencję startera (5′–3′) wykorzystaną do analizy ekspresji genów.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W niniejszym badaniu zastosowano sekwencyjne podejście obejmujące odkrycia metabolomiczne, priorytetyzację enzymów, interpretację transkrypcyjną, ocenę kontekstu immunologicznego, lokalizację na poziomie pojedynczych komórek oraz walidację funkcjonalną komórek nowotworowych. Analizy zidentyfikowały przebudowę metaboliczną związaną z glicyną i SGOC w LUAD oraz powiązały SHMT2 z niekorzystnymi rokowaniami i niższą obliczeniowo przewidywaną korzyścią z immunoterapii. Taka priorytetyzacja jest bardziej efektywna niż opieranie się na pojedynczej warstwie omicznej, jednak nie ustanawia mechanizmu przyczynowo-immunologicznego.
SHMT2 stanowi główny mitochondrialny punkt wejścia dla konwersji seryny do glicyny oraz generowania jednostek jednowęglowych. Analiza TCGA-LUAD wykazała związany z nowotworem wzrost ekspresji SHMT2 i powiązała wysoką ekspresję z gorszym przeżyciem oraz niekorzystnymi cechami kliniczno-patologicznymi. Wyniki te są zgodne z badaniami wiążącymi SHMT2 z przeżyciem, proliferacją, inwazją komórek nowotworowych oraz opornością na terapię20,21,22,23. Dalsze prace powiązały SHMT2 z regulacją epigenetyczną i stały się impulsem do opracowania selektywnych inhibitorów enzymów jednowęglowych24,25. Analizy różnicowej ekspresji oraz wzbogacenia dodatkowo umieściły SHMT2 w ramach skoordynowanego programu SGOC i cyklu komórkowego, a nie jako izolowaną zmianę na poziomie pojedynczego genu. Zgodność między wzbogaceniem szlaków metabolicznych a transkrypcją związaną z SHMT2 wzmacnia zatem priorytetyzację kandydatów, choć pozostaje ona na poziomie korelacji pomiędzy różnymi warstwami omiki.
Związek między guzami o wysokiej ekspresji SHMT2 a kontekstem niekorzystnym immunologicznie można rozpatrywać w ramach trzech nie wykluczających się dróg. Po pierwsze, zwiększony popyt komórek nowotworowych na serynę, glicynę, powiązane z folianami jednostki jednowęglowe oraz substraty cyklu metioninowego może zmieniać podział składników odżywczych i obniżać sprawność metaboliczną sąsiadujących limfocytów. Po drugie, wspomagana przez SHMT2 produkcja NADPH, glutationu i nukleotydów może poprawiać przeżywalność komórek nowotworowych w warunkach stresu oksydacyjnego i niedoboru składników odżywczych, zmieniając tym samym sygnały związane ze stresem uwalniane do mikrośrodowiska. Po trzecie, przepływ jednostek jednowęglowych i dostępność S-adenozylo-L-metioniny mogą wpływać na programy zależne od metylacji zarówno w komórkach złośliwych, jak i immunologicznych26,27,28,29. Mechanizmy te są biologicznie prawdopodobne, jednak obecne analizy bulk oraz single-cell nie mierzyły bezpośrednio lokalnych metabolitów, wydzielania cytokin ani funkcji komórek odpornościowych. W konsekwencji, niższa przewidywana korzyść TIDE/TCIA w guzach o wysokiej ekspresji SHMT2 powinna być interpretowana jako hipoteza łącząca aktywność SGOC z niekorzystnymi warunkami immunologicznymi, a nie jako dowód na to, że SHMT2 powoduje kliniczną oporność na immunoterapię.
Analizy pojedynczych komórek zapewniają dodatkową rozdzielczość strukturalną. Analiza publicznie dostępnych danych z sekwencjonowania RNA pojedynczych komórek (single-cell RNA-seq) wykazała zmieniony skład komórkowy w tkankach nowotworowych w porównaniu z prawidłową tkanką płuc oraz pozytywną korelację między proporcjami limfocytów B i T, co jest zgodne z koordynowaną odpornością adaptacyjną30. Ekspresja SHMT2 była stosunkowo wzbogacona w limfocytach B, lecz pozostawała wykrywalna w komórkach nabłonkowych. Obserwacja ta jest istotna, ponieważ limfocyty B i trzeciorzędowe struktury limfatyczne mogą wspierać prezentację antygenu, lokalne odpowiedzi przeciwciał oraz odpowiedź na blokadę punktów kontrolnych układu odpornościowego18,31,32,33; nie pozwala ona jednak zidentyfikować odpowiedzialnego podtypu limfocytów B ani ustalić, czy SHMT2 w limfocytach B jest korzystne czy szkodliwe. Wyniki analiz zbiorczych (bulk) i pojedynczych komórek zbiegły się również w kwestii aktywności cyklu komórkowego: termy dotyczące mitozy i segregacji chromosomów były wzbogacone w guzach z wysoką ekspresją SHMT2, a wyniki dla faz S i G2/M różniły się w zależności od typu komórek. Ponieważ mitochondrialny metabolizm jednego węgla dostarcza prekursorów nukleotydów, wyniki te wspierają prawdopodobny związek między aktywnością SGOC związaną z SHMT2 a zapotrzebowaniem na proliferację.
Xi i wsp. zidentyfikowali program TP63-RAC2, który zwiększał eferocytozę makrofagów, promował polaryzację typu M2 i przekształcał rak przełyku w kierunku immunosupresji34, dostarczając bezpośredniego przykładu komunikacji między guzem a makrofagami. Jiang i wsp. powiązali białko SATB2 w raku trzustki z proliferacją i migracją komórek nowotworowych, a także ze zmienioną cytotoksycznością limfocytów T35, co ilustruje jednoczesne występowanie efektów wewnątrznowotworowych i immunologicznych. Z kolei Liu i wsp. wykazali, że TRIM29 napędza rozwój glejaka poprzez degradację NEFL i aktywację PI3K/AKT36; ten mechanizm, głównie wewnątrznowotworowy, ostrzega przed przypisywaniem każdej niekorzystnej korelacji immunologicznej sygnalizacji cytokinowej. Zhai i wsp. zidentyfikowali zapośredniczowaną przez WDR54 amplifikację sygnalizacji NF-κB w raku wątrobowym37, wskazując na zależny od cytokin zapalny węzeł, który może łączyć zachowanie złośliwe z sygnalizacją mikrośrodowiskową. Yin i wsp. wykorzystali kokultury oraz eksperymenty in vivo, aby wykazać, że PLAU współpracuje z oddziaływaniami okołonerwowymi związanymi z czynnikiem wzrostu nerwów w raku głowy i szyi38, dowodząc, że czynniki rozpuszczalne i zewnątrzkomórkowe mogą organizować nieimmunologiczne oddziaływania zmiazgowe. Wreszcie, Liu i wsp. podsumowali podwójną, zależną od kontekstu rolę sygnalizacji JAK/STAT napędzanej przez cytokiny: uporczywa sygnalizacja IL-6/STAT3 i sygnalizacja związana z IFN mogą promować ekspresję PD-L1, supresyjne stany mieloidalne i wyczerpanie limfocytów T, podczas gdy odpowiednio zsynchronizowana sygnalizacja jest również niezbędna do prezentacji antygenów i odporności przeciwnowotworowej39. Zbiorczo badania te dostarczają biologicznego uzasadnienia do sprawdzenia, czy reprogramowanie SGOC modyfikuje stany cytokinowe, makrofagów, zrazikowe lub limfocytarne, jednak żadne z nich nie ustanawia specyficznego dla SHMT2 obwodu cytokinowego w LUAD. Przedstawione wyniki TIDE/TCIA definiują zatem sprawdzalny kierunek dla prac nad mechanizmami.
Regulacja redox stanowi szczególnie istotny kontekst mechanistyczny. DeNicola i współpracownicy wykazali w niedrobnokomórkowym raku płuca, że NRF2 reguluje PHGDH, PSAT1 oraz SHMT2 poprzez ATF4, wspierając produkcję glutationu i nukleotydów oraz wiążąc ten program ze złym rokowaniem40. Niedawno Zhang i współpracownicy wykazali, że komórki gruczolaka jamy chłystej przeżywające inhibicję HER2 kumulowały NRF2; wyciszenie NRF2 zwiększyło cytotoksyczność lapatinibu, podczas gdy utrzymująca się ekspresja NRF2 zmniejszyła wrażliwość i stworzyła zależność od NRF241. W tym ostatnim badaniu nie testowano bezpośrednio inhibicji SHMT2, jednak łącznie wyniki te sugerują, że SHMT2 może funkcjonować jako element wspieranego przez NRF2 programu redox i biosyntetycznego. W przypadku LUAD hipotezę tę należy zweryfikować poprzez stratyfikację statusu KEAP1/NFE2L2 oraz ustalenie, czy zaburzenie funkcji SHMT2 selektywnie zwiększa poziom reaktywnych form tlenu lub przywraca wrażliwość na leczenie w modelach z aktywnym NRF2.
W porównaniu z analizami opartymi wyłącznie na metabolomice lub transkryptomice, zintegrowany schemat postępowania łączy sygnał metabolitów na poziomie tkanki z ekspresją genów istotnych dla danej ścieżki, rozkładem typów komórek oraz fenotypem perturbacji. Taki projekt usprawnia priorytetyzację kandydatów i może być skalowany poprzez zastąpienie publicznych kohort transkryptomicznych lub jednokomórkowych, jednak każda warstwa wprowadza odrębne źródła zmienności. Szybkie i jednorodne zamrażanie tkanek jest krytyczne, ponieważ opóźnienie po wycięciu może zmienić zawartość małych cząsteczek. Dryf spektrometrii mas, niestabilny sygnał całkowitego prądu jonowego lub słaba wydajność permutacji powinny skłonić do ponownej kalibracji, przeglądu jakości sygnału i ponownej analizy przed interpretacją metabolitów. Analizy masowe wymagają uprzednio określonego grupowania i progów filtrowania, natomiast wnioski z analiz jednokomórkowych powinny być testowane przy różnych, rozsądnych ustawieniach kontroli jakości i rozdzielczości klastrowania. Walidacja in vitro wymaga dopasowanego pasażu komórek, porównywalnej konfluencji, jednolitej szerokości rany oraz potwierdzonego wyciszenia SHMT2 przed testami fenotypowymi. Te punkty kontrolne poprawiają powtarzalność, ale nie eliminują efektów specyficznych dla kohorty, platformy lub modelu.
Interpretację ograniczają kilka niedoskonałości. Kohorta metabolomiki tkanek była niewielka, a zidentyfikowane metabolity wymagają ukierunkowanej walidacji ilościowej. Korzyść z immunoterapii oraz wrażliwość na leki wywnioskowano z modeli opartych na transkryptomie, a nie zmierzono w kohorcie leczonej ICI lub w eksperymencie farmakologicznym. Zestaw danych z pojedynczych komórek sugeruje ekspresję SHMT2 z przewagą limfocytów B, ale nie pozwala na rozróżnienie podtypów limfocytów B, organizacji przestrzennej ani zależnej od SHMT2 funkcji immunologicznej. Eksperymenty in vitro wykazują fenotyp wzrostu i migracji komórek nowotworowych po wyciszeniu genetycznym, ale nie ustalają mechanizmu odpornościowego zapśredniczonego przez cytokiny ani bezpieczeństwa terapeutycznego. Przyszłe badania powinny stratyfikować guzy pod kątem statusu KEAP1/NFE2L2, ilościowo określać przepływ SGOC i sekrecję cytokin oraz łączyć perturbacje SHMT2 z kokulturą immunologiczną, profilowaniem przestrzennym, badaniami selektywności farmakologicznej i walidacją in vivo.
Podsumowując, SHMT2 wiąże się z przebudową metaboliczną SGOC, niekorzystnym rokowaniem, proliferacyjnymi programami transkrypcyjnymi, niekorzystnym immunologicznie kontekstem nowotworowym oraz niższą obliczeniowo przewidywaną odpowiedzią na immunoterapię w LUAD. Analiza jednokomórkowa zasugerowała względne wzbogacenie ekspresji SHMT2 w populacjach limfocytów B, podczas gdy wyciszenie in vitro zredukowało proliferację, migrację oraz wzrost klonogenny w komórkach LUAD. Wyniki te wskazują na SHMT2 jako potencjalny biomarker do dalszej walidacji i dostarczają sprawdzalnych ram do badania interakcji metaboliczno-immunologicznych.
Oświadczenia
Autorzy nie zgłaszają żadnych konfliktów interesów.
Podziękowania
Autorzy dziękują pacjentom oraz ich rodzinom za udział w niniejszym badaniu. Autorzy pragną również podziękować osobom współtworzącym bazy danych TCGA, GEO i HPA za udostępnienie danych publicznie. Badania zostały sfinansowane przez Kluczowy Program Badawczo-Rozwojowy Prowincji Jiangxi (grant nr 20223BBG71009) oraz Narodową Fundację Nauk Naturalnych Chin (granty nr 81860379 i 82160410).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| komórki A549 | CCL-185 | ATCC | |
| przeciwciało anty-GAPDH | M1310-2 | Huaan Biotechnology | |
| przeciwciało przeciwko SHMT2 | D197021 | Sangon Biotech | |
| komórki BEAS-2B | CRL-9609 | ATCC | |
| Zestaw do liczenia komórek-8 (CCK-8) | K1018 | APExBIO | |
| Baza danych: TCGA / GDC | Data dostępu: 2025-12-18 | Krajowy Instytut Raka (National Cancer Institute, NCI) | |
| Baza danych: GEO | Data dostępu: 2025-12-20 | NCBI | |
| Baza danych: HMDB | Data dostępu: 2025-12-12 | Baza Danych Metabolomu Ludzkiego (Human Metabolome Database) | |
| Baza danych: KEGG | Data dostępu: 2025-12-11 | Kanehisa Laboratories | |
| Baza danych: Human Protein Atlas | Atlas Białek | ||
| Baza danych: GDSC | wydanie 2023-12 | Sanger Institute | |
| Baza danych: Ensembl | 2025-12 | EMBL-EBI | |
| Baza danych: TCIA | Data dostępu: 2025-12-10 | Atlas Immunomu Nowotworów | |
| komórki H1299 (NCI-H1299) | CRL-5803 | ATCC | |
| przeciwciało wtórne koniugowane z HRP | D110087 | Sangon Biotech | |
| HiScript II Q Select RT SuperMix | KR116 | Tiangen Biotech | |
| System LightCycler 480 | 5015278001 | Roche | |
| Mleko odtłuszczone | Powszechny odczynnik laboratoryjny | BD (lub według zastosowania) | |
| membrana PVDF, 0.22 µm | GVHP00010 (lub powszechny odczynnik laboratoryjny) | MilliporeSigma (lub zgodnie z zastosowaniem) | |
| Pakiet R: pRoloc | 1.40.0 | Bioconductor | |
| Pakiet R: TCGAbiolinks | 2.26.0 | Bioconductor | |
| Pakiet R: survival | 3.4-0 | CRAN | |
| Pakiet R: survminer | 0.4.9 | CRAN | |
| Pakiet R: timeROC | 1.0.4 | CRAN | |
| Pakiet R: DESeq2 | 1.38.1 | Bioconductor | |
| Pakiet R: ggplot2 | 3.4.4 | CRAN | |
| Pakiet R: pheatmap | 1.0.12 | CRAN | |
| Pakiet R: clusterProfiler | 4.6.2 | Bioconductor | |
| Pakiet R: org.Hs.eg.db | 3.16.0 | Bioconductor | |
| Pakiet R: estimate | 1.0.13 | Bioconductor / GitHub | |
| Pakiet R: CIBERSORT | 1 | (samodzielny skrypt R) | |
| Pakiet R: corrplot | 0.92 | CRAN | |
| Pakiet R: TIDE | 0.3.0 | pakiet R | |
| Pakiet R: oncoPredict | 1.1.1 | CRAN / GitHub | |
| Pakiet R: GEOquery | 2.66.0 | Bioconductor | |
| Pakiet R: Seurat | 4.3.0 | CRAN | |
| Pakiet R: SingleR | 1.10.0 | Bioconductor | |
| Pakiet R: scran | 1.26.0 | Bioconductor | |
| SYBR Green qPCR Master Mix (Universal) | HY-K0501A | MedChemExpress (MCE) | |
| Odczynnik uniwersalny TRIzol | DP424 | Tiangen Biotech |
Bibliografia
- Siegel RL, et al. Cancer statistics, 2025. CA Cancer J Clin. 2025;75(1):10-45.
- Lim ZF, Ma PC. Emerging insights of tumor heterogeneity and drug resistance mechanisms in lung cancer targeted therapy. J Hematol Oncol. 2019;12(1):134.
- Wang M, Herbst RS, Boshoff C. Toward personalized treatment approaches for non-small-cell lung cancer. Nat Med. 2021;27:1331-1340.
- Passaro A, et al. Managing resistance to immune checkpoint inhibitors in lung cancer: treatment and novel strategies. J Clin Oncol. 2022;40:598-609.
- Faubert B, Solmonson A, DeBerardinis RJ. Metabolic reprogramming and cancer progression. Science. 2020;368:eaaw5473.
- Wei S, et al. Targeting serine-glycine-one-carbon metabolism as a vulnerability in cancers. Biomark Res. 2023;11:48.
- Kao KC, Vilbois S, Tsai CH, Ho PC. Metabolic communication in the tumour-immune microenvironment. Nat Cell Biol. 2022;24(11):1574-1583.
- Wong C, Qian Y, Yu J. Interplay between epigenetics and metabolism in oncogenesis: mechanisms and therapeutic approaches. Oncogene. 2017;36:3359-3374.
- Xu M, Pei DS. Serine hydroxymethyltransferase 2: a novel target for human cancer therapy. Invest New Drugs. 2021;39:1671-1681.
- Zeng Y, et al. Roles of mitochondrial serine hydroxymethyltransferase 2 (SHMT2) in human carcinogenesis. J Cancer. 2021;12(19):5888-5894.
- Liberati FR, et al. RNA-mediated inhibition of mitochondrial SHMT2 impairs cancer cell proliferation. Cell Death Discov. 2025;11:369.
- Fu R, et al. SHMT proteins: an emerging set of serine hydroxymethyltransferase in cancer. Cell Signal. 2025;135:111977.
- Zhang Y, et al. SHMT2 promotes cell viability and inhibits ROS-dependent, mitochondrial-mediated apoptosis via the intrinsic signaling pathway in bladder cancer cells. Cancer Gene Ther. 2022;29(10):1514-1527.
- Wens M, et al. Metabolic control of BRISC-SHMT2 assembly regulates immune signalling. Nature. 2019;570:460-464.
- Ivashkiv LB. IFNγ: signalling, epigenetics and roles in immunity, metabolism, disease and cancer immunotherapy. Nat Rev Immunol. 2018;18:545-558.
- De Martino M, Rathmell JC, Galluzzi L, Vanpouille-Box C. Cancer cell metabolism and antitumour immunity. Nat Rev Immunol. 2024;24:654-669.
- Qi Y, et al. One-carbon metabolism shapes T cell immunity in cancer. Trends Endocrinol Metab. 2024;35:961-974.
- Huang D, et al. The single-cell immunogenomic landscape of B and plasma cells in early-stage lung adenocarcinoma. Cancer Discov. 2022;12:2545-2563.
- Dolgalev I, et al. Inflammation in the tumor-adjacent lung as a predictor of clinical outcome in lung adenocarcinoma. Nat Commun. 2023;14:6479.
- Han T, et al. Phosphorylated SHMT2 regulates oncogenesis through m6A modification in lung adenocarcinoma. Adv Sci (Weinh). 2024;11:e2307834.
- Lee GY, et al. Comparative oncogenomics identifies PSMB4 and SHMT2 as potential cancer driver genes. Cancer Res. 2014;74:3114-3126.
- Bernhardt S, et al. Proteomic profiling of breast cancer metabolism identifies SHMT2 and ASCT2 as prognostic factors. Breast Cancer Res. 2017;19:112.
- Yang G, Tan J, Guo J, Wu Z, Zhan Q. Exosome-mediated transfer of circ_0063526 enhances cisplatin resistance in gastric cancer cells via regulating the miR-449a/SHMT2 axis. Anticancer Drugs. 2022;33(10):1047-1057.
- Parsa S, et al. The serine hydroxymethyltransferase-2 (SHMT2) initiates lymphoma development through epigenetic tumor suppressor silencing. Nat Cancer. 2020;1:653-664.
- Cuthbertson CR, et al. A review of small-molecule inhibitors of one-carbon enzymes: SHMT2 and MTHFD2 in the spotlight. ACS Pharmacol Transl Sci. 2021;4:624-646.
- Reina-Campos M, Scharping NE, Goldrath AW. CD8+ T cell metabolism in infection and cancer. Nat Rev Immunol. 2021;21:718-738.
- Bacigalupa ZA, Landis MD, Rathmell JC. Nutrient inputs and social metabolic control of T cell fate. Cell Metab. 2024;36:10-20.
- Li S, et al. Metabolic regulation of immunity in the tumor microenvironment. Cell Rep. 2025;44(11):116463.
- Ouyang Y, et al. S-adenosylmethionine: a metabolite critical to the regulation of autophagy. Cell Prolif. 2020;53(11):e12891.
- Wang R, et al. The interaction of innate immune and adaptive immune system. MedComm. 2024;5(10):e714.
- Teillaud JL, et al. Tertiary lymphoid structures in anticancer immunity. Nat Rev Cancer. 2024;24:629-646.
- Fridman WH, et al. B cells and tertiary lymphoid structures as determinants of tumour immune contexture and clinical outcome. Nat Rev Clin Oncol. 2022;19:441-457.
- Lauss M, Donia M, Svane IM, Jönsson G. B cells and tertiary lymphoid structures: friends or foes in cancer immunotherapy? Clin Cancer Res. 2022;28(9):1751-1758.
- Xi Y, et al. Macrophage efferocytosis mediated by the TP63-RAC2 pathway promotes immunosuppressive remodeling in esophageal cancer. Cell Rep Med. 2026;7(1):102529.
- Jiang G, et al. SATB2 plays a critical role in pancreatic cancer cell proliferation, migration and T cell cytotoxicity. Cancer Genet. 2025;296-297:53-64.
- Liu Y, et al. TRIM29 promotes glioblastoma progression via ubiquitinating NEFL and activating the PI3K/AKT signaling pathway. Cancer Genet. 2025;296-297:88-99.
- Zhai H, et al. WDR54 enhances NF-κB signaling to promote progression of hepatocellular carcinoma. Cancer Genet. 2025;298-299:302-314.
- Yin H, et al. PLAU serves as a prognostic biomarker correlated with perineural invasion in HNSCC. Cancer Genet. 2025;294-295:145-155.
- Liu Z, et al. JAK inhibition in PD-1 immunotherapy and tumor microenvironment. Front Immunol. 2026;17:1790936.
- DeNicola GM, et al. NRF2 regulates serine biosynthesis in non-small cell lung cancer. Nat Genet. 2015;47(12):1475-1481.
- Zhang W, et al. NRF2-mediated persistent adaptation of oesophageal adenocarcinoma cells to HER2 inhibition. Oncogene. 2025;44(33):2929-2941.