W niniejszym badaniu wykorzystano farmakologię sieciową oraz symulacje dynamiki molekularnej w celu zbadania mechanizmów molekularnych i szlaków działania plumbaginy w leczeniu raka prostaty. Wyniki wykazują, że plumbagina może stabilnie wiązać się z AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC oraz PPARG.
Artykuł badawczy
Analiza obliczeniowa plumbaginy w raku prostaty z wykorzystaniem farmakologii sieciowej i symulacji dynamiki molekularnej
29 wyświetleń
⸱
11 września 2026
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Rak prostaty jest główną przyczyną zgonów z powodu nowotworów wśród mężczyzn. Ponieważ u wielu pacjentów diagnoza zostaje postawiona dopiero po postępie choroby do stadium miejscowo zaawansowanego lub przerzutowego, leczenie kuratywne często nie jest już możliwe. W niniejszym badaniu zastosowano zintegrowane podejście obliczeniowe, łączące farmakologię sieciową, dokowanie molekularne oraz symulacje dynamiki molekularnej, aby zbadać potencjalne mechanizmy molekularne leżące u podstaw efektów terapeutycznych plumbaginy w raku prostaty. Potencjalne cele terapeutyczne zidentyfikowano poprzez zintegrowaną analizę baz danych, a następnie przeprowadzono konstrukcję sieci oddziaływań białko-białko, analizę wzbogacenia funkcjonalnego, dokowanie molekularne oraz symulacje dynamiki molekularnej w celu oceny stabilności oddziaływań białko-ligand. Nasze analizy obliczeniowe wykazały, że plumbagina może tworzyć stabilne oddziaływania z wieloma kluczowymi celami (hub targets), w tym z kinazą serynowo-treoninową AKT1 (AKT1) oraz receptorem estrogenowym 1 (ESR1), regulator apoptozy BCL2 (BCL2), receptor epidermalnego czynnika wzrostu (EGFR), czynnik martwicy nowotworu (TNF), kinaza białkowa aktywowana mitogenem 3 (MAPK3), białko szoku cieplnego 90 alfa, rodzina klasa A, członek 1 (HSP90AA1), protoonkogen SRC, nie receptorowa kinaza tyrozynowa (SRC) oraz receptor gamma aktywowany przez proliferatory peroksysomów (PPARG), co sugeruje jego potencjał do modulowania kluczowych szlaków zaangażowanych w progresję raka prostaty. Te in silico wyniki dostarczają nowych informacji na temat możliwych mechanizmów molekularnych plumbaginy i stanowią podstawę do przyszłej walidacji eksperymentalnej. Jednakże dalsze in vitro i in vivo konieczne są dalsze badania w celu potwierdzenia jego aktywności funkcjonalnej oraz skuteczności terapeutycznej.
Wprowadzenie
Rak prostaty jest heterogenny, a jego manifestacje kliniczne obejmują zarówno bezobjawowe zmiany wykryte podczas badań przesiewowych, które mogą nigdy nie przejść w agresywne nowotwory złośliwe, jak i zaawansowane postaci choroby; stanowi on jedną z głównych przyczyn zachorowalności i śmiertelności na całym świecie1,2. W skali globalnej przewiduje się, że liczba nowych przypadków raka prostaty wzrośnie dwukrotnie – z 1,4 miliona w 2020 roku do 2,9 miliona w 2040 roku, natomiast roczna liczba zgonów ma wzrosnąć z 375 0 w 2020 roku do około 70 0 w 2040 roku3. Rak prostaty, początkowo diagnozowany jako nowotwór złośliwy zależny od androgenów, jest leczalny za pomocą terapii deprywacyjnej androgenami. Niemniej jednak, mimo skutecznej odpowiedzi początkowej, choroba nieuchronnie postępuje do formy niezależnej od androgenów. Pacjenci z hormonoodpornym rakiem prostaty są narażeni na znacznie zwiększone ryzyko rozwoju przerzutów do kości, co prowadzi do klinicznie istotnych zmian w szkielecie4,5,6,7. Ponadto, choć wczesne stadia raka prostaty można wyleczyć operacyjnie lub radioterapią, u wielu pacjentów w momencie diagnozy stwierdza się już chorobę miejscowo zaawansowaną lub przerzutową, na którą obecnie nie istnieje leczenie przyczynowe8,9. W związku z tym istnieje pilna potrzeba opracowania skutecznych i wysoce selektywnych środków do zapobiegania i/lub leczenia przerzutów raka prostaty.
Wykazano, że różne ekstrakty naturalne, takie jak likopen, produkty sojowe, zielona herbata, fenole z granatu, apigenina, a także witaminy D i E, skutecznie zapobiegają rozwojowi raka prostaty10,1,12,13. Plumbagin (PLB), naturalnie występujący związek naftochinonowy, szeroko rozpowszechniony w przyrodzie i będący głównym składnikiem Plumbago zeylanica, wykazuje właściwości przeciwzakaźne14, przeciwzapalne15, przeciwmiażdżycowe16 oraz przeciwnowotworowe17,18. Badania wykazały, że PLB wywiera działanie przeciwnowotworowe w różnych typach komórek rakowych, w tym w raku piersi, niedrobnokomórkowym raku płuca, raku wątroby, raku trzustki, raku jelita grubego, raku jajnika, raku prostaty, glejaku oraz retinoblastynomie19,20,21. Eksperymenty in vitro wykazały, że PLB hamuje proliferację komórek raka prostaty22,23. PLB reguluje również ekspresję mikrobiałek, co z kolei wpływa na wiele procesów komórkowych w komórkach raka prostaty, w tym na kontrolę cyklu komórkowego, apoptozę, autofagię oraz przejście nabłonkowo-mezenchymalne24,25. Ponadto PLB opóźnia wzrost androgenowo-niezależnych komórek rakowych w mysich modelach ksenograftów podskórnych2,26.
Choć liczne badania wykazały, że PLB hamuje proliferację i inwazję komórek raka prostaty, obecnie brakuje systematycznych analiz dotyczących celów i szlaków, poprzez które PLB oddziałuje na te komórki. Wykorzystując farmakologię sieciową, dokowanie molekularne oraz symulacje dynamiki molekularnej, niniejsze badanie miało na celu wyjaśnienie potencjalnych celów i szlaków leżących u podstaw efektów terapeutycznych PLB w raku prostaty.
Protokół
Przewidywanie i przesiewanie potencjalnych celów PLB
Informacje o strukturze chemicznej PLB pobrano z bazy danych PubChem (https://pubchem.ncbi.nlm.nih.gov/). Cele molekularne PLB przewidziano na podstawie ligandowego podobieństwa dwuwymiarowego i trójwymiarowego z wykorzystaniem baz danych SwissTarget (https://swisstargetprediction.ch/index.php), SEA (https://sea.bkslab.org/), TargetNet (http://targetnet.scbdd.com/calcnet/index/), PharmMapper (https://www.lilab-ecust.cn/pharmmapper/index.html), Comparative Toxicogenomics Database (CTD, https://ctdbase.org/), Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP, https://www.tcmsp-e.com/index.php) oraz HERB (http://herb.ac.cn/). Aby zapewnić wiarygodność i powtarzalność danych, zastosowano następujące progi filtrowania specyficzne dla poszczególnych baz danych: w TCMSP zachowano cele o biodostępności doustnej (OB) ≥ 30% i podobieństwie do leku (DL) ≥ 0,18; w SwissTargetPrediction zachowano wpisy o prawdopodobieństwie przewidywania ≥ 0,5; w PharmMapper wybrano cele z znormalizowaną oceną dopasowania (fit score) ≥ 4,0; w SEA za istotnie wzbogacone uznano wyłącznie cele o wartości E-value < 0,01; w TargetNet zachowano cele o prawdopodobieństwie przewidywania > 0,5; w CTD uwzględniono wyłącznie cele z udokumentowanymi dowodami (wywnioskowanymi z oddziaływań chemiczno-genowych) i wynikiem oddziaływania > 0,3; a w HERB zachowano cele z oceną potwierdzoną literaturą ≥ 0,4. Wszystkie pobrane z powyższych baz identyfikatory białek ustandaryzowano do oficjalnych symboli genów ludzkich HGNC przy użyciu bazy danych UniProt (https://www.uniprot.org/), ograniczając gatunek do Homo sapiens. Po usunięciu duplikatów ze wszystkich źródeł, do dalszej analizy uzyskano łącznie 50 unikalnych celów powiązanych z PLB.
Identyfikacja genów związanych z rakiem prostaty
Geny związane z rakiem prostaty pozyskano z baz danych GeneCards (https://www.GeneCardss.org/), DrugBank (https://go.drugbank.com/), CTD oraz HERB. Aby zapewnić wiarygodność danych, zastosowano specyficzne dla każdej bazy kryteria włączenia. W bazie GeneCards zachowano geny z wynikiem istotności (relevance score) ≥ 0,5, ponieważ próg ten obejmuje geny z umiarkowanymi lub silnymi dowodami łączącymi je z zapytaniem dotyczącym choroby. Baza DrugBank uwzględniała wyłącznie wpisy z dowodami eksperymentalnymi (np. leki zatwierdzone przez FDA lub leki badawcze stosowane w raku prostaty), a interakcje przewidziane obliczeniowo lub teoretyczne zostały wykluczone. W bazie CTD zachowano tylko rekordy z poziomami dowodów zaklasyfikowanymi jako „marker” lub „mechanizm” na podstawie zakuratorowanych interakcji chemikalia-gen-choroba. Baza HERB obejmowała cele z wynikiem ufności (confidence score) wspartym literaturą ≥ 0,4, aby zapewnić wystarczające dowody eksperymentalne lub wyniki z eksploracji tekstu. Wszystkie symbole genów ujednolicono zgodnie z nomenklaturą HGNC za pomocą bazy danych UniProt (https://www.uniprot.org/), ograniczając gatunek do Homo sapiens. Po usunięciu duplikatów otrzymano 1 19 unikalnych celów związanych z rakiem prostaty do dalszej analizy.
Identyfikacja nakładających się celów i korekta adnotacji konfliktów
50 celów PLB oraz 1 199 celów raka prostaty zestawiono, wykorzystując ustandaryzowane symbole HGNC w programie Venny 2.1 (https://bioinfogp.cnb.csic.es/tools/venny/index.html), co pozwoliło wyłonić 151 wspólnych potencjalnych celów. W celu rozwiązania konfliktów w adnotacjach między bazami danych wdrożono trójetapowy proces korekty: (i) niespójności w aliasach genów ujednolicono za pomocą narzędzia do mapowania UniProt ID; (ii) redundantne geny paralogiczne wykluczono przy użyciu programu CD-HIT z progiem podobieństwa sekwencji > 0,4; oraz (iii) sprzeczne adnotacje funkcjonalne zachowano tylko wtedy, gdy były wspierane przez co najmniej dwie niezależne bazy danych, natomiast unikalne, konfliktowe opisy pochodzące z jednego źródła odrzucono.
Konstrukcja sieci i identyfikacja węzłów centralnych
Sieć oddziaływań białko-białko (PPI) została skonstruowana poprzez wprowadzenie wspólnych celów do bazy danych STRING (wersja 12.0, https://cn.string-db.org/), z ograniczeniem wyszukiwania do Homo sapiens. W celu zapewnienia wysokiej wiarygodności zachowano jedynie oddziaływania z łącznym wskaźnikiem ufności (combined confidence score) ≥ 0.70, a z sieci wykluczono wszystkie węzły pozbawione połączeń. Skonstruowana sieć PPI została zwizualizowana i poddana analizie topologicznej w programie Cytoscape (wersja 3.10.2), po czym wyznaczono geny kluczowe (hub genes) za pomocą wtyczki cytoHubba, stosując algorytm MCC (Maximal Clique Centrality) jako główną metodę rankingu oraz stopień (Degree) jako pomocniczą metrykę walidacji krzyżowej.
Analiza wzbogacenia funkcjonalnego
Analizy adnotacji funkcjonalnej Gene Ontology (GO) oraz wzbogacenia szlaków Kyoto Encyclopedia of Genes and Genomes (KEGG) dla genów o różnej ekspresji przeprowadzono przy użyciu Bioinformatics Online Analysis Platform (https://www.bioinformatics.com.cn, ostatni dostęp 4 maja 2026). Platforma ta wykorzystuje dokładny test Fishera do obliczenia surowych wartości P, a do korekty wielokrotnych testów w celu kontrolowania współczynnika fałszywych odkryć (FDR) zastosowano metodę Benjamini-Hochberg (BH). Terminy GO (proces biologiczny, komponent komórkowy i funkcja molekularna) oraz szlaki KEGG z FDR < 0.05 uznano za istotnie wzbogacone.
Dokowanie molekularne
Struktury krystaliczne wybranych białek docelowych, reprezentujące konformacje aktywne, pobrano z RCSB Protein Data Bank (https://www.rcsb.org/). Przygotowanie białek przeprowadzono w programie Discovery Studio, co obejmowało usunięcie cząsteczek wody i heteroatomów, usunięcie nadmiarowych łańcuchów, uzupełnienie brakujących reszt, dodanie atomów wodoru przy pH 7.4, przypisanie ładunków Gasteigera oraz minimalizację energii. Kieszeń wiążącą zdefiniowano na podstawie współkrystalizowanych współrzędnych liganda, stosując siatkę obejmującą wszystkie kluczowe reszty wiążące substrat. Dokowanie molekularne PLB wykonano przy użyciu serwera internetowego SwissDock (http://www.swissdock.ch/) za pomocą modułu Attracting Cavities. Obliczono wolne energie wiązania w celu oceny powinowactwa, a konformację o najniższej energii dla każdego celu wybrano jako ostateczną pozę dokowania. Wyniki symulacji dokowania molekularnego zwizualizowano w celu ich walidacji.
Symulacja dynamiki molekularnej
Symulacje dynamiki molekularnej (MD) przeprowadzono przy użyciu oprogramowania GROMACS 202.2. Do opisu białka wykorzystano pole siłowe Amber14SB, a układ solwatowano w wodzie TIP3P. Parametry plumbaginy, w tym ładunki cząstkowe AM1-BCC oraz typy atomów GAFF2, wygenerowano za pomocą programu Antechamber, a następnie dokonano konwersji topologii przy użyciu ACPYPE i przypisano parametry jonów Joung-Cheatham. Każdy kompleks białko-ligand umieszczono w uciętym pudełku symulacyjnym o kształcie dwunastościanu z minimalną odległością białka od ścianek wynoszącą 1.2 nm, solwatowano cząsteczkami wody TIP3P i zneutralizowano poprzez dodanie 0.15 M Na⁺/Cl⁻. Po minimalizacji energii z wykorzystaniem algorytmu najszybszego spadku (Fmax < 1,0 kJ·mol⁻1·nm⁻1), układ poddano sekwencyjnej ekwilibracji NVT i NPT przez 20 ps każda w temperaturze 298 K. Następnie przeprowadzono symulacje produkcyjne przez 20 ns w warunkach NPT z krokiem czasowym integracji 2 fs, stosując schemat odcięcia Verlet. Oddziaływania elektrostatyczne dalekiego zasięgu obliczano metodą particle mesh Ewald (PME), natomiast zarówno dla oddziaływań elektrostatycznych, jak i van der Waalsa zastosowano odległość odcięcia 1.2 nm. Do wymuszenia długości wiązań zawierających wodór użyto algorytmu LINCS. Temperaturę utrzymywano na poziomie 298 K za pomocą termostatu Nosé-Hoover, a ciśnienie na poziomie 1 bar za pomocą barostatu Parrinello-Rahman. Współrzędne zapisywano co 10 ps do późniejszych analiz. Analizę i wizualizację trajektorii wykonano przy użyciu narzędzi GROMACS, VMD oraz PyMOL, natomiast obliczenia wolnej energii wiązania MM-PBSA przeprowadzono, w razie potrzeby, za pomocą gmx_MMPBSA.
Ocena równowagi trajektorii dynamiki molekularnej oraz protokół próbkowania energii swobodnej MM-PBSA
Dla każdego kompleksu białko–plumbagina przeprowadzono pełnoatomową symulację dynamiki molekularnej produkcyjną o czasie trwania 20 ns przy użyciu programu GROMACS. Punkt czasowy 10 ns wyznaczono jako granicę ekwilibracji: segment 0–10 ns określono jako fazę relaksacji konformacyjnej, podczas której szkielet białka i kieszeń wiążąca ligand ulegały ciągłym dostrojeniom konformacyjnym; segment 10–20 ns zidentyfikowano jako termodynamicznie stabilne plateau, co potwierdzono brakiem jednokierunkowego dryfu w wartościach RMSD, promienia gyracji (Rg), RMSF dla poszczególnych reszt, zakopanej powierzchni SASA liganda, międzycząsteczkowych wiązań wodorowych oraz energii oddziaływania ligand–receptor, które wykazywały jedynie niewielkie fluktuacje stanu stacjonarnego. Wszystkie ilościowe parametry kinetyczne oraz energie swobodne wiązania MM/PBSA obliczono wyłącznie z fazy równowagi 10–20 ns, z której klatki ekstrahowano równomiernie co 100 ps, co dało 1 0 migawek równowagowych na system jako dane wejściowe dla gmx_MMPBSA. Pierwsze 10 ns trajektorii relaksacyjnych odrzucono, aby wyeliminować zakłócenia wynikające z dryfu konformacyjnego w obliczeniach energii swobodnej.
Analiza prognostyczna genów docelowych w raku prostaty
Analizy prognostyczne przeprowadzono z wykorzystaniem zbiorów danych dotyczących raka prostaty z projektu The Cancer Genome Atlas (TCGA). Dane z sekwencjonowania RNA (STAR-counts) oraz odpowiadające im informacje kliniczne pobrano z portalu Genomic Data Commons (https://portal.gdc.cancer.gov). Liczbę ekspresji genów przekształcono na jednostki transkryptów na milion (TPM) i znormalizowano za pomocą log2(TPM + 1). Po wykluczeniu próbek z niepełnymi informacjami klinicznymi do analizy włączono 498 przypadków. Mediana poziomu ekspresji każdego genu posłużyła do podziału pacjentów na grupy o wysokiej i niskiej ekspresji. W celu oceny przeżycia całkowitego (OS) dla SRC oraz przeżycia wolnego od progresji (PFS) dla MAPK3 przeprowadzono analizę przeżywalności metodą Kaplana-Meiera z testem log-rank oraz jednowymiarową regresję proporcjonalnych hazardów Coxa, raportując współczynniki hazardu (HRs) oraz 95% przedziały ufności (CIs). Wydajność prognostyczną oceniono dodatkowo poprzez wygenerowanie zależnych od czasu krzywych charakterystyki operacyjnej odbiornika (ROC) dla 1, 3 i 5 lat. Analizy statystyczne wykonano w programie R wersja 4.0.3, przyjmując, że wartość P < 0,05 jest istotna statystycznie.
Wyniki
Wyniki przewidywania celów PLB i raka prostaty
Numer PubChem CID dla PLB to 10205, nazwa IUPAC: 5-hydroksy-2-metylonaftalen-1,4-dion, SMILES: CC1=CC(=O)C2=C(C1=O)C=CC=C2O, InChIKey: VCMMXZQDRFWYSE-UHFFFAOYSA-N, InChI: InChI=1S/C11H8O3/c1-6-5-9(13)10-7(11(6)14)3-2-4-8(10)12/h2-5,12H,1H3, masa cząsteczkowa: 188,18, wzór sumaryczny: C11H8O3, numer CAS: 481-42-5. Po usunięciu duplikatów w niniejszym badaniu przewidziano 500 potencjalnych celów PLB przy użyciu baz danych SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP i HERB (Tabela uzupełniająca S1). Po usunięciu duplikatów, przy użyciu baz danych GeneCards, DrugBank, TCMSP, CTD i HERB, przewidziano 1199 potencjalnych celów dla raka prostaty (Tabela uzupełniająca S2).
Mechanizm działania PLB w raku prostaty przewidziany przez farmakologię sieciową
W celu analizy części wspólnej celów sporządzono diagram Venna, który wykazał 151 wspólnych celów (Rysunek 1). Następnie dla tych wspólnych genów skonstruowano sieć oddziaływań białko-białko (PPI) (Rysunek 2) i zwizualizowano ją pod kątem stopnia węzła, gdzie ciemniejszy czerwony kolor i większy rozmiar węzła oznaczały wyższy stopień (Rysunek 3). Do analizy kluczowych genów celowych (top 20) spośród genów wspólnych wykorzystano oprogramowanie Cytoscape; najwyższy stopień, wynoszący 112, wykazał gen TP53, a następnie AKT1 ze stopniem 111 (Rysunek 4).
Następnie geny wspólne przesłano do bazy danych DAVID w celu przeprowadzenia analiz wzbogacenia ontologii genów (GO) oraz szlaków KEGG. Analiza GO wykazała 4 156 procesów biologicznych (Tabela uzupełniająca S3), 292 komponenty komórkowe (Tabela uzupełniająca S4) oraz 562 funkcje molekularne (Tabela uzupełniająca S5). Zwizualizowano 10 najistotniej wzbogaconych terminów w każdej kategorii (Rysunek 5A-C). Zgodnie z analizą KEGG, istotnie wzbogacono 187 szlaków (Tabela uzupełniająca S6), a 10 z nich, o największej istotności, przedstawiono na Rysunku 5D. Obejmowały one szlaki związane z rakiem prostaty, zapaleniem wątroby typu B, proteoglikanami w nowotworach, opornością na inhibitory kinazy tyrozynowej EGFR, metabolizmem lipidów i miażdżycą, zakażeniem cytomegalowirusem ludzkim, rakiem jelita grubego, opornością endokrynną, szlakiem AGE-RAGE w powikłaniach cukrzycy oraz szlakiem sygnałowym PI3K-Akt.
Główne cele PLB w leczeniu raka prostaty
Analiza farmakologii sieciowej pozwoliła zidentyfikować 151 genów wspólnych dla PLB i raka prostaty. Na podstawie sieci PPI wyselekcjonowano 20 potencjalnych kluczowych genów docelowych o najwyższym stopniu połączenia: białko nowotworowe p53 (TP53), kinaza seryno-treoninowa 1 AKT (AKT1), białko sygnałowe i aktywator transkrypcji 3 (STAT3), receptor estrogenowy 1 (ESR1), regulator apoptozy BCL2 (BCL2), interleukina 6 (IL6), receptor naskórkowego czynnika wzrostu (EGFR), beta-katenina 1 (CTNNB1), czynnik martwicy nowotworów (TNF), homolog fosfatazy i tensyny (PTEN), kaspaza 3 (Kaspaza 3 (CASP3)), kinaza białkowa aktywowana mitogenem 3 (MAPK3), białko szoku cieplnego 90 alfa, rodzina klasa A, członek 1 (HSP90AA1), protoonkogen SRC, niereceptorowa kinaza tyrozynowa (SRC), receptor gamma aktywowany proliferatorem peroksysomów (PPARG), kinaza mTOR (MTOR), białko szoku cieplnego 90 alfa, rodzina klasy B, członek 1 (HSP90AB1)), kinaza syntazy glikogenu 3 beta (GSK3B), syntaza prostaglandynowych endoperoksydów 2 (PTGS2)), oraz metalopeptydazę macierzy 9 (MMP9). TP53 wykazywał najwyższą łączność, a następnie AKT1co sugeruje, że mogą one stanowić kluczowe cele.
Aby wybrać ostateczne cele do dokowania i symulacji dynamiki molekularnej, nadaliśmy priorytet genom kodującym białka proonkogenne z dostępnymi strukturami krystalicznymi i zdefiniowanymi kieszeniami wiążącymi, w tym AKT1, STAT3, ESR1, BCL2, IL6, EGFR, TNF, MAPK3, HSP90AA1, SRC, PPARG, MTOR, HSP90AB1, GSK3B, PTGS2 oraz MMP9. Z kolei geny supresorowe nowotworów, w tym TP53, zostały wykluczone, ponieważ nie wpisują się w strategię terapeutyczną polegającą na inhibicji celu.
W związku z tym przeprowadzono dalsze badania dokowania molekularnego. Wyniki wykazały, że PLB oddziałuje z AKT1 poprzez TRP80, SER205, LEU210, LEU264 i LYS268, z energią wiązania (BE) wynoszącą -7,764 kcal/mol27; PLB oddziałuje ze STAT3 poprzez GLU612, SER613, ARG609 i PRO639, z BE wynoszącą -5,149 kcal/mol28; PLB oddziałuje z ESR1 poprzez LEU346, PHE404, ALA350, LEU387 i LEU391, z BE wynoszącą -7,165 kcal/mol29; PLB oddziałuje z BCL2 poprzez LYS53, PHE54 i HIS50, z BE wynoszącą -5,564 kcal/mol30; PLB oddziałuje z IL6 poprzez GLN28, LYS27 i ARG24, z BE wynoszącą -4,462 kcal/mol31; PLB oddziałuje z EGFR poprzez LEU778, LEU707 i LEU789, z BE wynoszącą -6,255 kcal/mol32; PLB oddziałuje z TNF poprzez TYR59, GLY121 i LEU120, z BE wynoszącą -6,570 kcal/mol33; PLB oddziałuje z MAPK3 poprzez ALA69, VAL56, ILE48, LEU124, MET125 i LEU173, z BE wynoszącą -7,369 kcal/mol34; PLB oddziałuje z HSP90AA1 poprzez LEU107, PHE138, TYR139 i TRP162, z BE wynoszącą -8,947 kcal/mol35; PLB oddziałuje z SRC poprzez LEU276, TYR343, MET344, ALA296, LEU396 i VAL284, z BE wynoszącą -7,469 kcal/mol36; PLB oddziałuje z PPARG poprzez LEU330, ARG288, ILE326, MET329 i ALA292, z BE wynoszącą -6,538 kcal/mol37; PLB oddziałuje z MTOR poprzez ALA2073, SER2069 i HIS2024, z BE wynoszącą -4,672 kcal/mol38; PLB oddziałuje z HSP90AB1 poprzez TYR134, PHE133, TRP157 i LEU102, z BE wynoszącą -6,928 kcal/mol39; PLB oddziałuje z GSK3B poprzez VAL70, VAL135 i ALA83, z BE wynoszącą -6,799 kcal/mol40; PLB oddziałuje z PTGS2 poprzez VAL315, THR561, ARG311 i ILE558, z BE wynoszącą -5,081 kcal/mol41; PLB oddziałuje z MMP9 poprzez LEU187, ALA189, MET247, TYR248, LEU188, HIS226 i VAL223, z BE wynoszącą -7,101 kcal/mol42. Z wyjątkiem IL6 i MTOR, energie wiązania PLB z pozostałymi białkami były niższe niż -5 kcal/mol, co wskazuje, że PLB może stabilnie wiązać się z tymi białkami (Tabela 1).
Następnie przeprowadzono symulacje dynamiki molekularnej, aby dokładniej przeanalizować oddziaływania PLB z tymi białkami docelowymi oraz zweryfikować stabilność wiązania. Chociaż niektóre związki uzyskały wysokie wyniki w dokowaniu, wstępne symulacje dynamiki molekularnej wykazały wczesny dryf ligandu lub poważne zniekształcenia konformacyjne w kilku układach. W związku z tym wykluczono te niestabilne kompleksy i zachowano jedynie te, które utrzymały spójne pozy wiązania po wstępnej relaksacji, przyjmując je jako kandydatów do rozszerzonych symulacji dynamiki molekularnej. Ostatecznie zachowanymi celami były AKT1 (Supplementary File 1—Supplementary Figure S1), ESR1 (Supplementary File 1—Supplementary Figure S2), BCL2 (Supplementary File 1—Supplementary Figure S3), EGFR (Supplementary File 1—Supplementary Figure S4), TNF (Supplementary File 1—Supplementary Figure S5), MAPK3 (Supplementary File 1—Supplementary Figure S6), HSP90AA1 (Supplementary File 1—Supplementary Figure S7), SRC (Supplementary File 1—Supplementary Figure S8) oraz PPARG (Supplementary File 1—Supplementary Figure S9). Po 200 ns symulacji wartość RMSD struktur kompleksów PLB z AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC i PPARG stopniowo stabilizowała się w trakcie trwania symulacji (patrz Supplementary File 1—Supplementary Figure S1-S9, panel A). Jednocześnie parametry takie jak Rg (patrz Supplementary File 1—Supplementary Figure S1-S9, panel B), średni kwadrat fluktuacji (RMSF) (patrz Supplementary File 1—Supplementary Figure S1-S9, panel C), odległość między białkiem a miejscem wiązania ligandu (Dock site-ligand) (patrz Supplementary File 1—Supplementary Figure S1-S9, panel D), zakryta dostępna powierzchnia rozpuszczalnika (Buried SASA) (patrz Supplementary File 1—Supplementary Figure S1-S9, panel E) oraz superpozycja konformacji wiązania (patrz Supplementary File 1—Supplementary Figure S1-S9, panel F) stopniowo stabilizowały się w miarę postępu symulacji. Wyniki te sugerują, że kompleksy białko-ligand zachowały stabilność strukturalną przez cały czas trwania symulacji. RMSD, Rg, RMSF, odległość białko-ligand oraz Buried SASA stopniowo osiągały stabilne wartości, co wskazuje na zwarty kompleks z ograniczonymi fluktuacjami atomowymi i trwałym zajmowaniem kieszeni wiążącej przez ligand. Ponadto powierzchnia kontaktu między plumbaginem a białkiem pozostawała relatywnie stała w czasie. Oddziaływania van der Waalsa, hydrofobowe i elektrostatyczne również wykazywały stabilne profile w trakcie symulacji, co dodatkowo potwierdza ogólną stabilność kompleksów białko-plumbagin (patrz Supplementary File 1—Supplementary Figure S1-S9, panel G).
Biorąc pod uwagę energię solwatacji oraz dokonując kompleksowej oceny RMSD, Rg, odległości, zakopanego SASA i energii oddziaływań, wybrano trajektorie kompleksów w stanie stabilnym do obliczenia parametrów związanych z energią wiązania (BE) przy użyciu metody MM-PBSA (Molecular Mechanics-Poisson Boltzmann Surface Area). Aby zapewnić miary wiarygodności dla raportowanych rankingów powinowactwa, wszystkie wolne energie wiązania przedstawiono jako średnią ± SEM obliczoną z migawek wyodrębnionych z zrównoważonych trajektorii MD (Tabela 2). Wśród nich AKT1 wykazało najbardziej ujemną wolną energię wiązania, a następnie ESR1, HSP90AA1, SRC i PPARG, co sugeruje, że PLB może stabilnie wiązać się z tymi białkami docelowymi.
Ponadto w badaniu przeanalizowano reszty oddziałujące między PLB a celami (szczegóły w Tabeli 3), wykazując, że PLB wiąże się stabilnie z białkami docelowymi głównie poprzez wiązania wodorowe (patrz Plik uzupełniający 1—Rycina uzupełniająca S1-S9, panel I), oddziaływania hydrofobowe oraz siły van der Waalsa. Analiza wkładu energii wiązania aminokwasów (patrz Plik uzupełniający 1—Rycina uzupełniająca S1-S9, panel H) oraz oddziaływań białko-PLB ujawniła, że: dla AKT1 kluczowymi aminokwasami dla wiązania PLB są TRP80 i LEU264, przy czym główną rolę odgrywają siły van der Waalsa, a mniejszą oddziaływania elektrostatyczne i hydrofobowe; dla ESR1 kluczowymi aminokwasami są LEU346 i LEU525, gdzie główną rolę odgrywają siły van der Waalsa, drugorzędną oddziaływania hydrofobowe, a uzupełniającą oddziaływania elektrostatyczne; dla BCL2 kluczowymi aminokwasami są TYR108 i PHE104, przy czym główną rolę odgrywają siły van der Waalsa, a mniejszą oddziaływania elektrostatyczne i hydrofobowe; dla EGFR kluczowymi aminokwasami są MET1002 i TYR998, gdzie główną rolę odgrywają siły van der Waalsa, a mniejszą oddziaływania elektrostatyczne i hydrofobowe; dla TNF-α kluczowymi aminokwasami są TYR59 i HIE15, przy czym główną rolę odgrywają siły van der Waalsa, a mniejszą oddziaływania elektrostatyczne i hydrofobowe; dla MAPK3 kluczowymi aminokwasami są TYR53 i LEU173, gdzie główną rolę odgrywają siły van der Waalsa, a mniejszą oddziaływania elektrostatyczne i hydrofobowe; dla HSP90AA1 kluczowymi aminokwasami są PHE138 i LEU107, przy czym główną rolę odgrywają siły van der Waalsa, a mniejszą oddziaływania elektrostatyczne i hydrofobowe; dla SRC kluczowymi aminokwasami są LEU276 i LEU396, gdzie główną rolę odgrywają siły van der Waalsa, a mniejszą oddziaływania elektrostatyczne i hydrofobowe; dla PPARG kluczowymi aminokwasami są LEU330 i ILE326, przy czym główną rolę odgrywają siły van der Waalsa, a mniejszą oddziaływania elektrostatyczne i hydrofobowe.
Wszystkie struktury krystaliczne białek wykorzystane w niniejszym badaniu, z wyjątkiem BCL2, zostały współkrystalizowane ze znanymi inhibitorami. Aby dodatkowo potwierdzić wiarygodność zastosowanego podejścia do dokowania oraz potencjał wiązania PLB, zdefiniowano aktywne kieszenie wiążące na podstawie oryginalnych miejsc wiązania inhibitorów. Zarówno PLB, jak i odpowiednie natywne inhibitory zostały zadokowane do tych samych kieszeni, a następnie obliczono i porównano ich wolne energie wiązania. W przypadku każdego celu do porównania energii przyjęto jedynie te pozy dokowania natywnego inhibitora, które ściśle odtwarzały krystalograficzną konformację wiązania. Jak pokazano w Tabeli 4, wolne energie wiązania PLB otrzymane w procesie dokowania były porównywalne z energiami odpowiednich natywnych inhibitorów dla wszystkich ośmiu celów, co sugeruje, że PLB wykazuje podobne powinowactwo do wiązania w kieszeniach, co te zwalidowane związki aktywne. Wynik ten wskazuje, że PLB, jako nowa cząsteczka rusztowaniowa, może służyć jako obiecujący szablon chemiczny do opracowania nowych środków przeciwnowotworowych w raku prostaty, celujących w te onkogenne centra.
Wartość prognostyczna genów docelowych w raku prostaty
Jako reprezentatywne cele oceniliśmy znaczenie prognostyczne SRC oraz MAPK3 w raku prostaty, wykorzystując zestawy danych TCGA. W przypadku SRC analiza rozkładu gradientowego wykazała, że wyższa ekspresja SRC wiązała się ze zwiększoną śmiertelnością i istotnie krótszymi czasami przeżycia w okresie obserwacji (Rycina 6A). Analiza przeżycia Kaplana-Meiera (Rycina 6B) potwierdziła, że grupa o wysokiej ekspresji charakteryzowała się wyraźnie gorszym przeżyciem całkowitym niż grupa o niskiej ekspresji (Log-rank P = 0,0317, HR = 9,708, 95% CI: 1,22–77,234). Krzywe skumulowanego ryzyka wskazały na wyższe prawdopodobieństwo zgonu w każdym punkcie czasowym w kohorcie o wysokiej ekspresji, co identyfikuje SRC jako czynnik ryzyka złego rokowania. Zależne od czasu krzywe ROC (Rycina 6C) wykazały wartości AUC wynoszące odpowiednio 0,99, 0,878 i 0,829 dla 1, 3 i 5 lat, przy czym wszystkie przekroczyły wartość 0,7, co wskazuje na doskonałą wydajność predykcyjną zarówno dla przeżycia krótkoterminowego, jak i długoterminowego. Łącznie wyniki te sugerują, że wysoka ekspresja SRC może służyć jako niezależny marker molekularny niekorzystnego rokowania w raku prostaty.
W przypadku MAPK3 rozkład gradientu wykazał, że podwyższona ekspresja wiązała się z większym postępem nowotworu i krótszym czasem przeżycia bez progresji, co wstępnie sugeruje, że MAPK3 jest potencjalnym genem ryzyka (Rycyna 7A). Analiza czasu przeżycia bez progresji metodą Kaplana-Meiera (Rycyna 7B) wykazała, że grupa z wysoką ekspresją miała istotnie krótszy czas przeżycia bez progresji niż grupa z niską ekspresją (Log-rank P = 0,0298, HR = 1,581, 95% CI: 1,046–2,391), przy czym mediana czasu przeżycia bez progresji w grupie z wysoką ekspresją wynosiła zaledwie 5,8 roku. Krzywe skumulowanego ryzyka dodatkowo potwierdziły wyższe prawdopodobieństwo progresji w każdym punkcie czasowym. Jednakże zależne od czasu krzywe ROC (Rycyna 7C) wykazały wartości AUC wynoszące odpowiednio tylko 0,568, 0,563 i 0,574 po 1, 3 i 5 latach, co jest wartościami znacznie poniżej 0,7, wskazując, że sam MAPK3 ma ograniczoną niezależną wartość prognostyczną w ocenie ryzyka progresji raka prostaty. Podsumowując, choć wysoka ekspresja MAPK3 koreluje z gorszym czasem przeżycia bez progresji w raku prostaty, jego użyteczność jako jedynego wskaźnika prognostycznego jest ograniczona przez umiarkowaną dokładność predykcyjną.
Oświadczenie o dostępności danych
Oryginalny wkład zaprezentowany w niniejszym badaniu zawarto w artykule lub materiałach uzupełniających.
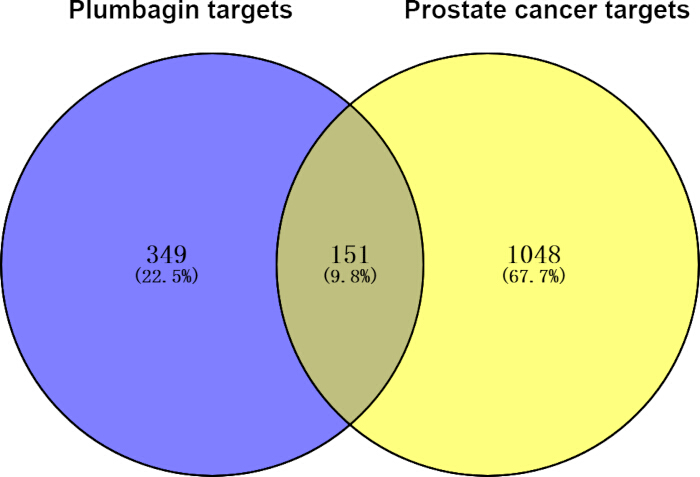
Rycina 1: Część wspólna celów plumbaginy i raka prostaty. Kolor niebieski reprezentuje liczbę celów plumbaginy, a kolor żółty reprezentuje liczbę celów raka prostaty.
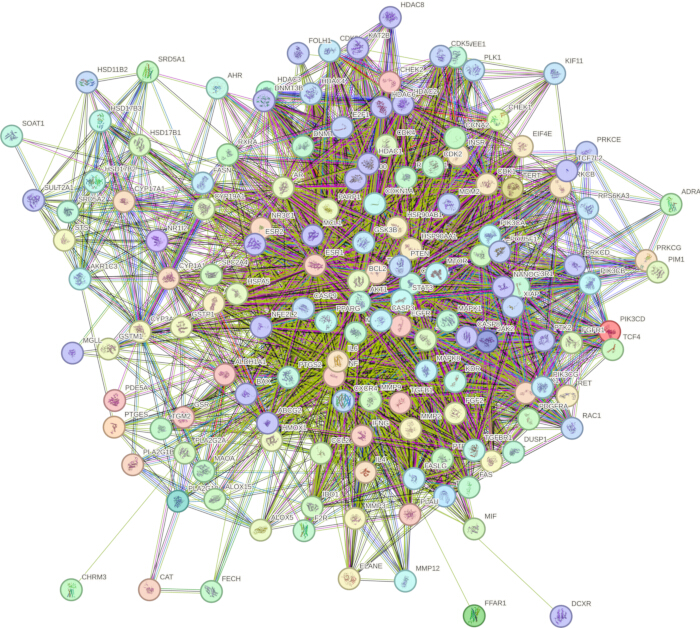
Rysunek 2: Sieć oddziaływań białko-białko 151 wspólnych celów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
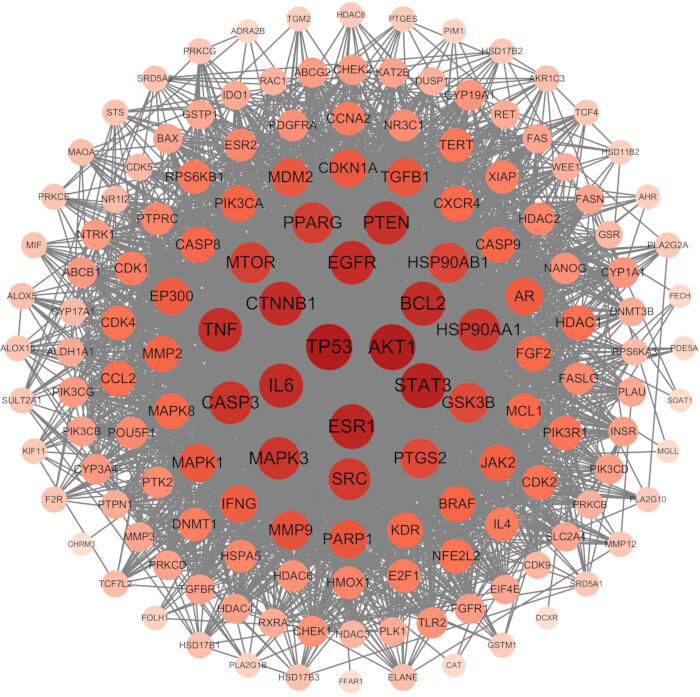
Rysunek 3: Wizualizacja 151 głównych celów w zależności od stopnia węzła w sieci oddziaływań białko-białko. Większy rozmiar i ciemniejszy kolor kół reprezentują wyższe wartości stopnia w sieci. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
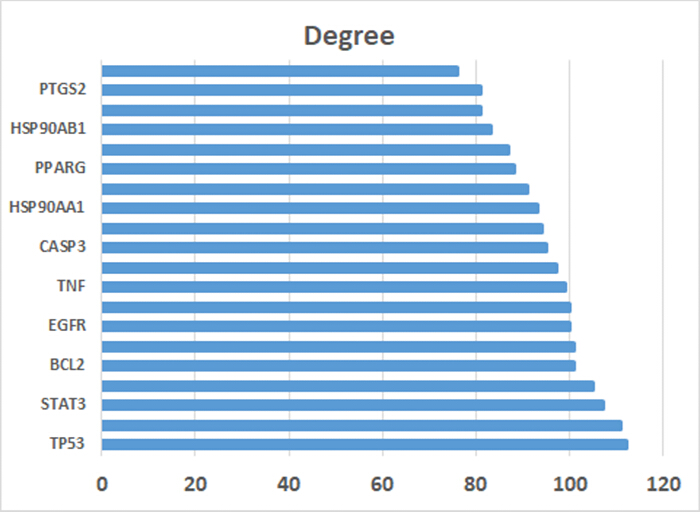
Rycina 4: Wartości stopnia dla 20 najważniejszych celów rdzeniowych. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
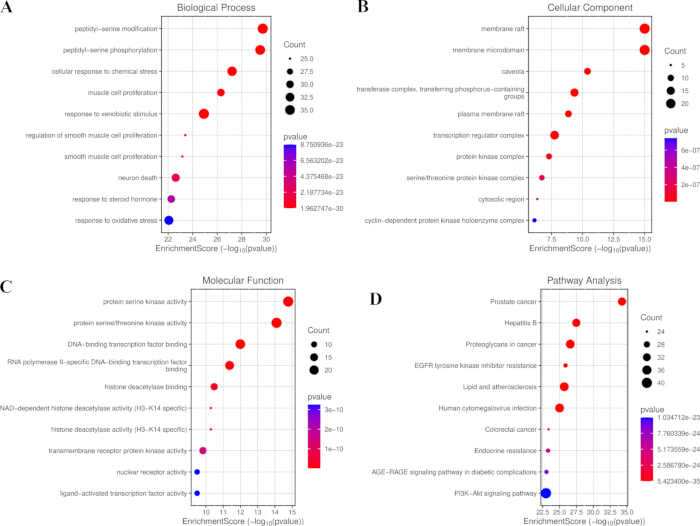
Rysunek 5: Analiza wzbogacenia 151 głównych celów. (A) 10 najważniejszych terminów w kategorii procesów biologicznych analizy GO, (B) 10 najważniejszych terminów w kategorii komponentów komórkowych analizy GO oraz (C) 10 najważniejszych terminów w kategorii funkcji molekularnych analizy GO. (D) 10 najważniejszych wzbogaconych ścieżek KEGG dla 151 głównych celów. Skróty: GO = Gene Ontology; KEGG = Kyoto Encyclopedia of Genes and Genomes. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
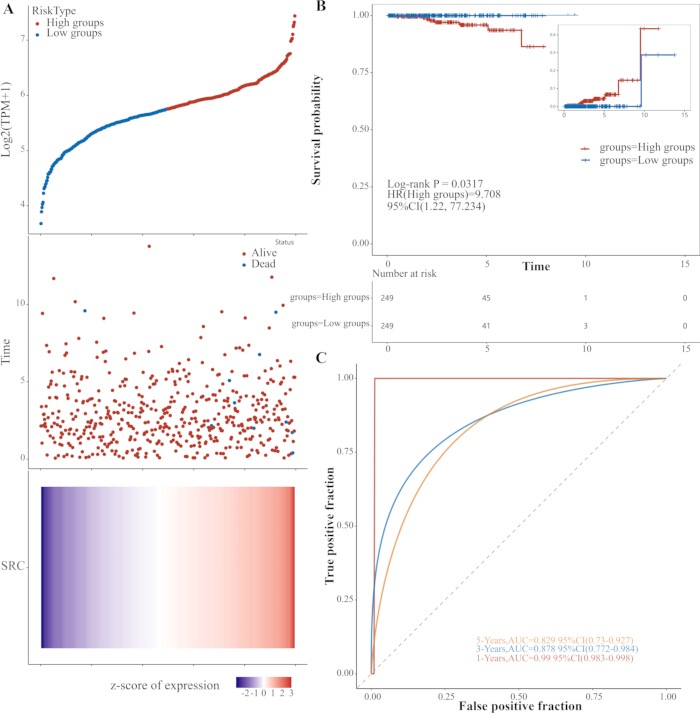
Rycina 6: Analiza prognostyczna SRC w raku prostaty (TCGA). (A) Rozkład gradientowy ekspresji SRC w zależności od statusu przeżycia i czasu obserwacji. (B) Krzywe przeżycia całkowitego Kaplan–Meier dla grup o wysokiej i niskiej ekspresji SRC (Log-rank P = 0.0317, HR = 9.708, 95% CI: 1.22–77.234). (C) Zależne od czasu krzywe ROC dla 1, 3 i 5 lat (AUC = 0.990, 0.878 oraz 0.829). Skróty: TCGA = The Cancer Genome Atlas; HR = hazard ratio; CI = przedział ufności; ROC = charakterystyka operacyjna odbiornika; AUC = pole pod krzywą. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
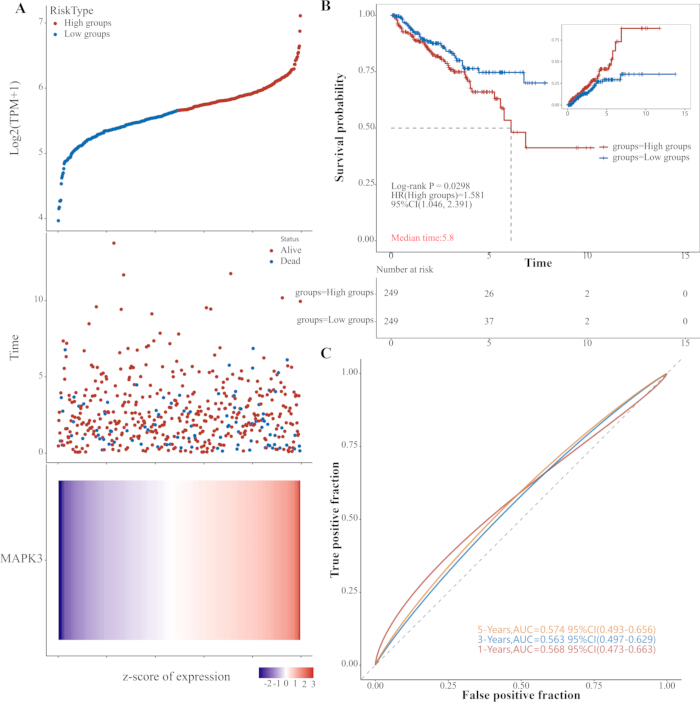
Rycina 7: Analiza prognostyczna MAPK3 w raku prostaty (TCGA). (A) Rozkład gradientu ekspresji MAPK3 w zależności od statusu progresji oraz czasu wolnego od progresji. (B) Krzywe przeżycia wolnego od progresji Kaplana-Meiera dla grup z wysoką i niską ekspresją MAPK3 (Log-rank P = 0.0298, HR = 1.581, 95% CI: 1.046-2.391). (C) Zależne od czasu krzywe ROC dla 1, 3 i 5 lat (AUC = 0.568, 0.563 i 0.574). Skróty: TCGA = The Cancer Genome Atlas; HR = hazard ratio (iloraz ryzyka); CI = confidence interval (przedział ufności); ROC = receiver operating characteristic (charakterystyka pracy odbiornika); AUC = area under the curve (pole pod krzywą). Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Tabela 1: Energie wiązania i oddziałujące reszty plumbaginy w dokowaniu molekularnym z kluczowymi cząsteczkami docelowymi. Przytoczone referencje odpowiadają wpisom struktur PDB (przypisaniom krystalograficznym kieszeni wiążącej ligand), a nie badaniom walidacji biologicznej, przy czym odpowiednie identyfikatory PDB ID są wyraźnie wskazane. Kliknij tutaj, aby pobrać tę tabelę.
Tabela 2: Energie wiązania i ich składniki kompleksów plumbaginy z celami w warunkach stanu stacjonarnego (kJ/mol). Dla każdego kompleksu przeprowadzono tylko jedną trajektorię 200 ns z pojedynczym, losowym ziarnem prędkości, bez powtórzeń równoległych. Całe próbkowanie konformacyjne wyodrębniono z regionu plateau po osiągnięciu równowagi, obejmującego zakres 100–200 ns każdej trajektorii. ΔEele reprezentuje oddziaływanie elektrostatyczne między małą cząsteczką a białkiem, ΔEvdw reprezentuje oddziaływanie van der Waalsa, ΔEpol to polarna energia solwatacji, która może reprezentować elektrostatyczną energię potencjalną, a ΔEnonpol to niepolarna energia solwatacji, która może reprezentować oddziaływanie hydrofobowe. ΔEMMPBSA = ΔEele + ΔEvdw + ΔEpol + ΔEnonpol. Energia wiązania Gibbsa, ΔGbind = ΔEMMPBSA + -TΔS. Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Tabela 3: Schematyczny rysunek oddziałujących reszt z symulacji dynamiki molekularnej plumbaginy z białkami docelowymi. Kliknij tutaj, aby pobrać tę tabelę.
Tabela 4: Dockingowe wolne energie wiązania plumbaginy oraz natywnych inhibitorów kokrystalizowanych dla dziewięciu białek docelowych. Kliknij tutaj, aby pobrać tę tabelę.
Plik uzupełniający 1: Analizy symulacji dynamiki molekularnej kompleksów plumbaginy z AKT1, ESR1, BCL2, EGFR, TNF-α, MAPK3, HSP90AA1, SRC i PPARG. Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S1: Potencjalne cele PLB przewidziane przez bazy danych SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP i HERB.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S2: Potencjalne cele raka prostaty przewidziane przez bazy danych GeneCards, DrugBank, TCMSP, CTD i HERB.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S3: Procesy biologiczne GO wzbogacone dla 151 wspólnych celów PLB i raka prostaty.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S4: Komponenty komórkowe GO wzbogacone dla 151 wspólnych celów PLB i raka prostaty.Prosimy kliknąć tutaj, aby pobrać ten plik.
Tabela uzupełniająca S5: Funkcje molekularne GO wzbogacone dla 151 wspólnych celów PLB i raka prostaty.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S6: Szlaki KEGG istotnie wzbogacone dla 151 wspólnych celów PLB i raka prostaty.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Badania wykazały, że AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC oraz PPARG pełnią różnorodne role w promowaniu progresji nowotworów. Szlak sygnalizacyjny fosfatydyloinozytolu 3-kinazy (PI3K)/seryno-treoninowej kinazy białkowej (AKT)/mechanistycznego celu rapamycyny (mTOR) jest kluczowym wewnątrzkomórkowym szlakiem transdukcji sygnału, który reguluje różne procesy patofizjologiczne, w tym wzrost, proliferację, apoptozę, angiogenezę, reakcje zapalne oraz chemotaksję43. AKT jest istotną kinazą docelową w dół szlaku PI3K, a p-AKT jest niezbędna dla funkcjonowania tego szlaku sygnalizacyjnego. p-AKT wywołuje swoje efekty antyapoptotyczne poprzez aktywację białka antyapoptotycznego Bcl-2 i redukcję aktywacji proapoptotycznego białka Bax44. GSK3β jest główną wewnątrzkomórkową kinazą z rodziny seryno-treoninowych i ważną cząsteczką docelową w dół szlaku AKT, która reguluje cykl komórkowy, apoptozę, inwazję/metastazę komórek oraz angiogenezę poprzez udział w wielu szlakach sygnalizacyjnych45. mTOR jest silnie konserwowaną seryno-treoninową kinazą białkową i celem w dół szlaku sygnalizacyjnego PI3K/AKT. AKT fosforyluje mTOR, tworząc p-mTOR i aktywując go, co następnie promuje translację mRNA i reguluje aktywności fizjologiczne, takie jak metabolizm, wzrost, proliferacja i przeżywalność komórek46.
EGFR oraz jego ligandy EGF i TGFα występują zarówno w łagodnych, jak i złośliwych komórkach prostaty. Oddziaływanie między ligandami EGF/TGFα a EGFR odgrywa istotną rolę w wzroście i rozwoju prostaty, a także w inicjacji i progresji raka prostaty47. Visacorpi i wsp.48 stwierdzili, że wysoka ekspresja EGFR jest ściśle powiązana z rakiem prostaty o wysokim stopniu złośliwości i złym rokowaniem. Ibrahim i wsp.49 donieśli, że ekspresja EGFR jest wyższa w tkankach prostaty prawidłowych lub łagodnie przerostowych niż w tkankach raka prostaty. Davies i wsp.50 wykazali ujemną korelację między ekspresją receptora androgenowego a powinowactwem wiązania EGF do EGFR w próbkach raka prostaty, co pośrednio sugeruje, że aktywacja systemu sygnalizacyjnego EGF/EGFR jest zaangażowana w rozwój i progresję androgenowo-niezależnego raka prostaty.
Szlak kinazy białkowej aktywowanej mitogenami (MAPK), znany również jako kaskada RAS/RAF/MEK/ERK, jest kluczowym szlakiem sygnalizacyjnym uczestniczącym we wzroście, proliferacji i przeżyciu komórek. Mutacje w jego głównych komponentach, w tym w RAS, RAF, MEK i ERK, są często obserwowane w różnych nowotworach i znacząco wpływają na rozwój oraz progresję guza51. Sygnalizacja MAPK jest pośredniczona przez białka ERK, które są serynowo-treoninowymi kinazami białkowymi pełniącymi rolę kluczowych cząsteczek transdukcji sygnału, regulujących przekazywanie sygnałów z czynników wzrostu, hormonów, neuroprzekaźników i innych bodźców zewnątrzkomórkowych52. Hiperaktywacja komponentów tego szlaku, szczególnie w wyniku mutacji lub aberrantnej sygnalizacji, była powiązana z licznymi typami nowotworów. Kinazy powyżej w kaskadzie, MEK1/2, bezpośrednio aktywują ERK1/2 na końcowym etapie szlaku. Aktywowane ERK1/2 następnie fosforylują szereg substratów jądrowych i cytoplazmatycznych, w tym czynniki transkrypcyjne i cząsteczki regulacyjne, indukując tym samym szybką ekspresję genów wczesnej odpowiedzi, które kontrolują proliferację komórek53,54. Ostatecznie aktywowane białka te promują ekspresję efektorowych cząsteczek downstream, wyzwalając i regulując transformację onkogenną lub niekontrolowaną proliferację komórek. Wśród nich ERK1 (MAPK3), jako blisko spokrewniona kinaza w szlaku sygnalizacyjnym MAPK/ERK, odgrywa kluczową rolę w komórkowej transdukcji sygnału i jest niezbędna do regulacji procesów takich jak proliferacja, różnicowanie i przeżycie komórek w nowotworach, w tym w raku prostaty5.
Białka szoku cieplnego (HSPs) są chaperonami molekularnymi, które zapobiegają degradacji białek substratowych. W nowotworach u ludzi HSPs są często upregulowane i ściśle powiązane z progresją guza, przyczyniając się do tumorigenezy, angiogenezy, oporności na apoptozę oraz przerzutowania56,57. Poprzez utrzymywanie stabilności białek substratowych, w tym receptora androgenowego (AR), receptora estrogenowego (ER) i MYC, HSPs regulują krytyczne szlaki sygnałowe, takie jak PI3K/Akt, JAK/STAT3, PKL1 i MAPK, co w konsekwencji promuje niekontrolowany wzrost komórek, trwałą angiogenezę, unikanie apoptozy, inwazję nowotworową i przerzutowanie58,59,60. HSP90, kluczowy członek tej rodziny, został zidentyfikowany jako potencjalny cel terapeutyczny w raku prostaty59,61,62. W komórkach raka prostaty HSP90 oddziałuje z AR-FL oraz AR-V7 i stabilizuje je, zachowując ich zdolność wiązania ligandów, a ekspresja HSP90 koreluje dodatnio z progresją choroby oraz poziomami AR-FL/AR-V763. Farmakologiczne hamowanie HSP90 promuje degradację proteasomalną AR-FL i AR-V7, redukując tym samym wzrost guza i przerzutowanie w komórkach raka prostaty opornego na kastrację63. HSP90AA1 działa jako chaperon podczas aktywacji AR, a jego inhibicja hamuje szlaki AKT/mTOR i PLK1. Co więcej, obniżona ekspresja HSP90AA1 znacząco redukuje migrację, inwazję i proliferację komórek raka prostaty64.
ESR1 jest jednym z komponentów podwójnego systemu receptorów estrogenowych w ludzkiej prostacie. ESR1 ulega nadekspresji w wysokiego stopnia nowotworze wewnątrznabłonkowym prostaty (HGPIN), prawdopodobnie pośrednicząc w kancerogennych efektach estradiolu, i bierze udział w rozwoju raka prostaty oraz progresji guza. Wstępne badania kliniczne z wykorzystaniem antagonisty ESR1, toremifenu, zidentyfikowały ESR1 jako obiecujący cel w profilaktyce raka prostaty. Stosowanie antagonistów ESR1 wykazuje duży potencjał w zapobieganiu rakowi prostaty i opóźnianiu progresji choroby65.
PPARG, należący do superfamilii receptorów jądrowych, jest kluczowym regulatorem procesów zapalnych6. Po indukowanej ligandem heterodimeryzacji z retinoidowym receptorem X, PPARG wiąże się z elementami odpowiedzi PPAR w DNA, aby regulować transkrypcję różnych genów. Aktywacja PPARG hamuje sygnalizację NF-κB oraz MAPK, zmniejsza produkcję TNF-α i IL-6, a tym samym łagodzi reakcje zapalne67. Poprzednie badania wykazały, że celowanie w PPARG może być wykorzystane w leczeniu raka prostaty68. Białko PTGS2 zlokalizowane jest w regionie okojądrowym, związane z błonami jądra oraz retikulum endoplazmatycznego. Jest ono szybko ekspresjonowane w wybranych komórkach po specyficznej stymulacji i uczestniczy w mediowaniu reakcji zapalnych69.
PLB jest jednym z głównych środków przeciwnowotworowych stosowanych w różnych typach nowotworów, w tym raku prostaty, płuc, piersi, czerniaku oraz raku jajnika19. PLB wykazuje działanie przeciwnowotworowe poprzez oddziaływanie na wiele celów i wpływanie na kluczowe szlaki sygnalizacyjne, w tym AMPK, NFκB, PI3K/AKT/mTOR oraz STAT3/PLK1/AKT, co prowadzi do indukcji apoptozy, zatrzymania cyklu komórkowego oraz hamowania przerzutowania i angiogenezy19,70. PLB może również indukować apoptozę oraz hamować proliferację i migrację komórek nowotworowych poprzez obniżenie potencjału błony mitochondrialnej, zwiększenie poziomu ROS i obniżenie ekspresji białka Bcl-271,72. Wyniki te wskazują, że PLB może regulować wiele procesów komórkowych, w tym cykl komórkowy, apoptozę, powstawanie reaktywnych form tlenu, autofagię oraz szlak PI3K/Akt/mTOR. Biorąc pod uwagę pozytywną rolę szlaku sygnalizacyjnego PI3K/Akt/mTOR w proliferacji komórek i tkanek raka prostaty, celowanie w ten szlak stało się oczywistym wyborem. Co więcej, Hafeez i wspólnicy donieśli, że zastosowanie PLB w modelu mysim raka prostaty z nokautem genu PTEN hamowało przejście epitelialno-mezenchymalne oraz szlaki STAT3 i AKT, które są kluczowe dla progresji raka prostaty73.
Potencjał translacyjny PLB jest determinowany przez jego właściwości farmakokinetyczne i biodostępność. Jako silnie lipofilowa naftochinon, PLB wykazuje słabą rozpuszczalność w wodzie oraz krótki okres półtrwania eliminacji (35,89 ± 7,95 min) przy szybkim klirensie, co ogranicza jej zastosowanie kliniczne74. Jednakże, w celu przezwyciężenia tych ograniczeń opracowano różne systemy dostarczania leków. Liposomy PEGylowane wydłużyły okres półtrwania 36,38-krotnie (1 305,76 ± 278,16 min) oraz zwiększyły AUC 3,13-krotnie w porównaniu z wolnym PLB, wykazując jednocześnie wyższą skuteczność przeciwnowotworową i wydłużony medianowy czas przeżycia u myszy z czerniakiem, bez istotnej toksyczności74. Inne strategie, w tym mikrosfery chitosanowe (22,2-krotne wydłużenie okresu półtrwania), liposomy wrażliwe na temperaturę, a także nanocząstki złota i nanoemulsje sprzężone z PLB, wykazały w podobny sposób poprawę profili farmakokinetycznych i zwiększoną aktywność przeciwnowotworową75,76,7. Co istotne, PLB wykazuje korzystny profil bezpieczeństwa w modelach przedklinicznych, przy czym w dawkach terapeutycznych nie zaobserwowano istotnej toksyczności w parametrach hematologicznych ani w głównych narządach74. Łącznie nasze wyniki obliczeniowe sugerują, że PLB może stabilnie oddziaływać z AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC oraz PPARG, potencjalnie modulując ich aktywność funkcjonalną i wpływając tym samym na procesy następcze, w tym wzrost komórek nowotworowych, proliferację, apoptozę, angiogenezę, odpowiedzi zapalne i chemotaksję. Chociaż wyniki te mają charakter obliczeniowy i powinny być interpretowane jako generujące hipotezy, istniejące przedkliniczne dowody aktywności przeciwnowotworowej PLB, wraz z zaawansowanymi strategiami formulacji, stanowią silne uzasadnienie dla dalszej walidacji eksperymentalnej. Wskazane są przyszłe badania in vitro, in vivo oraz prospektywne badania kohortowe w celu potwierdzenia przewidywanych oddziaływań i potencjału terapeutycznego PLB w raku prostaty.
Niniejsze badanie wykazało, że oprócz potencjalnej modulacji szlaków obejmujących AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC i PPARG, PLB może również oddziaływać z tymi białkami, co potencjalnie wpływa na ich aktywność funkcjonalną, a tym samym na procesy downstream, takie jak wzrost komórek nowotworowych, proliferacja, apoptoza, angiogeneza, odpowiedzi zapalne i chemotaksja. Wyniki te mają jednak charakter obliczeniowy i powinny być interpretowane jako generujące hipotezy. Wymagane są dalsze badania in vitro, in vivo oraz prospektywne badania kohortowe w celu walidacji przewidywanych oddziaływań i potwierdzenia potencjału terapeutycznego PLB w raku prostaty.
Pomimo cennych spostrzeżeń dostarczonych przez farmakologię sieciową i symulacje dynamiki molekularnej, niniejsze badanie posiada kilka ograniczeń. Przyznajemy, że poleganie na publicznych bazach danych może wprowadzać błędy wynikające z nierównomiernej adnotacji genów i zakresu literatury. Chociaż zastosowano walidację krzyżową w wielu bazach danych w celu zminimalizowania tego problemu, wszystkie przewidywania obliczeniowe wymagają potwierdzenia eksperymentalnego. Należy zauważyć, że dla każdego kompleksu przeprowadzono tylko jedną trajektorię o długości 20 ns z pojedynczym losowym ziarnem prędkości, bez replikatów równoległych. To ograniczenie może wpływać na istotność statystyczną energii swobodnych MM-PBSA, choć złagodziliśmy ten efekt poprzez wydłużenie czasu symulacji i odrzucenie pierwszych 10 ns jako okresu równowagowania. Zgłoszone powinowactwa wiązania należy zatem interpretować jako szacunki jakościowe, a przyszłe symulacje powtórzone byłyby wartościowe dla walidacji. Jako analiza czysto obliczeniowa, badanie to nie posiada walidacji in vitro lub in vivo; w związku z tym przewidywane wiązanie PLB z AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC i PPARG nie potwierdza inhibicji funkcjonalnej w systemach biologicznych. Ponadto badanie nie odnosi się do specyficzności celu, biodostępności komórkowej ani farmakokinetyki in vivo. Aby zwalidować lub zastąpić obecne wyniki, alternatywne podejścia eksperymentalne powinny obejmować powierzchniowy rezonans plazmonowy lub izotermiczną kalorymetrię miareczkową w celu pomiaru bezpośredniego powinowactwa wiązania, testy aktywności kinazy w celu potwierdzenia inhibicji enzymatycznej, western blotting w celu oceny sygnalizacji downstream (np. p-AKT, p-EGFR) oraz funkcjonalne testy komórkowe (takie jak MTT, cytometria przepływowa) do oceny proliferacji i apoptozy w komórkach raka prostaty. Co więcej, wyciszanie poszczególnych celów za pomocą CRISPR-Cas9 lub siRNA, wraz z modelami ksenograftów mysich in vivo, jest niezbędne do ustalenia ról przyczynowych i znaczenia terapeutycznego. Te walidacje eksperymentalne są konieczne, aby wyjść poza przewidywania obliczeniowe w kierunku biologicznie znaczących wniosków.
Podsumowując, wykorzystując farmakologię sieciową, dokowanie molekularne oraz symulacje dynamiki molekularnej, niniejsze badanie sugeruje, że PLB może oddziaływać na AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC oraz PPARG i modulować ich aktywność, wpływając tym samym na funkcje biologiczne komórek nowotworowych. Ponieważ jednak wyniki te mają charakter wyłącznie obliczeniowy, należy je interpretować jako generujące hipotezy, a nie rozstrzygające. Ogólnie rzecz biorąc, nasze wyniki dostarczają nowych spostrzeżeń i podstaw teoretycznych dla przyszłych badań eksperymentalnych nad mechanizmami działania PLB w leczeniu raka prostaty, choć niezbędne są badania in vitro i in vivo, aby potwierdzić jego rzeczywiste efekty hamujące oraz potencjał terapeutyczny.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Comparative Toxicogenomics Database | Krajowy Instytut Badań nad Zdrowiem Środowiskowym, Krajowy Instytut Zaburzeń Neurologicznych i Udarów | https://ctdbase.org/ | CTD jest wiarygodną, ogólnodostępną bazą danych, której celem jest pogłębienie wiedzy na temat wpływu czynników środowiskowych na zdrowie człowieka. Zapewnia ono ręcznie kuratowane informacje o oddziaływaniach chemicznych z genami/białkami oraz relacjach między substancjami chemicznymi a chorobami a także między genami a chorobami. Dane te są zintegrowane z danymi funkcjonalnymi i danymi o szlakach metabolicznych, aby wspomóc formułowanie hipotez dotyczących mechanizmów leżących u podstaw chorób uwarunkowanych środowiskowo. |
| Cytoscape | Institute for Systems Biology, ISB, Leroy Hood | https://cytoscape.org/ | Oprogramowanie, początkowo zaprojektowane specjalnie dla sieci oddziaływań biomolekularnych, ewoluowało w wszechstronną platformę do analizy złożonych sieci, szeroko stosowaną w takich dziedzinach jak bioinformatyka, medycyna systemowa, sieci społecznościowe oraz sieci semantyczne. |
| baza danych DAVID | National Institutes of Health (NIH) | https://davidbioinformatics.nih.gov/list.jsp | DAVID (skrót od Database for Annotation, Visualization and Integrated Discovery) to najbardziej klasyczna i najpowszechniej stosowana bezpłatna platforma internetowa służąca do funkcjonalnej adnotacji zbiorów genów oraz analizy wzbogacenia |
| DrugBank | University of Alberta, Kanada | https://go.drugbank.com/ | DrugBank to inteligentny system operacyjny dla biofarmacji, dostarczający najbardziej kompleksową i ustrukturyzowaną wiedzę biomedyczną, aby wspierać rozwój terapii – od etapu odkrywania po realny wpływ na pacjenta. |
| GeneCard | LifeMap Sciences | https://www.genecards.org/ | GeneCards to przeszukiwalna, integracyjna baza danych, która dostarcza kompleksowych i przystępnych dla użytkownika informacji o wszystkich adnotowanych i przewidywanych genach ludzkich. Baza wiedzy automatycznie integruje dane zorientowane na geny pochodzące ze 193 źródeł internetowych, obejmujące informacje genomiczne, transkryptomiczne, proteomiczne, genetyczne, kliniczne i funkcjonalne. |
| gmx_MMPBSA | Uniwersytet Kolumbijski w Medellin | https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | gmx_MMPBSA, otwartoźródłowe narzędzie do obliczeń energii swobodnej opracowane przez ValdéDo obliczenia wolnych energii wiązania w oparciu o metodologie MM/PBSA i MM/GBSA zastosowano narzędzie gmx_MMPBSA (Tresanco et al.). Oprogramowanie to, oparte na silniku MMPBSA.py z pakietu AmberTools, bezpośrednio przetwarza pliki trajektorii generowane przez GROMACS bez konieczności ręcznej konwersji formatu. W celu ilościowego określenia wkładu kluczowych aminokwasów w wiązanie przeprowadzono rozkład energii na poszczególne reszty, obliczeniowy skaning alaninowy oraz korekcję entropii, natomiast do analizy statystycznej i wizualizacji komponentów energii wykorzystano wbudowany moduł gmx_MMPBSA_ana. |
| GROMACS | Królewski Instytut Technologiczny (KTH), Uniwersytet w Uppsali | www.gromacs.org | GROMACS to wszechstronny pakiet służący do przeprowadzania dynamiki molekularnej, tj. symulowania newtonowskich równań ruchu dla układów zawierających od setek do milionów cząstek; jest to projekt rozwijany przez społeczność. Wkład w rozwój programu jest mile widziany w wielu formach, w tym w postaci ulepszeń dokumentacji, poprawek błędów, porad na forach, zgłoszeń błędów umożliwiających ich reprodukcję oraz wdrażania nowych funkcjonalności. |
| zioło | Beijing University of Chinese Medicine, Beijing University of Chinese Medicine. | http://herb.ac.cn/ | Wysokoprzepustowa baza danych tradycyjnej medycyny chińskiej, opracowana w oparciu o eksperymenty i materiały referencyjne. |
| PharmMapper | Wydział Nauk i Technologii Farmaceutycznych / Wydział Informatyki i Inżynierii, East China University of Science and Technology | https://www.lilab-ecust.cn/pharmmapper/index.html | Serwer PharmMapper jest ogólnodostępnym serwerem internetowym zaprojektowanym do identyfikacji potencjalnych kandydatów na cele dla podanych małych cząsteczek sond (leków, produktów naturalnych lub innych nowo odkrytych związków o niezidentyfikowanych celach wiązania) z wykorzystaniem podejścia mapowania farmakoforowego. Dzięki zastosowaniu wysoce wydajnej i niezawodnej metody mapowania, PharmMapper charakteryzuje się wysoką przepustowością i potrafi zidentyfikować potencjalnych kandydatów na cele z bazy danych w ciągu kilku godzin. |
| PubChem | National Institutes of Health (NIH) | https://pubchem.ncbi.nlm.nih.gov/ | PubChem jest otwartą bazą danych chemicznych National Institutes of Health (NIH) |
| PyMOL | Schrödinger | https://pymol.org | PyMOL, opracowany pierwotnie przez Warrena Lyforda DeLano i obecnie utrzymywany przez SchrödingeröPyMOL, opracowany przez Schrödinger, Inc., jest międzyplatformowym narzędziem do wizualizacji molekularnej, powszechnie stosowanym w biologii strukturalnej i komputerowo wspomaganym projektowaniu leków. Struktury kompleksów białko-ligand pobrane z bazy RCSB PDB zostały załadowane do programu PyMOL w celu wizualizacji konformacji wiązania, wiązań wodorowych oraz kluczowych reszt oddziałujących. Superpozycja strukturalna, renderowanie powierzchni oraz wysokorozdzielcza grafika molekularna o jakości publikacyjnej zostały wygenerowane za pomocą wbudowanego interfejsu skryptowego języka Python. |
| RCSB Protein Data Bank | Laboratorium Współpracy Badawczej w dziedzinie Bioinformatyki Strukturalnej | https://www.rcsb.org/ | RCSB PDB (Research Collaboratory for Structural Bioinformatics Protein Data Bank) pełni funkcję amerykańskiego centrum danych konsorcjum Worldwide Protein Data Bank (wwPDB), założonego i kierowanego przez Helen M. Berman w 198 roku. Archiwizuje ono eksperymentalnie wyznaczone trójwymiarowe struktury atomowe białek, kwasów nukleinowych oraz ich kompleksów, rozstrzygnięte za pomocą krystalografii rentgenowskiej, kriomikroskopii elektronowej i spektroskopii NMR, a także integruje miliony modeli struktur białkowych przewidzianych przez AI z programu AlphaFold. Portal internetowy umożliwia wielowymiarowe wyszukiwanie, trójwymiarową wizualizację molekularną w czasie rzeczywistym, masowe pobieranie plików współrzędnych oraz adnotacje krzyżowe łączące dane strukturalne z funkcją genów, chorobami i ligandami małocząsteczkowymi, co jest szeroko wykorzystywane w identyfikacji celów terapeutycznych oraz badaniach nad dokowaniem molekularnym. |
| SEA | Laboratorium Shoichet w Departamencie Chemii Farmaceutycznej na Uniwersytecie Kalifornijskim w San Francisco (UCSF) | https://sea.bkslab.org/ | Metoda Similarity Ensemble Approach (SEA) wiąże białka na podstawie zbiorczej podobieństwa chemicznego ich ligandów. Może być ona wykorzystywana do szybkiego przeszukiwania dużych baz związków oraz do tworzenia map podobieństwa między różnymi celami molekularnymi. |
| baza danych STRING | Global Biodata Coalition oraz ELIXIR. | https://cn.string-db.org/ | STRING jest bazą danych znanych i przewidywanych oddziaływań białko-białko. Oddziaływania te obejmują asocjacje bezpośrednie (fizyczne) i pośrednie (funkcjonalne); wynikają one z przewidywań obliczeniowych, transferu wiedzy między organizmami oraz oddziaływań zagregowanych z innych baz danych (pierwotnych). |
| serwer WWW Swiss Dock | Grupa Modelowania Molekularnego Uniwersytetu w Lozannie oraz SIB Swiss Institute of Bioinformatics | https://www.swissdock.ch/ | SwissDock to usługa internetowa, która przewiduje prawdopodobne oddziaływania molekularne zachodzące pomiędzy białkiem docelowym a małą cząsteczką. |
| SwissTarget | Grupa Modelowania Molekularnego SIB | Swiss Institute of Bioinformatics | https://swisstargetprediction.ch/index.php | Niniejsza witryna umożliwia oszacowanie najbardziej prawdopodobnych celów makromolekularnych dla małej cząsteczki przyjmetej za bioaktywną. Przewidywanie opiera się na kombinacji podobieństwa 2D i 3D z biblioteką 370 0 znanych substancji aktywnych wobec ponad 300 białek pochodzących z trzech różnych gatunków. |
| TargetNet | Biologia obliczeniowa & Grupa Projektowania Leków | http://targetnet.scbdd.com/calcnet/index/ | TargetNet to otwarty serwer internetowy, który może być wykorzystywany do określania lub przewidywania wiązania wielu celów dla dowolnej danej cząsteczki. |
| Baza danych i platforma analityczna farmakologii systemowej Tradycyjnej Medycyny Chińskiej | Zhejiang Jiwei Health Co., Ltd | https://www.tcmsp-e.com/index.php | TCMSP to unikalna platforma farmakologii systemowej chińskich leków ziołowych, która obrazuje zależności między lekami, punktami uchwytu a chorobami. Baza danych obejmuje związki chemiczne, punkty uchwytu i sieci lek-punkt uchwytu oraz powiązane z nimi sieci lek-punkt uchwytu-choroba, a także właściwości farmakokinetyczne związków naturalnych, w tym biodostępność po podaniu doustnym, podobieństwo do leku, przepuszczalność nabłonka jelitowego oraz przenikalność bariery krew-mózg. rozpuszczalność w wodzie i tym podobne. Przełom ten wzbudził nowe zainteresowanie poszukiwaniem potencjalnych leków w różnych rodzajach tradycyjnych chińskich ziół. |
| baza danych UniProt | Europejski Instytut Bioinformatyki (EMBL-EBI), SIB Swiss Institute of Bioinformatics oraz Protein Information Resource (PIR) | https://www.uniprot.org/ | UniProt to światowa’wiodący, wysokiej jakości, kompleksowy i ogólnodostępny zasób informacji o sekwencjach i funkcjach białek |
| narzędzie online Venny 2.1 | Krajowe Centrum Biotechnologiiía, (CNB-CSIC) | https://bioinfogp.cnb.csic.es/tools/venny/index.html | Venny składa się z jednego standardowego pliku HTML. Można go zapisać na dysku twardym, otworzyć w preferowanej przeglądarce i w ciągu kilku sekund zacząć tworzyć przejrzyste diagramy Venna, nawet bez połączenia z Internetem. |
| VMD | Grupa Badawcza Biofizyki Teoretycznej i Obliczeniowej (TCBG) w Beckman Institute, University of Illinois at Urbana Champaign, USA | VMD (Visual Molecular Dynamics) VMD jest programem do wizualizacji i analizy dużych zestawów danych molekularnych. Jest on powszechnie wykorzystywany do wizualizacji wyników symulacji dynamiki molekularnej, jednak może być również używany do wizualizacji danych z krystalografii rentgenowskiej, spektroskopii NMR oraz innych technik doświadczalnych. VMD dostarcza zestaw narzędzi do analizy trajektorii dynamiki molekularnej, w tym obliczeń parametrów takich jak odległości, kąty, kąty dwuścienne oraz promienie żyroskopowe. Program umożliwia również przeprowadzanie zaawansowanych analiz strukturalnych i dynamicznych poprzez zintegrowane rozszerzenia oraz możliwość pisania własnych skryptów w języku Tcl. Główne funkcje VMD obejmują: - Wysokiej jakości renderowanie obrazów i animacji. - Obsługę wielu formatów plików struktur i trajektorii. - Interaktywne manipulowanie cząsteczkami w czasie rzeczywistym. - Narzędzia do analizy topologicznej i geometrycznej. - Możliwość rozszerzenia funkcjonalności poprzez wtyczki i skrypty. VMD jest dostępny bezpłatnie dla celów akademickich i badawczych. | VMD (Visual Molecular Dynamics) to bezpłatne, międzyplatformowe oprogramowanie do wizualizacji molekularnej i analizy trajektorii, opracowane przez Grupę Biofizyki Teoretycznej i Obliczeniowej pod kierownictwem profesora Klausa Schultena na University of Illinois Urbana-Champaign. Program obsługuje standardowe struktury PDB oraz trajektorie MD generowane przez GROMACS, NAMD i Amber, oferując zróżnicowane style renderowania molekularnego oraz wbudowany interfejs skryptowy Tcl. W celu charakterystyki dynamicznych oddziaływań białko-ligand oraz fluktuacji konformacyjnych przeprowadzono analizy ilościowe, w tym obliczenia RMSD, stopnia zajętości wiązań wodorowych, SASA oraz geometrii kieszeni wiążącej ligand. |
Bibliografia
- Bray F, et al. Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2024;74(3):229-63.
- Loeb S, et al. Overdiagnosis and overtreatment of prostate cancer. Eur Urol. 2014;65(6):1046-55.
- James ND, et al. The Lancet Commission on prostate cancer: planning for the surge in cases. Lancet. 2024;403(10437):1683-722.
- Bussard KM, Gay CV, Mastro AM. The bone microenvironment in metastasis: what is special about bone? Cancer Metastasis Rev. 2008;27(1):41-55.
- Keller ET, et al. New trends in the treatment of bone metastasis. J Cell Biochem. 2007;102(5):1095-102.
- Kingsley LA, Fournier PG, Chirgwin JM, Guise TA. Molecular biology of bone metastasis. Mol Cancer Ther. 2007;6(10):2609-17.
- Valdespino V, Tsagozis P, Pisa P. Current perspectives in the treatment of advanced prostate cancer. Med Oncol. 2007;24(3):273-86.
- Albertsen P. Predicting survival for men with clinically localized prostate cancer: what do we need in contemporary practice? Cancer. 2008;112(1):1-3.
- So A, Gleave M, Hurtado-Col A, Nelson C. Mechanisms of the development of androgen independence in prostate cancer. World J Urol. 2005;23(1):1-9.
- Gupta S. Prostate cancer chemoprevention: current status and future prospects. Toxicol Appl Pharmacol. 2007;224(3):369-76.
- Patel D, Shukla S, Gupta S. Apigenin and cancer chemoprevention: progress, potential, and promise. Int J Oncol. 2007;30(1):233-45.
- Kallifatidis G, Hoy JJ, Lokeshwar BL. Bioactive natural products for chemoprevention and treatment of castration-resistant prostate cancer. Semin Cancer Biol. 2016;40-41:160-9.
- Montuori E, et al. Marine natural products with activities against prostate cancer: recent discoveries. Int J Mol Sci. 2023;24(2):1435.
- de Paiva SR, Figueiredo MR, Aragão TV, Kaplan MAC. Antimicrobial activity in vitro of plumbagin isolated from Plumbago species. Mem Inst Oswaldo Cruz. 2003;98(7):959-61.
- Luo P, et al. Anti-inflammatory and analgesic effect of plumbagin through inhibition of nuclear factor-κB activation. J Pharmacol Exp Ther. 2010;335(3):735-42.
- Sharma I, Gusain D, Dixit VP. Hypolipidaemic and antiatherosclerotic effects of plumbagin in rabbits. Indian J Physiol Pharmacol. 1991;35(1):10-4.
- Awale S, et al. Targeting pancreatic cancer with novel plumbagin derivatives: design, synthesis, molecular mechanism, in vitro and in vivo evaluation. J Med Chem. 2023;66(12):8054-65.
- Zhang R, Jiang Q, Guo R, Guo K, Qiu J. Unveiling the power of plumbagin: revitalizing exhausted T cells to combat tongue cancer. Cancer Cell Int. 2025;25(1):271.
- Panichayupakaranant P, Ahmad MI. Plumbagin and its role in chronic diseases. Adv Exp Med Biol. 2016;929:229-46.
- Kuete V, et al. Cytotoxicity of plumbagin, rapanone, and 12 other naturally occurring quinones from Kenyan flora towards human carcinoma cells. BMC Pharmacol Toxicol. 2016;17(1):60.
- Gharbaran R, Shi C, Onwumere O, Redenti S. Plumbagin induces cytotoxicity via loss of mitochondrial membrane potential and caspase activation in metastatic retinoblastoma. Anticancer Res. 2021;41(10):4725-32.
- Aziz MH, Dreckschmidt NE, Verma AK. Plumbagin, a medicinal plant-derived naphthoquinone, is a novel inhibitor of the growth and invasion of hormone-refractory prostate cancer. Cancer Res. 2008;68(21):9024-32.
- Powolny AA, Singh SV. Plumbagin-induced apoptosis in human prostate cancer cells is associated with modulation of cellular redox status and generation of reactive oxygen species. Pharm Res. 2008;25(9):2171-80.
- Qiu JX, et al. Plumbagin elicits differential proteomic responses mainly involving cell cycle, apoptosis, autophagy, and epithelial-to-mesenchymal transition pathways in human prostate cancer PC-3 and DU145 cells. Drug Des Devel Ther. 2015;9:349-417.
- Wang F, et al. Plumbagin induces cell cycle arrest and autophagy and suppresses epithelial-to-mesenchymal transition involving the PI3K/Akt/mTOR-mediated pathway in human pancreatic cancer cells. Drug Des Devel Ther. 2015;9:537-60.
- Lai L, et al. Plumbagin inhibits tumour angiogenesis and tumour growth through the Ras signalling pathway following activation of the VEGF receptor-2. Br J Pharmacol. 2012;165(4b):1084-96.
- Wu WI, et al. Crystal structure of human AKT1 with an allosteric inhibitor reveals a new mode of kinase inhibition. PLoS One. 2010;5(9):e12913.
- Bai L, et al. A potent and selective small-molecule degrader of STAT3 achieves complete tumor regression in vivo. Cancer Cell. 2019;36(5):498-511.e17.
- Fanning SW, et al. The SERM/SERD bazedoxifene disrupts ESR1 helix 12 to overcome acquired hormone resistance in breast cancer cells. Elife. 2018;7:e37161.
- Suraweera CD, Caria S, Järvå M, Hinds MG, Kvansakul M. A structural investigation of NRZ-mediated apoptosis regulation in zebrafish. Cell Death Dis. 2018;9(10):967.
- Boulanger MJ, Chow DC, Brevnova EE, Garcia KC. Hexameric structure and assembly of the interleukin-6/IL-6 α-receptor/gp130 complex. Science. 2003;300(5628):2101-4.
- Jia Y, et al. Overcoming EGFR(T790M) and EGFR(C797S) resistance with mutant-selective allosteric inhibitors. Nature. 2016;534(7605):129-32.
- Dos Santos Nascimento IJ, da Silva-Júnior EF. TNF-α inhibitors from natural compounds: an overview, CADD approaches, and their exploration as anti-inflammatory agents. Comb Chem High Throughput Screen. 2022;25(14):2317-40.
- Chaikuad A, et al. A unique inhibitor binding site in ERK1/2 is associated with slow binding kinetics. Nat Chem Biol. 2014;10(10):853-60.
- Brasca MG, et al. Discovery of NMS-E973 as a novel, selective, and potent inhibitor of heat shock protein 90. Bioorg Med Chem. 2013;21(22):7047-63.
- Gurbani D, et al. Structure and characterization of a covalent inhibitor of Src kinase. Front Mol Biosci. 2020;7:81.
- Gellrich L, et al. L-thyroxin and the nonclassical thyroid hormone TETRAC are potent activators of PPARγ. J Med Chem. 2020;63(13):6727-40.
- Weng Z, Shen X, Zheng J, Liang H, Liu Y. Structural basis of DEPTOR to recognize phosphatidic acid using its tandem DEP domains. J Mol Biol. 2021;433(13):166989.
- Huck JD, et al. Structures of Hsp90α and Hsp90β bound to a purine-scaffold inhibitor reveal an exploitable residue for drug selectivity. Proteins. 2019;87(10):869-77.
- Luo G, et al. Discovery of isonicotinamides as highly selective, brain-penetrable, and orally active glycogen synthase kinase-3 inhibitors. J Med Chem. 2016;59(3):1041-51.
- Orlando BJ, Malkowski MG. Crystal structure of rofecoxib bound to human cyclooxygenase-2. Acta Crystallogr F Struct Biol Commun. 2016;72(Pt 10):772-6.
- Nuti E, et al. Development of thioaryl-based matrix metalloproteinase-12 inhibitors with alternative zinc-binding groups: synthesis, potentiometric, NMR, and crystallographic studies. J Med Chem. 2018;61(10):4421-35.
- Li Q, Li Z, Luo T, Shi H. Targeting the PI3K/AKT/mTOR and RAF/MEK/ERK pathways for cancer therapy. Mol Biomed. 2022;3(1):47.
- Wang B, et al. Propofol protects against hydrogen peroxide-induced injury in cardiac H9c2 cells via Akt activation and Bcl-2 up-regulation. Biochem Biophys Res Commun. 2009;389(1):105-11.
- Majewska E, Szeliga M. AKT/GSK3β signaling in glioblastoma. Neurochem Res. 2017;42(3):918-24.
- Yang H, et al. mTOR kinase structure, mechanism, and regulation. Nature. 2013;497(7448):217-23.
- Fong CJ, Sherwood ER, Mendelsohn J, Lee C, Kozlowski JM. Epidermal growth factor receptor monoclonal antibody inhibits constitutive receptor phosphorylation, reduces autonomous growth, and sensitizes androgen-independent prostatic carcinoma cells to tumor necrosis factor α. Cancer Res. 1992;52(21):5887-92.
- Visakorpi T, Kallioniemi OP, Koivula T, Harvey J, Isola J. Expression of epidermal growth factor receptor and ERBB2 (HER-2/Neu) oncoprotein in prostatic carcinomas. Mod Pathol. 1992;5(6):643-8.
- Ibrahim GK, et al. Differential immunoreactivity of epidermal growth factor receptor in benign, dysplastic, and malignant prostatic tissues. J Urol. 1993;149(1):170-3.
- Davies P, Eaton CL. Binding of epidermal growth factor by human normal, hypertrophic, and carcinomatous prostate. Prostate. 1989;14(2):123-32.
- Bahar ME, Kim HJ, Kim DR. Targeting the RAS/RAF/MAPK pathway for cancer therapy: from mechanism to clinical studies. Signal Transduct Target Ther. 2023;8(1):455.
- Guo YJ, et al. ERK/MAPK signalling pathway and tumorigenesis. Exp Ther Med. 2020;19(3):1997-2007.
- Ullah R, Yin Q, Snell AH, Wan L. RAF-MEK-ERK pathway in cancer evolution and treatment. Semin Cancer Biol. 2022;85:123-54.
- Chambard JC, Lefloch R, Pouysségur J, Lenormand P. ERK implication in cell cycle regulation. Biochim Biophys Acta. 2007;1773(8):1299-310.
- Gesmundo I, et al. Proton pump inhibitors promote the growth of androgen-sensitive prostate cancer cells through ErbB2, ERK1/2, PI3K/Akt, GSK-3β signaling and inhibition of cellular prostatic acid phosphatase. Cancer Lett. 2019;449:252-62.
- Schopf FH, Biebl MM, Buchner J. The HSP90 chaperone machinery. Nat Rev Mol Cell Biol. 2017;18(6):345-60.
- García-Alonso S, et al. Structure of the RAF1-HSP90-CDC37 complex reveals the basis of RAF1 regulation. Mol Cell. 2022;82(18):3438-52.e8.
- Chiosis G, Digwal CS, Trepel JB, Neckers L. Structural and functional complexity of HSP90 in cellular homeostasis and disease. Nat Rev Mol Cell Biol. 2023;24(11):797-815.
- Li J, Buchner J. Structure, function, and regulation of the Hsp90 machinery. Biomed J. 2013;36(3):106-17.
- Youssef ME, et al. Role of ganetespib, an HSP90 inhibitor, in cancer therapy: from molecular mechanisms to clinical practice. Int J Mol Sci. 2023;24(5):5014.
- Solit DB, Scher HI, Rosen N. Hsp90 as a therapeutic target in prostate cancer. Semin Oncol. 2003;30(5):709-16.
- Hoter A, Rizk S, Naim HY. The multiple roles and therapeutic potential of molecular chaperones in prostate cancer. Cancers (Basel). 2019;11(8):1194.
- Moon SJ, et al. Bruceantin targets HSP90 to overcome resistance to hormone therapy in castration-resistant prostate cancer. Theranostics. 2021;11(2):958-73.
- Li J, et al. Androgen-targeted hsa_circ_0085121 encodes a novel protein and improves the development of prostate cancer through facilitating the activity of the PI3K/Akt/mTOR pathway and enhancing AR-V7 alternative splicing. Cell Death Dis. 2024;15(11):848.
- Taneja SS, et al. Toremifene: a promising therapy for the prevention of prostate cancer and complications of androgen deprivation therapy. Expert Opin Investig Drugs. 2006;15(3):293-305.
- Yang J, et al. Protective effect of Fuzi Lizhong decoction against non-alcoholic fatty liver disease via an anti-inflammatory response through regulation of p53 and PPARG signaling. Biol Pharm Bull. 2020;43(11):1626-33.
- Sui Q, et al. Ganoderic acid A: an in-depth review of pharmacological effects and molecular docking analysis. J Ethnopharmacol. 2025;349:119868.
- Zhang T, et al. PPARG is a potential target of Tanshinone IIA in prostate cancer treatment: a combination study of molecular docking and dynamic simulation based on transcriptomic bioinformatics. Eur J Med Res. 2023;28(1):487.
- Astakhova A, et al. Inhibitors of oxidative phosphorylation modulate astrocyte inflammatory responses through AMPK-dependent Ptgs2 mRNA stabilization. Cells. 2019;8(10):1185.
- Liu Y, Cai Y, He C, Chen M, Li H. Anticancer properties and pharmaceutical applications of plumbagin: a review. Am J Chin Med. 2017;45(3):423-41.
- Ahmad I, et al. Synergistic inhibition of colon cancer cell proliferation via p53, Bax, and Bcl-2 modulation by curcumin and plumbagin combination. ACS Omega. 2025;10(18):19045-60.
- Bello IJ, Oyebode OT, Olanlokun JO, Omodara TO, Olorunsogo OO. Plumbagin induces testicular damage via mitochondrial-dependent cell death. Chem Biol Interact. 2021;347:109582.
- Hafeez BB, et al. Plumbagin inhibits prostate carcinogenesis in intact and castrated PTEN knockout mice via targeting PKCε, Stat3, and epithelial-to-mesenchymal transition markers. Cancer Prev Res (Phila). 2015;8(5):375-86.
- Kumar MR, et al. Formulation of plumbagin-loaded long-circulating pegylated liposomes: in vivo evaluation in C57BL/6J mice bearing B16F1 melanoma. Drug Deliv. 2011;18(7):511-22.
- Mandala Rayabandla SK, et al. Preparation, in vitro characterization, pharmacokinetic, and pharmacodynamic evaluation of chitosan-based plumbagin microspheres in mice bearing B16F1 melanoma. Drug Deliv. 2010;17(3):103-13.
- Tiwari SB, Pai RM, Udupa N. Temperature-sensitive liposomes of plumbagin: characterization and in vivo evaluation in mice bearing melanoma B16F1. J Drug Target. 2002;10(8):585-91.
- Onoue S, Yamada S, Chan HK. Nanodrugs: pharmacokinetics and safety. Int J Nanomedicine. 2014;9:1025-37.