Celem niniejszego protokołu jest optymalizacja przygotowania liposomów obciążonych lekami przeciwgruźliczymi oraz ustanowienie zstandaryzowanego systemu oceny jakości formulacji liposomalnych.
Artykuł metodologiczny
Przygotowanie i ocena jakości liposomów obciążonych ryfampicyną o działaniu przeciwprątkowym
W tym artykule
Podsumowanie
Streszczenie
Gruźlica (TB), wywoływana przez Mycobacterium tuberculosis (MTB), pozostaje jedną z głównych przyczyn zgonów z powodu chorób zakaźnych na świecie, stanowiąc ogromne obciążenie chorobowe w Chinach, co jest potęgowane przez rozprzestrzenianie się gruźlicy wieloleko- i ryfampicynoopornej oraz krytyczne ograniczenia konwencjonalnej chemioterapii — w tym słabą penetrację leku, ciężką toksyczność systemową i niską przestrzegalność leczenia. Liposomalne systemy dostarczania oferują unikalne zalety w terapii przeciwgruźliczej, jednak ich rozwój jest utrudniony przez niespójne procesy przygotowania, niską wydajność ładowania leku oraz brak ustandaryzowanych ram oceny jakości. W niniejszym badaniu metodę hydratacji cienkiej warstwy, w połączeniu z obróbką ultradźwiękową i filtracją, wykorzystano do przygotowania nanoliposomów obciążonych ryfampicyną o różnych stosunkach fosfolipidów do cholesterolu. Opracowano zwalidowaną metodę wysokosprawnej chromatografii cieczowej (HPLC) w celu oznaczenia wydajności enkapsulacji i stopnia załadowania leku. Do charakterystyki wielkości cząstek, potencjału zeta i morfologii mikroskopowej wykorzystano dynamiczne rozpraszanie światła oraz transmisyjną mikroskopię elektronową (TEM), a profile uwalniania leku in vitro przeanalizowano za pomocą testów rozpuszczalności. Zoptymalizowane liposomy wykazały wysoką wydajność enkapsulacji, optymalny stopień załadowania leku, jednorodną wielkość cząstek w skali nano, dobrą stabilność przechowywania oraz przedłużone uwalnianie leku in vitro. Praca ta dostarcza ustandaryzowanych metod eksperymentalnych i kompleksowego systemu oceny jakości dla rozwoju liposomów przeciwgruźliczych, wspierając translację kliniczną liposomalnych systemów dostarczania w leczeniu gruźlicy.
Wprowadzenie
Gruźlica (TB), przewlekła choroba zakaźna wywoływana przez Mycobacterium tuberculosis (MTB), pozostaje główną przyczyną śmiertelności wśród chorób zakaźnych przypisanych pojedynczemu patogenowi, stanowiąc trwałe i poważne zagrożenie zarówno dla zdrowia ludzi, jak i globalnego bezpieczeństwa zdrowia publicznego. Według Globalnego Raportu o Gruźlicy 2025 Światowej Organizacji Zdrowia (WHO), w 2024 roku na świecie odnotowano szacunkowo 10,7 miliona nowych przypadków gruźlicy i około 1,23 miliona zgonów związanych z tą chorobą1. Wśród nich zgłoszono około 390 000 nowych przypadków gruźlicy wielolekoopornej/opornej na ryfampicynę (MDR/RR-TB), z czego tylko 42% dotkniętych osób objęto leczeniem. Ciągła transmisja lekoopornej gruźlicy stała się kluczową przeszkodą w realizacji globalnej Strategii Zwalczania Gruźlicy (End TB Strategy) WHO.
Obecnie chemioterapia pozostaje główną metodą klinicznego leczenia gruźlicy (TB). Standardowy schemat pierwszego rzutu obejmuje kombinację izoniazydy, ryfampicyny, pirazynamidu i etambutolu, przy przedłużonym czasie leczenia trwającym od 6 do 9 miesięcy2. W przypadku MDR/RR-TB schemat wymaga zastosowania leków przeciwgruźliczych drugiego rzutu, co wydłuża kurs leczenia do 18–24 miesięcy3, wiążąc się ze znacznie wyższymi kosztami i wyraźnym wzrostem liczby działań niepożądanych leków4. Choć w ostatnich latach zatwierdzono nowe środki przeciwgruźlicze — takie jak bedakilina, delamanid i pretomanid — oferujące nowe opcje terapeutyczne w leczeniu gruźlicy lekoopornej5, nie rozwiązały one jeszcze fundamentalnych problemów immanentnych dla istniejących terapii przeciwgruźliczych6,7.
Po pierwsze, M. tuberculosis jest typowym patogenem wewnątrzkomórkowym, który bytuje przede wszystkim w makrofagach pęcherzykowych gospodarza. Wolne leki wykazują słabą penetrację przez błonę makrofagów, co skutkuje wewnątrzkomórkowymi stężeniami leku znacznie niższymi niż minimalne stężenie hamujące (MIC)8. Wynikający z tego brak eliminacji wewnątrzkomórkowych form przetrwalnikowych (persisterów) stanowi kluczowy czynnik nawrotów gruźlicy oraz pojawiania się lekooporności9. Po drugie, zmiany gruźlicze wykazują liczne bariery biologiczne, w tym tkankę martwiczo-kazeozową i torebki włókniste, które utrudniają penetrację wolnych leków do rdzenia zmiany, co prowadzi do suboptymalnych miejscowych stężeń leków i osłabionej skuteczności bakteriobójczej10,11. Po trzecie, długotrwałe podawanie systemowe w wysokich dawkach jest obarczone ryzykiem wystąpienia ciężkich działań niepożądanych — takich jak wywołana ryfampicyną hepatotoksyczność, ototoksyczność i nefrotoksyczność związana z aminoglikozydami oraz tendinopatia i kardiotoksyczność związana z fluorochinolonami — które są głównymi przyczynami przerywania leczenia i słabej współpracy pacjentów12,13. Po czwarte, monoterapia lub podawanie sekwencyjne sprzyja selekcji mutacji lekoopornych u M. tuberculosis, natomiast schematy wielolekowe dodatkowo zwiększają ryzyko toksyczności kumulacyjnej, co tworzy trwały dylemat kliniczny14.
Opracowanie nanomedycznych systemów dostarczania leków stanowi obiecującą strategię rozwiązania wspomnianych wąskich gardeł w terapii przeciwgruźliczej. Wśród nich liposomy — nanometryczne, zamknięte nośniki pęcherzykowe samoorganizujące się z dwuwarstw fosfolipidowych — wyłoniły się jako jedna z najbardziej przekładalnych klinicznie platform nanonośników w terapii przeciwzakaźnej, dzięki doskonałej biokompatybilności, biodegradowalności, zdolności do ukierunkowanego dostarczania oraz właściwościom kontrolowanego, przedłużonego uwalniania15,16. W porównaniu z wolnymi lekami przeciwgruźliczymi, liposomalne systemy dostarczania posiadają szereg niezastąpionych zalet w leczeniu gruźlicy.
Po pierwsze, umożliwiają one celowane wzbogacenie w makrofagach. Liposomy są preferencyjnie pobierane przez fagocyty układu siateczkowo-śródbłonkowego (RES), co prowadzi do specyficznej akumulacji w głównych organach będących siedliskiem MTB, takich jak płuca, wątroba i śledziona. Ponadto skutecznie przenikają przez błonę makrofagów17, co znacznie podnosi wewnątrzkomórkowe stężenia leku, eliminuje uporczywe bakterie wewnątrzkomórkowe, a tym samym zasadniczo ogranicza nawroty gruźlicy i lekooporność. Po drugie, wykazują one zwiększoną penetrację do ognisk gruźliczych. Poprzez modulację wielkości cząsteczek, ładunku powierzchniowego i modyfikacji powierzchni, liposomy mogą skutecznie przekraczać torebkę włóknistą i barierę martwicy serowatej zmian gruźliczych, znacząco zwiększając miejscowe stężenia leku i poprawiając skuteczność bakteriobójczą18. Po trzecie, wyraźnie redukują toksyczność leków. Liposomy zmieniają biodystrybucję leków in vivo, ograniczając ekspozycję zdrowych tkanek i narządów, a tym samym znacząco zmniejszając toksyczność systemową środków przeciwgruźliczych. Na przykład liposomy obciążone aminoglikozydami znacznie redukują akumulację leku w ślimaku i nerkach, niemal całkowicie eliminując ryzyko ototoksyczności i nefrotoksyczności19. Po czwarte, zapewniają długotrwałe, przedłużone uwalnianie. Struktura dwuwarstwy fosfolipidowej umożliwia kontrolowane, powolne uwalnianie leku, co wydłuża okres półtrwania w krążeniu in vivo i czas działania, zmniejsza częstotliwość dawkowania i znacząco poprawia przestrzeganie zaleceń przez pacjentów20. Po piąte, pozwalają na jednoczesne dostarczanie wielu leków. Liposomy mogą jednocześnie enkapsulować wiele leków przeciwgruźliczych o różnych właściwościach fizykochemicznych, osiągając zsynchronizowane dostarczanie i synergistyczne efekty bakteriobójcze, co skutecznie hamuje pojawianie się mutantów MTB opornych na leki21.
Dokonano znaczących postępów w translacji klinicznej liposomalnych systemów dostarczania leków w terapii przeciwprątkowej. Liposomalna zawiesina do inhalacji amikacyny (ALIS) otrzymała zatwierdzenie amerykańskiej Agencji ds. Żywności i Leków (FDA) do leczenia chorób płuc wywołanych przez kompleks Mycobacterium avium (MAC)22, a następnie została włączona do schematów leczenia gruźlicy wielolekoopornej (MDR-TB) w wielu krajach, co podkreśla wartość kliniczną i szerokie perspektywy zastosowania platform liposomalnych w leczeniu gruźlicy23. Niemniej jednak, rozwój i uprzemysłowienie liposomów przeciwprątkowych wciąż napotykają kilka krytycznych wąskich gardeł technicznych, w tym słabą powtarzalność procesów przygotowania, niską pojemność załadunku leku i niską wydajność enkapsulacji, niejednorodny rozkład wielkości cząstek, agregację i wyciek leku podczas przechowywania oraz słabo poznaną korelację między zachowaniem rozpuszczania/uwalniania in vitro a skutecznością in vivo. Wyzwania te poważnie utrudniają proces badawczo-rozwojowy oraz translację kliniczną nowych liposomalnych formulacji przeciwprątkowych24,25.
Niniejsze badanie ustanawia metodę hydratacji cienkiej warstwy – sonikacji – filtracji, odpowiednią do enkapsulacji hydrofobowych lub słabo lipofilnych leków małocząsteczkowych (np. rifampicyny) wewnątrz dwuwarstwy fosfolipidowej. W przypadku leków silnie hydrofilowych konwencjonalna metoda cienkiej warstwy zapewnia niską wydajność enkapsulacji, chyba że zastosuje się dodatkową optymalizację (np. ładowanie gradientem siarczanu amonu). Procedura wykorzystuje standardowy sprzęt (rotacyjny ewaporator, myjkę ultradźwiękową, HPLC, DLS, TEM), co zapewnia łatwą replikację bez konieczności użycia specjalistycznych instrumentów. Obecna konfiguracja laboratoryjna o objętości 10 mL zapewnia stabilną jakość i dobrą powtarzalność partii. Skalowanie przemysłowe wymagałoby optymalizacji próżni podczas odparowywania, prędkości obrotowej, mocy ultradźwięków oraz specyfikacji membran. Co istotne, liposomy pozostają stabilne przez 30 dni w temperaturze 4 °C, lecz po 60 dniach wykazują utlenianie, agregację i stratyfikację, co wymusza liofilizację lub modyfikację formulacji w celu długoterminowego przechowywania. Systematycznie zoptymalizowano stosunek fosfolipidów do cholesterolu, zestandaryzowano proces przygotowania oraz ustanowiono kompleksowy system oceny jakości obejmujący wydajność enkapsulacji, stopień załadowania leku, wielkość cząstek, potencjał zeta, morfologię, uwalnianie in vitro oraz stabilność przechowywania. Niniejszy protokół dostarcza badaczom jasnych wytycznych do oceny przydatności tej metody w dostarczaniu leków hydrofobowych i służy jako punkt odniesienia dla adaptacji formulacji, projektowania eksperymentów oraz wstępnych analiz skalowania procesu.
Protokół
Badanie to nie obejmowało uczestników będących ludźmi ani zwierząt, w związku z czym zgoda komisji etycznej nie była wymagana.
1. Przygotowanie nanoliposomów obciążonych ryfampicyną
UWAGA: Wszystkie formulacje należy przygotować w trzech powtórzeniach.
- Odważ składniki liposomów za pomocą wagi analitycznej o dokładności do 0,0001 g. Stosunki masowe fosfolipidu do cholesterolu ustalono odpowiednio na 95:5, 90:10, 85:15, 80:20, 75:25 i 70:30 (Tabela 1).
- Umieść trzy składniki w kolbie o pojemności 100 mL w kształcie gruszki, odpowiedniej do odparowania rotacyjnego. Rozpuść wszystkie składniki lipidowe w 6 mL chloroformu. Poddaj mieszaninę sonikacji w łaźni wodnej (40 kHz, 100 W) przez 1 min, aż do uzyskania klarownego roztworu.
UWAGA: Chloroform jest lotnym rozpuszczalnikiem organicznym, szkodliwym w przypadku wdychania lub wchłaniania przez skórę. Wszystkie etapy z użyciem chloroformu (1,3–1,5) należy przeprowadzać w certyfikowanej dygestorium chemicznym. Należy stosować rękawiczki nitrylowe, fartuch laboratoryjny i ochronne gogle chemiczne. - Usuń chloroform za pomocą rotavapora, stosując następujące parametry:
- Ustaw temperaturę chłodnicy na wartość nie wyższą niż -5 °C.
- Ustaw temperaturę łaźni wodnej na 37 °C
- Ustaw prędkość obrotową na 60 rpm
- Ustaw podciśnienie na 330 mbar, aby obniżyć temperaturę wrzenia chloroformu
UWAGA: Rotavapor musi pracować w dygestorium. Upewnij się, że pułapka zimna jest prawidłowo podłączona, aby zapobiec przedostawaniu się oparów rozpuszczalnika do pompy próżniowej.
- Prowadź proces przy 330 mbar przez 20 min, następnie zwiększ podciśnienie do 80 mbar i kontynuuj przez kolejne 10 min, aby całkowicie usunąć pozostałości rozpuszczalnika i utworzyć cienką warstwę lipidową26.
UWAGA: Odparowany rozpuszczalnik skroplony w chłodnicy należy zebrać jako odpad organiczny zawierający halogeny. Wszystkie odpady chloroformowe należy utylizować w odpowiednio oznakowanym pojemniku na halogenowane rozpuszczalniki organiczne. Nie wylewać do zlewu. - Susz warstwę lipidową w próżni (≤ 80 mbar) w temperaturze 25 °C przez 12 h.
UWAGA: Etap suszenia przeprowadza się w deskrypcie próżniowym w dygestorium, aby zapobiec uwalnianiu pozostałości rozpuszczalnika. - Hydratuj wysuszoną warstwę 10 mL buforu fosforanowo-solnego (PBS). Umieść kolbę w rotavaporze (bez próżni) przy 100 rpm i 37 °C przez 1 h, aż warstwa lipidowa zostanie całkowicie oddzielona. Końcowe stężenie ryfampicyny wynosi 1 mg/mL.
- Sonicuj w łaźni wodnej (40 kHz, 100 W) w temperaturze 37 °C przez 10 min. Upewnij się, że temperatura łaźni wodnej utrzymuje się na poziomie 37 °C. Całkowita objętość przetworzonej próbki wynosi 10 mL.
- Przefiltruj sonikowaną zawiesinę sekwencyjnie. Nawilż wstępnie filtr strzykawkowy PES 0,45 µm (średnica 13 mm) za pomocą 1 mL PBS. Używając strzykawki 10 mL, przepuść całą 10 mL próbki raz przez filtr 0,45 µm. Następnie nawilż wstępnie filtr strzykawkowy PES 0,22 µm (średnica 13 mm) i przepuść przez niego filtrat raz. Nie używaj ekstrudera do liposomów (Rysunek 1).
2. Wydajność enkapsulacji
UWAGA: Wydajność enkapsulacji (EE) określono za pomocą wirowania z ultrafiltracją, która szybko oddziela wolny lek od leku zamkniętego w liposomach na zasadzie zatrzymania fizycznego. Następnie zmierzono zawartość leku w obu frakcjach i obliczono wydajność enkapsulacji27.
- Do zbiornika na próbkę probówki do ultrafiltracji o pojemności 0,5 mL (MWCO 3 kDa) należy dodać dokładnie 200 µL zawiesiny liposomalnej, a następnie odwirować w celu oddzielenia wolnego leku od liposomów.
- Wirować przy 7 000 x g (wirówka z rotorem z kątem stałym) w temperaturze 25 °C przez 15 min. Zebrać filtrat do probówki zbiorczej i powtórzyć czynność w 4–5 cyklach.
- Połączyć cały filtrat i rozcieńczyć do 10 mL metanolem w kolbie miarowej. Przed wstrzyknięciem do HPLC przefiltrować przez filtr strzykawkowy z Nylonu 66 o rozmiarze oczek 0,22 µm.
- Ustawić następujące parametry HPLC: Kolumna: kolumna C18 (4,6 mm x 250 mm, 5 µm); Faza ruchoma: acetonitryl: wodny kwas fosforowy = 45: 55 (V/V); Długość fali detekcji: 475 nm; Przepływ: 1,0 mL/min; Temperatura kolumny: 40 °C; Objętość wtrysku: 20 µL; Czas analizy: 20 min
OSTROŻNIE: Acetonitryl jest łatwopalny i toksyczny. Fazę ruchomą należy przygotowywać i obsługiwać w dygestorium. Należy stosować odpowiednie środki ochrony indywidualnej (PPE). - Obliczyć wydajność enkapsulacji (EE), korzystając z następującego równania: Wydajność enkapsulacji (EE, %) = [(Wrfb − Wfree) / Wrfb] × 100%
- Obliczyć obciążenie lekiem (DL), korzystając z następującego równania: Obciążenie lekiem (DL, %) = [(Wrfb − Wfree) / Wtotal] × 100%.
UWAGA: Wtotal — całkowita zawartość dodanych fosfolipidów, cholesterolu i ryfampicyny; Wrfb — zawartość dodanej ryfampicyny; Wfree — zawartość wolnego leku w liposomach.
3. Walidacja metody HPLC
UWAGA: Walidację metody HPLC pod kątem liniowości, precyzji, powtarzalności, stabilności, odzysku i specyficzności należy przeprowadzić w następujący sposób.
- Przygotować roztwory wzorcowe ryfampicyny w fazie ruchomej o następujących stężeniach: 1,15, 2,3, 4,6, 9,2, 13,8, 18,4 oraz 23,0 µg/mL. Przeanalizować każdy z nich metodą HPLC, odnotować powierzchnie pików, a następnie wyznaczyć równanie regresji i współczynnik R2.
- Zmierzyć powierzchnie pików dla roztworów ryfampicyny o stężeniach 9,2, 13,8 i 18,4 µg/mL. Wykonać pięć równoległych pomiarów w ciągu jednego dnia i obliczyć RSD.
- Przygotować cztery równoległe roztwory ryfampicyny o stężeniu 9,2 µg/mL. Zmierzyć powierzchnie pików metodą HPLC i obliczyć RSD powtarzalności metody.
- Przechowywać roztwór wzorcowy 9,2 µg/mL w temperaturze pokojowej. Przeanalizować roztwór po 0, 2, 4, 6, 12 i 24 h, odnotować powierzchnie pików i obliczyć RSD dla stabilności.
- Dodać znaną ilość wzorca ryfampicyny do pustych matryc liposomowych. Przetworzyć próbki metodą ultrafiltracji, przeanalizować je za pomocą HPLC, a następnie obliczyć odzysk i RSD.
- Przeanalizować chromatogramy pod kątem występowania pików interferencyjnych w czasie retencji ryfampicyny.
4. Rozmiar cząstek i potencjał zeta
- Pipetować 20 µL zawiesiny liposomów do 980 µL wody ultrazczystej (wcześniej przefiltrowanej przez filtr 0,22 µm). Mieszać w wirówce typu vortex przez 10 s, a następnie poddać sonikacji w kąpieli wodnej przez 30 s.
- Przenieść rozcieńczoną próbkę do kuwety uniwersalnej w celu pomiaru wielkości oraz do zgiętej cewki kapilarnej w celu pomiaru potencjału zeta.
- Ustawić następujące parametry: dyspergent = woda, temperatura = 25 °C.
- Wykonać co najmniej 3 powtórzenia techniczne, z których każde składa się z 10–15 pomiarów. Zapisać wartość Z-average (średnicę hydrodynamiczną ważoną intensywnością) oraz indeks polidyspersyjności (PDI).
- Wprowadzić elektrodę palladową do kuwety, aby zmierzyć potencjał zeta przy tych samych parametrach28.
- Wyjąć kuwetę i wyłączyć urządzenie.
5. Charakterystyka morfologiczna (TEM)
- Rozcieńczyć zawiesinę liposomów obciążonych ryfampicyną 50–100 krotnie wodą ultrapure, aby uzyskać odpowiednie stężenie do obserwacji w TEM.
- Poddać rozcieńczoną próbkę sonikacji w kąpieli wodnej przy użyciu sonikatora kąpielowego (40 kHz, 100 W) przez 30 s.
UWAGA: Należy unikać nadmiernej sonikacji, aby zapobiec rozerwaniu liposomów. - Umieścić miedzianą siatkę o gęstości 300 mesh pokrytą węglem na papierze filtrującym stroną węglową do góry.
- Nanieść pipetą 10 µL rozcieńczonej zawiesiny liposomów na środek siatki. Pozostawić do adsorpcji na 1 min.
- Odsączyć nadmiar zawiesiny z krawędzi siatki za pomocą czystego papieru filtrującego; nie dotykać centralnego obszaru obserwacji.
- Barwienie negatywowe: Bezzwłocznie dodać 10 µL 2% (w/v) kwasu fosfotungstowego (pH 7,0) na siatkę. Po 1 min odsączyć nadmiar barwnika z krawędzi.
- Suszyć siatkę na powietrzu w temperaturze pokojowej przez 3 h. Umieścić wysuszoną siatkę w uchwycie próbek TEM.
- Obserwować przy napięciu przyspieszającym 80–120 kV. Użyć trybu obrazowania z niską dawką promieniowania29 i pozyskać obrazy za pomocą kamery CCD (np. Gatan OneView) przy nominalnych powiększeniach 10 000x, 25 000x i 40 000x.
- Wybrać reprezentatywne pola i unikać obszarów z agregacjami lub artefaktami barwienia.
6. Uwalnianie leku in vitro
- Dotnij membranę dializacyjną (MWCO 7 kDa) na odpowiednie odcinki. Przygotuj dużą objętość roztworu wodorowęglanu sodu 2% (w/v) i EDTA 1 mmol/L, dostosowując pH do wartości 8,0.
- Gotuj membranę dializacyjną w tym roztworze przez 10 min. Dokładnie wypłucz membranę wodą destylowaną.
- Równoważ membranę po płukaniu w medium uwalniającym (0,01 M PBS) przez 30 min. Przenieś 1 mL zawiesiny liposomów do przygotowanego worka dializacyjnego; zabezpiecz oba końce klipsami do dializy.
- Umieść worek dializacyjny w zlewce o pojemności 100 mL zawierającej 80 mL uprzednio podgrzanego do 37 °C medium uwalniającego, uzupełnionego o 0,1% kwasu askorbinowego (w/v) i 0,1 mL Tween 80. Przykryj zlewkę folią aluminiową, aby chronić ją przed światłem.
- Mieszaj w ciemności w temperaturze 37 °C i przy 200 rpm, używając mieszadła magnetycznego. Pobieraj 1 mL medium uwalniającego w określonych punktach czasowych: 0,5, 1,5, 3, 5, 7, 9, 12, 24 i 48 h.
- Za pomocą pipety dodaj do zlewki 1 mL świeżego, uprzednio podgrzanego medium uwalniającego (37 °C), kierując strumień delikatnie w stronę ścianki zlewki30 (Układ jest zamknięty; nie jest wymagana korekta o parowanie).
- Przefiltruj próbki przez filtr 0,22 µm i przeanalizuj metodą HPLC. Analizę próbek przeprowadź w tych samych warunkach HPLC, które opisano w sekcji 2.4.
- Oblicz: Skumulowane uwalnianie (%) = (Całkowita ilość leku wykryta w każdym punkcie czasowym / Początkowe obciążenie lekiem) × 100%
7. Ocena stabilności przechowywania
- Przygotowaną zawiesinę liposomów obciążonych ryfampicyną przechowywać w szczelnym szklanym flakonie w temperaturze 4 °C, chroniąc ją przed światłem.
- Pobrać próbki w 1., 4. i 30. dniu przechowywania. Pobrana próbka powinna zostać zutylizowana (nie wolno jej zwracać do oryginalnego flakonu).
- Wyznaczyć wielkość cząstek, indeks polidyspersyjności oraz potencjał zeta liposomów w każdym punkcie czasowym31.
- Odnotować wygląd wizualny i zaobserwować ewentualne wytrącanie osadu lub rozwarstwianie się zawiesiny liposomów.
- Pobrać dodatkowe próbki w 60. dniu w celu wizualnej oceny utleniania, wytrącania osadu i rozwarstwiania zawiesiny.
UWAGA: Wszystkie pomiary przeprowadzono w trzech równoległych eksperymentach. Dane eksperymentalne przedstawiono jako średnią ± odchylenie standardowe.
Wyniki
Opracowano zwalidowaną metodę HPLC do oznaczania ilościowego ryfampicyny. Reprezentatywne chromatogramy roztworów wzorcowych ryfampicyny przedstawiono na Ryc. 2A. Główny pik ryfampicyny pojawił się w czasie retencji 14,13 min, wykazując dobry kształt piku i brak istotnych zakłóceń ze strony innych pików. Krzywa kalibracyjna wykazała dobrą liniowość w zakresie stężeń 1,15–23 µg/mL, z równaniem regresji Y = 12729,5X-4778,6 i współczynnikiem determinacji R2=0,9995. Wartość R2 ≥ 0,999 jest ogólnie uznawana za dopuszczalną dla analiz ilościowych w laboratoriach farmaceutycznych; otrzymana wartość 0,9995 dowodzi zatem, że metoda jest wysoce liniowa w badanym zakresie. Czarne kwadraty reprezentują zmierzone punkty danych, a linia ciągła reprezentuje dopasowaną regresję liniową (Ryc. 2B).
Testy precyzji przeprowadzono przy trzech stężeniach ryfampicyny (9.2, 13.8 oraz 18.4 µg/mL). Wartości względnego odchylenia standardowego (RSD) dla pól powierzchni pików były wszystkie poniżej 1%, co potwierdziło wysoką precyzję instrumentalną (Tabela 2). Test powtarzalności (n = 4) dał wynik RSD na poziomie 0.32%, co wskazuje na wiarygodną powtarzalność (Tabela 3). Test stabilności, przeprowadzony w ciągu 24 h w temperaturze pokojowej, wykazał RSD wynoszące 0.59%, co dowodzi, że roztwór ryfampicyny pozostał stabilny w tych warunkach (Tabela 4). Średni odzysk wyniósł 98.12%, co potwierdziło dokładność metody w analizie ryfampicyny w próbkach liposomów. Wyniki te wspólnie zweryfikowały, że metoda HPLC jest odpowiednia do ilościowego oznaczania ryfampicyny w niniejszym badaniu. Ta rygorystyczna walidacja zapewnia, że późniejsze pomiary wydajności enkapsulacji, stopnia załadowania leku oraz profili uwalniania są wiarygodne i powtarzalne w różnych seriach eksperymentalnych.
Wolny lek oraz lek zamknięty w liposomach oddzielono za pomocą wirowania z ultrafiltracją. Ilościowa analiza metodą wysokosprawnej chromatografii cieczowej (HPLC) wykazała, że przy zawartości cholesterolu na poziomie 20%, wydajność enkapsulacji liposomów obciążonych ryfampicyną osiągnęła maksimum wynoszące 68,54 ± 2,19, a stopień obciążenia lekiem wyniósł 11,42 ± 0,37 (Rysunek 3). W przypadku nadmiaru cholesterolu wydajność enkapsulacji oraz stopień obciążenia liposomów lekiem uległy znacznemu obniżeniu (Tabela 5). Wyniki te dowodzą, że stosunek cholesterolu do fosfolipidów wynoszący 20% jest optymalny dla zachowania równowagi między sztywnością a płynnością błony oraz dla zatrzymania ryfampicyny wewnątrz dwuwarstwy. Niskie odchylenia standardowe (wszystkie <2,2% dla EE i <0,4% dla DL w trzech powtórzeniach) potwierdzają, że protokół przygotowania zapewnia spójną jakość formulacji z dobrą powtarzalnością między partiami.
Liposomy przygotowane przy użyciu zoptymalizowanej metody wykazały wąski rozkład wielkości (Rysunek 4), ze średnią wielkością 185 nm. Wartość PDI <0,3 jest powszechnie uznawana za wskaźnik populacji monodyspersyjnej; uzyskane PDI wynoszące 0,153 potwierdza zatem, że liposomy są bardzo jednolite pod względem wielkości. Bezwzględny potencjał zeta >30 mV zazwyczaj zapewnia wystarczające odpychanie elektrostatyczne, aby zapobiec agregacji. Zmierzona wartość −38 mV pozwala zatem przewidzieć dobrą stabilność koloidalną32. Niskie odchylenia standardowe w próbkach powtórzonych trzykrotnie (np. wielkość 185,41 ± 0,72 nm przy 20% cholesterolu) dodatkowo potwierdzają wysoką powtarzalność procedury przygotowania. Wyniki te pokazują, że protokół hydratacji cienkiej warstwy, sonikacji i filtracji pozwala na niezawodne otrzymywanie nanoliposomów o wąskim rozkładzie wielkości i odpowiednim ładunku powierzchniowym, co zapewnia ich długoterminową stabilność.
Przygotowane liposomy wykazały wyraźny efekt Tyndalla. Rysunek 5A przedstawia efekt Tyndalla dla liposomów33. Charakterystykę morfologiczną nanoliposomów obciążonych ryfampicyną oceniono za pomocą TEM oraz dynamicznego rozpraszania światła (DLS). Jak pokazano na Rysunku 4, krzywe rozkładu wielkości liposomów ważone natężeniem w DLS wykazały pojedynczy, wąski pik, bez widocznych dużych cząstek lub agregatów, co wskazuje na dobrą jednorodność i monodyspersyjność przygotowanej formulacji (Rysunek 5B). Przy małym powiększeniu zaobserwowano sferyczne pęcherzyki liposomalne; odnotowano jednak niektóre lokalne agregacje (Rysunek 5C), co można przypisać niepełnej dyspersji podczas przygotowania próbki, a także możliwej fuzji pęcherzyków podczas suszenia. Przy dużym powiększeniu (50 000×, Rysunek 5D) widoczne były wyraźne różnice w kontraście: ciemny obszar centralny odpowiada wodnemu rdzeniowi zawierającemu lek, natomiast jaśniejszy zewnętrzny pierścień reprezentuje dwuwarstwę lipidową, co jest typową cechą liposomów barwionych negatywnie34.
Rozmiar cząstek zaobserwowany w TEM był mniejszy niż średnica hydrodynamiczna wyznaczona za pomocą DLS. Rozbieżność ta wynika z odmiennych zasad działania obu technik: TEM mierzy średnicę odwodnionego rdzenia w próżni, podczas gdy DLS wykrywa średnicę uwodnioną, wliczając w to warstwę hydratacyjną powierzchni, co jest dobrze znaną charakterystyką nanocząstek liposomalnych35.
W pierwszych trzech grupach liposomów nie zaobserwowano wyraźnego gwałtownego uwalniania (skumulowany stopień uwalniania w 0,5 h wynosił <40% we wszystkich grupach). Gwałtowne uwalnianie na poziomie <40% w ciągu pierwszej godziny jest zazwyczaj uznawane za bezpieczne dla preparatów przeciwgruźliczych o przedłużonym działaniu, ponieważ minimalizuje ono ryzyko ostrej toksyczności systemowej. Poszczególne etapy uwalniania można podzielić w następujący sposób:
Okres szybkiego uwalniania (0,5–12 h): lek powoli dyfundował z warstwy powierzchniowej lub obszaru przybłonowego liposomów, a szybkość uwalniania była stosunkowo wysoka. Skumulowana szybkość uwalniania dla pierwszych trzech grup w 12 h wynosiła blisko 90% (Rycina 6).
Po 24 h wysunięto przypuszczenie, że ryfampicyna uległa degradacji oksydacyjnej i hydrolitycznej, co doprowadziło do nieprawidłowego spadku skumulowanego szybkości uwalniania36. Przy zawartości cholesterolu wynoszącej 30%, skumulowana szybkość uwalniania w 0,5 h wynosiła >40%, co nie spełniało standardu uwalniania przedłużonego.
W związku z tym formulacje zawierające 5–15% cholesterolu są dopuszczalne, a stężenie 20% również spełnia kryterium gwałtownego uwalniania (burst-release). Niska zmienność między partiami (Rysunek 6) potwierdza powtarzalność metody badania uwalniania.
Dane dotyczące uwalniania dla pierwszych trzech grup dopasowano do powszechnych modeli kinetycznych (zerowego, pierwszego rzędu, Higuchiego oraz Ritgera-Peppasa) (Rysunek 7). Wyniki wykazały, że model kinetyczny pierwszego rzędu osiągnął najwyższą jakość dopasowania (R2= 0.987), co było wynikiem znacznie lepszym niż w przypadku modeli zerowego rzędu (R2= 0.246), Higuchiego (R2= 0.544) oraz Ritgera-Peppasa (R2 = 0.926). Wskazuje to, że mechanizm uwalniania leku z liposomów przebiega zgodnie z kinetyką pierwszego rzędu. Szybkość uwalniania jest dodatnio skorelowana z pozostałym stężeniem leku w liposomach, wykazując typową charakterystykę „początkowego gwałtownego uwalniania i następującego po nim uwalniania przedłużonego”, co dodatkowo potwierdza mechanizm, w którym cholesterol wpływa na szybkość dyfuzji poprzez regulację struktury błony37.
Liposomy obciążone ryfampicyną wykazały dobrą stabilność krótkoterminową podczas 30 dni przechowywania w temperaturze 4 °C. W okresie ewaluacji obejmującym 1, 4 i 30 dni odnotowano niewielki wzrost wielkości cząstek, podczas gdy utrzymano doskonałą homogeniczność rozmiaru (PDI < 0,15) oraz korzystną stabilność koloidalną (bezwzględny potencjał zeta > 24 mV) (Tabela 6). W 60. dniu zaobserwowano wyraźne utlenianie i kłaczkowanie, co wskazuje na słabą stabilność długoterminową formulacji. Wynik ten podkreśla konieczność liofilizacji lub modyfikacji składu (np. poprzez dodatek przeciwutleniaczy lub lio protectorantów) w celu długoterminowego przechowywania – co stanowi istotną wskazówkę praktyczną dla badaczy stosujących ten protokół.
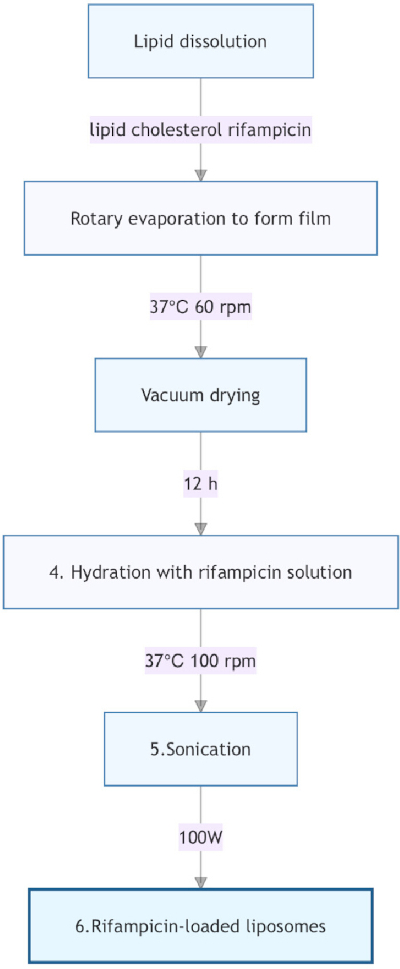
Rycina 1. Przygotowanie liposomów obciążonych ryfampicyną metodą hydratacji cienkiej warstwy. Schematyczny przebieg procesu ilustrujący przygotowanie liposomów obciążonych ryfampicyną. Komponenty lipidowe rozpuszczono w rozpuszczalniku organicznym, a następnie utworzono cienką warstwę poprzez odparowanie rotacyjne, suszenie próżniowe, hydratację i sonikację w celu uzyskania końcowej formulacji liposomalnej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
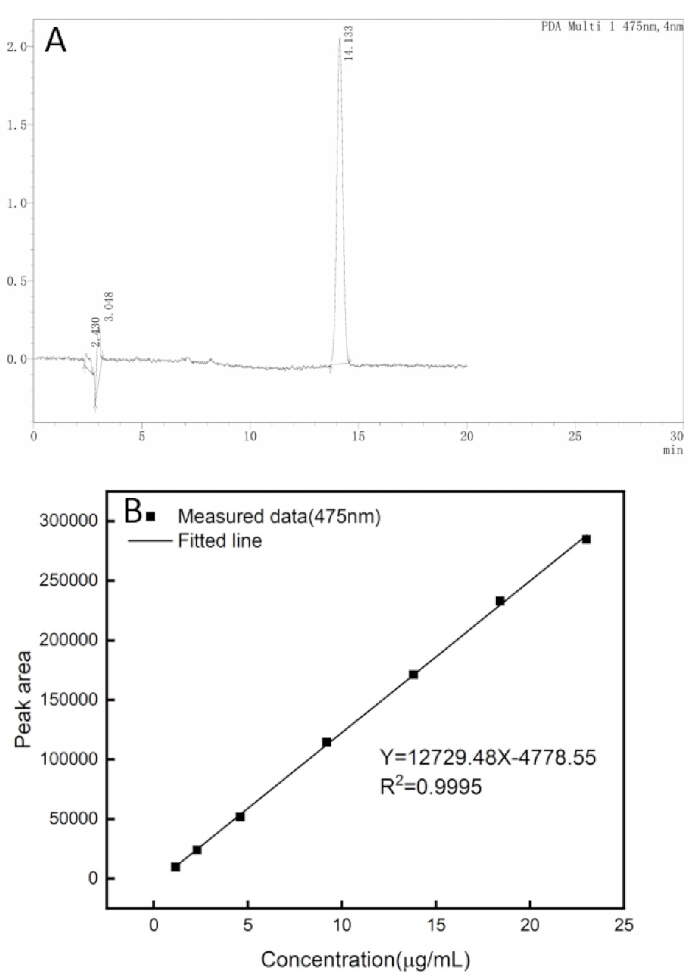
Rysunek 2. Identyfikacja i kalibracja ryfampicyny metodą HPLC. (A) Reprezentatywny chromatogram HPLC ryfampicyny przedstawiający charakterystyczny pik retencji wykorzystywany do analizy ilościowej. (B) Krzywa kalibracyjna wygenerowana poprzez zestawienie pola piku z koncentracją ryfampicyny (1,15–23,0 µg/mL). Równanie regresji i współczynnik korelacji (R2 = 0,9995) wykazują doskonałą liniowość w badanym zakresie stężeń. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
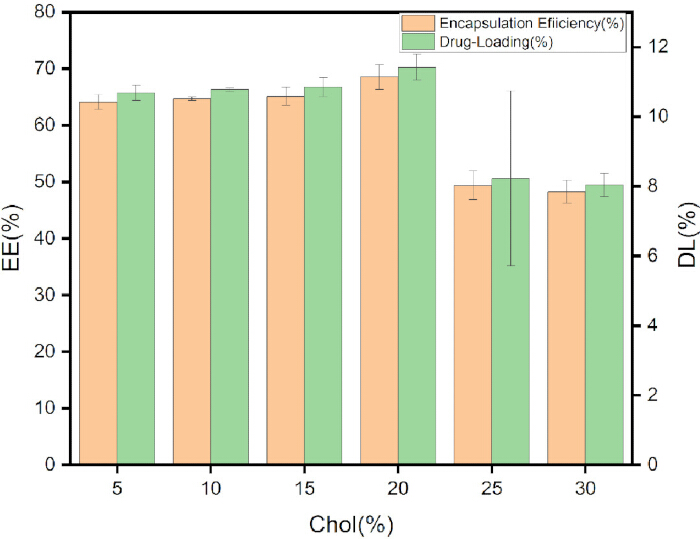
Rycina 3. Wydajność enkapsulacji i stopień załadowania leku w liposomach obciążonych ryfampicyną. Wydajność enkapsulacji (EE) i stopień załadowania leku (DL) w liposomach przygotowanych z różną zawartością cholesterolu. Najwyższe wartości EE (68,5%) i DL (11,4%) odnotowano przy 20% cholesterolu, co wskazuje, że zawartość cholesterolu znacząco wpływa na enkapsulację i załadowanie leku. Słupki błędów reprezentują średnią × SD (n = 3). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
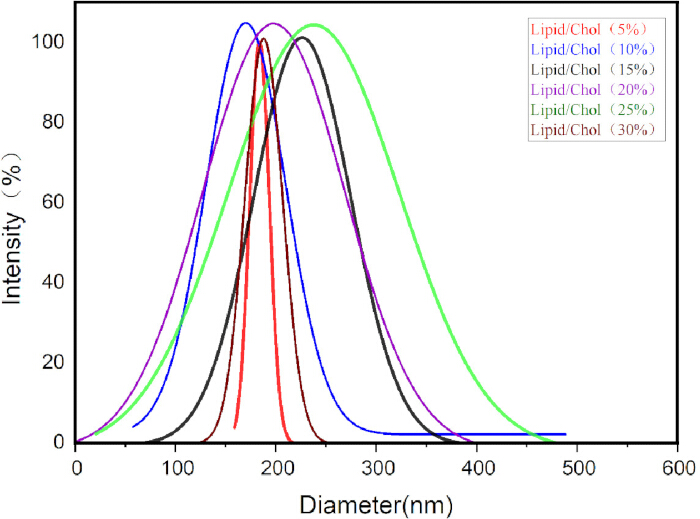
Rysunek 4. Rozkład wielkości cząstek liposomów obciążonych ryfampicyną. Profile rozkładu wielkości cząstek liposomów obciążonych ryfampicyną, przygotowanych z różnymi stosunkami fosfolipidów do cholesterolu. Zoptymalizowana formulacja wykazała średnicę Z-average wynoszącą 185 nm oraz indeks polidyspersyjności (PDI) na poziomie 0,153, co wskazuje na wąski rozkład wielkości i dobrą homogeniczność. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
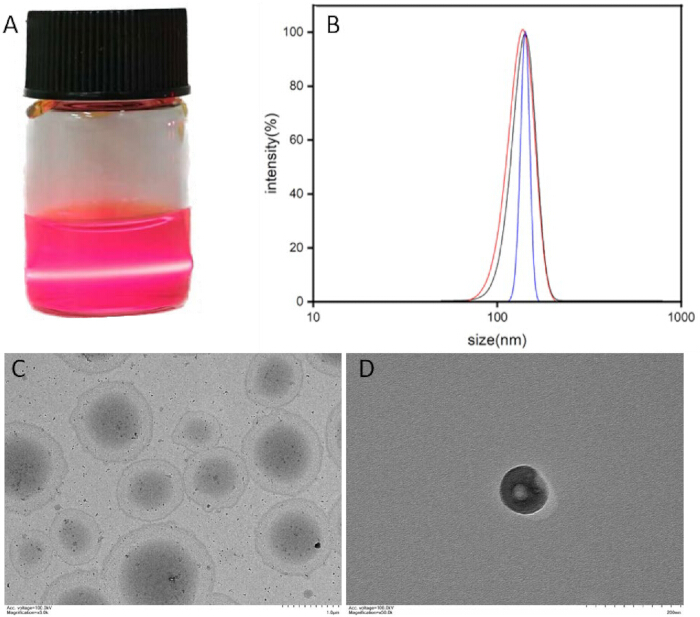
Rysunek 5. Charakterystyka fizykochemiczna liposomów obciążonych ryfampicyną. (A) Efekt Tyndalla zaobserwowany w zawiesinie liposomów obciążonych ryfampicyną wskazuje na obecność cząstek w nanoskali. (B) Krzywe rozkładu wielkości cząstek z trzech równoległych powtórzeń zoptymalizowanej formulacji liposomów. (C) Obraz z transmisyjnej mikroskopii elektronowej (TEM) ukazujący liczne sferyczne pęcherzyki liposomalne. (D) Reprezentatywny obraz TEM pojedynczego pęcherzyka liposomalnego w dużym powiększeniu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
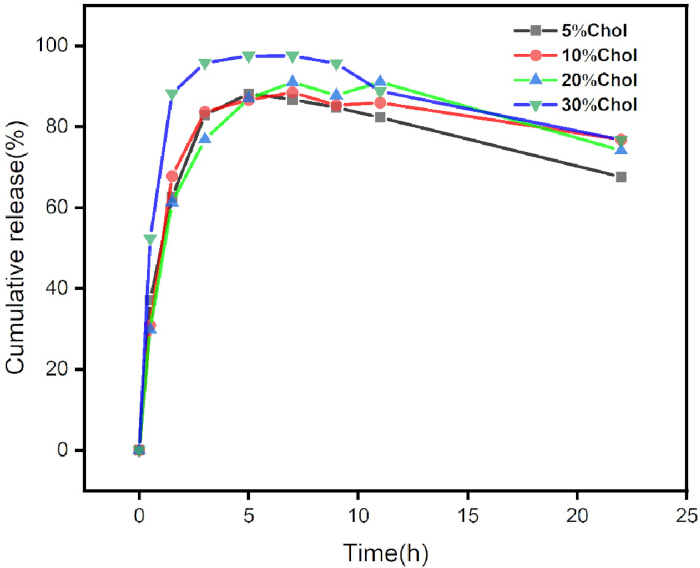
Rycina 6. Profile uwalniania ryfampicyny z liposomów in vitro. Kumulatywne profile uwalniania ryfampicyny z liposomów przygotowanych z różnymi stosunkami fosfolipidu do cholesterolu w okresie badania. Charakterystyka uwalniania zmieniała się wraz z zawartością cholesterolu, co wykazało jego wpływ na właściwości uwalniania leku. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
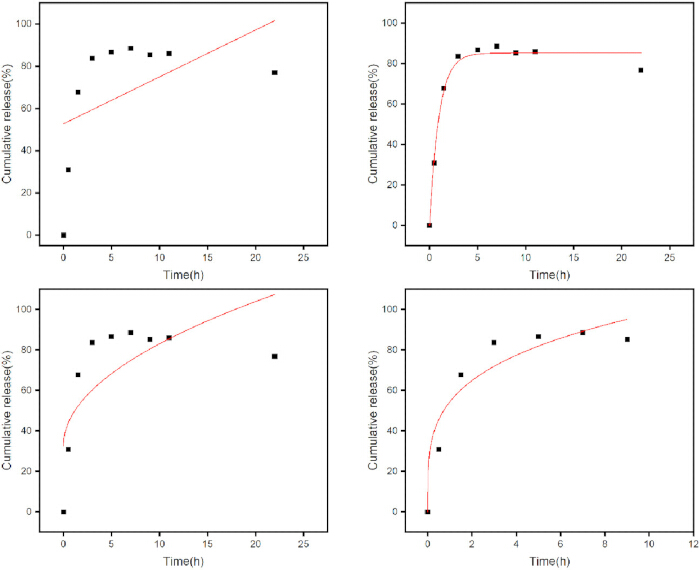
Rycina 7. Modelowanie kinetyki uwalniania ryfampicyny z liposomów. Dane dotyczące uwalniania dla zoptymalizowanej formulacji (20% cholesterolu) dopasowane do modeli kinetycznych: (A) zerowego rzędu, (B) pierwszego rzędu, (C) Higuchiego oraz (D) Ritgera-Peppasa. Model pierwszego rzędu wykazał najwyższy stopień dopasowania (R2 = 0,987), co wskazuje na najlepszą zgodność z eksperymentalnymi danymi dotyczącymi uwalniania. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Składniki liposomów | Lecytyna | Cholesterol | Rifampicyna |
| 5% | 47,5 mg | 2,5 mg | 10 mg |
| 10% | 45 mg | 5 mg | 10 mg |
| 15% | 42,5 mg | 7,5 mg | 10 mg |
| 20% | 40 mg | 10 mg | 10 mg |
| 25% | 37,5 mg | 12,5 mg | 10 mg |
| 30% | 35 mg | 15 mg | 10 mg |
| Objętość końcowa | 10 mL | ||
Tabela 1: Skład formulacji liposomów obciążonych ryfampicyną. Lecytynę, cholesterol i ryfampicynę wykorzystano do przygotowania liposomów o różnych stosunkach fosfolipidów do cholesterolu, przy zachowaniu końcowej objętości 10 mL.
| Stężenie (µg/mL) | X±S | Względne odchylenie standardowe (%) |
| 9.2 | 114012.75 ± 502.42 | 0.44 |
| 13.8 | 171412.50 ± 493.90 | 0.29 |
| 18.4 | 232334.00 ± 1358.42 | 0.59 |
Tabela 2: Precyzja oznaczania HPLC przy różnych stężeniach ryfampicyny. Pomiary pól powierzchni pików uzyskano dla roztworów wzorcowych ryfampicyny o stężeniach 9,2, 13,8 oraz 18,4 µg/mL. Wyniki przedstawiono jako średnia ± odchylenie standardowe (SD), a wartości względnego odchylenia standardowego (RSD) wskazują na wysoką precyzję analityczną.
| NIE. | 1 | 2 | 3 | 4 | Względne odchylenie standardowe (%) |
| Pole powierzchni piku | 114503 | 114125 | 113969 | 114539 | 0.32 |
Tabela 3: Precyzja aparaturowa metody HPLC. Ocena precyzji na podstawie czterech kolejnych wtrysków tego samego roztworu wzorcowego ryfampicyny. W celu oceny powtarzalności aparatury podano wartości pól pików oraz względne odchylenie standardowe (RSD).
| Czas (h) | 0 | 2 | 4 | 6 | 8 | 12 | 24 | Względne odchylenie standardowe (%) |
| Pole powierzchni piku | 114503 | 114325 | 114516 | 113978 | 113894 | 113638 | 112576 | 0.59% |
Tabela 4: Stabilność roztworu wzorcowego ryfampicyny. Ocena stabilności roztworu wzorcowego ryfampicyny o stężeniu 9,2 µg/mL przechowywanego w temperaturze pokojowej i analizowanego w czasie 0, 2, 4, 6, 8, 12 i 24 h. W celu oceny stabilności roztworu w okresie badania podano wartości pól powierzchni pików oraz względne odchylenie standardowe (RSD).
| Cholesterol | Rozmiar (nm) | PDI | Potencjał zeta (mV) | EE (%) | DL (%) |
| 5% | 206.27±1.14 | 0.240±0.004 | -42.72±0.26 | 64.09±1.30 | 10.68±0.22 |
| 10% | 183.87±2.54 | 0.149±0.004 | -24.80±1.04 | 64.70±0.30 | 10.78±0.05 |
| 15% | 202.06±3.16 | 0.131±0.007 | -27.90±1.04 | 65.11±1.62 | 10.85±0.27 |
| 20% | 185.41±0.72 | 0.164±0.044 | -37.74±1.44 | 68.54±2.19 | 11.42±0.37 |
| 25% | 181.58±1.31 | 0.100±0.008 | -19.96±0.16 | 49.38±2.52 | 8.23±0.42 |
| 30% | 178.78±0.82 | 0.074±0.014 | -40.25±0.33 | 48.24±2.06 | 8.04±0.34 |
Tabela 5: Charakterystyka fizykochemiczna liposomów obciążonych ryfampicyną. Wielkość cząstek, indeks polidyspersyjności (PDI), potencjał zeta, wydajność enkapsulacji (EE) i stopień załadowania leku (DL) w liposomach przygotowanych z różną zawartością cholesterolu. Dane przedstawiono jako średnia ± SD (n = 3).
| 1 dzień | 4 dni | 30 dni | |
| Rozmiar (nm) | 183.87±2.54 | 212.42±3.12 | 273.57±4.38 |
| PDI | 0.149±0.004 | 0.106±0.002 | 0.126±0.009 |
| Potencjał zeta (mV) | -24.80±1.04 | -57.12±1.49 | -55.38±2.50 |
Tabela 6: Stabilność przechowywania liposomów obciążonych ryfampicyną w temperaturze 4 °C. Zmiany wielkości cząstek, indeksu polidyspersyjności (PDI) i potencjału zeta liposomów obciążonych ryfampicyną po przechowywaniu przez 1, 4 i 30 dni w temperaturze 4 °C. Wyniki wykorzystano do oceny stabilności fizycznej formulacji liposomalnej podczas przechowywania.
Dyskusja
Rifampicyna pozostaje podstawą chemioterapii pierwszego rzutu w leczeniu gruźlicy, jednak jej użyteczność kliniczna jest poważnie ograniczona przez zależną od dawki hepatotoksyczność, słabą penetrację wewnątrzkomórkową do makrofagów zawierających Mycobacterium tuberculosis (MTB) oraz szybkie pojawianie się oporności na lek przy ekspozycji subterapeutycznej. Aby odpowiedzieć na te niezaspokojone potrzeby kliniczne, w niniejszym badaniu opracowano i zoptymalizowano solidny protokół hydratacji cienkiej warstwy w połączeniu z sonikacją i filtracją w celu wytworzenia liposomów obciążonych rifampicyną. Zoptymalizowana formulacja charakteryzowała się jednolitym rozmiarem cząstek w skali nanometrycznej, nienaruszoną morfologią pęcherzykową, wysoką wydajnością enkapsulacji leku oraz profilem przedłużonego uwalniania leku in vitro; kompleksowa charakterystyka fizykochemiczna została przeprowadzona za pomocą dynamicznego rozpraszania światła (DLS), transmisyjnej elektronowej mikroskopii (TEM), wysokosprawnej chromatografii cieczowej (HPLC) oraz testów rozpuszczania in vitro.
Kilka etapów protokołu ma krytyczny wpływ na jakość i powtarzalność liposomów. Po pierwsze, kluczowy jest stosunek fosfolipidów do cholesterolu. Optymalny stosunek 80:20 zapewnia EE = 68,5% i DL = 11,4%; odchylenia do 75:25 lub 70:30 powodują spadek EE o >30%. Obowiązkowe jest precyzyjne ważenie przy użyciu wagi analitycznej o dokładności do 0,1 mg. Po drugie, hydratacja (rozdział 1.6) wymaga obrotów 100 rpm w temperaturze 37 °C przez 1 h w rotavaporze bez próżni. Inkubacja statyczna lub ręczne wstrząsanie prowadzą do słabej powtarzalności. Po trzecie, sonikacja ultradźwiękowa (rozdział 1.7): 40 kHz, 100 W, 10 min w 37 °C daje średnicę Z-average 185 nm i PDI < 0,2. Krótsza sonikacja (5 min) skutkuje średnicą >300 nm i PDI > 0,3; dłuższa sonikacja (20 min) grozi degradacją leku. Należy utrzymać temperaturę 37 °C, ponieważ ryfampicyna jest wrażliwa na ciepło. Po czwarte, w przypadku filtracji sekwencyjnej (0,45 µm, a następnie 0,22 µm), należy uprzednio zwilżyć filtry PBS i przeprowadzić jedno delikatne przejście. Wymuszanie przepływu przez suche filtry lub użycie małej strzykawki może doprowadzić do rozerwania pęcherzyków. Po piąte, ultrafiltracja w celu oznaczenia EE (rozdziały 2.1–2.3): dokładnie 200 µL, 4 cykle przy 7 000 × g, 25 °C, z zbieraniem i łączeniem wszystkich filtratów po każdym cyklu. Niepełne cykle prowadzą do zawyżenia wartości EE. Po szóste, barwienie negatywne w TEM (rozdział 5.6): 2% kwas fosfotungstowy, pH 7,0, natychmiastowe odsączanie. Opóźnienie lub niewłaściwe pH powoduje zapadnięcie się pęcherzyków. Konsekwentne przestrzeganie tych sześciu kroków pozwala uzyskać liposomy spełniające kryteria akceptacji, co potwierdzają niskie odchylenia standardowe w powtórzeniach trzykrotnych.
Cholesterol jest kluczowym komponentem strukturalnym dwuwarstw liposomalnych, wykazując dobrze udokumentowany dwojaki wpływ na płynność błony, stabilność mechaniczną oraz retencję leków lipofilowych. W niniejszym badaniu systematycznie oceniliśmy wpływ molowego stosunku cholesterolu na wydajność formulacji i stwierdziliśmy, że maksymalna wydajność enkapsulacji na poziomie 68,5% została osiągnięta przy zawartości cholesterolu wynoszącej 20% (stosunek masowy). Zakłada się, że optymalny stosunek ten zapewnia równowagę między zachowaniem uporządkowanej struktury lamelarnej dwuwarstwy fosfolipidowej w celu zminimalizowania wycieku leku a utrzymaniem wystarczającej płynności błony, aby pomieścić lipofilowe cząsteczki ryfampicyny w hydrofobowym rdzeniu dwuwarstwy. Z kolei zawartość cholesterolu przekraczająca 20% prowadziła do nadmiernego usztywnienia dwuwarstwy lipidowej, zaburzenia regularnego układu lamelarnego i w konsekwencji do znaczących spadków zarówno wydajności enkapsulacji, jak i pojemności załadunku leku. Wyniki te są zgodne z uznanym mechanistycznym rozumieniem roli cholesterolu w inżynierii błon liposomalnych. W związku z tym, precyzyjne ważenie lipidów (przy użyciu wagi analitycznej o dokładności do 0,1 mg) oraz ścisłe przestrzeganie 20% masowego stosunku cholesterolu są niezbędne do osiągnięcia wysokiego załadunku leku.
Zoptymalizowane liposomy obciążone ryfampicyną wykazały średnicę hydrodynamiczną wynoszącą 185 nm przy indeksie polidyspersyjności (PDI) 0,164 ± 0,044, co wskazuje na wysoce jednorodny rozkład wielkości cząstek. Ten wymiar w skali nanometrycznej (< 200 nm) jest nie tylko zgodny z efektem zwiększonej przepuszczalności i retencji (EPR) w celu pasywnego kierowania leku do zapalnych zmian gruźliczych w płucach, ale jest również optymalny dla wydajnej fagocytozy przez makrofagi pęcherzykowe – główną wewnątrzkomórkową nisz MTB. Taka konstrukcja wielkości cząstek ma potencjał, aby rozwiązać kluczowe ograniczenie wolnej ryfampicyny, która nie osiąga stężeń terapeutycznych wewnątrz makrofagów zainfekowanych MTB. Potencjał zeta wynoszący −38 mV dla zoptymalizowanej formulacji zapewnia silne elektrostatyczne odpychanie międzycząsteczkowe, co skutecznie zapobiega agregacji, fuzji i sedymentacji pęcherzyków podczas krótkotrwałego przechowywania, zapewniając tym samym doskonałą stabilność koloidalną. Co istotne, rozmiar rdzenia cząstki zmierzony za pomocą TEM był mniejszy niż średnica hydrodynamiczna uzyskana metodą DLS, co jest dobrze udokumentowanym zjawiskiem w charakterystyce liposomów: DLS określa średnicę uwodnionego pęcherzyka, wliczając w to otaczającą go warstwę hydratacyjną, podczas gdy obrazowanie TEM rejestruje odwodniony rdzeń lipidowy w warunkach wysokiej próżni. Rozbieżność ta jest zatem wynikiem oczekiwanym i racjonalnym fizykochemicznie, a nie niespójnością w procesie charakterystyki.
Obrazowanie TEM dodatkowo potwierdziło charakterystykę morfologiczną zoptymalizowanych liposomów, które okazały się być w większości jednolitymi, sferycznymi, nienaruszonymi pęcherzykami jednowarstwowymi z jedynie niewielką lokalną agregacją i bez widocznych oznak fuzji lub pęknięcia błony. Wyniki te potwierdzają, że połączony proces sonikacji i filtracji umożliwia precyzyjną kontrolę nad morfologią i lamellarnością pęcherzyków, przy jednoczesnym zachowaniu integralności strukturalnej dwuwarstwy liposomalnej. Integralność strukturalna jest krytycznym atrybutem jakości dla formulacji liposomalnych, ponieważ bezpośrednio koreluje z retencją leku podczas przechowywania, stabilnością w krwiobiegu in vivo oraz wydajnością dostarczania celowanego. Ponadto wyraźny efekt Tyndalla zaobserwowany w zawiesinie liposomów dodatkowo potwierdził koloidalny charakter dyspersji pęcherzyków w nanoskali.
Badania uwalniania leku in vitro wykazały, że zoptymalizowane liposomy obciążone ryfampicyną nie wykazały znaczącego gwałtownego uwalniania (burst release) w ciągu pierwszych 0,5 h, co jest kluczową cechą ograniczającą ryzyko ostrej toksyczności systemowej związanej z szybkim osiągnięciem szczytowych stężeń wolnej ryfampicyny w osoczu. Modelowanie kinetyki uwalniania leku ujawniło, że profil uwalniania najlepiej pasował do modelu kinetyki pierwszego rzędu, co wskazuje, że uwalnianie ryfampicyny z dwuwarstwy liposomalnej było w przeważającej mierze sterowane dyfuzją pasywną, a nie erozją macierzy lipidowej. Taki wzorzec przedłużonego uwalniania kontrolowanego dyfuzyjnie jest wysoce pożądany w terapii przeciwgruźliczej, ponieważ umożliwia długotrwałe utrzymanie skutecznych stężeń terapeutycznych leku, redukując tym samym ryzyko ekspozycji subterapeutycznej, która sprzyja powstawaniu oporności na leki. Po 24 h zaobserwowano niewielki spadek skumulowanego uwalniania leku, co najprawdopodobniej wynika z degradacji oksydacyjnej i hydrolitycznej nieinkapsulowanej ryfampicyny w wodnym medium uwalniania; wynik ten jest zgodny z wcześniej opublikowanymi danymi dotyczącymi stabilności ryfampicyny w środowiskach wodnych38. Co istotne, dwuwarstwa liposomalna zapewnia ochronne mikrośrodowisko dla inkapsulowanego leku, ograniczając jego ekspozycję na warunki degradacyjne w porównaniu z wolną ryfampicyną.
Zoptymalizowana formulacja liposomalna obciążona ryfampicyną opracowana w niniejszym badaniu oferuje szereg wyraźnych zalet w terapii przeciwgruźliczej, bezpośrednio rozwiązując kluczowe ograniczenia konwencjonalnej chemioterapii ryfampicyną. Po pierwsze, dwuwarstwa liposomalna stanowi barierę ochronną przed przedwczesną degradacją leku w środowiskach wodnych i biologicznych, zachowując tym samym aktywność przeciwdrobnoustrojową ryfampicyny. Po drugie, profil uwalniania kontrolowanego dyfuzyjnie wydłuża okres półtrwania leku w krążeniu ogólnoustrojowym, co umożliwia zmniejszenie częstotliwości dawkowania i poprawę przestrzegania zaleceń terapeutycznych przez pacjentów – co stanowi główne wyzwanie w długoterminowej chemioterapii gruźlicy. Po trzecie, zoptymalizowana wielkość cząstek w skali nanometrycznej ułatwia zarówno pasywne celowanie w zmienione zapalne zmiany gruźlicze poprzez efekt EPR, jak i efektywne pobieranie przez zakażone MTB makrofagi pęcherzykowe, co pozwala na osiągnięcie wysokich wewnątrzkomórkowych stężeń leku, nieosiągalnych w przypadku wolnej ryfampicyny39,40. Wreszcie, formulacja składa się z biokompatybilnych, naturalnych fosfolipidów i cholesterolu, co minimalizuje ryzyko immunogenności lub toksyczności ogólnoustrojowej związanej z samym nośnikiem].
Warto zauważyć, że niniejsze badanie posiada kilka ograniczeń, które powinny zostać rozwiązane w przyszłych pracach badawczych. Chociaż fizykochemiczna charakterystyka in vitro oraz profil uwalniania wykazują obiecujące właściwości formulacji, wymagane są dalsze badania in vivo w celu oceny zachowania farmakokinetycznego, dystrybucji tkankowej, skuteczności przeciwprątkowej oraz toksyczności systemowej liposomów obciążonych ryfampicyną w odpowiednich modelach zwierzęcych. Ponadto skalowalność zoptymalizowanego protokołu przygotowania w kontekście produkcji na skalę przemysłową wymaga dalszej walidacji.
Podsumowując, w niniejszym badaniu opracowano prosty, wysoce powtarzalny i stabilny protokół hydratacji cienkiej warstwy, ultrasonikacji i filtracji w celu wytwarzania liposomów obciążonych ryfampicyną. Systematyczna optymalizacja składu pozwoliła zidentyfikować kluczową rolę zawartości cholesterolu w regulowaniu wydajności enkapsulacji oraz stabilności błony, przy czym zoptymalizowana formulacja wykazała idealne właściwości fizykochemiczne, wysoką wydajność enkapsulacji leku, doskonałą stabilność koloidalną oraz kontrolowane, przedłużone uwalnianie leku in vitro. Ten zestandaryzowany protokół zapewnia niezawodne ramy metodologiczne dla opracowania i charakterystyki liposomalnych systemów dostarczania leków przeciwprątkowych oraz stanowi solidną podstawę do późniejszej oceny przedklinicznej liposomalnej ryfampicyny w leczeniu gruźlicy wrażliwej i opornej na leki.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Podziękowania
Badanie to zostało sfinansowane przez National Natural Science Foundation of China (nr 21977019).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| L-α-fosfatydylocholina (sojowa) | RHAWN | R024502 | czystość ≥90%, 25 g/opakowanie, CAS: 97281-47-5 |
| Bufor PBS 1× | Solarbio | P1038 | 500 mL, 0,01 mol/L, pH 6,5 |
| Bufor PBS 1×, pH 7,4 | ThermoFisher Scientific (Gibco) | C10010500BT-1 | 500 mL, pH 7,4 |
| Chloroform | Guangzhou Brand | GD10-AR-2.5L | stopień czystości AR, 500 mL/opakowanie, CAS: 67-66-3 |
| Cholesterol | Aladdin | C104028-5g | stopień czystości AR, ≥95% (HPLC), 5 g/opakowanie, CAS 57-88-5 |
| Membrany dializacyjne (MD25, 7000 Da) | Solarbio | YA1081-5m | MWCO 7000 Da, długość 5 m, materiał niemetaliczny |
| System wysokosprawnej chromatografii cieczowej (HPLC), LC-20A | Shimadzu Corporation, Japonia | LC-20A | System wyposażony w detektor UV SPD-20A, pompę czwartorzędową CBM-20A, odgazowywacz online LC-20AT, autosampler SIL-20A, termostat kolumny CTO-20A oraz oprogramowanie stacji roboczej LC-solution. Wykorzystywany do ilościowego oznaczania rifampicyny. |
| Wysokoobrotowa wirówka laboratoryjna | Shanghai Anting Scientific Instrument Factory | TGL-16B | Wykorzystywana do wirowania próbek |
| L-Kwas askorbinowy | Macklin | A800296 | czystość 99,99%, 100 g/opakowanie, CAS: 50-81-7 |
| Analizator wielkości cząstek i potencjału zeta Omni | Brookhaven Instruments Corporation, USA | 173PI | Wykorzystywany do oznaczania wielkości cząstek, indeksu polidyspersyjności (PDI) oraz potencjału zeta liposomów |
| Rifampicyna | Macklin | R817237 | czystość 97%, 250 mg/opakowanie, CAS: 13292-46-1 |
| Transmisyjny mikroskop elektronowy (TEM) | Hitachi, Ltd., Japonia | HT7700 | Wykorzystywany do obserwacji morfologicznej liposomów |
| Tween 80 | Energy Chemical | E0807391000-A01 | stopień czystości AR, 100 mL/opakowanie, CAS: 9005-65-6 |
| Centryfugalne jednostki filtracyjne do ultrafiltracji (0,5 mL, 3 kDa) | Merck Millipore | UFC500396 | MWCO 3 kDa, objętość 0,5 mL, materiał plastikowy |
Bibliografia
- World Health Organization. Global tuberculosis report 2025. Geneva: World Health Organization; 2025.
- Wei X, Yue L, Zhao B, Jiang N, Lei H, Zhai X. Recent advances and challenges of revolutionizing drug-resistant tuberculosis treatment. Eur J Med Chem. 2024;277:116785.
- World Health Organization. Consolidated guidelines on tuberculosis: module 4: treatment and care. Geneva: World Health Organization; 2022.
- Singh V. Tuberculosis treatment-shortening. Drug Discov Today. 2024;29(5):103955.
- Li SY, et al. Next-generation diarylquinolines improve sterilizing activity of regimens with pretomanid and the novel oxazolidinone TBI-223 in a mouse tuberculosis model. Antimicrob Agents Chemother. 2023;67(4).
- Timm J, et al. Baseline and acquired resistance to bedaquiline, linezolid and pretomanid, and impact on treatment outcomes in four tuberculosis clinical trials containing pretomanid. PLOS Glob Public Health. 2023;3(10).
- Chesov E, et al. Emergence of bedaquiline resistance in a high tuberculosis burden country. Eur Respir J. 2022;59(3):2100621.
- Dhillon J, Mitchison DA. Activity and penetration of antituberculosis drugs in mouse peritoneal macrophages infected with Mycobacterium microti OV254. Antimicrob Agents Chemother. 1989;33(8):1255-9.
- Ge Z, Wang Z, Wei M. Measurement of the concentration of three antituberculosis drugs in the focus of spinal tuberculosis. Eur Spine J. 2008;17(11):1482-7.
- Parbhoo T, Schurz H, Mouton JM, Sampson SL. Persistence of Mycobacterium tuberculosis in response to infection burden and host-induced stressors. Front Cell Infect Microbiol. 2022;12:981827.
- Sarathy JP, et al. Prediction of drug penetration in tuberculosis lesions. ACS Infect Dis. 2016;2(8):552-63.
- Fountain FF, Tolley EA, Jacobs AR, Self TH. Rifampin hepatotoxicity associated with treatment of latent tuberculosis infection. Am J Med Sci. 2009;337(5):317-20.
- Chen X, et al. Acquired resistance during short-course treatment for rifampicin-resistant tuberculosis. Clin Microbiol Infect. 2026;32(2):315-22.
- Singh V, Chibale K. Strategies to combat multi-drug resistance in tuberculosis. Acc Chem Res. 2021;54(10):2361-76.
- Pinto-Alphandary H, Andremont A, Couvreur P. Targeted delivery of antibiotics using liposomes and nanoparticles: research and applications. Int J Antimicrob Agents. 2000;13:155-68.
- Drulis-Kawa Z, Dorotkiewicz-Jach A. Liposomes as delivery systems for antibiotics. Int J Pharm. 2010;387(1-2):187-98.
- Singh SR, et al. Advancing tuberculosis chemotherapy: targeted nanomedicines for the mycobacterium TB granuloma. Small. 2025;21(49).
- Ferreira M, et al. Liposomes as antibiotic delivery systems: a promising nanotechnological strategy against antimicrobial resistance. Molecules. 2021;26(7):2047.
- Zweijpfenning SMH, et al. Safety and outcomes of amikacin liposome inhalation suspension for Mycobacterium abscessus pulmonary disease: a NTM-NET study. Chest. 2022;162(1):76-81.
- Allen TM, Cullis PR. Liposomal drug delivery systems: from concept to clinical applications. Adv Drug Deliv Rev. 2013;65(1):36-48.
- Truzzi E, et al. Drugs/lamellae interface influences the inner structure of double-loaded liposomes for inhaled anti-TB therapy: an in-depth small-angle neutron scattering investigation. J Colloid Interface Sci. 2019;541:399-406.
- U.S. Food and Drug Administration. ARIKAYCE (amikacin liposome inhalation suspension) [prescribing information]. Silver Spring (MD): U.S. Food and Drug Administration; 2018.
- Yıldırım M, Düzgüneş N. Liposome-encapsulated antibiotics for the therapy of mycobacterial infections. Antibiotics (Basel). 2025;14(7):728.
- Yun Y, et al. Recent advances in functional lipid-based nanomedicines as drug carriers for organ-specific delivery. Nanoscale. 2025;17(13):7617-38.
- Farooque F, Mughees MM, Wasi M. Liposomes as drug delivery system: an updated review. J Drug Deliv Ther. 2021;11(5 Suppl):149-58.
- Wang Z, Liu L, Yin W, Liu Z, Shi L, Tang M. A novel drug delivery system: the encapsulation of naringenin in metal-organic frameworks into liposomes. AAPS PharmSciTech. 2021;22(2):61.
- Niu NK, et al. Preparation and characterization of HRZ triple anti-tuberculosis drugs/TGF-β1 siRNA nanoliposomes. Orthop J China. 2018;26(23):2177-82.
- Wang Y, et al. Formulation and pharmacokinetic evaluation of a paclitaxel nanosuspension for intravenous delivery. Int J Nanomedicine. 2011;6:1497-507.
- Mishra M, et al. Mycobacterial lipid-derived immunomodulatory drug-liposome conjugate eradicates endosome-localized mycobacteria. J Control Release. 2023;360:578-90.
- Yoshizawa Y, Kono Y, Ogawara KI, Kimura T, Higaki K. PEG liposomalization of paclitaxel improved its in vivo disposition and anti-tumor efficacy. Int J Pharm. 2011;412(1-2):132-41.
- Guo LN, et al. Liposome and exosome pre-treatment for transmission electron microscopy and morphological observation. Acta Sci Nat Univ Sunyatseni. 2025;64(4):62-68.
- Crommelin DJA, van Bommel EMG. Stability of liposomes on storage: freeze dried, frozen or as an aqueous dispersion. Pharm Res. 1984;1(4):159-63.
- Wang F, et al. Nanoliposome-encapsulated brinzolamide-hydropropyl-β-cyclodextrin inclusion complex: a potential therapeutic ocular drug-delivery system. Front Pharmacol. 2018;9:91.
- Ubhe AS. Imaging of liposomes by negative-stain transmission electron microscopy and cryo-transmission electron microscopy. Methods Mol Biol. 2023;2633:245-51.
- Filippov SK, et al. Dynamic light scattering and transmission electron microscopy in drug delivery: a roadmap for correct characterization of nanoparticles and interpretation of results. Mater Horiz. 2023;10:2023-42.
- Wallenwein CM, et al. How wound environments trigger the release from rifampicin-loaded liposomes. Int J Pharm. 2023;633:122606.
- Forte J, et al. Mucoadhesive rifampicin-liposomes for the treatment of pulmonary infection by Mycobacterium abscessus: chitosan or ε-poly-L-lysine decoration. Biomolecules. 2023;13(6):924.
- Sorokoumova GM, et al. Bacteriostatic activity and decomposition products of rifampicin in aqueous solution and liposomal composition. Pharm Chem J. 2008;42:475-8.
- Fenaroli F, et al. Enhanced permeability and retention-like extravasation of nanoparticles from the vasculature into tuberculosis granulomas in zebrafish and mouse models. ACS Nano. 2018;12(8):8646-61.
- Hamed A, Osman R, Al-Jamal KT, Holayel SM, Geneidi AS. Enhanced antitubercular activity, alveolar deposition and macrophage uptake of mannosylated stable nanoliposomes. J Drug Deliv Sci Technol. 2019;51:513-23.