Niniejsze badanie integruje publiczne zestawy danych, walidację w parach tkanek, testy migracji komórek, przewidywanie sieci celów oraz analizę sygnatury immunologicznej w celu oceny roli miR-192-5p w raku jelita grubego. Wyniki wskazują na rozbieżność między danymi ekspresji z TCGA/GDC a lokalnymi wynikami qRT-PCR i przestrzegają przed nadinterpretacją jego znaczenia diagnostycznego, prognostycznego, funkcjonalnego oraz związanego z odpowiedzią immunologiczną.
Artykuł badawczy
Znaczenie kliniczne, krajobraz infiltracji immunologicznej i analiza sieci funkcjonalnych miR-192-5p w raku jelita grubego
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Rak jelita grubego (CRC) jest heterogennym nowotworem złośliwym, w którym mikroRNA mogą przyczyniać się do progresji guza i odkrywania biomarkerów. W niniejszym badaniu oceniono znaczenie kliniczne, powiązania immunologiczne i sieć funkcjonalną miR-192-5p w CRC poprzez integrację analiz bioinformatycznych TCGA/GDC i GEO, walidację qRT-PCR w parach tkanek, przewidywanie celów, analizę sygnatury immunologicznej oraz eksperymenty z gojeniem ran w komórkach HT29. Reanaliza danych miRNA-seq z TCGA/GDC obejmująca 616 próbek nowotworowych i 11 prawidłowych próbek COADREAD wykazała wyższy sygnał hsa-mir-192 na poziomie bazy danych w próbkach nowotworowych niż w prawidłowych (test Mann-Whitneya p = 9,96 x 10⁻⁸). Ten sam trend zaobserwowano w 11 sparowanych przypadkach TCGA (mediana różnicy nowotwór-prawidłowa = 3,13 log2[RPM + 1], test Wilcoxona p = 0,0029), podczas gdy lokalne badanie qRT-PCR w sparowanych tkankach klinicznych wykazało niższą ekspresję dojrzałego miR-192-5p w tkankach CRC. Analiza ROC oparta na danych TCGA wykazała silną separację między tkanką nowotworową a prawidłową, jednak zbalansowany resampling oraz analiza typu „leave-one-normal-out” potwierdziły, że wynik ten należy interpretować ostrożnie ze względu na ograniczoną liczbę próbek prawidłowych. Analiza kliniczno-patologiczna zasugerowała powiązania ze stopniem N oraz wiekiem w kohorcie TCGA, podczas gdy stopień T i stopień M nie były istotne w zestawieniu tabelarycznym, a analiza przeżycia całkowitego nie wykazała istotnego związku prognostycznego. Analizy kandydackich genów centralnych (hub-genes) z wykorzystaniem RNA-seq TCGA dostarczyły eksploracyjnych dowodów na ekspresję, korelację i przeżycie, ale nie ustanowiły bezpośredniego celowania miR-192-5p. Analiza sygnatury immunologicznej wykazała heterogenne, głównie słabe korelacje. Funkcjonalnie, transfekcja mimiku miR-192-5p zredukowała zamykanie rany w komórkach HT29. Wyniki te wskazują, że miR-192-5p jest biologicznie istotny dla CRC, jednak kierunek jego ekspresji i interpretacja kliniczna zależą od platformy badawczej i wymagają dalszej walidacji eksperymentalnej.
Wprowadzenie
Rak jelita grubego (CRC) jest jednym z najczęstszych nowotworów złośliwych na świecie i pozostaje główną przyczyną śmiertelności związanej z rakiem1,2. Chociaż kolonoskopia, immunochemiczne testy kału, badanie metylacji SEPT9, krążące markery nowotworowe oraz profilowanie molekularne poprawiły wykrywalność CRC i zarządzanie kliniczne3,4, w biologii guza, odpowiedzi na leczenie i wynikach pacjentów nadal występuje znaczna heterogenność5,6,7. Biomarkery pomagające charakteryzować biologię CRC mogą zatem przyczynić się do stratyfikacji ryzyka i opracowania bardziej zindywidualizowanych strategii terapeutycznych8.
MikroRNA (miRNA) to małe niekodujące RNA o długości około 19–24 nukleotydów, które regulują ekspresję genów głównie poprzez mechanizmy posttranskrypcyjne9. Zaburzona ekspresja miRNA może wpływać na proliferację, migrację, inwazję, apoptozę komórek nowotworowych, interakcje immunologiczne oraz odpowiedź na leczenie10. Wykazano, że miR-192-5p działa w sposób zależny od kontekstu w różnych chorobach i nowotworach, wykazując powiązania onkogenne lub supresyjne w zależności od typu tkanki, tła molekularnego i systemu eksperymentalnego11,12,13,14,15,16. W przypadku CRC wcześniejsze badania zgłaszały zmienione profile miRNA w próbkach klinicznych oraz funkcjonalną regulację fenotypów złośliwych w komórkach raka jelita grubego12,14,15. Jednak analizy publicznych baz danych nie zawsze wykazują ten sam kierunek ekspresji, a znaczenie kliniczne, sieć celów i powiązania immunologiczne miR-192-5p w CRC wymagają ostrożnej oceny.
W niniejszym badaniu oceniono rolę miR-192-5p w CRC, integrując analizy bioinformatyczne z baz TCGA/GDC i GEO, walidację qRT-PCR w dobranych tkankach klinicznych, testy migracji in vitro, przewidywanie genów docelowych, analizę wzbogacania szlaków oraz analizę korelacji sygnatur immunologicznych. Badanie oparto na hipotezie, że dojrzały miR-192-5p może być obniżony w tkankach CRC i może wywierać efekt supresorowy przeciwnowotworowy. Ponieważ reanaliza sygnałów miRNA-seq z TCGA/GDC wykazała przeciwny kierunek ekspresji, wyniki te interpretuje się jako eksploracyjne i zależne od platformy, a nie jako jednolity, definitywny wzorzec ekspresji.
Protokół
Badanie to zostało przeprowadzone zgodnie z Deklaracją Helsińską. Zgoda została wydana przez Komisję Etyczną Uniwersytetu Medycznego w Mongolii Wewnętrznej w dniu 21 października 2021 r. Od wszystkich uczestników włączonych do badania uzyskano pisemną świadomą zgodę.
Pobieranie próbek klinicznych
Pobrano pary tkanek z CRC oraz sąsiednich tkanek niezwyrodniałych od 45 pacjentów, którzy zostali poddani radykalnej resekcji między grudniem 2017 r. a lutym 2020 r. Żaden z pacjentów nie otrzymał przedoperacyjnej radioterapii ani chemioterapii, a pacjenci z innymi nowotworami złośliwymi zostali wykluczeni. Sąsiednią tkankę niezwyrodniałą pobrano w odległości co najmniej 5 cm od marginesu guza. Próbki zamrożono niezwłocznie po usunięciu chirurgicznym i przechowywano w ciekłym azocie do czasu ekstrakcji RNA. Kohorta obejmowała 27 mężczyzn i 18 kobiet; 13 pacjentów było w wieku poniżej 60 lat, a 32 w wieku 60 lat lub starszych. Zmienne kliniczno-patologiczne obejmowały średnicę guza, stopień TNM, stopień zróżnicowania, zakrzepicę naczyń w obrębie guza, przerzuty do węzłów chłonnych oraz przedoperacyjny poziom CEA.
Pozyskiwanie i wstępne przetwarzanie danych publicznych
Ogólnodostępne dane miRNA-seq, RNA-seq oraz dane kliniczne dla TCGA-COAD i TCGA-READ zostały pobrane z portalu Genomic Data Commons. Próbki guzów pierwotnych i prawidłowej tkanki litej zidentyfikowano zgodnie z typem próbki w GDC. Próbki guzów przerzutowych i nawrotowych wykluczono z analizy różnicowej ekspresji między guzem a tkanką prawidłową. W przypadku plików miRNA-seq z TCGA, wpis na poziomie bazy danych wykryty w tej analizie to hsa-mir-192; wartości ekspresji analizowano jako log2(RPM + 1), gdzie RPM oznacza liczbę odczytów na milion zmapowanych odczytów miRNA. W przypadku dostępności dopasowanych próbek przeprowadzono analizy guz-tkanka prawidłowa zarówno w wariancie nieparzystym, jak i parzystym. Do przesiewowego wyboru potencjalnych genów docelowych wykorzystano zbiory danych GEO GSE89076 oraz GSE156355. Geny o różnej ekspresji z GEO wyłoniono przy zastosowaniu skorygowanego p < 0,05 oraz bezwzględnej wartości log2 fold-change ≥ 2. Nazwy zbiorów danych sprawdzono pod kątem spójności w całym tekście pracy.
Analizy diagnostyczne, kliniczno-patologiczne oraz analizy przeżywalności
Do oceny wstępnej separacji tkanek nowotworowych i prawidłowych w zbiorach TCGA-COAD, TCGA-READ oraz połączonej kohorcie COADREAD wykorzystano analizę charakterystyki operacyjnej odbiornika (ROC). Ze względu na niewielką liczbę próbek prawidłowych przeprowadzono dodatkowe analizy wrażliwości, w tym zrównoważone ponowne próbkowanie tkanek nowotworowych i prawidłowych z 5000 iteracjami oraz analizę z wykluczeniem jednej próbki prawidłowej (leave-one-normal-out). W analizach powiązań kliniczno-patologicznych próbki guza pierwotnego podzielono na grupy o wysokim i niskim poziomie ekspresji, przyjmując za granicę medianę poziomu ekspresji miR-192 w TCGA. Analizy powtórzono dla połączonej kohorty COADREAD oraz oddzielnie dla COAD i READ, o ile wielkość próby na to pozwalała. Przeżywalność całkowitą oceniano za pomocą analizy Kaplana-Meiera z testem log-rank oraz jednowymiarowej regresji Coxa. Wyniki analiz diagnostycznych, kliniczno-patologicznych i przeżywalności raportowano oddzielnie, aby uniknąć nadinterpretacji wniosków prognostycznych.
Analizy genów docelowych i genów węzłowych (hub-genes)
Kandydackie geny docelowe zidentyfikowano poprzez integrację predykcji miRWalk z genami o różnym poziomie ekspresji z zestawów GSE89076 oraz GSE156355. Część wspólna tych trzech źródeł została zachowana do dalszych analiz eksploracyjnych. Sieć oddziaływań białko-białko skonstruowano przy użyciu STRING, a geny centralne (hub genes) wybrano na podstawie stopnia węzła i łączności modułów, wykorzystując analizy cytoHubba oraz MCODE w programie Cytoscape. Wybrane geny centralne (KIF20A, TPX2, CDCA5, CCNB1, CDK1, PLP1, NRXN1, GRIK3 oraz KIF5C) poddano dalszej ocenie z wykorzystaniem danych RNA-seq z TCGA. Różnice w ekspresji między tkanką nowotworową a prawidłową, korelacje Spearmana z ekspresją miR-192 w TCGA oraz powiązania z całkowitym przeżyciem podsumowano jako uzupełniające analizy eksploracyjne. Geny te uznano jedynie za potencjalne cele; na podstawie danych bioinformatycznych nie wywnioskowano bezpośredniego wiązania, efektu ratowania (rescue effect) ani regulacji na poziomie białka w szlakach downstream.
Analiza wzbogacenia GO i KEGG
Analizy wzbogacenia Gene Ontology (GO) oraz Kyoto Encyclopedia of Genes and Genomes (KEGG) przeprowadzono dla zestawu genów kandydackich i istotnych modułów sieci. Terminy GO podzielono na kategorie: proces biologiczny, komponent komórkowy oraz funkcja molekularna. Wyniki wzbogacenia z p < 0.05 uznano za istotne statystycznie i zinterpretowano jako sygnały ścieżek służące do generowania hipotez, a nie jako mechanizmy potwierdzone eksperymentalnie.
Izolacja RNA i analiza qRT-PCR
Całkowity RNA wyekstrahowano z 45 par próbek tkanek CRC oraz sąsiadujących tkanek nieznowotworowych przy użyciu odczynnika TRIzol zgodnie z protokołem producenta. Czystość i stężenie RNA oceniono spektrofotometrycznie; do odwrotnej transkrypcji wykorzystano próbki o wartościach A260/A280 w zakresie od 1,8 do 2,1. qRT-PCR przeprowadzono z wykorzystaniem systemu odwrotnej transkrypcji miRNA oraz odczynników do qPCR miRNA opartych na SYBR Green firmy TransGen Biotech. Odwrotną transkrypcję oraz amplifikację qPCR przeprowadzono zgodnie z instrukcjami producenta odczynników. Każdą reakcję qRT-PCR wykonano w trzech powtórzeniach technicznych. Jako wewnętrzną referencję wykorzystano RNU6B. Primery dla miR-192-5p to 5'-GGGGCTGACCTATGAATTGA-3' (forward) oraz 5'-CAGTGCAGGGTCCGAGGT-3' (reverse). Primery dla RNU6B to 5'-ATTGGAACGATACAGAGAAGATT-3' (forward) oraz 5'-GGAACGCTTCACGAATTTG-3' (reverse). W przypadku wsparcia przez platformę qPCR, do oceny specyficzności amplifikacji wykorzystano analizę krzywych topnienia. Ekspresję względną obliczono metodą 2-ΔΔCt. Wyniki dla par guza i sąsiadującej tkanki analizowano jako sparowane pomiary kliniczne.
Hodowla komórek i transfekcja
Ludzka linia komórkowa CRC HT29 została pobrana z zasobów laboratoryjnych autorów; została ona uwierzytelniona i potwierdzono brak zanieczyszczenia mycoplasma. Komórki HT29 hodowano w pożywce McCoy's 5A uzupełnionej o 10% płodowej surowicy bydlęcej, 100 U/mL penicyliny i 100 µg/mL streptomycyny w temperaturze 37 oC w atmosferze 5% CO2. Pasażowanie komórek przeprowadzano po osiągnięciu przez nie konfluencji na poziomie około 80%. Mimetyki miR-192-5p oraz oligonukleotyd kontrolny negatywny con238 zakupiono w firmie Sangon Biotech (Szanghaj, Chiny) i wykorzystano do transfekcji przejściowej. Komórki HT29 wysiano na płytki 6-dołkowe i poddano transfekcji, gdy gęstość komórek osiągnęła około 20–30%, stosując końcowe stężenie oligonukleotydów 50 nM oraz protokół transfekcji oparty na lipidach, przeprowadzony zgodnie z instrukcjami producenta odczynników. Dokładny stosunek odczynnika do oligonukleotydu oraz ilość odczynnika były zgodne z protokołem zalecanym przez producenta, użytym w dokumentacji laboratoryjnej autorów. Komórki inkubowano z kompleksami transfekcyjnymi w standardowych warunkach hodowli, a obrazowanie po transfekcji oraz testy gojenia ran przeprowadzono zgodnie z harmonogramem eksperymentalnym. W niniejszym badaniu uwzględniono dane wyłącznie dla linii komórkowej HT29.
Test gojenia ran
Ztransfekowane komórki HT29 wysiano do płytek 6-dołkowych i hodowano do czasu utworzenia zgodnej monowarstwy. Za pomocą sterylnego końcówki do pipety 200 µL wykonano liniowe zadrapanie, a oderwane komórki usunięto poprzez przemycie PBS. Następnie pożywkę zastąpiono pożywką bezsurowiczą, aby ograniczyć efekty związane z proliferacją podczas oceny migracji. Obrazy rany wykonano w czasie 0 h, 24 h i 48 h. Test gojenia ran przeprowadzono w trzech niezależnych powtórzeniach biologicznych, a dla każdej grupy i punktu czasowego zmierzono wiele pól mikroskopowych. Szerokość rany określono na podstawie obrazów mikroskopowych przy użyciu oprogramowania do analizy obrazu; dokładna wersja oprogramowania użytego do pierwotnych pomiarów nie była dostępna w dokumentacji źródłowej. Tempo gojenia ran obliczono według wzoru [(szerokość rany w 0 h - szerokość rany w wskazanym punkcie czasowym) / szerokość rany w 0 h] x 100%. Ponieważ dostępne dane z manuskryptu nie obejmują oddzielnego eksperymentu kontrolnego dotyczącego proliferacji, wyniki gojenia ran zinterpretowano jako związane z migracją, jednak nie jako całkowite wykluczenie efektów proliferacji.
Analiza korelacji sygnatury immunologicznej
Związek między ekspresją miR-192 w TCGA a sygnaturami związanymi z odpornością został ponownie oceniony przy użyciu danych RNA-seq z guza pierwotnego. W analizie korelacji wyniku sygnatury uwzględniono łącznie 425 próbek guza z dopasowanymi danymi miRNA i RNA-seq. Ekspresja miR-192 wykazała statystycznie istotne, lecz słabe ujemne korelacje z kilkoma sygnaturami immunologicznymi po korekcie na poziom fałszywych odkryć (FDR), w tym z komórkami Tfh (rho = -0,205, FDR = 0,00049), aktywowanymi komórkami dendrytycznymi (rho = -0,186, FDR = 0,00098), komórkami Treg (rho = -0,185, FDR = 0,00098), plazmocytopodobnymi komórkami dendrytycznymi (rho = -0,169, FDR = 0,0027) oraz makrofagami (rho = -0,149, FDR = 0,0092). Korelacje dodatnie zaobserwowano głównie dla sygnatur eozynofili (rho = 0,139, FDR = 0,0155) i komórek Th17 (rho = 0,121, FDR = 0,0296). Wyniki te wskazują na heterogeniczne i ogólnie słabe powiązania immunologiczne, a nie na jednolity wzorzec dodatniej infiltracji immunologicznej.
Analiza statystyczna
Analizy statystyczne przeprowadzono przy użyciu oprogramowania GraphPad Prism 9.0, SPSS 25.0 oraz R 3.6.3. Zmienne ciągłe przedstawiono jako średnią ± odchylenie standardowe lub medianę z rozstępem międzykwartylowym, w zależności od potrzeby. Porównania tkanek sparowanych analizowano za pomocą testów dla prób zależnych w przypadkach, gdy próbki guza i tkanki sąsiedniej były dopasowane. W sytuacjach, gdy założenia o rozkładzie normalnym nie zostały spełnione, stosowano testy nieparametryczne. Do wstępnej oceny dyskryminacji diagnostycznej wykorzystano krzywe ROC, zrównoważone ponowne próbkowanie (balanced resampling) oraz analizę leave-one-normal-out; do analizy powiązań kliniczno-patologicznych dla zmiennych kategorycznych zastosowano testy chi-kwadrat; do analiz przeżywalności wykorzystano test log-rank oraz modele Coxa; natomiast do analizy genów hubowych i immunologicznych użyto korelacji Spearmana. Za statystycznie istotne uznano dwustronne p < 0,05, a dla korelacji sygnatur immunologicznych podano korektę dla stopy odkryć fałszywych (false-discovery rate).
Wyniki
Analiza ekspresji w publicznych zbiorach danych i sparowanych tkankach klinicznych
Wzorzec ekspresji miR-192 ponownie oceniono przy użyciu danych miRNA-seq z TCGA-COAD i TCGA-READ pochodzących z GDC (Rysunek 1). W tych plikach wpis na poziomie bazy danych został opisany jako hsa-mir-192, a nie bezpośrednio jako dojrzały gatunek hsa-miR-192-5p; w związku z tym wynik z tej publicznej bazy danych zinterpretowano jako sygnał TCGA dla miR-192. W połączonej kohorcie COADREAD przeanalizowano 616 guzów pierwotnych i 11 prawidłowych próbek tkanek stałych. Próbki guza wykazały wyższą ekspresję miR-192 niż próbki prawidłowe (mediana 16,05 vs 13,46 log2[RPM + 1], test Mann-Whitney p = 9,96 x 10⁻⁸). Taki sam trend wzrostowy w guzach zaobserwowano osobno dla COAD (455 guzów i 8 próbek prawidłowych, p = 9,89 x 10⁻⁸) oraz osobno dla READ (161 guzów i 3 próbki prawidłowe, p = 1,94 x 10⁻⁵). Analiza par w TCGA również wykazała wyższą ekspresję w guzach w 11 dopasowanych przypadkach (mediana różnicy guz-norma = 3,13 log2[RPM + 1], test Wilcoxona p = 0,0029). Wyniki te pozostawały rozbieżne z lokalnym wynikiem qRT-PCR dla par próbek, który wskazywał na obniżoną ekspresję dojrzałego miR-192-5p w tkankach CRC (Rysunek 2).
Wydajność diagnostyczna i powiązania kliniczno-patologiczne
Analizę ROC w oparciu o dane TCGA powtórzono, stosując opisane powyżej kryteria różnicowania próbek nowotworowych i prawidłowych (Rycina 3). Wartość AUC wyniosła 0,968 dla połączonej kohorty COADREAD, 0,947 dla samego COAD oraz 0,994 dla samego READ. Dodatkowe zrównoważone ponowne próbkowanie (resampling) przyniosło mediany AUC wynoszące 0,983 dla COADREAD, 0,984 dla COAD i 1,000 dla READ; jednakże 95% przedziały ufności były szerokie dla COADREAD (0,868–1,000) i COAD (0,781–1,000), a grupa READ obejmowała tylko trzy próbki prawidłowe. Analiza typu leave-one-out dla próbek prawidłowych wykazała również, że szacunek ROC był wrażliwy na niewielką liczebność grupy kontrolnej. W związku z tym wynik ROC zachowano jedynie jako wstępny dowód na rozdzielność tkanek nowotworowych i prawidłowych, a nie jako wystarczający dowód dla klinicznego biomarkera diagnostycznego. Analiza korelacji kliniczno-patologiczna w oparciu o medianę ekspresji miR-192 w TCGA wykazała istotne powiązania z stopniem N (p = 0,019) oraz wiekiem (p = 0,004), podczas gdy stopień T (p = 0,110) i stopień M (p = 0,932) nie były istotne (Tabela 1).
Analiza przeżywalności
Analiza przeżycia całkowitego nie wykazała istotnego związku prognostycznego dla ekspresji miR-192 w TCGA w przypadku CRC (Rysunek 3). W połączonej kohorcie COADREAD porównanie metodą Kaplana-Meiera z podziałem medianowym nie było istotne (log-rank p = 0,857), a jednowymiarowa regresja Coxa również nie wykazała istotnego związku (HR = 0,934 na jednostkę ekspresji log2, p = 0,374). Taki sam wniosek zaobserwowano w COAD (log-rank p = 0,889; Cox p = 0,493) i READ (log-rank p = 0,807; Cox p = 0,716). Zatem dane nie potwierdzają silnej roli miR-192 jako biomarkera prognostycznego w CRC.
Kandydackie geny docelowe i wzbogacenie funkcjonalne
Analizę genów docelowych przeprowadzono poprzez integrację przewidywań miRWalk z genami różnicowo wyrażonymi z zestawów danych GEO GSE89076 i GSE156355. W ramach tego przesiewu zidentyfikowano 93 geny kandydackie do dalszych analiz sieciowych oraz analiz wzbogaceń (Rycyna 4). Analiza oddziaływań białkowych pozwoliła wyłonić KIF20A, TPX2, CDCA5, CCNB1, CDK1, PLP1, NRXN1, GRIK3 oraz KIF5C jako eksploracyjne geny centralne (hub genes) (Rycyna 5). Analiza wrażliwości RNA-seq z bazy TCGA wykazała, że poziomy KIF20A, TPX2, CDCA5, CCNB1 i CDK1 były wyższe w tkance nowotworowej niż w tkance prawidłowej, natomiast poziomy PLP1, NRXN1, GRIK3 i KIF5C były niższe w tkance nowotworowej. Analiza korelacji z ekspresją miR-192 w TCGA dała niejednoznaczne wyniki: CDCA5, CCNB1 i CDK1 wykazały korelacje dodatnie, natomiast PLP1, NRXN1 i KIF5C wykazały korelacje ujemne. Analiza wzbogaceń wyróżniła reprezentatywne terminy związane z metabolizmem leków przez cytochrom P450, metabolizmem ksenobiotyków przez cytochrom P450, metabolizmem retinolu, terminami związanymi z synapsą glutaminergiczną oraz organizacją presynaptyczną (Rycyna 6). Wyniki te potwierdzają biologiczną istotność sieci genów centralnych, jednak nie dowodzą bezpośredniego celowania przez miR-192-5p.
Test migracji komórek
Komórki HT29 poddano transfekcji mimetykami miR-192 w celu oceny funkcjonalnych skutków nadekspresji miR-192. Mikroskopia fluorescencyjna potwierdziła pomyślną transfekcję w grupach z mimetykiem miR-192-5p oraz w grupie kontrolnej negatywnej (Rysunek 7). W teście gojenia ran (wound-healing assay) szybkość migracji komórek HT29 po transfekcji miR-192 była niższa niż w przypadku nietransfekowanych komórek HT29 oraz komórek z grupą kontrolną negatywną, zarówno po 24 h, jak i po 48 h (Rysunek 8). Po 24 h szybkość migracji wynosiła 9,75 +/- 2,43% w grupie z transfekcją miR-192 w porównaniu z 15,69 +/- 3,47% w grupie nietransfekowanej i 15,45 +/- 3,92% w grupie kontrolnej negatywnej (P = 0,010). Po 48 h szybkość migracji wynosiła 20,04 +/- 2,54% w grupie z transfekcją miR-192 w porównaniu z odpowiednio 26,84 +/- 7,65% i 27,98 +/- 6,78% w dwóch grupach kontrolnych (P = 0,021). Wyniki te sugerują, że nadekspresja miR-192 hamuje migrację komórek HT29 in vitro.
Analiza korelacji sygnatur immunologicznych
Związek między ekspresją miR-192 w TCGA a sygnaturami powiązanymi z odpornością został ponownie oceniony przy użyciu danych RNA-seq z guza pierwotnego (Rysunek 9). W analizie korelacji wyników sygnatur uwzględniono łącznie 425 próbek nowotworowych z dopasowanymi danymi miRNA i RNA-seq. Ekspresja miR-192 wykazała słabe ujemne korelacje z wieloma sygnaturami komórek odpornościowych, w tym z komórkami Tfh (rho = -0,205, p = 2,15e-05), aktywowanymi komórkami dendrytycznymi (rho = -0,186, p = 0,00011), komórkami Treg (rho = -0,185, p = 0,00013), plazmocytoidalnymi komórkami dendrytycznymi (rho = -0,169, p = 0,00046), makrofagami (rho = -0,149, p = 0,0020), komórkami Tcm (rho = -0,136, p = 0,0050), komórkami NK CD56bright (rho = -0,132, p = 0,0065) oraz komórkami Tem (rho = -0,129, p = 0,0078). Zaobserwowano słabe korelacje dodatnie dla sygnatur eozynofilów (rho = 0,139, p = 0,0040) oraz komórek Th17 (rho = 0,121, p = 0,0129). Zatem powiązanie immunologiczne miR-192 w CRC wydaje się heterogeniczne i nie powinno być opisywane jako jednolicie dodatnie we wszystkich naciekach odpornościowych.
Dostępność danych
Publiczne zbiory danych analizowane w niniejszym badaniu są dostępne w portalu GDC/TCGA oraz w bazie Gene Expression Omnibus (GEO) pod numerami dostępu GSE89076 oraz GSE156355. Analizy typu dry-lab oraz ponowne analizy przeprowadzone w ramach tego badania zostały przedstawione w Tabeli uzupełniającej 1. Podstawowe dane eksperymentalne stanowiące wsparcie dla analiz qRT-PCR oraz gojenia ran, w tym surowe wartości Ct dla qRT-PCR, pomiary szerokości rany, oryginalne obrazy mikroskopowe oraz powiązane dane eksperymentalne, znajdują się w Folderze uzupełniającym 1.
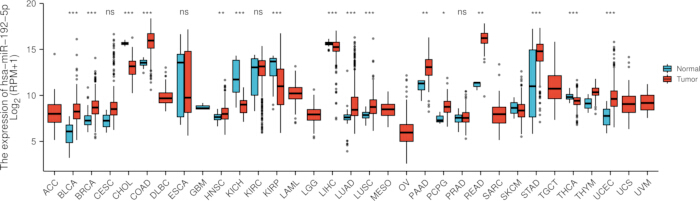
Rycina 1: Przegląd ekspresji miR-192 w wielu typach nowotworów w bazie TCGA. Oś X przedstawia skróty nazw nowotworów, a oś Y względną ekspresję miR-192. Kolor niebieski oznacza tkankę prawidłową, a czerwony tkankę nowotworową. Istotność statystyczną określono następująco: * = p < 0,05, ** = p < 0,01, *** = p < 0,001; NS = brak istotności statystycznej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
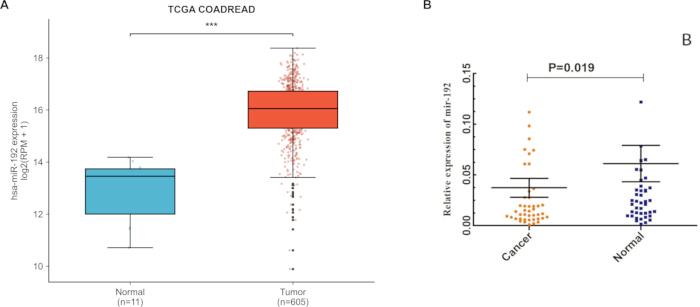
Rycina 2: Ekspresja miR-192/miR-192-5p w zbiorach danych CRC i tkankach sparowanych. (A) Analiza miRNA-seq z TCGA/GDC wykazująca wyższy sygnał hsa-mir-192 na poziomie bazy danych w próbkach nowotworowych CRC niż w próbkach prawidłowych. (B) Analiza qRT-PCR sparowanych lokalnych próbek tkanek wykazująca niższą ekspresję dojrzałego miR-192-5p w tkankach CRC niż w sąsiadujących tkankach nowotworowych. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
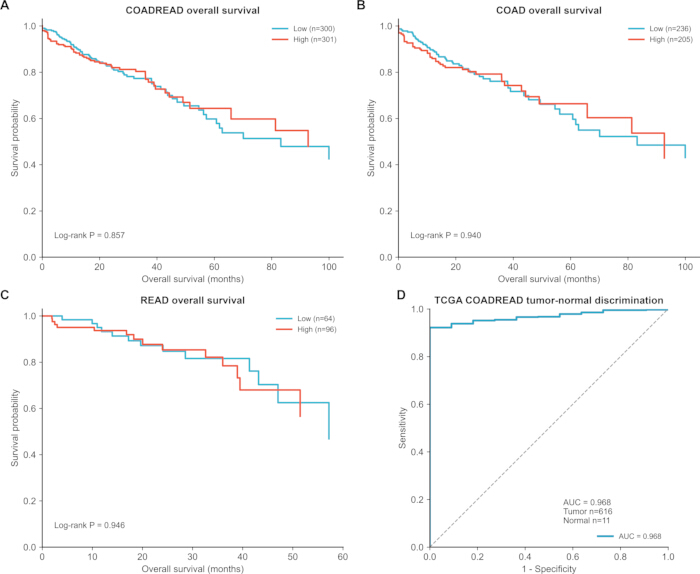
Rycina 3: Eksploracyjne analizy diagnostyczne i przeżywalności w oparciu o ekspresję hsa-mir-192 w TCGA. (A–C) Krzywe przeżywalności Kaplana-Meiera. Analiza przeżywalności nie wykazała istotnego związku prognostycznego. (D) Krzywa ROC dla dyskryminacji tkanki nowotworowej i prawidłowej w kohorcie TCGA. Wartość AUC należy interpretować ostrożnie ze względu na niewielką liczbę próbek prawidłowych. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
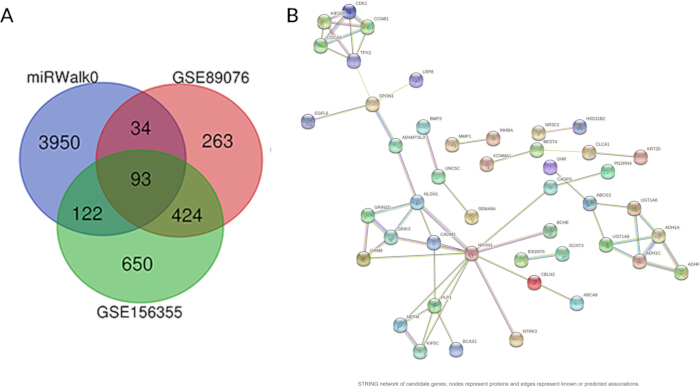
Rycina 4: Przesiewanie genów docelowych kandydujących oraz analiza interakcji białek. (A) Diagram Venna pokazujący nakładanie się wyników przewidywania celów miRNA oraz genów różnicowo ekspresyjnych z zestawów GSE89076 i GSE156355. (B) Sieć interakcji białko-białko dla 93 genów kandydujących. Węzły reprezentują geny, a krawędzie reprezentują przewidywane lub opracowane powiązania genowe. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
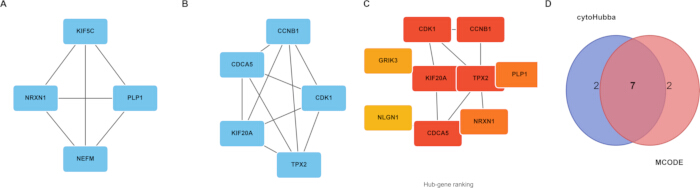
Rycina 5: Przesiewanie genów hubowych z sieci potencjalnych celów. (A,B) Moduły sieci zidentyfikowane w drodze przesiewania modułowego. (C) Ranking genów hubowych oparty na łączności sieci. (D) Wybrane potencjalne cele hubowe po zintegrowaniu przesiewania modułowego i opartego na stopniu łączności. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
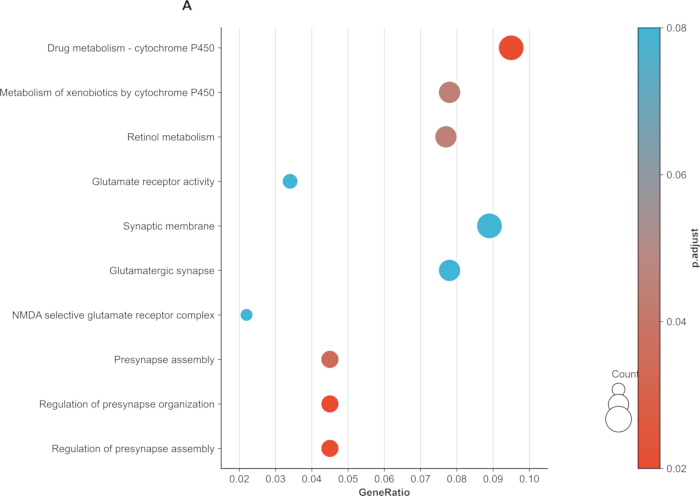
Rysunek 6: Wybrane terminy wzbogacenia GO i KEGG dla genów kandydacyjnych oraz istotnych modułów sieci. Wykres bąbelkowy podsumowuje reprezentatywne wzbogacone funkcje biologiczne i szlaki. Wyniki wzbogacenia mają charakter eksploracyjny i wymagają walidacji eksperymentalnej. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
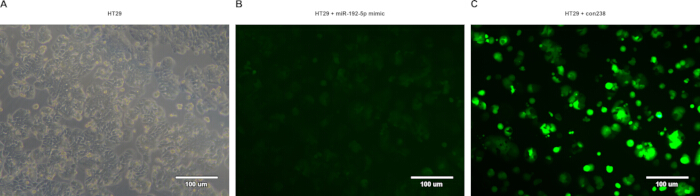
Rycina 7: Obrazy transfekcji komórek HT29. (A) Reprezentatywne komórki HT29. (B) Obraz fluorescencyjny komórek HT29 transfekowanych mimikiem miR-192-5p. (C) Obraz fluorescencyjny komórek HT29 transfekowanych negatywną kontrolą con238. Pasek skali = 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
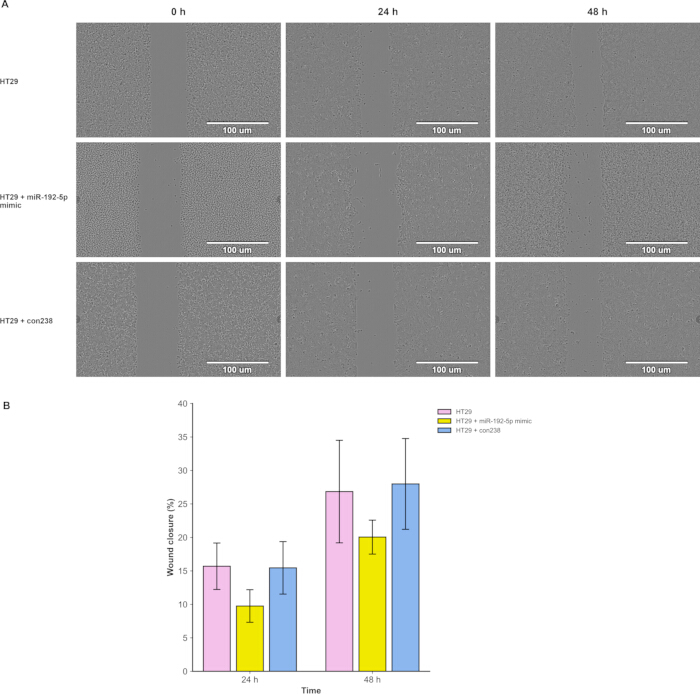
Rysunek 8: Test gojenia ran w komórkach HT29. (A) Reprezentatywne obrazy zarysowań w 0 h, 24 h i 48 h w nietransfekowanych komórkach HT29, komórkach HT29 ztransfected mimikiem miR-192-5p oraz komórkach HT29 ztransfected con238. (B) Ilościowe określenie szybkości gojenia ran w 24 h i 48 h, przedstawione w procentach. Pasek skali = 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
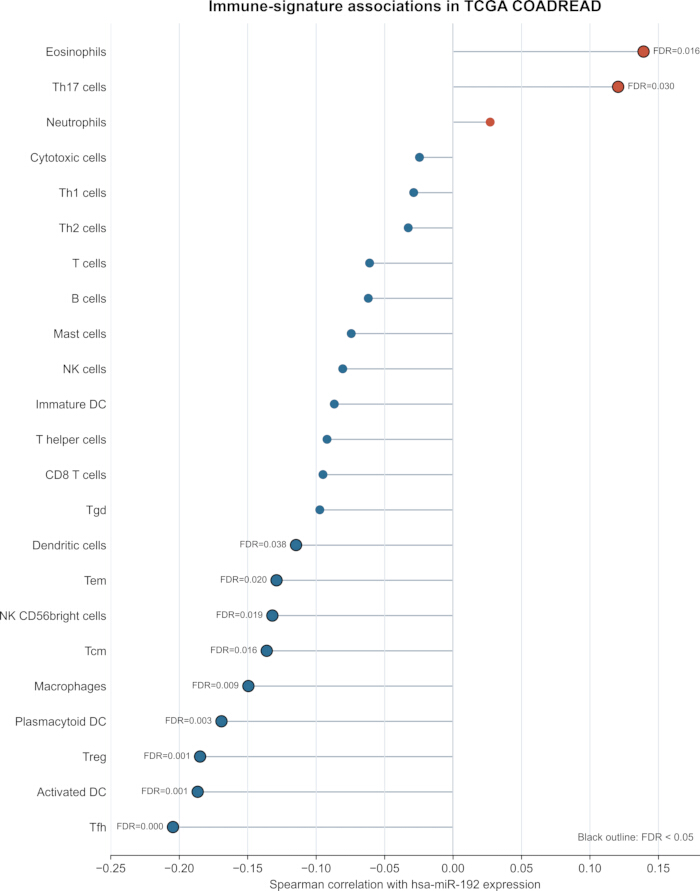
Rysunek 9: Korelacja między ekspresją TCGA miR-192 a wynikiem sygnatur powiązanych z odpornością w próbkach guza CRC.Analiza wykazała niejednorodne powiązania immunologiczne, z kilkoma słabymi korelacjami ujemnymi oraz, głównie w przypadku sygnatur eozynofili i komórek Th17, korelacjami dodatnimi. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Charakterystyka | Niska ekspresja TCGA miR-192 | Wysoka ekspresja TCGA miR-192 | wartość p | Metoda |
| n | 308 | 308 | ||
| Stopień T, n (%) | 0.11 | Test chi-kwadrat | ||
| T1 | 9 (1.5%) | 11 (1.8%) | ||
| T2 | 44 (7.2%) | 59 (9.6%) | ||
| T3 | 209 (34.1%) | 211 (34.4%) | ||
| T4 | 43 (7%) | 27 (4.4%) | ||
| stopień N, n (%) | 0.019 | test.chisq | ||
| N0 | 156 (25.5%) | 190 (31%) | ||
| N1 | 88 (14.4%) | 63 (10.3%) | ||
| N2 | 61 (10%) | 54 (8.8%) | ||
| stopień M, n (%) | 0.932 | Test chi-kwadrat | ||
| M0 | 214 (39.9%) | 234 (43.7%) | ||
| M1 | 41 (7.6%) | 47 (8.8%) | ||
| Wiek, mediana (IQR) | 66 (56, 75) | 69 (60, 77) | 0.004 | Wilcoxona |
Tabela 1: Związek między grupami ekspresji miR-192 w TCGA a cechami kliniczno-patologicznymi w CRC. Grupy wysokiej i niskiej ekspresji zdefiniowano na podstawie mediany poziomu ekspresji miR-192 w TCGA. W podsumowującej tabeli stadium N oraz wiek były istotne, natomiast stadium T i stadium M nie były istotne.
Tabela uzupełniająca 1: Wyniki ponownej analizy bioinformatycznej (dry-lab) przeprowadzonych na potrzeby niniejszego badania. Arkusz zawiera porównania ekspresji TCGA/GDC, zrównoważone analizy czułości ROC, analizy z pominięciem jednej próbki prawidłowej (leave-one-normal-out), analizy powiązań kliniczno-patologicznych, analizy przeżywalności, podsumowania ekspresji i korelacji genów węzłowych (hub-genes) oraz wyniki korelacji sygnatur immunologicznych.Kliknij tutaj, aby pobrać ten plik.
Folder uzupełniający 1: Surowe dane eksperymentalne wspierające eksperymenty qRT-PCR, transfekcji komórek oraz gojenia ran.Pliki te zawierają oryginalne wartości Ct dla qRT-PCR, dane z cytometrii przepływowej/transfekcji, pomiary szerokości rany oraz reprezentatywne obrazy mikroskopowe wykorzystane w analizach przedstawionych w manuskrypcie.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W niniejszym badaniu oceniono znaczenie kliniczne i biologiczne miR-192-5p w CRC, łącząc analizę publicznych zbiorów danych, walidację na lokalnych tkankach, przewidywanie sieci celów, analizę sygnatury immunologicznej oraz eksperymenty z migracją in vitro. W analizach wykorzystano zweryfikowane definicje próbek TCGA, w miarę możliwości oddzielono COAD od READ, zastosowano wartości miRNA log2(RPM + 1), rozróżniono porównania sparowane od niesparowanych, przetestowano odporność ROC oraz dodano analizy wrażliwości RNA-seq dla genów hubowych. Głównym wnioskiem jest to, że sygnał miR-192 z publicznej bazy TCGA/GDC oraz lokalny wynik qRT-PCR dla dojrzałego miR-192-5p wskazują na przeciwstawne kierunki ekspresji, co podkreśla konieczność rozróżniania adnotacji prekursorów na poziomie bazy danych od pomiarów dojrzałych miRNA9,11.
Rozbieżności te nie powinny być wyjaśniane wyłącznie nierównymi rozmiarami próbek. Grupa prawidłowa w TCGA była mała, jednak analizy nieparowane, parowane, dotyczące wyłącznie COAD oraz wyłącznie READ wykazały w TCGA/GDC ten sam kierunek wzrostu poziomu w guzie. Mogą do tego przyczyniać się liczne czynniki, w tym różnice w źródle próbek, platformy sekwencjonowania w porównaniu z qRT-PCR, adnotacja hsa-mir-192 na poziomie bazy danych w stosunku do pomiaru dojrzałego hsa-miR-192-5p, przetwarzanie RNA, czystość guza, definicja tkanki sąsiedniej oraz charakterystyka populacji. Podobne wątpliwości dotyczące interpretacji biomarkerów i heterogeniczności guza podkreślano w badaniach nad CRC5,6,7,8. Zatem uzyskane wyniki wspierają interpretację miR-192-5p w CRC jako zależną od kontekstu i platformy, a nie jako wykazującą jeden uniwersalny kierunek ekspresji.
Analizę diagnostyczną należy również interpretować z ostrożnością. Chociaż analiza ROC oparta na danych TCGA wykazała wysoką wartość AUC, porównanie obejmowało znacznie więcej próbek nowotworowych niż prawidłowych, przy czym w połączonej kohorcie COADREAD znajdowało się jedynie 11 próbek prawidłowych. Zrównoważona resemplacja nadal wykazała wysokie medianowe wartości AUC, jednak przedziały były szerokie, ponieważ każde zrównoważone porównanie było ograniczone przez małą liczebność grupy prawidłowej. Zatem wynik ROC wspiera eksploracyjny podział na nowotwór i tkankę prawidłową w obrębie TCGA/GDC, ale jest niewystarczający do uznania miR-192-5p za kliniczny biomarker diagnostyczny. Interpretacja ta jest spójna z ogólnym rozróżnieniem między eksploracyjnymi sygnałami biomarkerów a klinicznie zwalidowanymi biomarkerami diagnostycznymi lub prognostycznymi4,8.
Analiza przeżywalności nie wykazała istotnego związku między ekspresją miR-192 a przeżywalnością całkowitą w grupach COADREAD, COAD lub READ. W niniejszej analizie miR-192 może być powiązany z wybranymi zmiennymi kliniczno-patologicznymi, jednak dostępne dane nie pozwalają na sformułowanie silnego wniosku dotyczącego jego roli jako biomarkera prognostycznego. Rozróżnienie to jest istotne, ponieważ biomarkery prognostyczne wymagają dowodów na to, że status markera jest powiązany z wynikiem w sposób niezależny i powtarzalny w istotnych klinicznie kontekstach8.
Test gojenia ran in vitro dostarcza funkcjonalnych dowodów na to, że zwiększona ekspresja miR-192 może ograniczać migrację komórek HT29. Wynik ten jest spójny z potencjalną funkcją supresora nowotworowego w komórkach CRC oraz z kierunkiem zmian zaobserwowanym w lokalnym qRT-PCR. Wcześniejsze prace potwierdziły również rolę miRNA, w tym szlaków związanych z miR-192, w regulacji przejścia nabłonkowo-mezenchymalnego, losu komórek oraz fenotypów związanych z migracją15,16,17. Niemniej jednak dane funkcjonalne pozostają niepełne. Aby wesprzeć mechanistyczny model supresji nowotworu, konieczna byłaby dodatkowa walidacja laboratoryjna, obejmująca powtórne transfekcje w co najmniej jednej dodatkowej linii komórkowej CRC, kontrole proliferacji dla testów gojenia ran, testy migracji/inwazji w systemie Transwell, walidację wybranych celów za pomocą testu dualnego lucyferazy, pomiary mRNA i białek docelowych oraz eksperymenty ratunkowe.
Analizę genów centralnych (hub-gene) należy traktować jako generującą hipotezy. Uzupełniające dane RNA-seq z TCGA wykazały silne różnice w ekspresji między tkanką nowotworową a prawidłową dla zachowanych genów centralnych, jednak ich korelacje z miR-192 były niejednoznaczne. Kilka genów cyklu komórkowego, w tym CDCA5, CCNB1 i CDK1, korelowało dodatnio, a nie ujemnie z miR-192, co nie pasuje do prostego modelu bezpośredniej represji celu przez miRNA. W przeciwieństwie do nich, PLP1, NRXN1 i KIF5C wykazały korelacje ujemne. Wyniki te potwierdzają biologiczną istotność sieci, ale wskazują, że nie można wyciągnąć wniosków o bezpośrednim celowaniu bez walidacji za pomocą testu lucyferazowego, analizy na poziomie białka oraz eksperymentów ratunkowych (rescue). Taka ostrożna interpretacja jest zgodna z eksploracyjnym charakterem analiz sieci celów in silico10,11.
Analiza immunologiczna dodatkowo uzasadnia ostrożną interpretację. Wyniki oceny sygnatur immunologicznych w sekwencjonowaniu RNA guza (RNA-seq) wykazały, że ekspresja miR-192 była ujemnie skorelowana z kilkoma sygnaturami immunologicznymi oraz dodatnio skorelowana głównie z sygnaturami eozynofili i komórek Th17. Większość korelacji była słaba, nawet po korekcie stopnia fałszywych odkryć (FDR). Ponieważ metody sygnatur immunologicznych wnioskują o wzbogaceniu szlaków lub stanów komórkowych na podstawie danych z ekspresji zbiorczej (bulk expression), wyniki te należy uznać za wstępne i wymagają one walidacji przy użyciu ortogonalnych metod profilowania immunologicznego13.
Niniejsze badanie posiada kilka ograniczeń. Po pierwsze, lokalna kohorta walidacyjna była stosunkowo mała i pochodziła z jednego ośrodka. Po drugie, analiza publicznych zbiorów danych i lokalna walidacja qRT-PCR wykorzystywały różne platformy i poziomy pomiaru. Po trzecie, liczba próbek normalnego miRNA-seq z TCGA była niewielka, co ogranicza wnioskowanie diagnostyczne. Po czwarte, analizy genów centralnych (hub genes) oraz analizy immunologiczne miały charakter obliczeniowy i wymagają walidacji eksperymentalnej. Po piąte, dostępne eksperymenty funkcjonalne ograniczały się do danych z testu gojenia ran w komórkach HT29. Ograniczenia te uzasadniają przedstawienie badania jako zintegrowanej analizy eksploracyjnej, a nie jako ostatecznego dowodu na to, że miR-192-5p jest zwalidowanym biomarkerem diagnostycznym, prognostycznym lub mechanistycznym w CRC6,8.
Podsumowując, miR-192-5p wydaje się być biologicznie istotny w przypadku CRC, jednak wzorzec jego ekspresji oraz interpretacja kliniczna są złożone. Analiza TCGA/GDC wykazała wyższy sygnał miR-192 w próbkach guza CRC, podczas gdy qRT-PCR w lokalnej kohorcie tkanek sparowanych wykazał niższą ekspresję dojrzałego miR-192-5p. Analiza ROC wskazała na wstępną możliwość rozdzielenia tkanki nowotworowej od prawidłowej, lecz była ona ograniczona przez małą liczebność grupy kontrolnej w TCGA. Nie zaobserwowano istotnego związku z przeżyciem całkowitym. Analizy genów centralnych (hub-genes) oraz analizy immunologiczne dostarczają dowodów pozwalających na formułowanie hipotez, a dane z testu gojenia rany w komórkach HT29 sugerują, że nadekspresja miR-192-5p może ograniczać migrację komórek. Przed uznaniem miR-192-5p za zwalidowany biomarker diagnostyczny, prognostyczny lub mechanistyczny w CRC niezbędne są dalsze badania na niezależnych kohortach oraz ukierunkowane eksperymenty laboratoryjne.
Oświadczenia
Autorzy nie deklarują żadnego konfliktu interesów.
Podziękowania
Autorzy dziękują Laboratorium Diagnostyki Molekularnej Guzów Uniwersytetu Medycznego Wewnętrznej Mongolii za wsparcie techniczne. Praca ta była wspierana przez Projekt Badawczy Komisji Zdrowia Miasta Yancheng (Grant nr YK2023101), który sfinansował również opłatę za procesowanie artykułu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,25%+2:60 trypsyna-EDTA | Biological Industries | 03-054-1 | Trawienie/pasażowanie komórek |
| 10% nadsiarczan amonu | Solarbio Science & Technology Co., Ltd. | A8090 | Odczynik do SDS-PAGE |
| 10% dodecylosiarczan sodu | Solarbio Science & Technology Co., Ltd. | SIS1070 | Odczynik do SDS-PAGE |
| 4x bufor do nakładania białek | Solarbio Science & Technology Co., Ltd. | P1016 | Przygotowanie próbek białek |
| Zamrażarka ultraniskotemperaturowa -80 C | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Przechowywanie próbek |
| Odczynnik Anti-Myc do usuwania mykoplazm | Wuhan Procell Life Science & Technology Co., Ltd. | P-CMR-001 | Dekontaminacja z mykoplazm |
| Zestawy starterów ARL2, BATF2, MEN1 i beta-aktyny | Sangon Biotech Co., Ltd., Shanghai, China | Custom synthesized | Startery qPCR dla mRNA |
| Automatyczny czytnik mikropłytek | PerkinElmer, USA | VICTOR Nivo | Pomiar absorbancji |
| Zestaw do oznaczania białek BCA | Thermo Fisher Scientific | 23225 | Kwantyfikacja białek |
| Kabina bezpieczna biologicznie / komora z laminarnym przepływem powietrza | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Aseptyczna hodowla komórkowa |
| Komora do liczenia komórek / hemocytometr | Shanghai Qiujing Biochemical Reagent Instrument Co., Ltd. | http://www.shqiujing.net/ | Liczenie komórek |
| Zestaw do liczenia komórek-8 (CCK-8) | Biosharp | BS350B | Test proliferacji/cytotoksyczności komórek |
| Kolby do hodowli komórek, płytki hodowlane, probówki do wirowania i końcówki do pipet | Corning | https://www.corning.com/in/en.html | Ogólne materiały zużywalne do hodowli komórek |
| Zestaw do detekcji cyklu komórkowego i apoptozy | Meilun Biotechnology Co., Ltd., Dalian, China | https://www.chemicalbook.com/ShowSupplierProductsList13366/0_EN.htm | Analiza cyklu komórkowego/apoptozy metodą cytometrii przepływowej |
| Inkubator CO2 do komórek | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Hodowla komórkowa |
| Oligonukleotyd kontrolny negatywny con238 | Sangon Biotech Co., Ltd., Shanghai, China | Custom synthesized | Kontrola transfekcji |
| Oprogramowanie Cytoscape | Cytoscape Consortium | https://cytoscape.org/ | Wizualizacja modułów sieci i genów hubowych |
| Cyfrowy termostatyczny mieszadło magnetyczne | Changzhou Saipu Experimental Instrument Factory | https://czxtyq.en.alibaba.com/ | Przygotowanie roztworów |
| Elektryczny termostatyczny szafowy piekarnik do suszenia | Nanjing Wohuan Technology Industry Co., Ltd. | https://www.wtsensor.com/about-wt/aboutwt/ | Wsparcie suszenia/sterylizacji |
| System elektroforetyczny | Bio-Rad Laboratories | Mini-PROTEAN 3 Cell | Elektroforeza w żelu |
| System do elektrotransferu | Hoefer | TE77XP | Transfer białek |
| Płodowa surowica bydlęca | Biological Industries | 04-001-1ACS | Suplement do hodowli komórkowej |
| Cytometr przepływowy | ACEA Biosciences | NovoCyte | Cytometria przepływowa |
| Odwrócony mikroskop fluorescencyjny | Ningbo Sunny Instruments Co., Ltd. | https://www.sunny-instrument.com/en | Obrazowanie komórek i ran |
| Portal GDC/TCGA | National Cancer Institute | Open-access database | Publiczne dane miRNA-seq, RNA-seq i dane kliniczne |
| Baza danych GEO | National Center for Biotechnology Information | GSE89076 and GSE156355 | Publiczne zestawy danych ekspresji genów |
| GraphPad Prism | GraphPad Software | Version 9 | Analiza statystyczna i tworzenie wykresów |
| Szybka chłodzona wirówka | Shanghai Huxiangyi Centrifuge Instrument Co., Ltd. | https://www.bioridgecentrifuge.com/ | Przygotowanie próbek |
| Komórki HT29 | Zasoby komórkowe laboratorium autorów | Not applicable | Ludzka linia komórkowa raka jelita grubego |
| Oprogramowanie do analizy obrazu | ImageJ | Not applicable | Kwantyfikacja szerokości rany |
| System obrazowania | Tanon Science & Technology Co., Ltd. | Tanon-5200 | Obrazowanie żeli/blotów |
| System dynamicznej obserwacji i analizy funkcjonalnej komórek IncuCyte S3 | Beijing Sensi Wantong Technology Co., Ltd. | IncuCyte S3 | Obrazowanie żywych komórek/analiza funkcji |
| Inteligentna termostatyczna kąpiel wodna | Leica | HI1210 | Inkubacja w kontrolowanej temperaturze |
| Lentiwirus i odczynnik do infekcji | Shanghai GeneChem Co., Ltd. | https://synapse.patsnap.com/organization/04ffbf33ff2a6311226a8fa05498cec4 | Stabilna transdukcja komórek |
| Pipety manualne | Gilson | PIPETMAN P | Obsługa cieczy |
| Podłowo podstawowe McCoy's 5A | Wuhan Procell Life Science & Technology Co., Ltd. | PM150710 | Podłoże do hodowli komórek HT29 |
| Wirówka medyczna | Producent z Zhuhai nieokreślony | 3200 | Przygotowanie próbek |
| Lodówka-zamrażarka medyczna | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Przechowywanie odczynników/próbek |
| Meilunbio Fixer Supersensitive ECL Substrat Chemiluminescencyjny | Meilun Biotechnology Co., Ltd., Dalian, China | MA0186 | Detekcja immunoblottingowa |
| Miniwirówka | Beijing DLAB Scientific Co., Ltd. | https://www.dlabsci.com/ | Przygotowanie próbek |
| Zestawy starterów miR-192-5p i U6 | TIANGEN Biotech Co., Ltd., Beijing, China | Custom synthesized | Startery qPCR dla miRNA |
| Mimik miR-192-5p | Sangon Biotech Co., Ltd., Shanghai, China | Custom synthesized | Oligonukleotyd do transfekcji przejściowej |
| Zestaw do syntezy pierwszej nici cDNA miRNA miRcute Enhanced | TIANGEN Biotech Co., Ltd., Beijing, China | KR211 | Odwrotna transkrypcja miRNA |
| Zestaw do fluorescencyjnej kwantyfikacji miRNA miRcute Enhanced (SYBR Green FP) | TIANGEN Biotech Co., Ltd., Beijing, China | FP411 | qPCR dla miRNA |
| miRWalk | Publiczna baza danych | Web database | Baza danych do predykcji celów miRNA |
| Membrana nitrocelulozowa | Millipore | HATF00010 | Membrana do transferu białek |
| Beztłuszczowe mleko w proszku | Solarbio Science & Technology Co., Ltd. | D8340 | Odczynnik blokujący do immunoblottingu |
| Sparowane tkanki raka jelita grubego i sąsiadujące tkanki niezwyrodniałe | Instytucja autorów | Not applicable | Próbki kliniczne |
| Probówki PCR | Corning | PCR-02-C | Przygotowanie PCR/qRT-PCR |
| Roztwór penicyliny-streptomycyny | Biological Industries | 03-031-1B | Antybiotyk do hodowli komórkowej |
| Zestaw PerfectStart Uni RT&qPCR | TransGen Biotech Co., Ltd., Beijing, China | AUQ-01 | Odwrotna transkrypcja mRNA i qPCR |
| Bufor fosforanowy (PBS) | Biological Industries | 02-023-1A | Bufor do płukania komórek |
| Barwiony marker białkowy | Fermentas | 26619 | Marker masy cząsteczkowej białek |
| System do przygotowania czystej wody | China Moer | Not available | Przygotowanie czystej wody |
| Puromycyna | Phygene | PH1143 | Selekcja komórek transdukowanych |
| Oprogramowanie R | R Foundation for Statistical Computing | Version 3.6.3 | Analiza statystyczna i bioinformatyka |
| Szybki bufor do transferu | Crisbio | Not applicable | Elektrotransfer białek |
| System fluorescencyjnego ilościowego PCR w czasie rzeczywistym | Applied Biosystems (ABI), USA | Not available | Detekcja qRT-PCR |
| Bufor do lizy RIPA | Solarbio Science & Technology Co., Ltd. | R0020 | Ekstrakcja białek |
| Mikroprowbówki wolne od RNazy | Corning | 3208 | Obsługa RNA |
| Bezsurowicze podłoże do krio konserwacji komórek | New Cell & Molecular Biotech Co., Ltd. | C40100 | Kriokonserwacja komórek |
| SPSS Statistics | IBM | Version 25 | Analiza statystyczna |
| Stabilizowany rozcieńczalnik przeciwciał | Solarbio Science & Technology Co., Ltd. | Not applicable | Rozcieńczanie przeciwciał pierwszorzędowych/drugorzędowych |
| Sterylne końcówki do pipet | Wuhan Servicebio Technology Co., Ltd. | TP-10-C | Narzędzie do robienia zarysowań w teście gojenia ran |
| Baza danych STRING | STRING Consortium | Web database | Analiza sieci oddziaływań białkowych |
| TEMED | Solarbio Science & Technology Co., Ltd. | T8090 | Odczynik do SDS-PAGE |
| TransZol Up | TransGen Biotech Co., Ltd., Beijing, China | ET111-01 | Ekstrakcja RNA |
| Bufor Tris-HCl, pH 6,8 | Solarbio Science & Technology Co., Ltd. | T1020 | Bufor do żelu ładującego SDS-PAGE |
| Bufor Tris-HCl, pH 8,8 | Solarbio Science & Technology Co., Ltd. | T1010 | Bufor do żelu rozdzielczego SDS-PAGE |
| Tween-20 | Solarbio Science & Technology Co., Ltd. | T8220 | Odczynnik do płukania immunoblotów |
| Pionowy autoklaw parowy | Shanghai Boxun Medical Biological Instrument Corp. | BXM-30R | Sterylizacja |
Bibliografia
- Sung, H. et al. Global Cancer Statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 71 (3), 209-249 (2021).
- Siegel, R. L., Miller, K. D., Jemal, A. Cancer statistics, 2019. CA Cancer J Clin. 69 (1), 7-34 (2019).
- Issa, I. A., Noureddine, M. Colorectal cancer screening: an updated review of the available options. World J Gastroenterol. 23 (28), 5086-5096 (2017).
- Song, L., Jia, J., Peng, X., Xiao, W., Li, Y. The performance of the SEPT9 gene methylation assay and a comparison with other CRC screening tests: a meta-analysis. Sci Rep. 7 (1), 3032 (2017).
- Linnekamp, J. F., Wang, X., Medema, J. P., Vermeulen, L. Colorectal cancer heterogeneity and targeted therapy: a case for molecular disease subtypes. Cancer Res. 75 (2), 245-249 (2015).
- Sveen, A., Kopetz, S., Lothe, R. A. Biomarker-guided therapy for colorectal cancer: strength in complexity. Nat Rev Clin Oncol. 17 (1), 11-32 (2020).
- Whiffin, N. et al. Identification of susceptibility loci for colorectal cancer in a genome-wide meta-analysis. Hum Mol Genet. 23 (17), 4729-4737 (2014).
- Ballman, K. V. Biomarker: predictive or prognostic? J Clin Oncol. 33 (33), 3968-3971 (2015).
- Bartel, D. P. MicroRNAs: genomics, biogenesis, mechanism, and function. Cell. 116 (2), 281-297 (2004).
- Forterre, A., Komuro, H., Aminova, S., Harada, M. A comprehensive review of cancer microRNA therapeutic delivery strategies. Cancers (Basel). 12 (7), 1852 (2020).
- Ren, F. J., Yao, Y., Cai, X. Y., Fang, G. Y. Emerging role of miR-192-5p in human diseases. Front Pharmacol. 12, 614068 (2021).
- Nagy, Z. B. et al. Colorectal adenoma and carcinoma specific miRNA profiles in biopsy and their expression in plasma specimens. Clin Epigenetics. 9, 22 (2017).
- Hanzelmann, S., Castelo, R., Guinney, J. GSVA: gene set variation analysis for microarray and RNA-seq data. BMC Bioinformatics. 14 (1), 7 (2013).
- Staiteieh, S. A. et al. Study of microRNA expression profiling as biomarkers for colorectal cancer patients in Lebanon. Mol Clin Oncol. 16 (2), 39 (2022).
- Przygodzka, P. et al. Regulation of miRNAs by Snail during epithelial-to-mesenchymal transition in HT29 colon cancer cells. Sci Rep. 9 (1), 2165 (2019).
- Sun, C. Y., Zhang, X. P., Wang, W. Coordination of miR-192 and miR-22 in p53-mediated cell fate decision. Int J Mol Sci. 20 (19), 4768 (2019).
- Zhao, L., Wang, B., Sun, L., Sun, B., Li, Y. Association of miR-192-5p with atherosclerosis and its effect on proliferation and migration of vascular smooth muscle cells. Mol Biotechnol. 63 (12), 1244-1251 (2021).