Niniejszy przegląd podsumowuje rolę metylacji DNA w regulacji odpornościowej oraz odrzucaniu przeszczepów. Metylacja DNA reguluje rozwój i różnicowanie komórek odpornościowych, moduluje funkcję komórek odpornościowych i może służyć jako biomarker oraz cel terapeutyczny w celu poprawy przeżywalności przeszczepu.
Artykuł przeglądowy
Immunologiczna regulacja metylacji DNA i jej znaczenie w odrzucaniu allograftu
34 wyświetleń
⸱
11 września 2026
W tym artykule
Podsumowanie
Streszczenie
Odrzucenie przeszczepu pozostaje główną barierą dla długoterminowego przeżycia graftu i jest napędzane przez złożone interakcje między odpowiedziami immunologicznymi a molekularnymi mechanizmami regulacyjnymi. Metylacja DNA, będąca kluczową modyfikacją epigenetyczną, odgrywa istotną rolę w regulacji rozwoju, różnicowania, dojrzewania i funkcji komórek odpornościowych. Aberracyjna metylacja DNA może zmieniać ekspresję genów związanych z odpornością i wpływać na naturę oraz intensywność odpowiedzi immunologicznych. W transplantologii zmiany te mogą wpływać na limfocyty T, limfocyty B oraz komórki odporności wrodzonej uczestniczące w odrzucaniu przeszczepu. Metylacja DNA przyczynia się również do regulacji szlaków sygnalizacyjnych związanych z aktywacją immunologiczną, tolerancją i odpowiedziami zapalnymi. Zmiany w wzorcach metylacji mogą zatem wpływać zarówno na progresję odrzucenia, jak i na utrzymanie funkcji graftu. Niniejszy przegląd podsumowuje aktualną wiedzę na temat metylacji DNA w regulacji immunologicznej i analizuje jej znaczenie dla odrzucania przeszczepów, ze szczególnym uwzględnieniem rozwoju grasicy, limfocytów T pomocniczych i cytotoksycznych, regulacyjnych limfocytów T, limfocytów B, komórek odporności wrodzonej oraz szlaków sygnalizacyjnych. Rozważono również potencjalną przydatność metylacji DNA jako biomarkera i celu terapeutycznego w transplantologii. Zrozumienie tych mechanizmów epigenetycznych może wspierać opracowanie bardziej precyzyjnych metod oceny ryzyka odrzucenia, modulowania odpowiedzi immunologicznych i poprawy długoterminowych wyników przeszczepów narządów stałych.
Wprowadzenie
Immunologia to dyscyplina naukowa zajmująca się strukturą i funkcją układu odpornościowego, w tym mechanizmami leżącymi u podstaw odpowiedzi immunologicznych oraz utrzymaniem homeostazy po rozpoznaniu komponentów własnych i obcych. Dziedzina ta obejmuje również procesy patologiczne wynikające z rozregulowania funkcji odpornościowych. Układ odpornościowy pełni trzy podstawowe funkcje: obronną, nadzorczą i homeostatyczną. Wspólnie funkcje te zapobiegają inwazji zewnętrznych patogenów i szkodliwych substancji, eliminują obce komponenty wewnątrz organizmu oraz utrzymują stabilne wewnętrzne środowisko immunologiczne. W zależności od charakterystyki odpowiedzi immunologicznej, odporność klasyfikuje się jako wrodzoną lub nabytą. Odporność wrodzona zapewnia szybką, nieswoistą odpowiedź na obce patogeny, podczas gdy odporność nabyta zapewnia wysoce swoistą odpowiedź skierowaną przeciwko konkretnym antygenom1,2. Podczas odpowiedzi immunologicznej czynniki zewnętrzne i wewnętrzne regulują ekspresję genów związanych z funkcją odpornościową. Taka regulacja obejmuje klasyczne mechanizmy genetyczne, jak i modyfikacje epigenetyczne, tworząc złożoną i dynamiczną sieć regulacji transkrypcyjnej3.
Tradycyjna genetyka koncentruje się na zmianach funkcji genów wynikających z modyfikacji sekwencji DNA, natomiast epigenetyka bada odwracalne i dziedziczne zmiany w ekspresji genów, które zachodzą bez modyfikacji podstawowej sekwencji DNA. Bodźce środowiskowe, w tym infekcje, ekspozycje chemiczne i farmaceutyki, a także czynniki wewnętrzne, takie jak cytokiny i hormony, mogą zmieniać krajobraz epigenetyczny genów. Zmiany te regulują ekspresję genów i ostatecznie kształtują fenotypy komórkowe oraz funkcje biologiczne. Do głównych mechanizmów epigenetycznych kontrolujących ekspresję genów należą metylacja DNA, modyfikacje histonów, przebudowa chromatyny oraz regulacja za pośrednictwem niekodującego RNA. Podczas wczesnego rozwoju zarodkowego znaki metylacji DNA są niemal całkowicie usuwane, a następnie ponownie ustanawiane w trakcie różnicowania4,5. Precyzyjne usuwanie i ponowne ustanawianie tych modyfikacji epigenetycznych jest niezbędne dla prawidłowego rozwoju, różnicowania i dojrzewania komórek. Z kolei aberracyjne zmiany epigenetyczne mogą zaburzać funkcję genów i przyczyniać się do powstania i progresji chorób6. Wzorce metylacji DNA zmieniają się również dynamicznie podczas rozwoju i różnicowania limfocytów T i limfocytów B7,8. Wyniki te podkreślają krytyczną rolę regulacji epigenetycznej w kierowaniu różnicowaniem hematopoetycznych komórek macierzystych szpiku kostnego w różnorodne linie komórek odpornościowych. Modyfikacje histonów regulują różnicowanie i plastyczność funkcjonalną monocytów/makrofagów i limfocytów T pomocniczych9,10,11,12,13,14 oraz wpływają na kluczowe szlaki sygnałowe, w tym szlaki receptorów Toll-podobnych15,16. Remodelator chromatyny Mi-2beta jest silnie wyrażany w tymocytach i bezpośrednio reguluje ekspresję genu CD4 oraz rozwój limfocytów T17. Niekodujące RNA pełnią również funkcję ważnych regulatorów odpowiedzi immunologicznych. Na przykład interferon-γ (IFN-γ) odgrywa centralną rolę w obronie gospodarza przed wewnątrzkomórkowymi infekcjami bakteryjnymi, podczas gdy miR-21 może hamować produkcję IFN-γ poprzez bezpośrednie celowanie w mRNA IFN-γ18. Wspólnie odkrycia te podkreślają centralną rolę mechanizmów epigenetycznych w regulowaniu odpowiedzi immunologicznych.
Komórki odpornościowe są kluczowe dla funkcji immunologicznych i stanowią głównymi czynnikami odrzucania przeszczepu, co jest istotnym determinantem przeżywalności graftu19,20,21. Mimo że w szeroko zakrojonych badaniach immunologicznych analizowano mechanizmy leżące u podstaw odrzucania przeszczepów, wiele aspektów pozostaje słabo poznanych22. Narastające dowody wskazują również na krytyczną rolę mechanizmów epigenetycznych w rozwoju, różnicowaniu i dojrzewaniu komórek odpornościowych23,24. Zbadanie molekularnych podstaw odrzucania przeszczepu z perspektywy epigenetycznej może zatem wspomóc wcześniejszą interwencję oraz zapobieganie odrzucaniu przeszczepu i chronicznej nefropatii allograftu po transplantacji organów, co może przynieść korzyści dla długoterminowego przeżycia graftu. Wśród różnych modyfikacji epigenetycznych metylacja DNA stanowi najstabilniejszy mechanizm regulujący transkrypcję w genomie ssaków25. W związku z tym niniejszy przegląd analizuje rolę metylacji DNA w rozwoju, różnicowaniu i funkcji komórek odpornościowych, a także jej udział w ostrym odrzucaniu po transplantacji organów.
Przegląd i perspektywa
1. Metylacja DNA i technologia sekwencjonowania
Metylacja DNA wykorzystuje S-adenozylometioninę jako donor grup metylowych, a metylotransferazy DNA katalizują kowalencyjne przyłączenie grupy metylowej do piątego atomu węgla cytozyny w obrębie dinukleotydów CpG (cytozyna–fosforan–guanina), przekształcając tym samym cytozynę w 5-metylocytozynę (5mC). Modyfikacja ta wprowadza dodatkową warstwę regulacji ekspresji genów, wykraczającą poza samą sekwencję DNA. Generalnie obszary o niskim poziomie metylacji umożliwiają wiązanie białek i wspierają strukturę chromatyny sprzyjającą aktywnej transkrypcji genów26. Z kolei zmetylowane regiony DNA mogą tłumić transkrypcję i ekspresję genów poprzez rekrutację białek z domeną wiążącą metylowane CpG (MBD), promowanie modyfikacji histonów i kompleksów przebudowy chromatyny lub bezpośrednie blokowanie wiązania czynników transkrypcyjnych i innych białek wiążących DNA27,28,29. Jednak metylacja DNA może być również powiązana z aktywacją genów, szczególnie w obszarach ciała genu, gdzie koreluje ona dodatnio z ekspresją genów. Choć taka zależność występuje rzadziej, metylacja ciała genu jest powszechna w genach wykazujących powszechną ekspresję30,31.
biologiczną funkcję metylacji DNA należy interpretować w kontekście genomicznym. Dinukleotydy CpG często skupiają się w regionach zwanych wyspami CpG, które definiuje się jako segmenty DNA dłuższe niż 200 par zasad (bp), o zawartości G+C co najmniej 50% i stosunku obserwowanego do oczekiwanego (Obs/Exp) wynoszącym co najmniej 0,632. W genomie ssaków dinukleotydy CpG występują stosunkowo rzadko i stanowią jedynie około 1% genomu. Około 60% promotorów genów u ludzi jest powiązanych z wyspami CpG, a regiony te w normalnych komórkach są zazwyczaj niemetylowane. Tylko niewielka część (~6%) ulega metylacji podczas wczesnego rozwoju lub różnicowania tkankowego33,34. Brzegi CpG (CpG shores) to regiony znajdujące się w obrębie 2000 bp powyżej i poniżej wysp CpG, a ich stan metylacji ściśle koreluje z wyciszaniem transkrypcyjnym. Około 70% regionów o zróżnicowanym stopniu metylacji występuje w brzegach CpG podczas przeprogramowania metylacji23,35. Ponadto większość tkankowo specyficznej metylacji zachodzi w brzegach, a nie w wyspach CpG34,35. Półki CpG (CpG shelves) znajdują się w obrębie 2000 bp powyżej i poniżej brzegów CpG, natomiast termin „otwarte morze” (open sea) odnosi się do wszystkich pozostałych regionów genomicznych poza wyspami, brzegami i półkami CpG.
Metylacja DNA zachodzi poprzez dwa główne procesy: metylację konserwującą oraz metylację de novo. Metylacja konserwująca występuje przede wszystkim podczas semikonserwatywnej replikacji DNA, kiedy metylotransferazy konserwujące kopiują istniejące wzory metylacji na nić potomną. DNMT1 pełni funkcję głównej metylotransferazy konserwującej; preferencyjnie celuje ona w DNA hemimetylowane, jest najliczniejszą metylotransferazą w komórkach i jest aktywnie transkrybowana w fazie S cyklu komórkowego36. W przeciwieństwie do niej, metylacja de novo ustanawia nowe wzory metylacji niezależnie od replikacji DNA poprzez celowanie w miejsca wcześniej niemetylowane. DNMT3A i DNMT3B funkcjonują jako główne metylotransferazy de novo. Są one silnie ekspresowane w embrionalnych komórkach macierzystych i odgrywają kluczową rolę w ustanawianiu wzorów metylacji podczas rozwoju embrionalnego, jednak ich ekspresja spada w miarę różnicowania się komórek27. Rodzina DNMT3 obejmuje również DNMT3L, która nie posiada aktywności katalitycznej, ale jest krytyczna dla ustanawiania matczynego imprinting genomicznego37. DNMT3L zwiększa aktywność DNMT3A i DNMT3B, poprawiając tym samym wydajność metylacji DNA38. W obrębie genomu wiele zmetylowanych cytozyn ulega demetylacji DNA, szczególnie w obrębie regionów ciała genu. Demetylacja zachodzi poprzez mechanizmy aktywne i pasywne. Aktywna demetylacja polega na utlenianiu 5mC do jego pochodnych utlenionych przez enzymy TET39. Z kolei pasywna demetylacja wynika z stopniowego rozcieńczenia zmetylowanych cytozyn podczas replikacji DNA w przypadku braku aktywności metylotransferazy konserwującej40.
Ponieważ metylacja DNA odgrywa centralną rolę w regulacji transkrypcji i ekspresji genów, w ciągu ostatniej dekady stała się głównym przedmiotem badań, co było częściowo napędzane przez postępy w technologiach wykrywania metylacji. W zależności od różnic w przygotowaniu próbek, metody wykrywania metylacji DNA można szeroko podzielić na trzy kategorie41. Pierwsza metoda opiera się na endonukleazach restrykcyjnych wrażliwych na metylację, które selektywnie nie przecinają zmetylowanych regionów DNA, generując tym samym fragmenty o różnych rozmiarach w zależności od stanu metylacji. Druga metoda polega na wzbogacaniu zmetylowanych fragmentów DNA przy użyciu białek wiążących metylację lub przeciwciał specyficznie rozpoznających 5-metylocytozynę. Trzecia metoda wykorzystuje konwersję siarczynami do przekształcenia niezmetylowanych cytozyn w uracyle, podczas gdy zmetylowane cytozyny pozostają niezmienione, co umożliwia precyzyjne rozróżnienie między miejscami zmetylowanymi a niezmetylowanymi. Obecnie konwersja siarczynami w połączeniu z sekwencjonowaniem następnej generacji stanowi najszerzej stosowaną strategię analizy metylacji DNA. Tabela 1 podsumowuje główne podejścia do wykrywania metylacji, w tym ich zasady, zalety, ograniczenia oraz potencjalne zastosowania w badaniach nad transplantacją. Ciągły postęp w technologiach wykrywania metylacji DNA poszerza zestaw narzędzi technicznych dla badań epigenetycznych i wspiera rozwój nowych epigenetycznych strategii terapeutycznych41,42,43,44,45.
2. Charakterystyka metylacji wczesnego rozwoju i różnicowania komórek grasicy
Odrzucenie przeszczepu wiąże się ze złożonymi mechanizmami, które obejmują zarówno odpowiedzi immunologiczne opośredniczone przez komórki, jak i opośredniczone przez przeciwciała. Obecne dowody w immunologii transplantacyjnej wskazują, że odporność opośredniczona przez limfocyty T odgrywa centralną rolę w odrzucaniu graftu46,47. Tymus pełni funkcję głównego organu rozwoju, różnicowania i dojrzewania limfocytów T48. Podczas rozwoju tymocytów, czyli stadium prekursorowego limfocytów T, wzorce metylacji DNA podlegają ciągłemu i dynamicznemu przekształcaniu. Zmiany te obejmują zarówno demetylację, jak i metylację w regionach genomowych regulujących transkrypcję limfocytów T, choć procesy te nie przebiegają w sposób w pełni zrównoważony. W fazie wczesnego rozwoju geny kodujące kluczowe komponenty receptora limfocytów T (TCR) oraz niezbędne czynniki regulacyjne, w tym CD3, RUNX3, RORC, RAG1 i LCK, ulegają przede wszystkim demetylacji7. W szerszym ujęciu demetylacja DNA występuje częściej niż metylacja podczas różnicowania komórek odpornościowych49,50. Z kolei metylacja de novo jest stosunkowo ograniczona i występuje głównie podczas wczesnego etapu determinacji linii rozwojowej w rozwoju tymocytów7. Metylacja de novo jest również krytyczna dla wyciszania genów związanych z potencjałem pluripotencjalnym komórek macierzystych, co umożliwia determinację linii i różnicowanie7,51. Inną ważną cechą metylacji DNA tymocytów jest to, że większość zmian metylacji pozostaje stabilna i w dużej mierze nieodwracalna po ich ustaleniu podczas różnicowania. Jednak niektóre geny, takie jak geny RAG, wykazują dynamiczną regulację: ulegają one demetylacji podczas wczesnego rozwoju komórek odpornościowych, a następnie zostają ponownie zmetylowane na późniejszych etapach7.
3. Metylacja DNA w różnicowaniu i funkcji komórek odpornościowych
Metylacja DNA odgrywa kluczową rolę w regulacji różnicowania, funkcji i plastyczności różnorodnych populacji komórek odpornościowych, wpływając tym samym na wynik odpowiedzi immunologicznej po transplantacji.
- Komórki odporności adaptacyjnej
- Limfocyty T pomocnicze (komórki T CD4+)
Komórki T CD4+ pełnią funkcję głównych komórek efektorowych w ostrym odrzucaniu przeszczepów narządów52,53. Naiwne limfocyty T (Tn) różnicują się w liczne subpopulacje komórek T CD4+ poprzez skoordynowane mechanizmy genetyczne, epigenetyczne i dodatkowe mechanizmy regulacyjne. Pod wpływem specyficznych sygnałów stymulujących krajobraz epigenetyczny naiwnych limfocytów T może ulec zmianie, co w konsekwencji modyfikuje transkrypcję i ekspresję genów. Zmiany te mogą ostatecznie wpływać zarówno na rodzaj, jak i intensywność odrzucania immunologicznego po transplantacji. Po aktywacji limfocytów T gen IL2 ulega szybkiej demetylacji i pozostaje w stanie niemetylowanym. Ta zmiana epigenetyczna jest niezbędna do wzmocnienia transkrypcji i ekspresji genów wspierających funkcje limfocytów T54.
Metylowanie DNA odgrywa również krytyczną rolę w kierowaniu różnicowaniem naiwnych limfocytów T w subpopulacje Th1 i Th255,56. W naiwnych limfocytach T CD4+ gen IFNG jest silnie zmetylowany; ulega on demetylacji specyficznie podczas różnicowania do Th1, pozostając silnie zmetylowanym w komórkach Th257. Z kolei gen IL4 jest silnie zmetylowany w naiwnych limfocytach T oraz komórkach Th1, lecz ulega częściowej demetylacji w komórkach Th258. Czynniki zewnętrzne mogą dodatkowo regulować te wzorce metylowania poprzez modulowanie aktywności metylotransferaz DNA (DNMT). Na przykład niedobór witaminy D zwiększa aktywność DNMT i sprzyja hypermetylacji genu IFNG, podczas gdy suplementacja witaminą D może odwrócić te zmiany59. Biologiczne starzenie się również wpływa na wzorce metylowania DNA. Badania, w tym przeprowadzone przez Yu, wykazują, że ekspresja mRNA DNMT3a oraz metylowanie promotora genu IL4 wzrastają wraz z wiekiem, podczas gdy metylowanie promotora genu IFNG maleje60. Wyniki te sugerują, że związane z wiekiem zmiany w metylowaniu DNA mogą przesuwać równowagę między odpowiedziami komórek Th1 a Th2.
Różnicowanie naiwnych limfocytów T obejmuje również dwie inne ważne subpopulacje limfocytów T CD4+: Th17 oraz limfocyty T regulacyjne (Treg)61,62. Metylowanie DNA ściśle reguluje ten proces. Ekspresja specyficznego dla Th17 czynnika transkrypcyjnego RORγt oraz cytokiny IL-17 zależy od stanu metylowania ich odpowiednich regionów promotorowych63,64,65. Komórki Th17 w tkankach przeszczepu mogą pogarszać odrzucanie transplantatu i sprzyjać uszkodzeniom naczyniowym66. Metylowanie DNA wpływa także na plastyczność funkcjonalną komórek Th17. W warunkach przewlekłego stanu zapalnego gen IFNG w komórkach Th17 pozostaje zdemetylowany, co pozwala tym komórkom na produkcję IFN-γ. W rezultacie komórki Th17 mogą nabywać cech fenotypów Th1 i Th1767. Co więcej, badania in vitro wykazują, że specyficzne warunki stymulacji mogą skłaniać komórki Th17 do różnicowania się w funkcjonalne komórki Treg o silnej aktywności immunosupresyjnej68.
Z kolei komórki Treg odgrywają krytyczną rolę w utrzymywaniu tolerancji immunologicznej i zachowaniu homeostazy wewnątrz przeszczepów69. Komórki te mogą pochodzić z grasicy lub różnicować się obwodowo pod wpływem TGF-β; niezależnie od pochodzenia, komórki Treg konsekwentnie wykazują ekspresję czynnika transkrypcyjnego Foxp370. Regulacja epigenetyczna, w szczególności metylowanie DNA, odgrywa kluczową rolę w kontrolowaniu ekspresji genów związanych z funkcją Treg, w tym Foxp3 i Ctla4, wpływając tym samym bezpośrednio na ich aktywność transkrypcyjną71,72,73,74. Podczas rozwoju komórek Treg w grasicy gen Foxp3 ulega progresywnej demetylacji. Ten stan zdemetylowany utrzymuje się po migracji komórek do tkanek obwodowych i wymaga ciągłego sygnałowania TCR o odpowiedniej sile62,75,76,77. W przypadku braku DNMT1 stymulacja TCR może skutecznie indukować ekspresję Foxp3 w komórkach T nie wykazujących ekspresji Foxp3 zarówno w grasicy, jak i w tkankach obwodowych. Jeśli jednak stymulacja TCR nie doprowadzi do wystarczającego remodelingu epigenetycznego, komórki nie mogą utrzymać stabilnej ekspresji Foxp3, co jest niezbędne dla zachowania fenotypu Treg62,75,78. Stabilna ekspresja Foxp3 jest w dużej mierze kontrolowana przez modyfikacje epigenetyczne w cis-elementach regulacyjnych, w szczególności w konserwowanych sekwencjach niekodujących (CNS)71,79,80. Wśród nich stan metylowania specyficznego dla Treg zdemetylowanego regionu (TSDR) służy jako wiarygodny marker odróżniający stabilne od niestabilnych populacji Treg71,81,82,83,84,85,86. W naturalnie występujących naiwnych komórkach Treg (nTreg) TSDR pozostaje niemetylowany, co umożliwia rekrutację czynników transkrypcyjnych takich jak Stat5, NFAT, Runx1 i CREB, wspierających stabilną ekspresję Foxp3. W przeciwieństwie do nich, w indukowanych komórkach Treg (iTreg) TSDR jest zazwyczaj zmetylowany, co prowadzi do mniej stabilnej ekspresji Foxp372,74,87,88,89. Ponadto utrata enzymów demetylujących, takich jak TET1 lub TET2, prowadzi do hypermetylacji locus Foxp3, co upośledza funkcję Treg i sprzyja rozwojowi chorób autoimmunologicznych90. Badania kliniczne wykazują ponadto, że wyższy poziom demetylacji Foxp3 w próbkach biopsji allograftów nerkowych z subklinicznym odrzucaniem wiąże się z lepszymi wynikami przeszczepu82,84.
Komórki Treg są coraz częściej badane jako środek zapobiegania odrzucaniu allograftów i promowaniu tolerancji immunologicznej91. Wewnątrz przeszczepu musi przetrwać odpowiednia liczba komórek Treg, aby skutecznie tłumić efektorowe limfocyty T napędzające odrzucanie transplantatu, utrzymując tym samym tolerancję immunologiczną92. Jednak komórki Treg wykazują pewien stopień niestabilności fenotypowej. W określonych warunkach mogą one ulegać zmianom epigenetycznym, w tym demetylacji genu RORC, co prowadzi do ekspresji prozapalnej cytokiny IL-1793,94. Ta zmiana podkreśla plastyczność komórek Treg i stanowi wyzwanie dla ich zastosowania terapeutycznego. Badania eksperymentalne sugerują ponadto, że modulacja epigenetyczna może wzmocnić funkcję Treg. Na przykład Guo et al. wykazali w modelach zwierzęcych, że łączenie inhibitorów metylowania DNA z IL-35 zwiększa ekspresję Foxp3, promuje różnicowanie komórek Treg i poprawia przeżywalność przeszczepu95. Mimo tych postępów zrozumienie mechanizmów związanych z komórkami Treg pozostaje niepełne. Przyszłe badania powinny zdefiniować warunki sprzyjające różnicowaniu Treg i stabilizacji fenotypu Treg, z celem zastosowania tych odkryć w leczeniu chorób immunologicznych. - Limfocyty T cytotoksyczne (komórki T CD8+)
Po aktywacji naiwne limfocyty T CD8+ różnicują się w cytotoksyczne komórki efektorowe znane jako limfocyty T cytotoksyczne (CTL). Komórki te są powszechnie klasyfikowane w dwie subpopulacje: komórki Tc1, które produkują IFN-γ, oraz komórki Tc2, które produkują IL-4 i IL-596. Badania kliniczne wykazują, że proporcja komórek T CD69+/CD8+ we krwi obwodowej pacjentów po przeszczepie serca koreluje z ciężkim odrzucaniem. Ponadto komórki T CD8+ w tkance mięśnia sercowego wykazują aktywowany fenotyp CD69+ i przejawiają zależną od perforyny aktywność cytotoksyczną97,98. Dowody eksperymentalne dodatkowo potwierdzają rolę limfocytów T CD8+ w odrzucaniu przeszczepów. Jones et al. wykazali, że u myszy z uszczuplonymi limfocytami T (uzyskanych poprzez tymektomię i leczenie przeciwciałami anty-CD4/CD8) sam transfer TCR-antygenowo specyficznych limfocytów T CD8+ jest wystarczający do wywołania odrzucenia w pełni niedopasowanych allogenicznych przeszczepów serca99. Wyniki te podkreślają krytyczny wkład komórek T CD8+ w immunologiczne odrzucanie przeszczepu. Metylowanie DNA reguluje również rozwój i funkcję limfocytów T CD8+. W przypadku braku DNMT1 przeżywalność tymocytów jest upośledzona100. Ponadto delecja DNMT3a w dojrzałych limfocytach T CD8+ promuje różnicowanie komórek pamięci, zmniejszając jednocześnie różnicowanie efektorowe końcowe. Efekt ten jest częściowo zapśredniczony przez zwiększoną ekspresję czynnika limfocytów T 1 (Tcf1), ponieważ DNMT3a celuje w region promotorowy genu Tcf7 i indukuje metylowanie de novo we wczesnych efektorowych limfocytach T CD8+101. Co więcej, w mysim modelu ostrej infekcji wirusowej warunkowa delecja TET2 w limfocytach T nasila tworzenie pamięciowych limfocytów T CD8+102. Razem wyniki te demonstrują, że metylowanie DNA krytycznie reguluje rozwój, różnicowanie i odpowiedzi funkcjonalne limfocytów T CD8+. - Limfocyty B
Limfocyty T odgrywają centralną rolę w odrzucaniu przeszczepu, jednak limfocyty B również przyczyniają się do odpowiedzi odrzucających zarówno komórkowych, jak i humoralnych103,104. Odrzucanie humoralne jest przede wszystkim zapśredniczone przez limfocyty B. Po aktywacji limfocyty B różnicują się w komórki plazmatyczne, które produkują i wydzielają duże ilości specyficznych przeciwciał, co może wywołać zapalne uszkodzenia w przeszczepie105. Metylowanie DNA dodatkowo reguluje immunologiczne odpowiedzi limfocytów B. Lee et al. wykazali, że podczas wczesnego rozwoju limfocytów B zachodzi rozległa demetylacja DNA, szczególnie w regionach ciała genu i regionach nie-CpG island. W przeciwieństwie do tego, wpływ regulacyjny metylowania DNA staje się mniej wyraźny w późniejszych etapach dojrzewania limfocytów B106. Ponadto Shaknovich et al. zidentyfikowali znaczące różnice w profilach metylowania DNA pomiędzy limfocytami B centrum rozmnażania a naiwnymi limfocytami B107. Limfocyty B centrum rozmnażania przechodzą demetylację, która zmienia ekspresję genów funkcjonalnych i wpływa na kluczowe szlaki sygnałowe, w tym szlaki NF-κB i MAPK107,108. Badania funkcjonalne wykazują ponadto, że metylowanie DNA ogranicza aktywność limfocytów B. Delecja metylotransferaz de novo Dnmt3a i Dnmt3b (niedobór Dnmt3) promuje rozwój i dojrzewanie limfocytów B. Jednocześnie nasila aktywację limfocytów B i wspiera ekspansję limfocytów B centrum rozmnażania oraz komórek plazmatycznych. Wyniki te wskazują, że metylowanie DNA de novo zazwyczaj działa ograniczająco na aktywację limfocytów B i hamuje różnicowanie komórek plazmatycznych109.
- Limfocyty T pomocnicze (komórki T CD4+)
- Komórki odporności wrodzonej
Odpowiedź immunologiczna po transplantacji narządów stałych obejmuje skoordynowane interakcje między odpornością wrodzoną a adaptacyjną. System odporności wrodzonej obejmuje komórki hematopoetyczne i niehematopoetyczne, takie jak komórki dendrytyczne, makrofagi, komórki natural killer oraz neutrofile, z których każda może przyczyniać się do immunologicznego odrzucania po transplantacji110.
Komórki dendrytyczne pełnią rolę kluczowych regulatorów łączących odporność wrodzoną i adaptacyjną, mając zdolność do promowania zarówno aktywacji immunologicznej, jak i tolerancji111,112. Podczas różnicowania z monocytów komórki dendrytyczne przechodzą rozległe zmiany w metylowaniu DNA, charakteryzujące się wyraźnym spadkiem poziomu metylowania w wielu regionach genomu. Zmiany te występują głównie w regionach enhancerów i miejsc wiązania czynników transkrypcyjnych, które są niezbędne dla specyfikacji linii komórkowej i aktywacji immunologicznej113,114,115. Charakterystycznym elementem tego procesu różnicowania jest downregulation CD14 i upregulation CD209 na powierzchni komórki. Ta zmiana koreluje z demetylacją miejsc CpG w regionie promotorowym genu CD209116. Ponadto leczenie inhibitorami metylowania DNA znacząco zwiększa ekspresję cząsteczek kostymulujących, takich jak CD40 i CD86, wzmacniając tym samym prezentację antygenu i promując funkcjonalne dojrzewanie komórek dendrytycznych. Wyniki te wskazują, że metylowanie DNA bezpośrednio reguluje funkcję i aktywność immunologiczną komórek dendrytycznych117.
Monocyty i makrofagi są niezbędnymi elementami układu odpornościowego, ponieważ zapośredniczają fagocytozę i usuwanie nieprawidłowych komórek oraz naciekających patogenów. Liczne dowody wskazują, że makrofagi przyczyniają się nie tylko do zapalnych uszkodzeń obserwowanych we wczesnym ostrym odrzucaniu przeszczepu, ale także do progresji włóknienia podczas późnego odrzucania przewlekłego118,119. Równowaga między makrofagami M1 (klasycznie aktywowanymi) a makrofagami M2 (alternatywnie aktywowanymi) krytycznie reguluje odpowiedzi immunologiczne. Przesunięcie w stronę dominacji makrofagów M1 promuje stan zapalny i uszkodzenie tkanek. Z kolei zmniejszenie ekspresji DNMT1, albo poprzez inhibitory metylowania DNA, albo poprzez knockout genu, obniża metylowanie promotora receptora aktywowanego przez proliferatory peroksysomów γ1 (PPARγ1). Zmiana ta promuje aktywację makrofagów M2 i pomaga ograniczyć uszkodzenia zapośredniczone immunologicznie120. Różnice we wzorcach metylowania DNA dodatkowo podkreślają rolę regulacji epigenetycznej w funkcji makrofagów. Badania wykazały znaczną zmienność w metylowaniu promotorów specyficznych genów w monocytach/makrofagach krwi obwodowej pomiędzy osobami z chorobą tętnic wieńcowych i bez niej121. Ponadto różnicowanie monocytów w makrofagi wiąże się z istotnymi zmianami w metylowaniu miejsc wiązania czynników transkrypcyjnych, co wskazuje, że metylowanie DNA w kluczowych regionach regulacyjnych odgrywa precyzyjną i krytyczną rolę w różnicowaniu makrofagów122.
Komórki natural killer (NK) pełnią funkcje zarówno efektorowe, jak i regulacyjne w odrzucaniu przeszczepu. Mogą one promować odrzucanie przeszczepu, jednocześnie przyczyniając się do rozwoju tolerancji immunologicznej. Podczas różnicowania hematopoetycznych komórek macierzystych szpiku kostnego w komórki NK zmniejszone metylowanie genu KIR prowadzi do zwiększonej ekspresji KIR, która odgrywa ważną rolę w regulacji immunologicznej. Ponadto leczenie inhibitorami metylowania DNA indukuje demetylację genu KIR i promuje jego ekspresję w komórkach NK123,124. Wyniki te wskazują, że metylowanie DNA jest kluczowym regulatorem funkcji komórek NK.
Neutrofile również aktywnie uczestniczą w odrzucaniu przeszczepu. Aktywowane neutrofile uwalniają szereg mediatorów, które rekrutują i aktywują komórki prezentujące antygen, inicjując tym samym antygenowo specyficzne odpowiedzi limfocytów T i potęgując odrzucanie immunologiczne125,126,127. PRV-1, białko kotwiczące ekspresowane na neutrofilach, jest regulowane przez metylowanie DNA w jego regionie promotorowym zarówno w warunkach fizjologicznych, jak i patologicznych128.
4. Metylacja DNA w kluczowych szlakach sygnalizacyjnych
Metylacja DNA nie tylko bezpośrednio reguluje transkrypcję genów funkcjonalnych, ale także wpływa na zachowanie komórek poprzez modulowanie kluczowych szlaków sygnalizacyjnych. Na przykład hipermetylacja regionu promotorowego genu białka SFRP (SFRP) prowadzi do wyciszenia tego genu. Wyciszenie to zaburza prawidłową regulację szlaku sygnalizacyjnego Wnt/β-catenin, co skutkuje jego aberrantną aktywacją i sprzyja rozwojowi raka jelita grubego129. Podobnie hipermetylacja regulatorów negatywnych znajdujących się powyżej szlaku sygnalizacyjnego mTOR w komórkach odpornościowych zmniejsza ich ekspresję, prowadząc do nadmiernej aktywacji mTOR i przyczyniając się do uszkodzeń zapalnych w nerkach diabetycznych. Interwencje, takie jak zastosowanie decytabiny lub interferencja RNA, mogą zmniejszyć metylację tych genów regulacyjnych poprzez hamowanie DNMT1, łagodząc tym samym progresję nefropatii cukrzycowej130. Ponadto inhibitory metylotransferaz DNA mogą hamować proliferację komórek poprzez regulację szlaków sygnalizacyjnych, takich jak NF-κB oraz JAK/STAT, wpływając tym samym na rozwój i postęp choroby131,132 (Rysunek 1).
5. Implikacje kliniczne: interakcje między lekami immunosupresyjnymi a metylacją DNA
Wykazano, że standardowe leki immunosupresyjne wpływają na wzorce metylacji DNA w komórkach odpornościowych, choć efekty te różnią się w zależności od rodzaju leku i kontekstu genomicznego. Badania nad metylacją promotora IFNγ w limfocytach T wykazały, że kwas mykofenolowy przeciwdziała demetylacji indukowanej aktywacją limfocytów T, podczas gdy takrolimus nie wykazuje takiego działania w tym konkretnym locus133. Z kolei wykazano, że sirolimus moduluje globalne profile metylacji poprzez wpływ na szlaki sygnalizacyjne mTOR134, a sama metylacja DNA reguluje szlak mTOR, wpływając tym samym na przeżycie allograftu i odrzut ostry po transplantacji nerki135. Ponadto glikokortykosteroidy, takie jak deksametazon, indukują rozległą przebudowę metylacji DNA w obwodowym komponencie odpornościowym. Indeks metylacji deksametazonu w neutrofilach służy jako czuły marker farmakodynamiczny ekspozycji na glikokortykosteroidy i wiąże się z immunosupresyjnymi profilami odpornościowymi136. Doniesiono również, że terapia indukcyjna ATG zmienia metylom DNA u biorców przeszczepów nerek, a modele oparte na metylacji wykazują większą skuteczność w przewidywaniu ryzyka infekcji niż profile transkrypcyjne137. Indywidualna zmienność epigenetyczna może wpływać na odpowiedź pacjentów na te terapie, co sugeruje, że biomarkery metylacji mogłyby potencjalnie kierować personalizowanymi schematami immunosupresji136,137. Oddziaływania te między lekiem a epigenomem wymagają dalszych badań, ponieważ mogą mieć istotne znaczenie dla optymalizacji długoterminowych wyników przeszczepów.
6. Wyzwania i perspektywy: Równowaga między modulacją epigenetyczną a bezpieczeństwem immunologicznym
Pomimo potencjału w transplantologii, inhibitory DNMT (DNMTis), takie jak azacytydyna i decytabina, wiążą się z ryzykiem infekcji i onkogenezy. Leczenie tymi środkami było powiązane z ciężkimi powikłaniami septycznymi138,139, a ogólnoustrojowa ekspozycja na środki hypometylujące była również powiązana ze zwiększonym ryzykiem transformacji w wtórną ostrą białaczkę szpikową, przy czym u dotkniętych tym procesem pacjentów mediana przeżycia całkowitego wynosiła mniej niż 5 miesięcy140. Poza toksycznością związaną z lekami, istotnym wyzwaniem jest brak specyficzności w odniesieniu do rodzaju komórek. Ogólnoustrojowa demetylacja może destabilizować pulę komórek Treg przy jednoczesnej aktywacji efektorowych limfocytów T, co potencjalnie nasila odrzucanie przeszczepu141, oraz może upośledzać ochronę zapewnianą przez pamięciowe limfocyty T CD8+ przeciwko patogenom oportunistycznym, takim jak CMV101,102.
Aby przezwyciężyć te ograniczenia, nowe strategie mają na celu osiągnięcie modulacji specyficznej dla typu komórek i locus. Platformy nanocząsteczkowe mogą dostarczać DNMT preferencyjnie do komórek infiltrujących przeszczep142,143. Edycja epigenomu CRISPR/dCas9 umożliwia celowaną demetylację Foxp3-TSDR w celu stabilizacji komórek Tregs bez wywoływania efektów globalnych144,145. Monitorowanie prowadzone w oparciu o biomarkery może również wesprzeć bezpieczniejszą translację kliniczną146.
Wnioski
Poprawa przeżywalności przeszczepu pozostaje głównym celem badań nad transplantacją narządów. Odrzucenie przeszczepu jest złożonym procesem immunologicznym, w którym modyfikacje epigenetyczne pochodzące zarówno z narządu dawcy, jak i od biorcy wchodzą w dynamiczne interakcje, kształtując ogólny krajobraz epigenetyczny. Układ odpornościowy biorcy jest głównym czynnikiem napędzającym odrzucenie przeszczepu. Mechanizmy epigenetyczne krytycznie regulują rozwój, różnicowanie i funkcje komórek odpornościowych, wpływając tym samym na reakcje odrzucania oraz przeżywalność przeszczepu po transplantacji. Ponadto czynniki takie jak leki immunosupresyjne, infekcje i środowisko po transplantacji dodatkowo komplikują relację między regulacją epigenetyczną a odpowiedziami immunologicznymi. Czynniki te mogą zmieniać wzorce epigenetyczne i modyfikować zachowanie komórek odpornościowych, co wprowadza kolejną warstwę złożoności do wyników transplantacji. Dlatego konieczne są dalsze badania nad związkiem między mechanizmami epigenetycznymi a odrzuceniem przeszczepu w celu zidentyfikowania nowych biomarkerów i celów terapeutycznych oraz usprawnienia metod diagnostycznych i strategii leczenia w transplantologii narządowej.
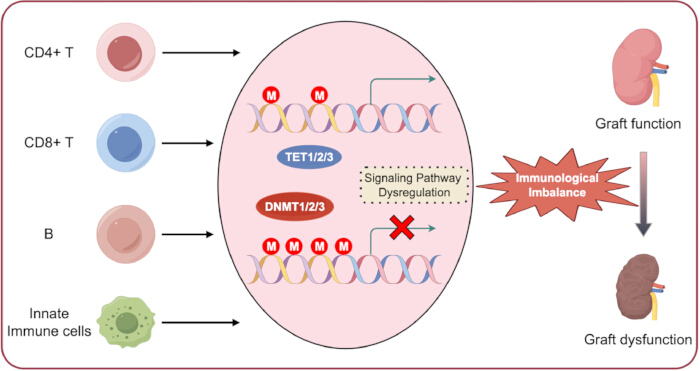
Rycina 1Metylacja DNA w odporności przeszczepowej. Komórki odpornościowe utrzymują odrębne, wewnętrzne wzorce metylacji DNA przez cały okres swojego życia. Zaburzenie tego procesu fizjologicznego może prowadzić do aberracyjnej metylacji DNA oraz dysregulacji w dół szlaków sygnalizacyjnych, co w konsekwencji skutkuje upośledzeniem homeostazy immunologicznej i dysfunkcją allograftu.Kliknij tutaj, aby wyświetlić powiększoną wersję tej ilustracji.
| Metoda | Zasada | Zalety | Ograniczenia | Zastosowania w transplantologii |
| MeDIP-seq⁴¹ | Wzbogacanie przeciwciałem anty-5mC + NGS | Efektywność kosztowa w analizach całogenomowych; odpowiednie dla dużych kohort próbek | Niska rozdzielczość (~10–30 bp); brak możliwości rozróżnienia 5mC od 5hmC | Przesiewowe badanie globalnych zmian metylacji w PBMC od biorców przeszczepów |
| WGBS⁴² | Konwersja pirosiarczynowa + NGS | Rozdzielczość na poziomie pojedynczej zasady; pokrycie całego genomu | Wysoki koszt; wymaga przetwarzania dużych wolumenów danych | Kompleksowe mapowanie metylomu biopsji przeszczepu; identyfikacja nowych DMR powiązanych z odrzucaniem |
| RRBS⁴³ | Wzbogacanie enzymami restrykcyjnymi + konwersja pirosiarczynowa + NGS | Efektywność kosztowa; wysokie pokrycie regionów bogatych w CpG | Ograniczone pokrycie regionów nie-CpG oraz ubogich w CpG | Celowana analiza metylomu w tkance przeszczepu przy zredukowanych kosztach sekwencjonowania |
| PCR specyficzna dla metylacji⁴ | Konwersja pirosiarczynowa + PCR z primerami specyficznymi dla metylacji | Wysoka czułość; metoda prosta, szybka i tania | Analiza tylko specyficznych loci; analiza jakościowa lub ograniczona ilościowo | Walidacja kandydackich DMR z kohort odkrywczych; opracowywanie klinicznych biomarkerów |
| Pirosekwencjonowanie⁴⁵ | Konwersja pirosiarczynowa + sekwencjonowanie poprzez syntezę | Ilościowa metoda; rozdzielczość na poziomie pojedynczej zasady w celowanych loci | Umiarkowana przepustowość; wymaga wcześniejszej identyfikacji celu | Precyzyjne oznaczanie poziomu metylacji w konkretnych miejscach CpG, np. FOXP3 TSDR w komórkach Treg |
Tabela 1: Podsumowanie głównych metod detekcji metylacji DNA. Tabela podsumowuje powszechnie stosowane metody detekcji metylacji DNA, ich zasady, zalety, ograniczenia oraz potencjalne zastosowania w badaniach nad transplantacją.
Oświadczenia
Autorzy deklarują brak konkurencyjnych interesów lub potencjalnych konfliktów interesów.
Podziękowania
Autorzy dziękują firmie Figdraw za pomoc w przygotowaniu rycin.
Bibliografia
- Güell-Alonso R, Cabrera-Pérez R, Vives J. Immunocompatibility in transplantation: adapting to a changing therapeutic landscape. Front Immunol. 2025;16:1648534.
- Li XQ, Ding RD, Cai JZ. Organ transplantation: current status, challenges, and future prospects. MedComm. 2026;7(1):e70567.
- Medzhitov R, Horng T. Transcriptional control of the inflammatory response. Nat Rev Immunol. 2009;9:692–703.
- Bagci H, Fisher AG. DNA demethylation in pluripotency and reprogramming: the role of tet proteins and cell division. Cell Stem Cell. 2013;13:265–269.
- Gu TP, et al. The role of Tet3 DNA dioxygenase in epigenetic reprogramming by oocytes. Nature. 2011;477:606–610.
- Cedar H, Bergman Y. Programming of DNA methylation patterns. Annu Rev Biochem. 2012;81:97–117.
- Rodriguez RM, et al. Regulation of the transcriptional program by DNA methylation during human αβ T-cell development. Nucleic Acids Res. 2015;43:760–774.
- Rauch TA, et al. A human B cell methylome at 100-base pair resolution. Proc Natl Acad Sci U S A. 2009;106:671–678.
- Hardbower DM, et al. Ornithine decarboxylase regulates M1 macrophage activation and mucosal inflammation via histone modifications. Proc Natl Acad Sci U S A. 2017;114:E751–E760.
- De Santa F, et al. The histone H3 lysine-27 demethylase Jmjd3 links inflammation to inhibition of polycomb-mediated gene silencing. Cell. 2007;130:1083–1094.
- Antignano F, Zaph C. Regulation of CD4 T-cell differentiation and inflammation by repressive histone methylation. Immunol Cell Biol. 2015;93:245–252.
- Wei G, et al. Global mapping of H3K4me3 and H3K27me3 reveals specificity and plasticity in lineage fate determination of differentiating CD4+ T cells. Immunity. 2009;30:155–167.
- Liu Z, et al. The histone H3 lysine-27 demethylase Jmjd3 plays a critical role in specific regulation of Th17 cell differentiation. J Mol Cell Biol. 2015;7:505–516.
- He H, et al. Histone methylation mediates plasticity of human FOXP3(+) regulatory T cells by modulating signature gene expressions. Immunology. 2014;141:362–376.
- Menden H, et al. Histone deacetylase 6 regulates endothelial MyD88-dependent canonical TLR signaling, lung inflammation, and alveolar remodeling in the developing lung. Am J Physiol Lung Cell Mol Physiol. 2019;317:L332–L346.
- Irizarry-Caro RA, et al. TLR signaling adapter BCAP regulates inflammatory to reparatory macrophage transition by promoting histone lactylation. Proc Natl Acad Sci U S A. 2020;117:30628–30638.
- Williams CJ, et al. The chromatin remodeler Mi-2beta is required for CD4 expression and T cell development. Immunity. 2004;20:719–733.
- Yang F, et al. MiR-21 is remotely governed by the commensal bacteria and impairs anti-TB immunity by down-regulating IFN-γ. Front Microbiol. 2020;11:512581.
- Nankivell BJ, Kuypers DR. Diagnosis and prevention of chronic kidney allograft loss. Lancet. 2011;378:1428–1437.
- Zununi Vahed S, et al. Genetics and epigenetics of chronic allograft dysfunction in kidney transplants. Iran J Kidney Dis. 2016;10:1–9.
- Goldberg RJ, Weng FL, Kandula P. Acute and chronic allograft dysfunction in kidney transplant recipients. Med Clin North Am. 2016;100:487–503.
- Wood KJ, Bushell A, Hester J. Regulatory immune cells in transplantation. Nat Rev Immunol. 2012;12:417–430.
- Ji H, et al. Comprehensive methylome map of lineage commitment from haematopoietic progenitors. Nature. 2010;467:338–342.
- Suarez-Alvarez B, Rodriguez RM, Fraga MF, Lopez-Larrea C. DNA methylation: a promising landscape for immune system-related diseases. Trends Genet. 2012;28:506–514.
- Eckhardt F, et al. DNA methylation profiling of human chromosomes 6, 20 and 22. Nat Genet. 2006;38:1378–1385.
- Thomson JP, et al. CpG islands influence chromatin structure via the CpG-binding protein Cfp1. Nature. 2010;464:1082–1086.
- Esteller M. Epigenetic gene silencing in cancer: the DNA hypermethylome. Hum Mol Genet. 2007;16(Spec No 1):R50–R59.
- Lopez-Serra L, Esteller M. Proteins that bind methylated DNA and human cancer: reading the wrong words. Br J Cancer. 2008;98:1881–1885.
- Kuroda A, et al. Insulin gene expression is regulated by DNA methylation. PLoS One. 2009;4:e6953.
- Hellman A, Chess A. Gene body-specific methylation on the active X chromosome. Science. 2007;315:1141–1143.
- Jones PA. Functions of DNA methylation: islands, start sites, gene bodies and beyond. Nat Rev Genet. 2012;13:484–492.
- Esteller M. Epigenetics in evolution and disease. Lancet. 2008;372:S90–S96.
- Straussman R, et al. Developmental programming of CpG island methylation profiles in the human genome. Nat Struct Mol Biol. 2009;16:564–571.
- Irizarry RA, et al. The human colon cancer methylome shows similar hypo- and hypermethylation at conserved tissue-specific CpG island shores. Nat Genet. 2009;41:178–186.
- Doi A, et al. Differential methylation of tissue- and cancer-specific CpG island shores distinguishes human induced pluripotent stem cells, embryonic stem cells and fibroblasts. Nat Genet. 2009;41:1350–1353.
- Portela A, Esteller M. Epigenetic modifications and human disease. Nat Biotechnol. 2010;28:1057–1068.
- Bourc'his D, et al. Dnmt3L and the establishment of maternal genomic imprints. Science. 2001;294:2536–2539.
- Gowher H, et al. Mechanism of stimulation of catalytic activity of Dnmt3A and Dnmt3B DNA-(cytosine-C5)-methyltransferases by Dnmt3L. J Biol Chem. 2005;280:13341–13348.
- Wu X, Zhang Y. TET-mediated active DNA demethylation: mechanism, function and beyond. Nat Rev Genet. 2017;18:517–534.
- Bochtler M, Kolano A, Xu GL. DNA demethylation pathways: additional players and regulators. Bioessays. 2017;39:1–13.
- Laird PW. Principles and challenges of genomewide DNA methylation analysis. Nat Rev Genet. 2010;11:191–203.
- Lister R, et al. Human DNA methylomes at base resolution show widespread epigenomic differences. Nature. 2009;462:315–322.
- Meissner A, et al. Reduced representation bisulfite sequencing for comparative high-resolution DNA methylation analysis. Nucleic Acids Res. 2005;33:5868–5877.
- Herman JG, et al. Methylation-specific PCR: a novel PCR assay for methylation status of CpG islands. Proc Natl Acad Sci U S A. 1996;93:9821–9826.
- Colella S, et al. Sensitive and quantitative universal pyrosequencing methylation analysis of CpG sites. Biotechniques. 2003;35:114–120.
- Nankivell BJ, Alexander SI. Rejection of the kidney allograft. N Engl J Med. 2010;363:1451–1462.
- Gelman AE, et al. CD4+ T lymphocytes are not necessary for the acute rejection of vascularized mouse lung transplants. J Immunol. 2008;180:4754–4762.
- Seo W, Taniuchi I. Transcriptional regulation of early T-cell development in the thymus. Eur J Immunol. 2016;46:531–538.
- Calvanese V, et al. A promoter DNA demethylation landscape of human hematopoietic differentiation. Nucleic Acids Res. 2012;40:116–131.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Challen GA, et al. Dnmt3a is essential for hematopoietic stem cell differentiation. Nat Genet. 2011;44:23–31.
- Chitilian HV, et al. The strength of cell-mediated xenograft rejection in the mouse is due to the CD4+ indirect response. Xenotransplantation. 1998;5:93–98.
- Pierson RN, et al. Xenogeneic skin graft rejection is especially dependent on CD4+ T cells. J Exp Med. 1989;170:991–996.
- Bruniquel D, Schwartz RH. Selective, stable demethylation of the interleukin-2 gene enhances transcription by an active process. Nat Immunol. 2003;4:235–240.
- Sanders VM. Epigenetic regulation of Th1 and Th2 cell development. Brain Behav Immun. 2006;20:317–324.
- Wilson CB, Rowell E, Sekimata M. Epigenetic control of T-helper-cell differentiation. Nat Rev Immunol. 2009;9:91–105.
- Schoenborn JR, et al. Comprehensive epigenetic profiling identifies multiple distal regulatory elements directing transcription of the gene encoding interferon-gamma. Nat Immunol. 2007;8:732–742.
- Santangelo S, et al. Chromatin structure and DNA methylation of the IL-4 gene in human T(H)2 cells. Chromosome Res. 2009;17:485–496.
- Jiao X, et al. Vitamin D deficiency during pregnancy affects the function of Th1/Th2 cells and methylation of IFN-γ gene in offspring rats. Immunol Lett. 2019;212:98–105.
- Xia Y, et al. Age-related changes in DNA methylation associated with shifting Th1/Th2 balance. Inflammation. 2016;39:1892–1903.
- Muranski P, Restifo NP. Essentials of Th17 cell commitment and plasticity. Blood. 2013;121:2402–2414.
- Ohkura N, et al. T cell receptor stimulation-induced epigenetic changes and Foxp3 expression are independent and complementary events required for Treg cell development. Immunity. 2012;37:785–799.
- Janson PCJ, et al. Profiling of CD4+ T cells with epigenetic immune lineage analysis. J Immunol. 2011;186:92–102.
- Thomas RM, Sai H, Wells AD. Conserved intergenic elements and DNA methylation cooperate to regulate transcription at the il17 locus. J Biol Chem. 2012;287:25049–25059.
- Huang Y, et al. Decipherer manifestations and Treg/Th17 imbalance in multi-staging rheumatoid arthritis and correlation with TSDR/RORC methylation. Mol Immunol. 2020;127:1–11.
- Yuan X, et al. A novel role of CD4 Th17 cells in mediating cardiac allograft rejection and vasculopathy. J Exp Med. 2008;205:3133–3144.
- Cohen CJ, et al. Human Th1 and Th17 cells exhibit epigenetic stability at signature cytokine and transcription factor loci. J Immunol. 2011;187:5615–5626.
- Ye J, et al. Human tumor-infiltrating Th17 cells have the capacity to differentiate into IFN-γ+ and FOXP3+ T cells with potent suppressive function. Eur J Immunol. 2011;41:936–951.
- Issa F, Chandrasekharan D, Wood KJ. Regulatory T cells as modulators of chronic allograft dysfunction. Curr Opin Immunol. 2011;23:648–654.
- Josefowicz SZ, Rudensky A. Control of regulatory T cell lineage commitment and maintenance. Immunity. 2009;30:616–625.
- Baron U, et al. DNA demethylation in the human FOXP3 locus discriminates regulatory T cells from activated FOXP3(+) conventional T cells. Eur J Immunol. 2007;37:2378–2389.
- Kim HP, Leonard WJ. CREB/ATF-dependent T cell receptor-induced FoxP3 gene expression: a role for DNA methylation. J Exp Med. 2007;204:1543–1551.
- Morikawa H, et al. Differential roles of epigenetic changes and Foxp3 expression in regulatory T cell-specific transcriptional regulation. Proc Natl Acad Sci U S A. 2014;111:5289–5294.
- Polansky JK, et al. Methylation matters: binding of Ets-1 to the demethylated Foxp3 gene contributes to the stabilizationization of Foxp3 expression in regulatory T cells. J Mol Med (Berl). 2010;88:1029–1040.
- Toker A, et al. Active demethylation of the Foxp3 locus leads to the generation of stable regulatory T cells within the thymus. J Immunol. 2013;190:3180–3188.
- Jordan MS, et al. Thymic selection of CD4+CD25+ regulatory T cells induced by an agonist self-peptide. Nat Immunol. 2001;2:301–306.
- Kawahata K, et al. Generation of CD4(+)CD25(+) regulatory T cells from autoreactive T cells simultaneously with their negative selection in the thymus and from nonautoreactive T cells by endogenous TCR expression. J Immunol. 2002;168:4399–4405.
- Josefowicz SZ, Wilson CB, Rudensky AY. Cutting edge: TCR stimulation is sufficient for induction of Foxp3 expression in the absence of DNA methyltransferase 1. J Immunol. 2009;182:6648–6652.
- Floess S, et al. Epigenetic control of the foxp3 locus in regulatory T cells. PLoS Biol. 2007;5:e38.
- Polansky JK, et al. DNA methylation controls Foxp3 gene expression. Eur J Immunol. 2008;38:1654–1663.
- Barzaghi F, et al. Demethylation analysis of the FOXP3 locus shows quantitative defects of regulatory T cells in IPEX-like syndrome. J Autoimmun. 2012;38:49–58.
- Bestard O, et al. Intragraft regulatory T cells in protocol biopsies retain foxp3 demethylation and are protective biomarkers for kidney graft outcome. Am J Transplant. 2011;11:2162–2172.
- Liu J, et al. T regulatory cells in cord blood—FOXP3 demethylation as reliable quantitative marker. PLoS One. 2010;5:e13267.
- Wieczorek G, et al. Quantitative DNA methylation analysis of FOXP3 as a new method for counting regulatory T cells in peripheral blood and solid tissue. Cancer Res. 2009;69:599–608.
- Zhuo C, et al. Higher FOXP3-TSDR demethylation rates in adjacent normal tissues in patients with colon cancer were associated with worse survival. Mol Cancer. 2014;13:153.
- Lal G, et al. Epigenetic regulation of Foxp3 expression in regulatory T cells by DNA methylation. J Immunol. 2009;182:259–273.
- Zhou L, Chong MM, Littman DR. Plasticity of CD4+ T cell lineage differentiation. Immunity. 2009;30:646–655.
- Burchill MA, et al. IL-2 receptor beta-dependent STAT5 activation is required for the development of Foxp3+ regulatory T cells. J Immunol. 2007;178:280–290.
- Kanamori M, et al. Induced regulatory T cells: their development, stability, and applications. Trends Immunol. 2016;37:803–811.
- Yang R, et al. Hydrogen sulfide promotes Tet1- and Tet2-mediated Foxp3 demethylation to drive regulatory T cell differentiation and maintain immune homeostasis. Immunity. 2015;43:251–263.
- Issa F, Robb RJ, Wood KJ. The where and when of T cell regulation in transplantation. Trends Immunol. 2013;34:107–113.
- Issa F, Wood KJ. CD4+ regulatory T cells in solid organ transplantation. Curr Opin Organ Transplant. 2010;15:757–764.
- Suarez-Alvarez B, Baragano Raneros A, Ortega F, Lopez-Larrea C. Epigenetic modulation of the immune function: a potential target for tolerance. Epigenetics. 2013;8:694–702.
- Schmidl C, et al. Epigenetic reprogramming of the RORC locus during in vitro expansion is a distinctive feature of human memory but not naive Treg. Eur J Immunol. 2011;41:1491–1498.
- Guo H, et al. Inhibiting cardiac allograft rejection with interleukin-35 therapy combined with decitabine treatment in mice. Transpl Immunol. 2013;29:99–104.
- Betts RJ, Kemeny DM. CD8+ T cells in asthma: friend or foe? Pharmacol Ther. 2009;121:123–131.
- Schwengerdt KO, Fricker FJ, Bahjat KS, Kuntz ST. Increased expression of the lymphocyte early activation marker CD69 in peripheral blood correlates with histologic evidence of cardiac allograft rejection. Transplantation. 2000;69:2102–2107.
- Rutella S, et al. Induction of CD69 antigen on normal CD4+ and CD8+ lymphocyte subsets and its relationship with the phenotype of responding T-cells. Cytometry. 1999;38:95–101.
- Jones ND, et al. T-cell activation, proliferation, and memory after cardiac transplantation in vivo. Ann Surg. 1999;229:570–578.
- Lee PP, et al. A critical role for Dnmt1 and DNA methylation in T cell development, function, and survival. Immunity. 2001;15:763–774.
- Ladle BH, et al. De novo DNA methylation by DNA methyltransferase 3a controls early effector CD8+ T-cell fate decisions following activation. Proc Natl Acad Sci U S A. 2016;113:10631–10636.
- Carty SA, et al. The loss of TET2 promotes CD8(+) T cell memory differentiation. J Immunol. 2018;200:82–91.
- Schiffer L, et al. Chemokine CXCL13 as a new systemic biomarker for B-cell involvement in acute T cell-mediated kidney allograft rejection. Int J Mol Sci. 2019;20(10):2552. doi:10.3390/ijms20102552.
- Xu H, He X, Xu R. B cell activating factor, renal allograft antibody-mediated rejection, and long-term outcome. J Immunol Res. 2018;2018:5251801.
- Schmitz R, et al. B cells in transplant tolerance and rejection: friends or foes? Transpl Int. 2020;33:30–40.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Shaknovich R, et al. DNA methyltransferase 1 and DNA methylation patterning contribute to germinal center B-cell differentiation. Blood. 2011;118:3559–3569.
- Caron G, et al. Cell-cycle-dependent reconfiguration of the DNA methylome during terminal differentiation of human B cells into plasma cells. Cell Rep. 2015;13:1059–1071.
- Barwick BG, et al. B cell activation and plasma cell differentiation are inhibited by de novo DNA methylation. Nat Commun. 2018;9:1900.
- Kaur BP, Secord E. Innate immunity. Pediatr Clin North Am. 2019;66:905–911.
- Steinman RM, Banchereau J. Taking dendritic cells into medicine. Nature. 2007;449:419–426.
- Merad M, Collin M, Bromberg J. Dendritic cell homeostasis and trafficking in transplantation. Trends Immunol. 2007;28:353–359.
- Zhang X, et al. DNA methylation dynamics during ex vivo differentiation and maturation of human dendritic cells. Epigenetics Chromatin. 2014;7:21.
- Pacis A, et al. Bacterial infection remodels the DNA methylation landscape of human dendritic cells. Genome Res. 2015;25:1801–1811.
- Klug M, et al. Active DNA demethylation in human postmitotic cells correlates with activating histone modifications, but not transcription levels. Genome Biol. 2010;11:R63.
- Bullwinkel J, Lüdemann A, Deberry J, Singh PB. Epigenotype switching at the CD14 and CD209 genes during differentiation of human monocytes to dendritic cells. Epigenetics. 2011;6:45–51.
- Frikeche J, et al. Impact of the hypomethylating agent 5-azacytidine on dendritic cells function. Exp Hematol. 2011;39:1056–1063.
- van den Bosch TP, et al. CD16+ monocytes and skewed macrophage polarization toward M2 type hallmark heart transplant acute cellular rejection. Front Immunol. 2017;8:346.
- Wang YY, et al. Macrophage-to-myofibroblast transition contributes to interstitial fibrosis in chronic renal allograft injury. J Am Soc Nephrol. 2017;28:2053–2067.
- Wang X, et al. Epigenetic regulation of macrophage polarization and inflammation by DNA methylation in obesity. JCI Insight. 2016;1:e87748.
- Bakshi C, Vijayvergiya R, Dhawan V. Aberrant DNA methylation of M1-macrophage genes in coronary artery disease. Sci Rep. 2019;9:1429.
- Dekkers KF, et al. Human monocyte-to-macrophage differentiation involves highly localized gain and loss of DNA methylation at transcription factor binding sites. Epigenetics Chromatin. 2019;12:34.
- Li G, Yu M, Weyand CM, Goronzy JJ. Epigenetic regulation of killer immunoglobulin-like receptor expression in T cells. Blood. 2009;114:3422–3430.
- Schenk A, Bloch W, Zimmer P. Natural killer cells—an epigenetic perspective of development and regulation. Int J Mol Sci. 2016;17:326.
- Scapini P, et al. The neutrophil as a cellular source of chemokines. Immunol Rev. 2000;177:195–203.
- Chertov O, Yang D, Howard OM, Oppenheim JJ. Leukocyte granule proteins mobilize innate host defenses and adaptive immune responses. Immunol Rev. 2000;177:68–78.
- Hirayama S, et al. Prevention of neutrophil migration ameliorates rat lung allograft rejection. Mol Med. 2006;12:208–213.
- Jelinek J, et al. Epigenetic control of PRV-1 expression on neutrophils. Exp Hematol. 2007;35:1677–1683.
- Suzuki H, et al. Epigenetic inactivation of SFRP genes allows constitutive WNT signaling in colorectal cancer. Nat Genet. 2004;36:417–422.
- Chen G, et al. Aberrant DNA methylation of mTOR pathway genes promotes inflammatory activation of immune cells in diabetic kidney disease. Kidney Int. 2019;96:409–420.
- Shang D, Han T, Xu X, Liu Y. Decitabine induces G2/M cell cycle arrest by suppressing p38/NF-κB signaling in human renal clear cell carcinoma. Int J Clin Exp Pathol. 2015;8:11140–11148.
- Zhu Z, et al. STAT3 signaling pathway is involved in decitabine induced biological phenotype regulation of acute myeloid leukemia cells. Am J Transl Res. 2015;7:1896–1907.
- Peters F, et al. Interferon-gamma DNA methylation is affected by mycophenolic acid but not by tacrolimus after T-cell activation. Front Immunol. 2017;8:822.
- Kraig E, et al. A randomized control trial to establish the feasibility and safety of rapamycin treatment in an older human cohort: immunological, physical performance, and cognitive effects. Exp Gerontol. 2018;105:53–69.
- Zhu C, et al. DNA methylation modulates allograft survival and acute rejection after renal transplantation by regulating the mTOR pathway. Am J Transplant. 2021;21(2):567–581.
- Wiencke JK, et al. DNA methylation as a pharmacodynamic marker of glucocorticoid response and glioma survival. Nat Commun. 2022;13(1):5537.
- Hsu FM, et al. DNA methylation predicts infection risk in kidney transplant recipients. Life Sci Alliance. 2025;8(7):e202403124. doi:10.26508/lsa.202403124.
- Bai JF, et al. Efficacy and safety of venetoclax and azacitidine for acute myeloid leukemia in China: a real-world single-center study. BMC Cancer. 2025;25(1):990.
- Arora S, et al. Tumor lysis syndrome and infectious complications during treatment with venetoclax combined with azacitidine or decitabine in patients with acute myeloid leukemia. Leuk Res. 2022;117:106844.
- Batra A, et al. Characteristics and survival of secondary acute myeloid leukemia from myelodysplastic syndromes in older adults: a population analysis. Clin Lymphoma Myeloma Leuk. 2025;25(6):e417–e423.
- Bai L, Hao X, Keith J, Feng Y. DNA methylation in regulatory T cell differentiation and function: challenges and opportunities. Biomolecules. 2022;12(9):1282.
- Trinh A, Huang Y, Shao H, et al. Targeting the ADPKD methylome using nanoparticle-mediated combination therapy. APL Bioeng. 2023;7(2):026111.
- Yuan N, Ma Z, Xue Z, et al. DNMT1-targeted macrophages delivering drug-loaded nanoparticles attenuate heart allograft fibrosis via PTPRD-STAT3/6 axis. Cell Death Discov. 2026. doi:10.1038/s41420-026-03295-5.
- Cameron J, Martino P, Nguyen L, Li X. Cutting edge: CRISPR-based transcriptional regulators reveal transcription-dependent establishment of epigenetic memory of Foxp3 in regulatory T cells. J Immunol. 2020;205(11):2953–2958.
- Liu XS, et al. Rescue of fragile X syndrome neurons by DNA methylation editing of the FMR1 gene. Cell. 2018;172:979–992.e6.
- Velut Y, Poulet G, Bersez T, et al. Epigenetic signatures on plasma cell-free DNA to detect kidney allograft rejection in a non-invasive way: development of a 10-plex digital PCR assay. Biomark Res. 2025;13:118.