Niniejszy protokół przedstawia praktyczny i powtarzalny schemat synchronizacji hodowlanych komórek, przeprowadzania przesuniętego w czasie pobierania próbek w przedziale od 24 do 72 h bez konieczności nocnej zbiórki oraz analizy ekspresji genów zegara okołodobowego.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Rytmy okołodobowe w szalce Petriego: synchronizacja komórek mHypoE-42 podwzgórza myszy do analizy ekspresji genów zegara okołodobowego
W tym artykule
Podsumowanie
Streszczenie
Rytmy okołodobowe to endogenne oscylacje o okresie około 24 h, które regulują szeroki zakres procesów komórkowych i fizjologicznych, w tym ekspresję genów, metabolizm oraz zachowanie. Rytmy te wynikają z powiązanych ze sobą pętli sprzężenia zwrotnego transkrypcyjno-translacyjnego, które reagują na sygnały czasowe i środowiskowe. Ponieważ regulacja okołodobowa jest wysoce dynamiczna, nawet niewielkie zmienne eksperymentalne mogą wpływać na fazę, amplitudę i rytmiczność, co sprawia, że ustandaryzowane schematy eksperymentalne są niezbędne do uzyskania wiarygodnych i powtarzalnych wyników. Celem niniejszego protokołu jest przedstawienie praktycznego i powtarzalnego schematu synchronizacji hodowli komórkowych, pobierania próbek w serii czasowej oraz analizy ekspresji genów zegara okołodobowego w standardowych warunkach laboratoryjnych. Protokół opisuje synchronizację opartą na szoku surowiczym, przesunięte w czasie pobieranie próbek w okresie od 24 do 72 h w celu uniknięcia pobierania próbek w nocy, ekstrakcję kwasu rybonukleinowego, syntezę komplementarnego kwasu deinoksyrybonukleinowego, ilościową reakcję łańcuchową polimerazy w czasie rzeczywistym oraz analizę rytmu okołodobowego z wykorzystaniem odpowiednich metod statystycznych. Schemat pracy podkreśla również krytyczne aspekty eksperymentalne, w tym warunki synchronizacji, ocenę jakości próbek, wybór genów referencyjnych oraz analizę danych, aby zwiększyć powtarzalność między eksperymentami. Metoda ta stanowi dostępny sposób badania molekularnych mechanizmów okołodobowych i oceny rytmicznej ekspresji genów w hodowlach komórkowych, ułatwiając badania nad regulacją okołodobową w fizjologicznych i chorobowych modelach eksperymentalnych.
Wprowadzenie
Rytmy okołodobowe to endogenne cykle o okresie około 24 h, które regulują szeroki zakres procesów fizjologicznych, metabolicznych i komórkowych1. W organizmach ssaków rytmy te są koordynowane przez zegar centralny zlokalizowany w jądrach nadskrzyżowaniowych (SCN) podwzgórza oraz przez autonomiczne zegary molekularne na poziomie komórkowym. Zegary te składają się z powiązanych pętli sprzężenia zwrotnego transkrypcyjno-translacyjnego z udziałem kluczowych genów zegarowych, w tym circadian locomotor output cycles protein kaput (Clock), basic helix-loop-helix aryl hydrocarbon receptor nuclear translocase-like 1 (Bmal1), period (Per) oraz cryptochrome (Cry)2. Ze względu na centralną rolę zegara okołodobowego w różnorodnych procesach biologicznych, modele komórkowe in vitro stały się ważnymi narzędziami do badania molekularnych mechanizmów regulacji czasowej w kontrolowanych warunkach eksperymentalnych.
Celem niniejszego protokołu jest zapewnienie niezawodnego, praktycznego i powtarzalnego schematu postępowania w celu synchronizacji hodowli komórkowych przy użyciu protokołu szoku surowiczego, przeprowadzenia sekwencyjnego pobierania próbek w czasie oraz analizy ekspresji genów zegara okołodobowego, przy jednoczesnym uniknięciu nocnego zbierania próbek. Poprzez zwiększenie wykonalności pobierania próbek okołodobowych bez pogorszenia jakości danych, niniejszy schemat postępowania ma na celu ułatwienie badań nad rytmicznymi procesami biologicznymi z wykorzystaniem standardowych technik laboratoryjnych.
Badania nad rytmami okołodobowymi przeprowadzono na szerokim zakresie modeli in vitro, w tym na liniach komórek nowotworowych człowieka3, fibroblastach rat-14, eksplantach jądra nadskrzyżowaniowego (SCN)5 oraz organoidach6. Chociaż większość komórek ssaków posiada funkcjonalne zegary okołodobowe, brak sygnałów synchronizujących, takich jak światło, szybko prowadzi do desynchronizacji w hodowli, co ogranicza badanie rytmów okołodobowych in vitro7. Dlatego techniki synchronizacji są niezbędne do badania mechanizmów molekularnego zegara oraz ich znaczenia w zdrowiu i chorobach.
Opracowano kilka strategii synchronizacji dla hodowlanych komórek ssaków. Synchronizacja oparta na glikokortykosterydach z użyciem deksametazonu jest jedną z najczęściej stosowanych metod, ponieważ skutecznie resetuje rytmy okołodobowe w wielu typach komórek, jednocześnie redukując część zmienności związanej ze stymulacją surowiczą8. Podobnie, aktywacja sygnalizacji cyklicznego adenozynomonofosforanu za pośrednictwem forskoliny była z sukcesem stosowana do synchronizacji zegarów peryferyjnych w wybranych modelach komórkowych9. Inne podejścia obejmują traktowanie sygnałami przenoszonymi przez krew4, różnymi związkami chemicznymi8,10, wymianę pożywki3, szok termiczny11, cykle tlenowe12 oraz stymulację mechaniczną13. Łącznie metody te znacząco rozwinęły badania nad rytmami okołodobowymi; mogą one jednak wymagać specjalistycznego sprzętu, specyficznych warunków eksperymentalnych lub dodatkowej optymalizacji, co sprawia, że istotne jest zweryfikowanie wybranej strategii synchronizacji dla każdego modelu biologicznego i zastosowania eksperymentalnego14.
Szok surowiczy jest jedną z najszerzej stosowanych metod synchronizacji i polega na poddaniu hodowlanych komórek krótkotrwałej stymulacji wysokim stężeniem surowicy4. Ponieważ stymulacja ta jest przejściowa, zminimalizowane zostaje długotrwałe zaburzenie ścieżek sygnalizacyjnych komórek4, co ogranicza potencjalne efekty zakłócające analizy końcowe. W konsekwencji szok surowiczy jest szczególnie odpowiedni do badań ekspresji genów okołodobowych oraz funkcji molekularnego zegara. Ponadto procedura ta jest łatwa w implementacji i nie wymaga specjalistycznego sprzętu, co czyni ją dostępną i łatwo powtarzalną w różnych laboratoriach. Praktycznym ograniczeniem eksperymentów z wykorzystaniem szoku surowiczego jest jednak intensywny harmonogram pobierania próbek, niezbędny do dokładnej charakterystyki rytmu okołodobowego. Niezawodna analiza rytmiki zazwyczaj wymaga gromadzenia próbek w regularnych odstępach czasu, zwykle co 2–6 h przez jeden lub więcej cykli okołodobowych (24–72 h)14, co często wiąże się z koniecznością pobierania próbek w nocy.
Opisany tutaj schemat postępowania rozwiązuje ten problem logistyczny poprzez rozłożenie w czasie rozpoczęcia synchronizacji na wielu płytkach hodowlanych, co umożliwia pełne pobieranie próbek w rytmie okołodobowym w standardowych godzinach pracy, unikając konieczności nocnej zbiórki próbek. Zamiast wprowadzać nową strategię synchronizacji, niniejszy protokół zapewnia szczegółową i powtarzalną implementację ugruntowanej metody szoku surowiczego w połączeniu z praktycznym harmonogramem pobierania próbek i późniejszą analizą ekspresji genów. Ten schemat pracy jest szczególnie odpowiedni do badań ekspresji genów okołodobowych w hodowlach komórkowych z wykorzystaniem powszechnie dostępnych technik laboratoryjnych. Przy adaptacji protokołu do dodatkowych modeli komórkowych należy zoptymalizować i zwalidować parametry eksperymentalne, w tym gęstość komórek, warunki synchronizacji, odstępy między pobraniami próbek oraz dobór genów referencyjnych dla konkretnego typu komórek przed wdrożeniem metody.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Poniższy protokół opisuje zwalidowaną metodę synchronizacji dla linii komórkowych podwzgórza embrionalnego myszy mHypoE-42. Przed zastosowaniem tej metody w innych typach hodowlanych komórek należy niezależnie zwalidować i zoptymalizować protokół synchronizacji. Przegląd przebiegu prac przedstawiono na Rysunku 1, a tygodniowy harmonogram pobierania próbek na Rysunku uzupełniającym 1. Wszystkie odczynniki, sprzęt i urządzenia wykorzystane w tym protokole znajdują się w Tabeli materiałów. Wszystkie procedury hodowli komórkowej należy przeprowadzać w certyfikowanej komorze z laminarnym przepływem powietrza, używając sterylnych odczynników i sprzętu.
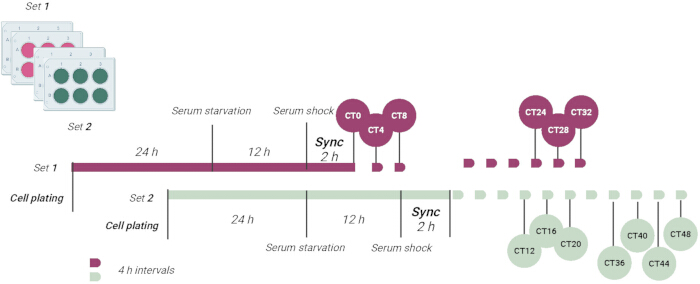
Rysunek 1. Schematyczny przegląd protokołu przesuniętej synchronizacji szokiem surowiczym. Schemat ilustrujący przebieg pracy wykorzystywany do synchronizacji komórek mHypoE-42 za pomocą szoku surowiczego w dwóch przesuniętych zestawach eksperymentalnych. Przesunięty projekt umożliwia pobieranie próbek w rytmie okołodobowym w standardowych godzinach pracy, unikając pobierania próbek w nocy. Próbki są następnie poddawane ekstrakcji RNA, ilościowej reakcji łańcuchowej polimerazy w czasie rzeczywistym (qRT-PCR) oraz analizie rytmu okołodobowego. Utworzono w Biorender.com. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
1. Hodowla komórkowa
- Hodować adherentne komórki mHypoE-42 w podłożu Dulbecco’s Modified Eagle Medium (DMEM) z wysoką zawartością glukozy (4500 mg/L), uzupełnionym o 10% (v/v) inaktywowanej ciepłem płodowej surowicy bydlęcej (FBS), 3,7 g/L wodorowęglanu sodu oraz 1% roztwór antybiotyków.
- Utrzymywać komórki w temperaturze 37°C w inkubatorze z nawilżaniem, zawierającym 95% powietrza i 5% dwutlenku węgla (CO2), wykorzystując kolby hodowlane T75 z końcową objętością hodowli 10 mL.
UWAGA: Przetestuj każdą nową partię FBS przed rozpoczęciem eksperymentów, ponieważ partie surowicy mogą się różnić. - Przesiewać komórki, gdy osiągną około 80%–90% konfluencji. Przemyć komórki sterylnym 1× roztworem soli fizjologicznej z buforem fosforanowym (PBS; pH 7,4), dodać 3 mL 0,5% roztworu trypsyny i inkubować przez 3–5 min w celu odklejenia komórek.
- Dodać co najmniej dwukrotność objętości trypsyny kompletnego podłoża hodowlanego zawierającego 10% (v/v) FBS, aby zneutralizować trypsynę.
- Rozcieńczyć komórki świeżym podłożem wzrostowym w stosunku do 1:2.
UWAGA: Unikać stosowania komórek, które przeszły nadmierną liczbę pasaży (np. powyżej 40 pasaży dla komórek mHypoE-42). Wszystkie roztwory należy uprzednio podgrzać. Regularnie badać hodowle pod kątem zanieczyszczenia mykoplazmami. - Przystąpić do testów synchronizacji 24 h po wysianiu komórek w gęstości 2,0 × 10⁵ komórek na dołek, zgodnie z opisem w Kroku 2. Utrzymywać rutynowe hodowle komórkowe przy konfluencji około 80%–90% przed pasażowaniem.
2. Synchronizacja linii komórkowej mHypoE-42
- Przygotowanie komórek
- Po trypsynizacji odwiruj komórki przy 700 × g przez 5 min.
- Odlej nadsącz i resuspenduj osad komórkowy w 10 mL świeżej pożywki hodowlanej.
- Wymieszaj zawiesinę komórkową z barwnikiem trypan blue w stosunku 1:1 (całkowita objętość 20 μL) i określ stężenie komórek za pomocą hemocytometru.
UWAGA: Roztwory zawierające trypan blue należy utylizować zgodnie z instytucjonalnymi wytycznymi dotyczącymi utylizacji odpadów chemicznych. Nie wylewaj niewykorzystanego barwnika do zlewu.
- Wysiew komórek i kaskadowy plan eksperymentalny
- Wysiej 2,0 × 10⁵ komórek na dołek w płytkach 6-dołkowych lub naczyniach hodowlanych 35-mm. Inkubuj kultury w temperaturze 37°C przez 24 h.
UWAGA: Synchronizację surowiczą rozpocznij 24 h po wysiewie komórek. W związku z tym przed synchronizacją nie jest wymagane osiągnięcie określonej konfluencji komórek. Zamiast tego zbadaj kultury mikroskopowo, aby potwierdzić, że komórki są w pełni przytwierdzone i wykazują odpowiednią morfologię przed rozpoczęciem procedury synchronizacji. - Podziel płytki hodowlane losowo na dwa zestawy eksperymentalne. Pierwszego zestawu użyj do wyznaczenia punktów czasowych rytmu dobowego (CT): CT0, CT4, CT8, CT24, CT28 i CT32. Drugiego zestawu użyj do wyznaczenia CT12, CT16, CT20, CT36, CT40, CT44 i CT48 (Rysunek 1; Rysunek uzupełniający 1).
- Zwiększ liczbę dołków lub płytek w zależności od potrzeb, aby uwzględnić powtórzenia techniczne.
UWAGA: Zminimalizuj zmienność, przygotowując wszystkie płytki z tej samej zawiesiny komórkowej, zachowując identyczną gęstość wysiewu i warunki hodowli oraz przeprowadzając synchronizację przy użyciu tych samych odczynników i ustawień eksperymentalnych. Dostosuj format naczynia hodowlanego i gęstość wysiewu w zależności od rodzaju komórek. W przypadku stosowania płytek 6-dołkowych łącz punkty CT zbierane jednocześnie, aby zoptymalizować wykorzystanie płytek.
- Wysiej 2,0 × 10⁵ komórek na dołek w płytkach 6-dołkowych lub naczyniach hodowlanych 35-mm. Inkubuj kultury w temperaturze 37°C przez 24 h.
- Synchronizacja
- Po 24 h odlej pożywkę z pierwszego zestawu płytek i dodaj 1 mL DMEM bez surowicy. Inkubuj przez 12 h, aby wywołać głodzenie surowicze.
- Bezpośrednio przed użyciem przygotuj 50% (v/v) roztwór surowicy końskiej w DMEM z wysoką zawartością glukozy.
- Odlej pożywkę do głodzenia z pierwszego zestawu i poddaj komórki działaniu 1 mL świeżo przygotowanego 50% roztworu surowicy końskiej przez 2 h.
- Jednocześnie odlej pożywkę z drugiego zestawu płytek i zastąp ją 1 mL DMEM bez surowicy. Inkubuj przez 12 h.
- Po 2-godzinnym szoku surowiczym odlej pożywkę i dodaj 1 mL DMEM z wysoką zawartością glukozy uzupełnionego o 10% (v/v) inaktywowaną ciepłem FBS. Wyznacz ten punkt czasowy jako CT0.
- Zbiór próbek
- Umieść płytki hodowlane na lodzie. Odlej pożywkę, przemyj komórki dwukrotnie 1 mL zimnego sterylnego 1× PBS, odlej roztwór płuczący i zlizuj komórki mechanicznie, używając do 1 mL odczynnika do lizy.
OSTROŻNIE: Odczynnik do lizy zawiera niebezpieczne substancje chemiczne. Wszystkie etapy manipulacji wykonuj w certyfikowanej dygestorium chemicznym, nosząc odpowiednie środki ochrony osobistej. Odpady utylizuj zgodnie z instytucjonalnymi wytycznymi dotyczącymi bezpieczeństwa chemicznego. - Przenieś każdy lizat do sterylnej probówki i przechowuj próbki w temperaturze −80°C do czasu ekstrakcji RNA.
- Powtórz kroki 2.4.1 i 2.4.2, aby zebrać próbki w punktach CT4 i CT8.
- W punkcie CT8 powtórz krok 2.3.2 dla drugiego zestawu eksperymentalnego, aby zsynchronizować pozostałe komórki.
- Po 2 h szoku surowiczego zakończ synchronizację drugiego zestawu eksperymentalnego, zastępując pożywkę 1 mL DMEM z wysoką zawartością glukozy uzupełnionego o 10% (v/v) inaktywowaną ciepłem FBS.
- Zbieraj próbki naprzemiennie z dwóch zestawów eksperymentalnych, aby uzyskać CT12, CT24, CT16, CT28, CT20 i CT32. Następnego dnia powtórz procedurę zbioru, aby uzyskać CT36, CT40, CT44 i CT48.
UWAGA: Głodzenie surowicze i synchronizacja zostały rozpoczęte zgodnie z harmonogramem eksperymentalnym po wysiewie komórek, a nie po osiągnięciu określonej konfluencji komórek. Przed rozpoczęciem synchronizacji potwierdź, że komórki są w pełni przytwierdzone i wykazują odpowiednią morfologię. Chociaż kolejne punkty CT różnią się o 4 h, zbiory nie są przeprowadzane w 4-godzinnych odstępach. Pełny tygodniowy harmonogram zbiorów znajduje się na Rysunku uzupełniającym 1.
- Umieść płytki hodowlane na lodzie. Odlej pożywkę, przemyj komórki dwukrotnie 1 mL zimnego sterylnego 1× PBS, odlej roztwór płuczący i zlizuj komórki mechanicznie, używając do 1 mL odczynnika do lizy.
3. Przetwarzanie próbek: Ekstrakcja RNA
UWAGA: Protokoły mogą się różnić w zależności od kontekstu eksperymentalnego i zastosowania. Poniższy schemat opisuje przykład skutecznej procedury ekstrakcji RNA, syntezy komplementarnego DNA (cDNA) oraz ilościowej reakcji łańcuchowej polimerazy w czasie rzeczywistym (qRT-PCR). Wyekstrahuj całkowite RNA, stosując połączoną metodę lizy opartą na fenolu i separację faz, a następnie przeprowadź oczyszczanie za pomocą kolumn wirówkowych z krzemionką.
- Przygotowanie próbek i rozdział faz
- Rozmrozić próbki, ponownie zhomogenizować lizaty i inkubować je w temperaturze pokojowej przez 5 min.
- Dodać 200 μL chloroformu na każdy 1 mL odczynnika do lizy.
OSTRZEŻENIE: Chloroform jest lotny i toksyczny. Wszystkie procedury z wykorzystaniem chloroformu należy przeprowadzać w certyfikowanym dygestorium chemicznym, stosując odpowiednie środki ochrony osobistej. - Wigorystycznie wstrząsać probówkami przez 15 s i inkubować je w temperaturze pokojowej przez 3 min.
- Wirować próbki przy 12,000 × g przez 15 min w temperaturze 4°C. Pozostawić próbki do rozdzielenia na trzy fazy: dolną fazę fenolowo-chloroformową zawierającą białka, białą interfazę zawierającą DNA oraz górną fazę wodną wzbogaconą w RNA.
- Ostrożnie przenieść fazę wodną do nowej sterylnej probówki, nie naruszając interfazy. Fazę organiczną przechowywać w temperaturze 4°C, jeśli planowana jest późniejsza izolacja białek lub DNA.
UWAGA: Izolację białek lub DNA należy przeprowadzić zgodnie z odpowiednim protokołem, jeżeli biomolekuły te mają zostać odzys Regardless z fazy organicznej.
- Oczyszczanie RNA
- Dodać do fazy wodnej taką samą objętość 70% etanolu (przygotowanego w wodzie wolnej od RNaz) i wymieszać na wir器dwukrotnie przez 15 s, aby wspomóc wiązanie RNA.
- Nanieść próbkę na krzemionkową kolumny spinową i oczyścić RNA zgodnie z procedurą oczyszczania kolumnowego.
- Trawić zanieczyszczające DNA genomiczne za pomocą DNazy przez 15 min w temperaturze pokojowej.
- Przemyć kolumnę, używając dostarczonych buforów do płukania.
- Przeprowadzić dodatkowe płukanie 100 μL buforu do płukania i wirować przy 11,000 × g przez 2 min w celu osuszenia membrany krzemionkowej.
- Przenieść kolumnę spinową do czystej probówki do mikrocentryfugi. Eluować RNA za pomocą 40–60 μL wody wolnej od RNaz, aplikując wodę bezpośrednio na środek membrany krzemionkowej i wirować przy 11,000 × g przez 1 min.
UWAGA: Objętość elucji należy dobrać zgodnie z pożądaną wydajnością i stężeniem RNA. Objętość elucji 60 μL zazwyczaj zapewnia bardziej kompletne odzyskanie RNA z membrany krzemionkowej, ale daje bardziej rozcieńczony roztwór RNA. Z kolei objętość elucji 40 μL pozwala uzyskać bardziej skoncentrowany preparat RNA, ale może zmniejszyć całkowity odzysk RNA. Objętość elucji należy zoptymalizować zgodnie z zaleceniami producenta i wymaganiami dalszych aplikacji.
- Ocena jakości RNA
- Umieścić próbki RNA na lodzie i przenieść 5 μL każdej próbki do nowej sterylnej probówki do mikrocentryfugi w celu oceny jakości.
- Ocenić integralność RNA za pomocą elektroforezy w 1,5% żelu agarozowym lub elektroforezy kapilarnej. Potwierdzić obecność wyraźnych pręg RNA rybosomalnego 28S i 18S.
- Określić stężenie i czystość RNA poprzez pomiar absorbancji spektrofotometrem.
UWAGA: Odpady zawierające fenol należy utylizować zgodnie z instytucjonalnymi wytycznymi dotyczącymi utylizacji odpadów chemicznych. Nie wolno wylewać niebezpiecznych odpadów chemicznych do zlewu. W przypadku próbek z hodowli komórkowych stężenia RNA zazwyczaj mieszczą się w zakresie od 200 do 1000 ng/μL i nadają się do syntezy cDNA oraz qRT-PCR. Należy zaakceptować próbki RNA o stosunku A260/230 między 2,0 a 2,2 oraz stosunku A260/280 wynoszącym około 2,0 (patrz Tabela uzupełniająca 1).
- Przechowywanie RNA
- Oczyszczone próbki RNA przechowywać w temperaturze −80°C do czasu syntezy cDNA.
4. Przetwarzanie próbek: synteza cDNA
UWAGA: cDNA należy zsyntetyzować z 1 μg całkowitego RNA, używając zestawu do syntezy pierwszej nici cDNA. Objętości reakcji oraz warunki inkubacji należy dostosować zgodnie z instrukcją producenta.
- Odpisanie (transkrypcja odwrotna)
- Odmrozić próbki RNA na lodzie. Przygotować 20 μL reakcji odwrotnej transkrypcji zawierającej 1 μg całkowitego RNA, 10 μL 2× Master Mix (zawierającego inhibitor rybonukleazy, losowe heksamery, primery oligo(deoksytymidynowe), jony magnezu [Mg2+] oraz deoksynukleotydotrifosforany), 2 μL mieszaniny enzymów (zawierającej odwrotną transkryptazę) oraz wodę traktowaną pirokarbonianem dwuetylowym do uzyskania końcowej objętości 20 μL.
- Inkubować reakcję w termocyklerze przez 10 min w temperaturze 25°C w celu przyłączenia primerów, a następnie przez 30 min w 50°C w celu syntezy cDNA. Inaktywować odwrotną transkryptazę poprzez inkubację reakcji w 85°C przez 5 min.
- Dodać 1 μL RNazy H i inkubować reakcję przez 20 min w 37°C, aby zdegradować nić RNA hybrydy RNA–DNA.
- Rozcieńczyć preparat cDNA do 1:20 w sterylnej wodzie, zgodnie z wymogami optymalizacji testu, i przechowywać rozcieńczone cDNA w temperaturze −20°C do czasu przeprowadzenia ilościowej analizy polimerazy łańcuchowej w czasie rzeczywistym (qRT-PCR).
5. Obróbka próbek: Ilościowa reakcja łańcuchowa polimerazy w czasie rzeczywistym (qRT-PCR)
UWAGA: Poziom ekspresji genów zegara biologicznego należy zmierzyć za pomocą qRT-PCR. Zwalidowane sekwencje starterów, temperatury przyłączania oraz stężenia starterów znajdują się w Tabeli uzupełniającej 2.
- Optymalizacja analizy
- Przed analizą próbek eksperymentalnych należy zwalidować i zoptymalizować stężenie starterów, temperaturę przyłączania oraz ilość wprowadzonego cDNA, wykorzystując połączone próbki cDNA i krzywą standardową. Optymalizację i walidację analizy należy przeprowadzić zgodnie z wcześniejszymi opisami15,16.
- Przygotowanie reakcji
- Każdą reakcję qRT-PCR o objętości 10 μL należy przygotować w płytce PCR z 96 dołkami, łącząc 5 μL master mixu 2×, po 0,4 μL startera prawego i lewego, 0,2 μL wody traktowanej piroweglanem dietylu oraz 4 μL matrycy cDNA.
- Płytkę należy zamknąć optycznie przezroczystą folią uszczelniającą lub matą uszczelniającą. Następnie płytkę należy odwiruwać przy 700 × g przez maksymalnie 5 min w temperaturze 4°C, aby usunąć pęcherzyki powietrza i zgromadzić mieszaninę reakcyjną na dnie każdego dołka.
- Należy przeanalizować wszystkie próbki cDNA w celu określenia ekspresji genów docelowych Bmal1 oraz Per2.
- Wybrany gen referencyjny (B2m) należy przeanalizować przy użyciu tego samego rozcieńczenia cDNA, aby znormalizować ekspresję genów w próbkach.
- Cykl termiczny
- Reakcję qRT-PCR należy przeprowadzić zgodnie z następującymi warunkami cyklu: wstępna denaturacja i aktywacja polimerazy DNA typu hot-start w temperaturze 95°C przez 2 min, a następnie 39 cykli: 95°C przez 5 s i 60°C przez 30 s.
- Analizę krzywej topnienia należy przeprowadzić poprzez ogrzanie reakcji do 95°C przez 5 s, a następnie stopniowe zwiększanie temperatury o 0,5°C do 95°C, z utrzymaniem każdej temperatury przez 5 s.
UWAGA: W razie potrzeby należy dostosować czasy utrzymania oraz ustawienia krzywej topnienia zgodnie z zaleceniami producenta master mixu.
- Walidacja genu referencyjnego
UWAGA: W eksperymentach z synchronizacją surowiczą należy ocenić kandydackie geny referencyjne, ponieważ traktowanie surowicą może zmienić ekspresję genów gospodarzy (housekeeping genes)17. Stabilność ekspresji należy ocenić za pomocą metod takich jak BestKeeper18, geNorm19, NormFinder20 lub metoda porównawczego ΔCt21. Do normalizacji należy wybrać najstabilniejsze geny. W niniejszym badaniu oceniały geny β-aktyna (Actb) oraz β-2-mikroglobulina (B2m) przy użyciu oprogramowania RefFinder22, które integruje wiele algorytmów walidacji genów referencyjnych. Gen B2m wykazał największą stabilność ekspresji w całym cyklu dobowym i został dlatego wybrany do normalizacji. - Weryfikacja produktu
- Specyficzność amplifikacji należy zweryfikować poprzez analizę produktów PCR przy użyciu elektroforezy na 2% żelu agarozowym.
UWAGA: Optymalną temperaturę przyłączania należy określić, testując kilka temperatur (np. 58 °C, 60°C i 62°C). Należy wybrać temperaturę, która daje najniższą wartość cyklu kwantyfikacji (Cq), zapewniając jednocześnie pojedynczy piki na krzywej topnienia bez oznak tworzenia dimerów starterów.
UWAGA: Należy zaakceptować analizy z wydajnością amplifikacji między 90% a 110% oraz współczynnikiem determinacji (R2) wynoszącym 0,99 lub więcej. Należy potwierdzić, że temperatury topnienia różnią się nie więcej niż o 0,5°C między powtórzeniami technicznymi. Do analizy należy dopuścić tylko powtórzenia techniczne z różnicą Cq ≤0,5 i tych wartości użyć do obliczenia średnich poziomów ekspresji. Wszystkie reakcje należy przeprowadzić w powtórzeniach technicznych (np. w trzech powtórzeniach), uwzględniając zarówno kontrolę bez matrycy (NTC), jak i kontrolę bez odwrotnej transkrypcji (no-RT).
- Specyficzność amplifikacji należy zweryfikować poprzez analizę produktów PCR przy użyciu elektroforezy na 2% żelu agarozowym.
6. Analiza danych
- Analiza ekspresji genów
- Wyciągnij średnią z powtórzeń technicznych dla każdej próbki przed dalszą analizą.
- Oblicz wartość ΔCq dla każdej próbki i punktu czasowego, korzystając z następującego równania:
ΔCq = Cqgen docelowy - Cqgen housekeeping - Oblicz wartość ΔΔCq dla każdej próbki i punktu czasowego, korzystając z następującego równania:
ΔΔCq = ΔCqpróbka - ΔCqkontrolna
UWAGA: Do obliczenia ΔΔCq wartość ΔCqkontrolna została zdefiniowana jako średnia wartość ΔCq uzyskana poprzez uśrednienie wszystkich próbek kontrolnych we wszystkich CT. - Oceń parametry okołodobowe, w tym statystykę szacowania linii środkowej rytmu (MESOR), amplitudę, szczyt i fazę, używając programu CircaCompare23. Przeprowadź analizę za pomocą aplikacji online lub implementacji w pakiecie R.
- Analiza w aplikacji online CircaCompare
UWAGA: Implementacja online raportuje pełne szacunki parametrów okołodobowych tylko wtedy, gdy zestaw danych spełnia statystyczne kryteria rytmiczności. Gdy rytmiczność jest słaba lub nieistotna statystycznie, należy użyć implementacji w R, aby uzyskać szacunki parametrów dla wszystkich zestawów danych.- Przygotuj plik wartości rozdzielanych przecinkami (.csv).
- Wprowadź zmienną czasu (numeryczną; godziny) w kolumnie 1.
- Wprowadź zmienną grupowania (tylko dwie grupy eksperymentalne) w kolumnie 2.
- Wprowadź zmienną wyniku (numeryczną; ΔΔCq) w kolumnie 3.
- Prześlij plik .csv do aplikacji online CircaCompare.
- Przypisz zmienne czasu, grupy i wyniku do odpowiednich kolumn.
- Wybierz Run, aby przeprowadzić analizę.
- Przygotuj plik wartości rozdzielanych przecinkami (.csv).
- Analiza CircaCompare w programie R
- Przeprowadź analizę, korzystając z wersji R 4.5.1 oraz wersji pakietu CircaCompare 0.2.024.
- Zainstaluj wymagane pakiety R.
- Zainstaluj pakiet devtools (wersja 2.5.2).
- Zainstaluj pakiet circacompare (wersja 0.2.0).
- Zainstaluj pakiet ggplot2 (wersja 4.0.3).
- Zainstaluj pakiet svglite (wersja 2.2.2).
- Prześlij wejściowy plik .csv.
- Uruchom analizę CircaCompare po ustawieniu alpha_threshold = 1.
UWAGA: Ustawienie alpha_threshold = 1 pozwala na raportowanie szacunków parametrów okołodobowych dla wszystkich dopasowanych oscylacji, niezależnie od istotności statystycznej. Jednak tylko oscylacje z wartością p-value < 0,05 powinny być interpretowane jako rytmiczne i istotne statystycznie. - Dostosuj Supplementary File 1 przed uruchomieniem skryptu.
- Zastąp „XXX.csv” nazwą wejściowego pliku danych.
- Zastąp „YYY.csv” pożądaną nazwą pliku z wynikami.
- Zastąp „ZZZ.svg” pożądaną nazwą pliku wykresu.
- Dostosuj granice osi y (ylim) oraz wszelkie dodatkowe parametry wykresu zgodnie z zestawem danych.
- Przejrzyj Supplementary Table 3 w celu zobaczenia przykładu pliku wejściowego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
O pomyślnej synchronizacji świadczy statystycznie istotna rytmika okołodobowa analizowanych genów zegarowych w warunkach kontrolnych (p < 0,05). W niniejszym badaniu przeprowadzono trzy niezależne eksperymenty biologiczne, w których 0,1% dimetylosulfoksyd służył jako kontrola negatywna. Bmal11 i Na każdąWybrano je jako reprezentatywne markery okołodobowe, ponieważ stanowią one kluczowe komponenty molekularnego zegara biologicznego i wykazują dobrze scharakteryzowany antyfazowy wzorzec ekspre...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Rytmy okołodobowe to endogenne cykle o długości około 24 h, które regulują szeroki zakres procesów fizjologicznych, metabolicznych i komórkowych za pośrednictwem konserwatywnych mechanizmów zegara molekularnego1,2. Modele synchronizacji in vitro zapewniają kontrolowane środowisko eksperymentalne do badania tych mechanizmów i stały się cennymi narzędziami do analizy regulacji okołodobowej w warunkach prawidłowych i patologicznych, w tym podczas ekspozycji...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak konfliktów interesów.
Podziękowania
Praca ta została współfinansowana przez Instrument na rzecz Odbudowy i odporności Unii Europejskiej (UE) oraz portugalskie fundusze krajowe za pośrednictwem FCT – Fundação para a Ciência e a Tecnologia w ramach projektów LA/P/0058/2020 (DOI: 10.54499/LA/P/0058/2020), UID/04539/2025, UID/PRR/04539/2025 (DOI: 10.54499/UID/PRR/04539/2025) oraz UID/PRR2/04539/2025 (DOI: 10.54499/UID/PRR2/04539/2025); przez Europejski Fundusz Rozwoju Regionalnego (EFRR) w ramach Regionalnego Programu Operacyjnego Centro 2030 w projekcie CENTRO2030-FEDER-02360200; oraz przez portugalskie fundusze krajowe za pośrednictwem FCT w ramach grantów 2023.17896.ICDT (DOI: 10.54499/2023.17896.ICDT), 2023.12355.PEX (DOI: 10.54499/2023.12355.PEX), 2021.02220.CEECIND/CP1656/CT0008 (DOI: 10.54499/2021.02220.CEECIND/CP1656/CT0008), 2020.04850.BD (DOI: 10.54499/2020.04850.BD) oraz 2021.05334.BD (DOI: 10.54499/2021.05334.BD).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Płytka 6-dołkowa do hodowli komórek | Nest Biotechnology | 15140122 | Płytka do hodowli komórek |
| Agaroza | NZYtech | MB02702 | Ocena jakości RNA |
| Mieszanina antybiotyków (penicylina/streptomycyna) | Gibco, Thermo Fisher Scientific | D5648 | Suplement do hodowli komórek |
| Zestaw do syntezy cDNA (pierwszej nici) | NZYtech | MB12502 | Transkrypcja odwrotna |
| Chloroform | Sigma-Aldrich | A5256701 | Odczynnik do separacji faz |
| DMEM, wysoka zawartość glukozy (4500 mg/L glukozy, L-glutamina) | Sigma-Aldrich | 26050088 | Pożywka do hodowli komórek |
| Probówki do mikrocentryfugi Eppendorf | Eppendorf | 30120086 | Przechowywanie próbek |
| Ethanol (96%) | Fisher Bioreagents | 15552393 | Oczyszczanie RNA |
| Płytkowa surowica bydlęca, inaktywowana ciepłem | Gibco, Thermo Fisher Scientific | J62692.K7 | Suplement do hodowli komórek |
| Sztywna płytka PCR 96-dołkowa | Bio-Rad Laboratories | HSP9601 | Płytka do qRT-PCR |
| Surowica konia, inaktywowana ciepłem | Gibco, Thermo Fisher Scientific | 15400054 | Synchronizacja szokiem surowiczym |
| Linia komórkowa mHypoE-42 (CVCL_D443) | CELLutions Biosystems Inc. | MB13402 | Linia komórek podwzgórza myszy embrionalnej |
| Primery oligonukleotydowe | NZYtech | MB12501 | Primery do qRT-PCR |
| Bufor fosforanowy (PBS) | Thermo Fisher Scientific | MB18502 | Przemywanie komórek |
| qPCR Green Master Mix (2×) | NZYtech | MB22403 | Odczynnik do qRT-PCR |
| System detekcji PCR w czasie rzeczywistym | Bio-Rad Laboratories | EP0030108116 | Urządzenie do qRT-PCR |
| Zestaw do izolacji RNA | NZYtech | 288306 | Oczyszczanie metodą kolumienek krzemionkowych |
| Odczynnik do lizy RNA | NZYtech | MB18502 | Odczynnik do ekstrakcji RNA oparty na fenolu |
| Wodorowęglan sodu | Sigma-Aldrich | MB22401 | Suplement do pożywki do hodowli komórek |
| Sterylna płytka hodowlana 35-mm | Thermo Fisher Scientific | 121V | Płytka do hodowli komórek |
| Termocykler T100 | Bio-Rad Laboratories | 1861096 | Synteza cDNA |
| Flask do hodowli tkanek T75 | Corning | 430641U | Naczynie do hodowli komórek |
| Roztwór błękitu trypanu (0,4%) | Gibco, Thermo Fisher Scientific | 15250061 | Liczenie komórek |
| Trypsyna-EDTA (0,5%) | Gibco, Thermo Fisher Scientific | 15400054 | Dysocjacja komórek |
Bibliografia
- Fuhr L, Abreu M, Pett P, Relógio A. Circadian systems biology: When time matters. Comput Struct Biotechnol J. 2015;13:417-426.
- Albrecht U. Timing to perfection: The biology of central and peripheral circadian clocks. Neuron. 2012;74(2):246-260.
- Relógio A, et al. Ras-mediated deregulation of the circadian clock in cancer. PLoS Genet. 2014;10(5):e1004338.
- Balsalobre A, Damiola F, Schibler U. A serum shock induces circadian gene expression in mammalian tissue culture cells. Cell. 1998;93(6):929-937.
- Hughes ATL, et al. Constant light enhances synchrony among circadian clock cells and promotes behavioral rhythms in VPAC2-signaling deficient mice. Sci Rep. 2015;5:12092.
- Fuhr L, et al. The circadian clock regulates metabolic phenotype rewiring via HKDC1 and modulates tumor progression and drug response in colorectal cancer. EBioMedicine. 2018;33:105-121.
- Nagoshi E, et al. Circadian gene expression in individual fibroblasts: Cell-autonomous and self-sustained oscillators pass time to daughter cells. Cell. 2004;119(5):693-705.
- Balsalobre A, et al. Resetting of circadian time in peripheral tissues by glucocorticoid signaling. Science. 2000;289(5488):2344-2347.
- Kaneko H, Kaitsuka T, Tomizawa K. Response to stimulations inducing circadian rhythm in human induced pluripotent stem cells. Cells. 2020;9(3):732.
- Chalmers JA, et al. Vascular circadian rhythms in a mouse vascular smooth muscle cell line (Movas-1). Am J Physiol Regul Integr Comp Physiol. 2008;295:R1529-R1538.
- Brown SA, et al. Rhythms of mammalian body temperature can sustain peripheral circadian clocks. Curr Biol. 2002;12(18):1574-1583.
- Adamovich Y, et al. Rhythmic oxygen levels reset circadian clocks through HIF1α. Cell Metab. 2017;25(1):93-101.
- Rogers EH, et al. Comparing circadian dynamics in primary derived stem cells from different sources of human adult tissue. Stem Cells Int. 2017;2017:2057168.
- Gaspar LS, et al. The importance of determining circadian parameters in pharmacological studies. Br J Pharmacol. 2019;176(16):2827-2847.
- Nolan T, Hands RE, Bustin SA. Quantification of mRNA using real-time RT-PCR. Nat Protoc. 2006;1(3):1559-1582.
- Derveaux S, Vandesompele J, Hellemans J. How to do successful gene expression analysis using real-time PCR. Methods. 2010;50(4):227-230.
- Livak KJ, Schmittgen TD. Analysis of relative gene expression data using real-time quantitative PCR and the 2−ΔΔCT method. Methods. 2001;25(4):402-408.
- Pfaffl MW, Tichopad A, Prgomet C, Neuvians TP. Determination of stable housekeeping genes, differentially regulated target genes and sample integrity: BestKeeper—Excel-based tool using pair-wise correlations. Biotechnol Lett. 2004;26(6):509-515.
- Vandesompele J, et al. Accurate normalization of real-time quantitative RT-PCR data by geometric averaging of multiple internal control genes. Genome Biol. 2002;3(7):research0034.1-research0034.11.
- Andersen CL, Jensen JL, Ørntoft TF. Normalization of real-time quantitative reverse transcription-PCR data: a model-based variance estimation approach to identify genes suited for normalization. Cancer Res. 2004;64(15):5245–5250.
- Silver N, Best S, Jiang J, Thein SL. Selection of housekeeping genes for gene expression studies in human reticulocytes using real-time PCR. BMC Mol Biol. 2006;7:33.
- Xie F, Wang J, Zhang B. RefFinder: a web-based tool for comprehensively analyzing and identifying reference genes. Funct Integr Genomics. 2023;23:125.
- Parsons R, Garner N, Oster H, Rawashdeh O. CircaCompare: A method to estimate and statistically support differences in mesor, amplitude and phase between circadian rhythms. Bioinformatics. 2020;36(4):1208-1212.
- Parsons R. circacompare: Analyses of circadian data. R package version 0.2.0. 2021. Available at: https://CRAN.R-project.org/package=circacompare
- Di Nisio A, et al. Impairment of human dopaminergic neurons at different developmental stages by perfluoro-octanoic acid (PFOA) and differential human brain areas accumulation of perfluoroalkyl chemicals. Environ Int. 2022;158:106982.
- Xiang S, et al. Oscillation of clock and clock-controlled genes induced by serum shock in human breast epithelial and breast cancer cells: Regulation by melatonin. Breast Cancer (Auckl). 2012;6:155-168.
- Chang HC, Guarente L. SIRT1 mediates central circadian control in the SCN by a mechanism that decays with aging. Cell. 2013;153(7):1448-1460.
- Yoo SH, et al. PERIOD2::LUCIFERASE real-time reporting of circadian dynamics reveals persistent circadian oscillations in mouse peripheral tissues. Proc Natl Acad Sci U S A. 2004;101(15):5339-5346.
- Ueda HR, et al. System-level identification of transcriptional circuits underlying mammalian circadian clocks. Nat Genet. 2005;37(2):187-192.
- Beaulé C, Granados-Fuentes D, Marpegan L, Herzog ED. In vitro circadian rhythms: Imaging and electrophysiology. Essays Biochem. 2011;49(1):103-117.
- Ribeiro RFN, et al. Circadian rhythms are disrupted in patients and preclinical models of Machado-Joseph disease. Brain. 2025;148(11):4127-4142.
- Masri S, Sassone-Corsi P. The emerging link between cancer, metabolism, and circadian rhythms. Nat Med. 2018;24(12):1795-1803.
- Ribeiro RFN, Cavadas C, Silva MMC. Small-molecule modulators of the circadian clock: Pharmacological potentials in circadian-related diseases. Drug Discov Today. 2021;26(7):1620-1641.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny