Niniejsze badanie analizuje uszkodzenie błony śluzowej żołądka związane z leczeniem klopidogrelem u szczurów i w komórkach nabłonka żołądka, podkreślając jego związek ze zmianami molekularnymi związanymi ze stresem retikulum endoplazmatycznego, apoptozą oraz zapaleniem układowym.
Artykuł badawczy
Klopidogrel-indukowane uszkodzenie błony śluzowej żołądka powiązane ze stresem retikulum endoplazmatycznego u szczurów
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Klopidogrel jest powszechnie stosowany jako lek przeciwpłytkowy w zapobieganiu i leczeniu zakrzepowych chorób tętnic, jednak jego zastosowanie kliniczne może być ograniczone przez działania niepożądane ze strony przewodu pokarmowego, w tym uszkodzenia błony śluzowej żołądka. Ponieważ przeżycie komórek nabłonkowych jest niezbędne dla zachowania integralności błony śluzowej żołądka, postawiliśmy hipotezę, że indukowane klopidogrelem uszkodzenie nabłonka żołądka będzie towarzyszyć zmianom markerów związanych ze stresem retikulum endoplazmatycznego (ER) i apoptozą. Aby przetestować tę hipotezę, ludzkie komórki nabłonka żołądka GES-1 poddano działaniu różnych stężeń klopidogrelu, a następnie oceniono żywotność komórek, apoptozę, rozkład cyklu komórkowego oraz zmiany molekularne, wykorzystując test Cell Counting Kit-8 (CCK-8), cytometrię przepływową, ilościową reakcję łańcuchową polimerazy w czasie rzeczywistym (qRT-PCR) oraz Western blotting. Równolegle szczurom Sprague-Dawley podawano klopidogrel drogą zgłębnika, aby stworzyć model uszkodzenia żołądka in vivo. Patologiczne zmiany błony śluzowej żołądka oceniono za pomocą barwienia hematoksyliną i eozyną, a poziomy cytokin zapalnych w surowicy zmierzono za pomocą testu ELISA. Klopidogrel zmniejszył żywotność komórek GES-1, promował apoptozę i zmienił przebieg cyklu komórkowego. U szczurów klopidogrel wywołał nadżerkę błony śluzowej żołądka, obrzęk oraz naciekanie komórek zapalnych, którym towarzyszył wzrost poziomu interleukiny (IL)-1β, IL-6 oraz czynnika martwicy nowotworów-α (TNF-α) w surowicy. Klopidogrel zwiększył również ekspresję markerów stresu ER: białka homologicznego C/EBP (CHOP) oraz aktywującego czynnika transkrypcyjnego 5 (ATF5), zwiększył ekspresję białka Bax (Bcl-2-associated X protein), zmniejszył ekspresję białka Bcl-2 (B-cell lymphoma 2) oraz podniósł stosunek Bax/Bcl-2 zarówno w tkankach żołądka, jak i w komórkach GES-1. Wyniki te sugerują, że indukowane klopidogrelem uszkodzenie błony śluzowej żołądka wiąże się ze zwiększoną ekspresją markerów związanych ze stresem ER i zaburzeniem równowagi Bax/Bcl-2, choć w niniejszym badaniu nie wykazano bezpośredniej przyczynowej ścieżki stresu ER i apoptozy mitochondrialnej.
Wprowadzenie
Wrodzony i nabyty układ odpornościowy błony śluzowej żołądka, składający się z komórek nabłonkowych, komórek odpornościowych i cząsteczek sygnałowych, współpracują w celu utrzymania integralności śluzówki, pełniąc funkcję krytycznej bariery fizjologicznej przeciwko szkodliwym czynnikom1,2. Funkcja ochronna ta jest niezbędna dla homeostazy przewodu pokarmowego, a jej zaburzenie może przyczyniać się do rozwoju chorób żołądka, w tym zapalenia żołądka3. W praktyce klinicznej powszechnym powikłaniem jest lekowe uszkodzenie błony śluzowej żołądka, którego najczęstszymi przyczynami są niesteroidowe leki przeciwzapalne oraz leki przeciwpłytkowe4. Integralność błony śluzowej żołądka zależy od dynamicznej równowagi między proliferacją komórek a apoptozą5. Przewlekła ekspozycja na czynniki środowiskowe, w tym leki, może zaburzyć tę równowagę, promować apoptozę i prowadzić do uszkodzenia błony śluzowej6,7. Retikulum endoplazmatyczne odgrywa centralną rolę w utrzymaniu homeostazy wewnątrzkomórkowej. W warunkach stresu komórkowego akumulacja białek błędnie sfałdowanych lub rozfałdowanych aktywuje odpowiedź na białka rozfałdowane, w tym sygnalizację PERK/eIF2α/ATF4/CHOP, co może promować apoptozę i zmieniać ekspresję białek z rodziny B-cell lymphoma 2 (Bcl-2)8. ATF5 bierze również udział w odpowiedziach na stres mitochondrialny oraz w interakcjach między dysfunkcją mitochondriów a stresem retikulum endoplazmatycznego9. Niedawne dowody kliniczne wskazują, że kontynuacja terapii przeciwpłytkowej, w tym stosowanie klopidogrelu, wiąże się z postępującym uszkodzeniem błony śluzowej żołądka i jelita cienkiego10.
Klopidogrel jest szeroko stosowanym lekiem przeciwpłytkowym, który wymaga aktywacji metabolicznej przed nieodwracalnym związaniem się z receptorami P2Y12 na płytkach krwi, co hamuje agregację płytek zależną od difosforanu adenozyny i wywołuje działanie przeciwzakrzepowe11. Bioaktywacja ta zachodzi głównie za pośrednictwem wątrobowych enzymów cytochromu P450. W związku z tym bezpośrednia ekspozycja hodowlanych komórek nabłonka żołądka na związek macierzysty klopidogrelu nie odtwarza pełnego kontekstu metabolicznego i farmakokinetycznego leczenia klopidogrelem in vivo. Niemniej jednak coraz więcej dowodów sugeruje, że leczenie klopidogrelem może wiązać się z nawracającymi wrzodami żołądka i krwawieniami z przewodu pokarmowego, co podkreśla znaczenie zachowania równowagi między skutecznością przeciwzakrzepową a bezpieczeństwem żołądkowo-jelitowym12,13,14. Pomimo zgłoszeń o tych działaniach niepożądanych, mechanizmy leżące u podstaw uszkodzenia błony śluzowej żołądka indukowanego klopidogrelem pozostają nie w pełni poznane, co ogranicza rozwój ukierunkowanych strategii zapobiegawczych i terapeutycznych. W niniejszym badaniu zbadaliśmy wpływ klopidogrelu na błonę śluzową żołądka z wykorzystaniem szczurów linii Sprague–Dawley oraz komórek GES-1. Szczury otrzymały klopidogrel drogą zgłębnikową, a uzupełniające eksperymenty in vitro przeprowadzono na komórkach GES-1. Wykonano analizy histopatologiczne, molekularne i komórkowe, aby zbadać, czy indukowane klopidogrelem uszkodzenie błony śluzowej żołądka wiąże się ze stresem retikulum endoplazmatycznego i apoptozą. W związku z tym niniejsze badanie skupiło się na charakterystyce zmian molekularnych związanych z uszkodzeniem żołądka indukowanym klopidogrelem, a nie na ustanowieniu przyczynowej ścieżki sygnalizacyjnej. Nasze wyniki dostarczają dodatkowych informacji na temat zmian molekularnych związanych z indukowanym klopidogrelem uszkodzeniem błony śluzowej żołądka i mogą przyczynić się do przyszłych badań mających na celu zapobieganie i leczenie tych działań niepożądanych.
Protokół
Wszystkie procedury eksperymentalne z udziałem zwierząt zostały przejrzane i zatwierdzone przez Lab of Animal Experimental Ethical Inspection firmy Dr. Can Biotechnology (Zhejiang) Co., Ltd. Badanie przeprowadzono zgodnie z instytucjonalnymi wytycznymi dotyczącymi opieki nad zwierzętami laboratoryjnymi i ich wykorzystywania. Numer zatwierdzenia komisji etycznej ds. zwierząt to DRK-20251015210.
Zwierzęta i linie komórkowe
Zgoda etyczna obejmowała wykorzystanie 20 szczurów rasy Sprague–Dawley klasy SPF. W niniejszym badaniu wzięło udział łącznie 12 samców szczurów rasy Sprague–Dawley klasy SPF w wieku 6–8 tygodni, o masie ciała 280–300 g na początku eksperymentu. Szczury pozyskano z firmy Hangzhou Ziyuan Laboratory Animal Technology Co., Ltd. (Hangzhou, Chiny; licencja produkcyjna nr SCXK [Zhejiang] 2024-0004) i losowo przydzielono do grupy kontrolnej oraz grupy leczonej klopidogrelem, po sześć szczurów na grupę. Szczury przebywały w kontrolowanym środowisku w temperaturze około 22°C, przy 12-godzinnym cyklu światło/ciemność, z wolnym dostępem do standardowej karmy i sterylnej wody pitnej. Wszystkie szczury poddano aklimatyzacji przez jeden tydzień przed rozpoczęciem eksperymentu. Wodorosiarczan klopidogrelu zawieszono w 0,5% karboksymetylocelulozie sodowej (CMC-Na) w stężeniu 0,781 mg/mL. Szczury w grupie leczonej klopidogrelem otrzymywały wodorosiarczan klopidogrelu drogą zgłębnikową w dawce 10 mL/kg masy ciała (co odpowiada 1 mL/100 g masy ciała i dawce 7,81 mg/kg) raz dziennie przez 3 kolejne dni. Szczury w grupie kontrolnej otrzymywały równą objętość 0,5% CMC-Na. Dawkę oraz 3-dniowy czas leczenia wybrano na podstawie wcześniej opisanego krótkotrwałego modelu doustnego podawania klopidogrelu u szczurów. Po ostatnim podaniu leku w 3. dniu, wstrzymano dostęp do pokarmu na 12 h, natomiast wodę udostępniono ad libitum. Szczury znieczulono w komorze indukcyjnej 3% izofluranem w tlenie, a znieczulenie utrzymywano przy użyciu 1,5%–2,0% izofluranu podawanego przez stożek nosowy. Odpowiednią głębokość znieczulenia potwierdzono brakiem odruchów rogówkowych i wycofania łapy. Krew pobrano metodą terminalnego nakłucia serca pod głęboką narkozą. Pozostając w głębokiej narkozie, szczury uśpiono poprzez upuszczenie krwi, a następnie wykonano obustronną torakotomię. Śmierć potwierdzono brakiem spontanicznego oddychania i aktywności serca przez co najmniej 5 min, a także brakiem odruchów rogówkowych i wycofania łapy. Następnie szybko usunięto żołądek, otwarto go wzdłuż większej krzywizny i delikatnie wypłukano lodowatą solą fizjologiczną.
Ludzka linia komórkowa nabłonka błony śluzowej żołądka GES-1 została pozyskana z iCell Bioscience Inc. (Szanghaj, Chiny; nr kat. iCell-h062) i została uwierzytelniona przez dostawcę za pomocą profilowania krótkich powtórzeń tandemowych (STR). Komórki hodowano w medium RPMI-1640 uzupełnionym o 10% płodowej surowicy bydlęcej (FBS) i 1% penicyliny-streptomycyny w wilgotnym inkubatorze w temperaturze 37°C przy 5% CO₂. Do eksperymentów wykorzystano komórki z wczesnych pasaży, od 3 do 10. Po osiągnięciu konfluencji komórek na poziomie około 80%–90%, przeprowadzano pasażowanie w stosunku 1:3. Do dalszych eksperymentów wykorzystano komórki w logarytmicznej fazie wzrostu. Do testu CCK-8 komórki wysiano do płytek 96-dołkowych w zagęszczeniu 6 × 10³ komórek/dołek. Do analiz apoptozy i cyklu komórkowego komórki wysiano do płytek 6-dołkowych w zagęszczeniu około 5 × 10⁵ komórek/dołek i pozostawiono do czasu ich przylegnięcia przed zastosowaniem klopidogrelu.
Odczynniki i roztwory
Do eksperymentów na zwierzętach i komórkach wykorzystano wodórsiarczan klopidogrelu (Cat. No. C874834; czystość ≥ 99%). Roztwór zapasowy klopidogrelu przygotowano poprzez rozpuszczenie 100 mg proszku klopidogrelu w dimetylosulfotlenku (DMSO), aby otrzymać 1 M roztwór zapasowy. Przed użyciem roztwór zapasowy rozwodniono do wymaganych stężeń roboczych. 1 M roztwór zapasowy rozcieńczano seryjnie w DMSO w celu przygotowania 1000× roztworów dawkowania o stężeniach 10, 100, 200, 400, 600, 800 i 1000 mM. Bezpośrednio przed zastosowaniem każdy 1000× roztwór dawkowania dodano do pełnej pożywki hodowlanej w stosunku 1:1000 (v/v), aby uzyskać końcowe stężenia klopidogrelu wynoszące odpowiednio 0,01, 0,1, 0,2, 0,4, 0,6, 0,8 i 1,0 mM. Grupa kontrolna otrzymała równą objętość DMSO bez klopidogrelu. W ten sposób w każdej grupie utrzymano końcowe stężenie DMSO na poziomie 0,1% (v/v). Hodowane komórki GES-1 nie odtwarzają zależnej od wątrobowego cytochromu P450 bioaktywacji klopidogrelu. Dlatego też bezpośrednie podanie klopidogrelu zastosowano jako badawczy model ekspozycji na związek macierzysty. Zakres stężeń wybrano w celu scharakteryzowania zależnych od stężenia odpowiedzi komórkowych w warunkach eksperymentalnych i nie należy go interpretować jako równoważnego klinicznie osiągalnym stężeniom w osoczu lub tkance żołądka.
Pasażowanie komórek
Pożywkę kompletną przygotowano poprzez uzupełnienie podstawowej pożywki hodowlanej o FBS oraz penicylinę–streptomycynę. Gdy konfluencja komórek osiągnęła około 80%, usunięto pożywkę hodowlaną, a komórki przemyto trzykrotnie sterylnym roztworem soli buforyzowanej fosforanowo (PBS). Następnie komórki trawiono roztworem trypsyny–kwasu etylenodiaminotetraoctowego (EDTA) przez około 1–2 min. Po częściowym oddzieleniu się komórek dodano pożywkę kompletną, aby przerwać trawienie. Zawiesinę komórkową odwirowano przy 1,200 × g przez 3 min. Po usunięciu supernatantu osad komórkowy resuspenderowano w 1–2 mL pożywki kompletnej i wysiano do nowych naczyń hodowlanych zgodnie z wymaganiami eksperymentalnymi.
Test żywotności komórek CCK-8
Komórki GES-1 w fazie wzrostu logarytmicznego wysiano do płytek 96-dołkowych w zagęszczeniu 6 × 10³ komórek/dołek i inkubowano przez noc w celu umożliwienia ich adhezji. Po przytwierdzeniu komórki traktowano różnymi stężeniami klopidogrelu (0, 0,01, 0,1, 0,2, 0,4, 0,6, 0,8 i 1,0 mM) przez 24 h. Grupa kontrolna otrzymała taką samą końcową koncentrację rozpuszczalnika. Po zakończeniu traktowania do każdego dołka dodano roztwór CCK-8 i inkubowano w 37°C zgodnie z instrukcją zestawu. Absorbancję przy 450 nm zmierzono za pomocą czytnika mikropłytek. Żywotność komórek obliczono jako procent grupy kontrolnej. Na podstawie wyników zależności odpowiedź-stężenie, do dalszych analiz apoptozy, cyklu komórkowego, qPCR oraz Western blot wybrano traktowanie 0,1 mM klopidogrelem przez 24 h.
Analiza cytometryczna
Komórki GES-1 wysiano do płytek 6-dołkowych i poddano działaniu 0,1 mM klopidogrelu przez 24 h po przytwierdzeniu komórek. Po zakończeniu inkubacji zebrano zarówno komórki pływające, jak i adherentne. Komórki adherentne strawiono trypsyną bez EDTA, przemyto dwukrotnie zimnym PBS i resuspenderowano w buforze wiążącym. Komórki barwiono przy użyciu zestawu do wykrywania apoptozy Annexin V-FITC/PI Apoptosis Kit zgodnie z instrukcjami producenta. Po inkubacji w temperaturze pokojowej w ciemności, komórki apoptotyczne wykryto za pomocą cytometru przepływowego RaiseCyte 2L6C. Dane pozyskano przy użyciu oprogramowania RaiseFlower i przeanalizowano za pomocą oprogramowania FlowJo (wersja 10.8.1). Populacje komórek w fazie wczesnej apoptozy, późnej apoptozy oraz całkowitą liczbę komórek apoptotycznych określono za pomocą oprogramowania FlowJo.
Analiza rozkładu cyklu komórkowego metodą cytometrii przepływowej
Komórki GES-1 wysiano do płytek 6-dołkowych i poddano działaniu 0,1 mM klopidogrelu przez 24 h. Po zakończeniu inkubacji komórki zebrano, przemyto PBS i utrwalono w schłodzonym 70% etanolu w temperaturze 4°C. Utrwalone komórki przemyto w celu usunięcia resztek etanolu, a następnie inkubowano w ciemności z RNazą A i roztworem barwiącym jodkiem propidyny zgodnie z instrukcją producenta. Rozkład faz cyklu komórkowego analizowano za pomocą cytometru przepływowego. Dane pozyskano przy użyciu oprogramowania do akwizycji i przeanalizowano w programie FlowJo. Rozkłady cyklu komórkowego dopasowano do modelu Watsona, a następnie obliczono procent komórek w fazach G0/G1, S oraz G2/M.
Ilościowa reakcja łańcuchowa polimerazy w czasie rzeczywistym (qPCR)
Całkowity RNA wyekstrahowano z komórek GES-1 oraz próbek tkanki żołądka szczura przy użyciu zestawu do ekstrakcji RNA zgodnie z instrukcją producenta. W przypadku próbek tkankowych, tkanki błony śluzowej żołądka szybko pobrano, zhomogenizowano w niskiej temperaturze, a następnie poddano ekstrakcji RNA. Stężenie i czystość RNA określono poprzez pomiar absorbancji przy 260 i 280 nm. Równe ilości RNA poddano odwrotnej transkrypcji do komplementarnego DNA (cDNA) przy użyciu zestawu do odwrotnej transkrypcji z usuwaniem genomowego DNA. Ilościową reakcję PCR w czasie rzeczywistym przeprowadzono z użyciem PCR master mixu opartego na SYBR Green. Każdą reakcję przeprowadzono w całkowitej objętości 20 µL zawierającej 10 µL 2× master mixu, 1 µL cDNA, 0,4 µL primera forward, 0,4 µL primera reverse oraz 8,2 µL wolnej od RNazy ddH₂O. Warunki cyklu termicznego były następujące: wstępna denaturacja przy 95°C przez 10 min, a następnie 40 cykli obejmujących denaturację przy 95°C przez 10 s, przymiełowanie przy 60°C przez 30 s oraz elongację przy 72°C przez 30 s. Określono poziomy ekspresji CHOP, ATF5, Bcl-2 oraz Bax. Jako wewnętrzny gen referencyjny wykorzystano GAPDH. Względną ekspresję genów obliczono metodą 2−ΔΔCt. Sekwencje primerów zamieszczono w Supplementary Table 1.
Western Blot
Całkowite białko wyekstrahowano z komórek GES-1 oraz próbek tkanki żołądka szczura. W przypadku próbek komórkowych, potraktowane komórki GES-1 przemyto zimnym PBS i poddano lizie przy użyciu buforu do lizy RIPA (radioimmunoprecipitation assay) zawierającego inhibitor proteaz. W przypadku próbek tkankowych, tkanki błony śluzowej żołądka zhomogenizowano w buforze RIPA w niskiej temperaturze, a następnie odwirowano w celu zebrania nadsączu. Stężenia białek określono za pomocą testu białkowego BCA. Łącznie 20 µg białka na każdą ścieżkę rozdzielono metodą elektroforezy żelowej SDS-PAGE (sodium dodecyl sulfate-polyacrylamide gel electrophoresis) i przeniesiono na membrany PVDF (polyvinylidene difluoride). Po blokowaniu albuminą wołową (BSA), membrany inkubowano przez noc w temperaturze 4°C z przeciwciałami pierwszorzędowymi przeciwko CHOP (1:1000), ATF5 (1:1000), Bcl-2 (1:1000), Bax (1:1000) oraz β-actin (1:5000). Po przemyciu membrany inkubowano z odpowiednimi przeciwciałami wtórnymi sprzężonymi z peroksydazą chrzanową (1:10000). Prążki białkowe zwizualizowano przy użyciu wzmocnionego odczynnika chemiluminescencyjnego i zarejestrowano za pomocą systemu obrazowania chemiluminescencyjnego. Intensywność prążków określono za pomocą oprogramowania do analizy obrazu i znormalizowano względem β-actin.
Ocena histopatologiczna
Próbki tkanki żołądka pobrano od szczurów Sprague–Dawley po podaniu klopidogrelu i utrwalono w 10% neutralnym buforowanym formalinie. Próbki odwodniono, przejrzystowano, zatopiono w parafinie i pocięto na skrawki o grubości 4 µm. Skrawki parafinowe barwiono hematoksyliną i eozyną. Zmiany histopatologiczne oceniano jakościowo pod mikroskopem świetlnym na podstawie morfologii błony śluzowej, integralności nabłonka, obrzęku oraz nacieku komórek zapalnych. Wykonano reprezentatywne zdjęcia. Nie zastosowano systemu oceny histologicznej.
Immunohistochemia
Przekroje tkanki żołądka zatopione w parafinie odparafinowano w ksylenie i rehydratowano w szeregu rozcieńczonego etanolu. Odzyskiwanie antygenów metodą termiczną przeprowadzono w buforze cytrytanowym. Endogenna aktywność peroksydazy została zablokowana za pomocą 3% nadtlenku wodoru przez 10 min, a wiązania niespecyficzne zablokowano za pomocą normalnej surowicy koziej przez 30 min w temperaturze pokojowej. Następnie przekroje inkubowano przez noc w 4°C z przeciwciałami pierwotnymi przeciwko CHOP, ATF5, Bcl-2 i Bax. Po przemyciu PBS przekroje inkubowano z odpowiednim przeciwciałem wtórnym sprzężonym z peroksydazą chrzanową. Sygnały immunoreaktywne wizualizowano za pomocą chromogennego roztworu DAB, a następnie wykonano barwienie kontrastowe hematoksyliną. Przekroje odwodniono, przejrzystowano, zamontowano i zbadano pod mikroskopem świetlnym. Wykonano reprezentatywne zdjęcia, a obszar barwienia pozytywnego ilościowo określono za pomocą oprogramowania do analizy obrazu.
Barwienie immunofluorescencyjne
Przekroje tkanki żołądka zatopione w parafinie poddano deparafinizacji, rehydratacji oraz termicznej regeneracji antygenów w buforze cytrynianowym. Po blokowaniu surowicą normalną kozą przez 30 min, przekroje inkubowano przez noc w temperaturze 4°C z przeciwciałami pierwszorzędowymi przeciwko CHOP (1:50), ATF5 (1:100), Bcl-2 (1:50) i Bax (1:200). Po przemyciu PBS-em, przekroje inkubowano z odpowiadającymi im fluorescencyjnymi przeciwciałami wtórnymi (1:500) przez 1 h w temperaturze pokojowej w ciemności, a następnie barwiono kontrastowo DAPI. Obrazy zarejestrowano za pomocą mikroskopu fluorescencyjnego przy powiększeniu ×200. Trzy losowo wybrane, niepokrywające się pola z każdego zwierzęcia przeanalizowano przy użyciu programu Image-Pro Plus 6.0, a intensywność fluorescencji wyrażono jako IOD/Area. W analizie uwzględniono po trzy zwierzęta na grupę.
Test immunoenzymatyczny (ELISA)
Próbki krwi pobrano od szczurów linii Sprague–Dawley po zastosowaniu leczenia i pozostawiono do skrzepnięcia w temperaturze pokojowej. Surowicę oddzielono za pomocą wirowania i przechowywano w temperaturze −80°C do czasu analizy. Poziomy IL-1β, IL-6 i TNF-α w surowicy zmierzono przy użyciu zestawów ELISA zgodnie z instrukcją producenta. Absorbancję zmierzono za pomocą czytnika mikroplatek, a stężenia cytokin obliczono na podstawie krzywych standardowych.
Analiza statystyczna
Analizy statystyczne przeprowadzono przy użyciu oprogramowania do analizy statystycznej. Dane przedstawiono jako średnia ± SD. Normalność rozkładu i jednorodność wariancji oceniono odpowiednio za pomocą testu Shapiro–Wilka oraz testu Levene’a. Porównania między dwiema grupami wykonano przy użyciu testu t Student’a. Porównania wielu grup przeprowadzono za pomocą jednoczynnikowej analizy wariancji, a następnie testu post hoc Dunnetta. Wartość P < 0,05 uznano za statystycznie istotną. Wszystkie eksperymenty komórkowe przeprowadzono z wykorzystaniem co najmniej trzech niezależnych powtórzeń biologicznych.
Wyniki
Klopidogrel zmniejsza żywotność komórek GES-1 i zwiększa apoptozę in vitro
W pierwszej kolejności zbadano, czy klopidogrel wpływa na żywotność i apoptozę komórek GES-1. Testy CCK-8 wykazały, że traktowanie klopidogrelem znacząco obniżyło żywotność komórek GES-1 (Rysunek 1A,B), co wskazuje na zmniejszenie przeżywalności komórek. Na podstawie ogólnego spadku żywotności komórek w badanym zakresie stężeń, do wszystkich kolejnych eksperymentów komórkowych wybrano stężenie 0,1 mM klopidogrelu przez 24 h. Następnie przeprowadzono cytometrię przepływową w celu analizy apoptozy i rozkładu cyklu komórkowego (Rysunek 1C–F). Analiza cytometryczna wykazała zwiększoną proporcję komórek w fazie S, czemu towarzyszył zmniejszony odsetek populacji G0/G1 oraz brak wyraźnego wzrostu populacji G2/M, co wskazuje na akumulację w fazie S, a nie na zatrzymanie w fazie G2/M. Wyniki wykazały, że klopidogrel znacząco zwiększył apoptozę i zmienił rozkład cyklu komórkowego w komórkach GES-1 w porównaniu z grupą kontrolną. Wspólnie odkrycia te wskazują, że klopidogrel obniża żywotność komórek GES-1 i wiąże się ze zwiększoną apoptozą oraz zmianami w przebiegu cyklu komórkowego. Wyniki te wykazują odpowiedzi cytotoksyczne po bezpośredniej ekspozycji na związek macierzysty klopidogrelu w wybranych warunkach doświadczalnych. Nie dowodzą one jednak, że podobne efekty występują przy klinicznie istotnych poziomach ekspozycji lub że obserwowane odpowiedzi są zapośredniczone przez aktywny metabolit klopidogrelu.
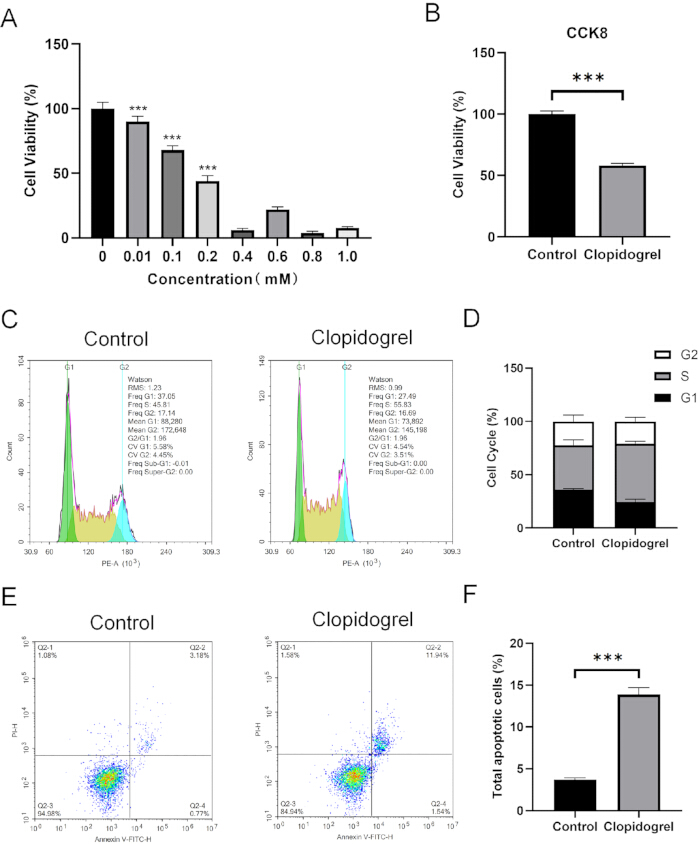
Rysunek 1. Klopidogrel zmniejsza żywotność komórek GES-1 i zwiększa apoptozę. (A) Żywotność ludzkiej linii komórkowej nabłonka żołądka GES-1 oceniono za pomocą testu CCK-8 po traktowaniu zwiększającymi się stężeniami klopidogrelu (0–1.0 mM) przez 24 h. (B) Ilościowe porównanie żywotności komórek między grupą kontrolną a grupą traktowaną 0.1 mM klopidogrelu przez 24 h. (C) Reprezentatywne profile cyklu komórkowego z cytometrii przepływowej analizowane przy użyciu modelu Watsona. (D) Ilościowe oznaczenie odsetka komórek w fazach G0/G1, S i G2/M. Traktowanie klopidogrelem zwiększyło populację w fazie S bez wyraźnego wzrostu populacji w fazie G2/M. (E) Reprezentatywne wykresy kropkowe z cytometrii przepływowej dla apoptozy po barwieniu Aneksyną V-izotiocyjanianem fluoresceiny (FITC) i jodkiem propidyny (PI). (F) Ilościowe oznaczenie całkowitej populacji komórek apoptotycznych. Wszystkie eksperymenty komórkowe przeprowadzono z użyciem trzech niezależnych powtórzeń biologicznych (n = 3). Dane przedstawiono jako średnią ± odchylenie standardowe (SD). Istotność statystyczną określono poprzez porównanie z grupą kontrolną. ***P < 0.001. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Uszkodzenie żołądka wywołane klopidogrelem wiąże się z zapaleniem systemowym
Szczury Sprague–Dawley podzielono losowo na dwie grupy (n = 6 na grupę): grupę kontrolną oraz grupę leczoną klopidogrelem, która otrzymywała go codziennie poprzez zgłębnik żołądkowy. Dawkę klopidogrelu oraz 3-dniowy schemat leczenia wybrano na podstawie wcześniej opisanego modelu uszkodzenia błony śluzowej żołądka indukowanego klopidogrelem u szczurów16. Po 3 dniach pobrano tkanki żołądka do barwienia hematoksyliną i eozyną (H&E). Badanie histopatologiczne wykazało obecność nadżerek błony śluzowej żołądka, obrzęku oraz nacieku komórek zapalnych w grupie leczonej klopidogrelem w porównaniu z grupą kontrolną (Rysunek 2A). Poziomy cytokin zapalnych w surowicy zmierzono metodą ELISA. W grupie leczonej klopidogrelem stwierdzono istotnie wyższe stężenia w surowicy interleukiny (IL)-1β, IL-6 oraz czynnika martwicy nowotworu-α (TNF-α) niż w grupie kontrolnej (Rysunek 2B–D). Wyniki te wskazują, że leczenie klopidogrelem wiąże się z uszkodzeniem błony śluzowej żołądka i zwiększoną systemową odpowiedzią zapalną15,16.
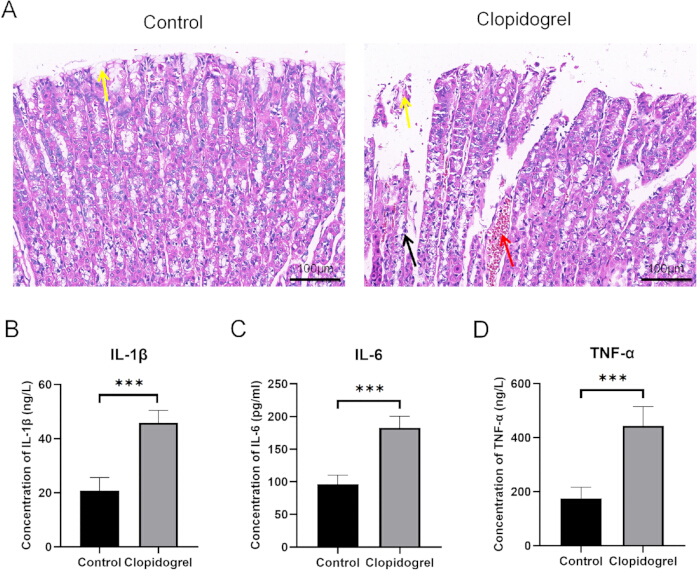
Rysunek 2. Klopidogrel indukuje uszkodzenie błony śluzowej żołądka i zwiększa poziomy krążących cytokin zapalnych u szczurów. (A) Reprezentatywne przekroje błony śluzowej żołądka szczurów Sprague–Dawley z grupy kontrolnej i grupy leczonej klopidogrelem, barwione hematoksyliną i eozyną (H&E). Badanie histologiczne wykazuje zachowaną architekturę błony śluzowej żołądka w grupie kontrolnej oraz zmiany morfologiczne w grupie leczonej klopidogrelem. Żółte strzałki wskazują komórki nabłonka błony śluzowej żołądka, czerwone strzałki wskazują ogniskowe przekrwienie w warstwie śluzowej, a czarne strzałki wskazują łagodną infiltrację komórek zapalnych. Powiększenie oryginalne, ×200; pasek skali = 100 µm. n = 6 zwierząt na grupę. (B–D) Stężenia w surowicy interleukiny (IL)-1β, IL-6 oraz czynnika martwicy nowotworu-α (TNF-α) zmierzono za pomocą testu immunoenzymatycznego (ELISA). Dane przedstawiono jako średnia ± SD; n = 6 zwierząt na grupę. ***P < 0.001 w porównaniu z grupą kontrolną. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Klopidogrel zmienia markery związane ze stresem retikulum endoplazmatycznego i apoptozą w błonie śluzowej żołądka szczura
W celu zbadania zmian molekularnych związanych z uszkodzeniem żołądka wywołanym przez klopidogrel, przeprowadzono barwienie immunohistochemiczne przekrojów tkanki żołądka. Reprezentatywne obrazy wykazały silniejsze barwienie CHOP, ATF5 i Bax w grupie leczonej klopidogrelem niż w grupie kontrolnej, natomiast barwienie Bcl-2 było słabsze (Rysunek 3A). Analiza ilościowa IOD/area wykazała, że barwienie CHOP, ATF5 i Bax uległo znacznemu zwiększeniu po zastosowaniu klopidogrelu (Rysunek 3B, C, E). Barwienie Bcl-2 wykazało tendencję spadkową, choć różnica ta nie osiągnęła istotności statystycznej (Rysunek 3D). Wyniki te wskazują, że leczenie klopidogrelem wiąże się ze zmianą ekspresji białek związanych ze stresem i apoptozą w błonie śluzowej żołądka szczura. Analiza immunofluorescencyjna wykazała silniejsze sygnały CHOP i ATF5 w tkance błony śluzowej żołądka z grupy leczonej klopidogrelem. Analiza ilościowa potwierdziła znaczące wzrosty CHOP (Rysunki 4A i 5A) oraz ATF5 (Rysunki 4B i 5B), podczas gdy Bcl-2 (Rysunki 4C i 5C) oraz Bax (Rysunki 4D i 5D) wykazały odpowiednio tendencję spadkową i wzrostową, bez osiągnięcia istotności statystycznej. Wspólnie wyniki te wskazują, że leczenie klopidogrelem wiąże się ze zmianą ekspresji markerów związanych ze stresem retikulum endoplazmatycznego i apoptozą w błonie śluzowej żołądka szczura.
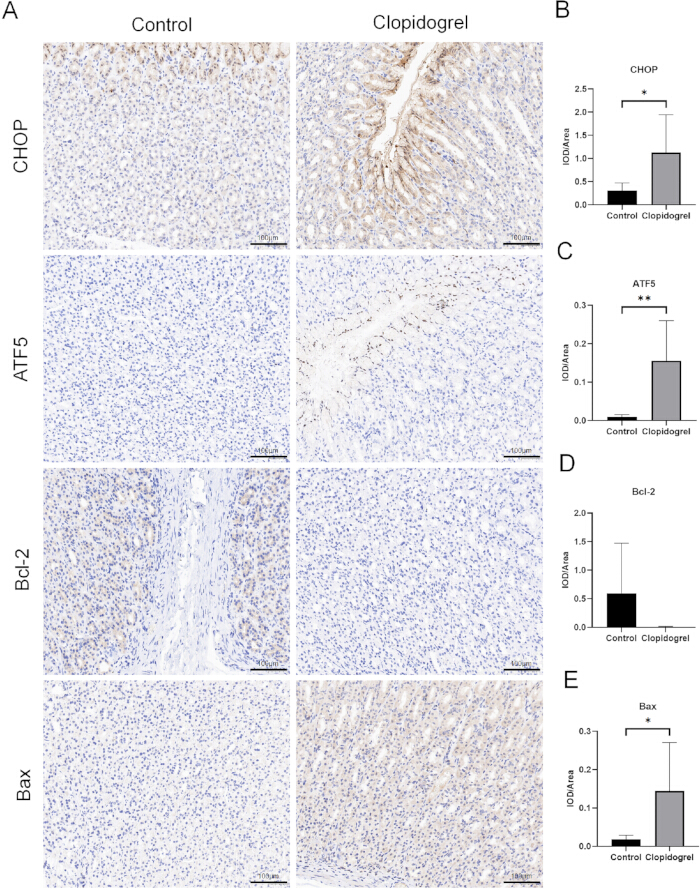
Rycina 3. Detekcja immunohistochemiczna białek związanych ze stresem retikulum endoplazmatycznego i apoptozą w tkance żołądka. (A) Reprezentatywne obrazy barwienia immunohistochemicznego białka homologicznego do C/EBP (CHOP), aktywującego czynnika transkrypcyjnego 5 (ATF5), białka Bcl-2 (B-cell lymphoma 2) oraz białka Bax (Bcl-2-associated X protein) w tkance błony śluzowej żołądka szczurów Sprague–Dawley z grupy kontrolnej i grupy leczonej klopidogrelem. Brązowe barwienie wskazuje pozytywną immunoreaktywność, a jądra komórkowe zostały przeciwbarwione hematoksyliną. Przedstawione obrazy są reprezentatywne dla wszystkich analizowanych próbek, przy czym w każdej grupie uwzględniono trzy zwierzęta. Powiększenie oryginalne, ×200; pasek skali = 100 µm. (B–E) Analiza ilościowa zintegrowanej gęstości optycznej na jednostkę powierzchni (IOD/Area) odpowiednio dla CHOP, ATF5, Bcl-2 i Bax. Dane przedstawiono jako średnia ± SD. *P < 0,05 oraz **P < 0,01 w porównaniu z grupą kontrolną. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
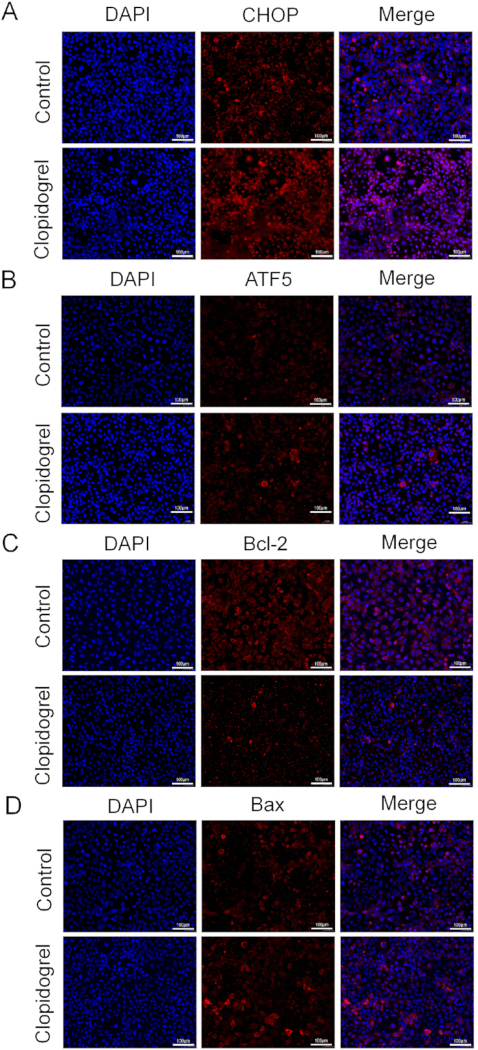
Rysunek 4. Detekcja immunofluorescencyjna białek związanych ze stresem retikulum endoplazmatycznego i apoptozą w tkance żołądka. Reprezentatywne obrazy immunofluorescencyjne przedstawiające lokalizację białka homologicznego do C/EBP (CHOP), aktywującego czynnika transkrypcyjnego 5 (ATF5), białka Bcl-2 z chłoniaka komórek B (Bcl-2) oraz białka Bax powiązanego z Bcl-2 (Bax) w tkance błony śluzowej żołądka szczurów rasy Sprague–Dawley z grupy kontrolnej i grupy leczonej klopidogrelem. Jądra komórkowe zostały przebarwione 4′,6-diamidyno-2-fenylindołem (DAPI) (kolor niebieski), a pozytywne barwienie immunofluorescencyjne przedstawiono w kolorze czerwonym. Obrazy złożone (merged) znajdują się w prawej kolumnie. (A) CHOP. (B) ATF5. (C) Bcl-2. (D) Bax. Powiększenie oryginalne, ×200; pasek skali = 100 µm. Przedstawione obrazy są reprezentatywne dla wszystkich analizowanych próbek, przy n = 3 zwierzęta na grupę. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
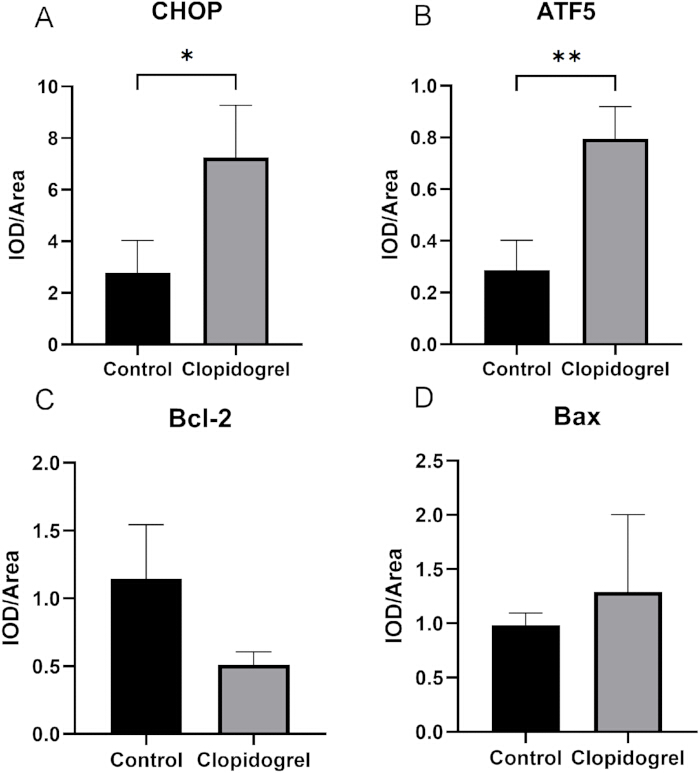
Rysunek 5. Analiza ilościowa immunofluorescencji białek związanych ze stresem retikulum endoplazmatycznego i apoptozą w tkance żołądka. (A–D) Ilościowe oznaczenie zintegrowanej gęstości optycznej na jednostkę powierzchni (IOD/Area) dla białka homologicznego do C/EBP (CHOP), aktywującego czynnika transkrypcyjnego 5 (ATF5), białka B-cell lymphoma 2 (Bcl-2) oraz białka Bax związanego z Bcl-2 w tkance błony śluzowej żołądka szczurów Sprague–Dawley z grupy kontrolnej i grupy leczonej klopidogrelem. Dla każdego zwierzęcia przeanalizowano trzy losowo wybrane, niezakładające się pola mikroskopowe na przekrój tkanki przy użyciu oprogramowania do analizy obrazu, a do analizy statystycznej wykorzystano wartość średnią. Dane przedstawiono jako średnia ± SD; n = 3 zwierzęta na grupę. *P < 0,05 i **P < 0,01 w porównaniu z grupą kontrolną. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Klopidogrel zmienia ekspresję genów i białek związanych ze stresem retikulum endoplazmatycznego oraz apoptozą w komórkach GES-1 i tkance żołądka szczura
Poprzednie badania wykazały, że stres retikulum endoplazmatycznego (ER) odgrywa kluczową rolę w komórkowych odpowiedziach stresowych i apoptozie17,18. Aby ocenić zmiany w markerach związanych ze stresem ER po leczeniu klopidogrelem, zbadano ekspresję CHOP i ATF5 w komórkach GES-1. Analiza qRT-PCR wykazała zwiększoną ekspresję mRNA CHOP i ATF5 po zastosowaniu klopidogrelu. Analiza Western blot dodatkowo potwierdziła zwiększoną ekspresję białek CHOP i ATF5 (Rycina 6A–E). Następnie oceniono ekspresję białek związanych z apoptozą w komórkach GES-1 oraz w tkance żołądka szczura. W porównaniu z grupą kontrolną, leczenie klopidogrelem zwiększyło ekspresję Bax i zmniejszyło ekspresję Bcl-2, co doprowadziło do wzrostu stosunku Bax/Bcl-2 (Rycina 6A–J). Wzorce ekspresji te zaobserwowano konsekwentnie zarówno na poziomie mRNA, jak i białka w komórkach GES-1 oraz w tkance żołądka szczura. Razem wyniki te wykazują, że leczenie klopidogrelem wiąże się ze zmianą ekspresji markerów związanych ze stresem ER i apoptozą w obu modelach eksperymentalnych.
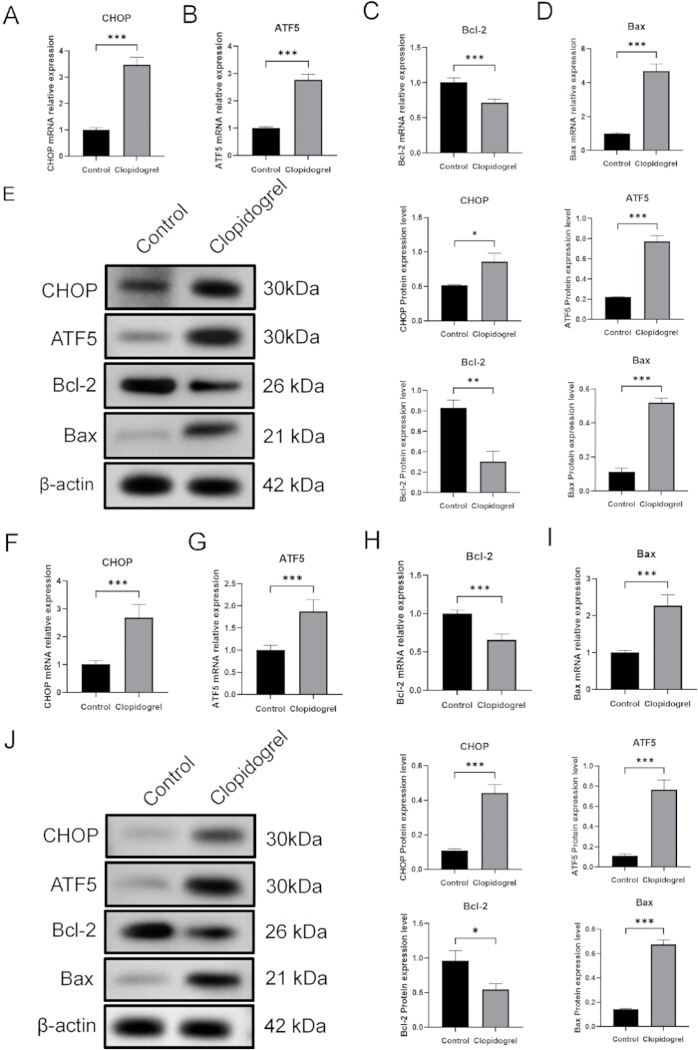
Rycina 6. Ekspresja markerów związanych ze stresem retikulum endoplazmatycznego i apoptozą w komórkach GES-1 i tkance żołądka szczura po leczeniu klopidogrelem. (A–D) Względna ekspresja matrycowego RNA (mRNA) białka homologicznego C/EBP (CHOP), aktywującego czynnika transkrypcyjnego 5 (ATF5), białka B-cell lymphoma 2 (Bcl-2) oraz białka Bax (Bcl-2-associated X protein) w ludzkiej linii komórkowej nabłonka żołądka GES-1, określona za pomocą ilościowej reakcji polimerazy w czasie rzeczywistym (qRT-PCR). (E) Reprezentatywne obrazy Western blot wraz z odpowiadającą im kwantyfikacją densytometryczną ekspresji białek CHOP, ATF5, Bcl-2 i Bax w komórkach GES-1. Poziomy ekspresji białek znormalizowano względem β-aktyny. Eksperymenty komórkowe przeprowadzono w trzech niezależnych powtórzeniach biologicznych (n = 3). (F–I) Względna ekspresja mRNA CHOP, ATF5, Bcl-2 i Bax w tkance żołądka szczura, określona za pomocą qRT-PCR. (J) Reprezentatywne obrazy Western blot wraz z odpowiadającą im kwantyfikacją densytometryczną ekspresji białek CHOP, ATF5, Bcl-2 i Bax w tkance żołądka szczura. Poziomy ekspresji białek znormalizowano względem β-aktyny. Eksperymenty na tkankach objęły n = 3 zwierzęta w grupie. Dane przedstawiono jako średnia ± SD. Istotność statystyczną określono poprzez porównanie z grupą kontrolną. *P < 0.05, **P < 0.01 oraz ***P < 0.001. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wraz wzięte wyniki wykazują, że leczenie klopidogrelem zmniejszyło żywotność komórek GES-1, zwiększyło apoptozę, zmieniło ekspresję markerów związanych ze stresem ER i apoptozą oraz wiązało się z uszkodzeniem błony śluzowej żołądka, któremu towarzyszył wzrost poziomu krążących cytokin zapalnych u szczurów. Wyniki te potwierdzają hipotezę badawczą, zgodnie z którą leczenie klopidogrelem wiąże się z uszkodzeniem błony śluzowej żołądka i jednoczesnymi zmianami w markerach związanych ze stresem ER i apoptozą.
Dostępność danych:
Wszystkie dane wygenerowane lub przeanalizowane w ramach niniejszego badania zostały zawarte w opublikowanym artykule oraz w jego materiałach uzupełniających. Sekwencje starterów użytych do RT-PCR znajdują się w Tabeli uzupełniającej 1. Surowe dane stanowiące podstawę wszystkich rycin i poszczególnych paneli rycin, w tym oryginalne zestawy danych eksperymentalnych i pliki źródłowe, zostały udostępnione w towarzyszącym archiwum uzupełniającym Raw Data (plik zip).
Tabela uzupełniająca 1. Sekwencje starterów użytych do analizy RT-PCR. Sekwencje starterów bezpośrednich (F) i odwrotnych (R) użytych w niniejszym badaniu do analizy RT-PCR dla GAPDH, CHOP, ATF5, Bcl-2 i Bax przedstawiono w orientacji 5′–3′.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Klopidogrel jest powszechnie stosowany w zapobieganiu i leczeniu chorób sercowo-naczyniowych; jego zastosowanie kliniczne wiąże się jednak z ryzykiem krwawień i powikłaniami z przewodu pokarmowego, w tym z wrzodami peptycznymi, krwawieniami i perforacją19. Dlatego też zrozumienie zmian molekularnych związanych z uszkodzeniem żołądka indukowanym przez klopidogrel jest istotne dla poprawy profilaktyki i leczenia tych działań niepożądanych. W niniejszym badaniu przeanalizowano wpływ klopidogrelu na komórki nabłonka żołądka oraz tkankę żołądkową szczura, obserwując zmiany w żywotności komórek, apoptozie, odpowiedziach zapalnych oraz ekspresji markerów związanych ze stresem ER i apoptozą. Wyniki te sugerują, że uszkodzenie błony śluzowej żołądka indukowane przez klopidogrel wiąże się ze zmianami w ekspresji markerów związanych ze stresem ER i apoptozą. Jednakże, ze względu na brak przeprowadzenia eksperymentów z wykorzystaniem ratunku farmakologicznego lub genetycznej utraty funkcji, wyniki te nie ustanawiają związku przyczynowo-skutkowego między stresem ER a apoptozą.
Poprzednie badania wykazały, że klopidogrel może upośledzać regenerację błony śluzowej żołądka i opóźniać gojenie wrzodów żołądka20. W niniejszym badaniu testy CCK-8 wykazały, że klopidogrel zmniejszył żywotność komórek GES-1, a cytometria przepływowa wykazała zwiększoną apoptozę i zaburzony przebieg cyklu komórkowego (Rycina 1). Wyniki te są zgodne z wcześniejszymi doniesieniami o indukowanej klopidogrelem apoptozie w komórkach nabłonka żołądka21. Obserwacje te sugerują, że leczenie klopidogrelem wiąże się z upośledzeniem żywotności komórek nabłonka żołądka i zwiększoną apoptozą, co może przyczyniać się do uszkodzenia błony śluzowej żołądka11. W modelu szczurzym barwienie H&E wykazało uszkodzenie błony śluzowej żołądka po zastosowaniu klopidogrelu (Rycina 2A). Stężenia IL-1β, IL-6 i TNF-α w surowicy były również znacznie podwyższone (Rycina 2B–D), co wskazuje na odpowiedź zapalną związaną z uszkodzeniem błony śluzowej żołądka22. Ponadto analizy immunohistochemiczne i immunofluorescencyjne wykazały zmienną ekspresję markerów związanych ze stresem ER i apoptozą w tkance żołądka szczurów leczonych klopidogrelem w porównaniu z grupą kontrolną (Rycina 3, Rycina 4, Rycina 5).
CHOP, ATF5, Bcl-2 i Bax są istotnymi regulatorami odpowiedzi komórkowych na stres oraz apoptozy23,24,25,26. W niniejszym badaniu leczenie klopidogrelem wiązało się ze zwiększoną ekspresją CHOP i ATF5 oraz zmienioną ekspresją Bax i Bcl-2 zarówno w komórkach GES-1, jak i w tkance żołądka szczura (Rysunek 6). Wyniki te wskazują na jednoczesne zmiany w markerach związanych ze stresem i apoptozą. Jednakże obecne badanie oceniało wyłącznie zmiany ekspresji i nie ustaliło, czy cząsteczki te bezpośrednio pośredniczą w indukowanym przez klopidogrel uszkodzeniu błony śluzowej żołądka. Podobnie, mimo zaobserwowanego zwiększenia stosunku Bax/Bcl-2, badanie nie wykazało bezpośrednio aktywacji mitochondrialnego szlaku apoptozy. Zatem wyniki te należy interpretować jako korelacje, a nie jako dowód na przyczynny mechanizm sygnalizacyjny.
Niniejsze badanie łączy model szczurzy in vivo z eksploracyjnymi eksperymentami bezpośredniej ekspozycji w komórkach GES-1 w celu oceny zmian morfologicznych i molekularnych związanych z leczeniem klopidogrelem. Model in vivo dostarcza głównych dowodów na uszkodzenie błony śluzowej żołądka, podczas gdy eksperymenty na komórkach GES-1 stanowią dowody pomocnicze dotyczące odpowiedzi komórkowych po bezpośredniej ekspozycji na związek macierzysty. Połączenie analizy histopatologicznej, pomiaru cytokin zapalnych, immunohistochemii, immunofluorescence, qRT-PCR oraz Western blotting umożliwia kompleksową ocenę zmian morfologicznych i molekularnych związanych z uszkodzeniem żołądka. To podejście eksperymentalne może być użyteczne w badaniu efektów przeciwkrzeplących leków antyagregacyjnych oraz w ocenie potencjalnych interwencji ochronnych w przyszłych badaniach.
Należy uznać kilka ograniczeń. Klopidogrel jest prolekiem wymagającym aktywacji metabolicznej w wątrobie, podczas gdy bezpośrednia ekspozycja komórek GES-1 na związek macierzysty nie odtwarza tego procesu ani nie odzwierciedla w pełni kinetyki klinicznej. Ponadto stosowanie stosunkowo wysokich stężeń in vitro mogło spowodować nieswoistą cytotoksyczność. W związku z tym eksperymenty na komórkach GES-1 należy traktować jako dowody eksploracyjne dotyczące odpowiedzi komórkowych w warunkach bezpośredniej ekspozycji. Test CCK-8 nie obejmował kontroli pozytywnej dla obniżonej żywotności komórek, co ograniczyło niezależną weryfikację sprawności testu. Nie zbadano mechanizmów nadrzędnych odpowiedzialnych za zaobserwowane zmiany związane ze stresem ER, a także nie przeprowadzono eksperymentów z inhibicją farmakologiczną, wyciszaniem genów (knockdown) lub knockoutem genów, aby ustalić, czy stres ER bezpośrednio reguluje równowagę Bax/Bcl-2 oraz apoptozę. Przyszłe badania powinny porównać związek macierzysty z jego aktywnym metabolitem, uwzględnić odpowiedni system aktywacji metabolicznej oraz przeprowadzić eksperymenty z interwencją funkcjonalną w celu wyjaśnienia tych zależności. Ponadto w teście Annexin V-FITC/PI nie uwzględniono sprawdzonej kontroli pozytywnej indukującej apoptozę. Dlatego, choć leczenie klopidogrelem wiązało się ze zwiększoną populacją komórek dodatnich dla Annexiny V w porównaniu z kontrolą nośnikiem, sprawność techniczna testu apoptozy nie została niezależnie zweryfikowana przy użyciu warunku kontroli pozytywnej. Przyszłe badania powinny obejmować induktor apoptozy, taki jak staurosporyna, w tej samej serii eksperymentalnej.
Podsumowując, doustne leczenie klopidogrelem spowodowało uszkodzenie błony śluzowej żołądka u szczurów i któremu towarzyszyły zmiany w markerach związanych ze stresem ER i apoptozą. Bezpośrednia ekspozycja komórek GES-1 na związek macierzysty klopidogrelu również zmniejszyła żywotność komórek i zmieniła powiązane markery molekularne w warunkach doświadczalnych. Jednakże, ponieważ model komórkowy nie odtwarza bioaktywacji wątrobowej, a zastosowano stosunkowo wysokie stężenia, wyniki in vitro nie mogą być bezpośrednio ekstrapolowane na ekspozycję kliniczną, a nieswoistej cytotoksyczności nie można wykluczyć. Ogólnie rzecz biorąc, wyniki wskazują, że indukowane klopidogrelem uszkodzenie błony śluzowej żołądka wiąże się ze zmianami w ekspresji markerów związanych ze stresem ER i apoptozą, choć do ustalenia związków przyczynowo-skutkowych wymagane są dalsze badania mechanistyczne.
Oświadczenia
Konflikt interesów:
Autorzy oświadczają, że nie mają żadnych znanych konfliktów interesów finansowych ani osobistych relacji, które mogłyby wpłynąć na prace opisane w niniejszym badaniu.
Podziękowania
Niniejsza praca była wspierana przez projekt „Badania podstawowe nad szlakiem sygnalizacyjnym CHOP/ATF5/Bcl-2 w apoptozie komórek nabłonka błony śluzowej żołądka indukowanej klopidogrelem” (Projekt nr 2023BWKY009).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Zestaw do wykrywania apoptozy Annexin V-FITC/PI | Elabscience | E-CK-A211 | Zestaw do wykrywania apoptozy |
| Przeciwciało anty-ATF5 | Proteintech | 67066-1-AP | Przeciwciało pierwotne |
| Zestaw do oznaczania białek metodą BCA | Solarbio | PC0020 | Oznaczanie stężenia białka |
| Przeciwciało przeciwko Bax | Proteintech | 50599-1-AP | Przeciwciało pierwotne |
| Przeciwciało przeciwko Bcl-2 | Proteintech | 26593-1-AP | Przeciwciało pierwotne |
| βprzeciwciało przeciwko aktynie | Proteintech | 66009-1-Ig | Przeciwciało pierwszorzędowe |
| Bufor blokujący | Beyotime | P0252 | Roztwór blokujący do western blotu |
| Zestaw do liczenia komórek CCK-8 | KeyGen Biotech | KGA317 | Test żywotności komórek |
| Zestaw do syntezy cDNA | TransGen Biotech | AU341 | Zestaw do syntezy pierwszej nici cDNA z usuwaniem DNA genomowego |
| Zestaw do wykrywania cyklu komórkowego | Lianke Biotechnology | CCS012 | Zestaw do analizy cyklu komórkowego |
| Przeciwciało przeciwko CHOP | Proteintech | 15204-1-AP | Przeciwciało pierwotne |
| Wodorosiarczan klopidogrelu (czystość ≥99%) | Macklin | C874834 | Lek eksperymentalny |
| Zestaw chromogenu DAB | Beyotime | P0201M | Substrat do immunohistochemii |
| Dimetylosulfoksyd (DMSO) | MedChemExpress | HY-Y0320C | Rozpuszczalnik |
| Odczynnik do wzmocnionej chemiluminescencji (ECL) | Meilunbio | MA0186 | Substrat chemiluminescencyjny |
| płodowa surowica bydlęca (FBS) | Gibco | 10099-141 | Suplement do hodowli komórkowej |
| Linia komórkowa nabłonka żołądka człowieka GES-1 | iCell Bioscience | iCell-h062 | Linia komórkowa nabłonka żołądka człowieka |
| Hematoksylina i eozyna (H&E)&E) Zestaw do barwienia | Beyotime | C0105S | Barwienie histologiczne |
| Przeciwciało wtórne sprzężone z peroksydazą chrzanową (HRP) | Proteintech | RGAM001/RGAR001 | Przeciwciało wtórne |
| Roztwór nadtlenku wodoru | Absynt | ABS9333-100 ml | Odczyn blokujący endogenną peroksydazę |
| IL-1β Zestaw ELISA | MEIMIAN | MM-0047R2 | Oznaczenie cytokin w surowicy |
| Zestaw do badania ELISA dla IL-6 | MEIMIAN | MM-0190R2 | Oznaczanie cytokin w surowicy |
| Czytnik mikropłytek | Beijing Liuyi Biotechnology | WD-2102B | Pomiar absorbancji |
| Roztwór penicyliny i streptomycyny | Solarbio | P1400 | Roztwór antybiotyku |
| bufor fosforanowo-solny (PBS) | Servicebio | G4202-500ML | 1× PBS |
| Membrana z polifluorku winylidenu (PVDF) | Millipore | IPVH00010 | Membrana do western blotu |
| Rozcieńczalnik przeciwciał pierwszorzędowych | Beyotime | P0023A | Rozcieńczalnik przeciwciał |
| Marker masy cząsteczkowej białek | Yeasen | WJ103 | Marker białek barwionych wstępnie |
| Mieszanina Master Mix do ilościowej PCR w czasie rzeczywistym (SYBR Green) | CWBio | CW3008 | odczynnik do qPCR |
| Bufor do lizy RIPA (Radioimmunoprecipitation Assay) | Solarbio | R0010 | Bufor do ekstrakcji białek |
| RNaza A | Lianke Biotechnology | CCS012 | Odczynnik do analizy cyklu komórkowego |
| Pożywka RPMI-1640 | Servicebio | G4535-500ML | Podstawowa pożywka do hodowli komórkowych |
| Szczury Sprague-Dawley | Hangzhou Ziyuan Laboratory Animal Technology Co., Ltd. | Ponieważ nie dostarczono tekstu źródłowego do tłumaczenia, proszę o przesłanie treści, którą należy przełożyć na język polski. | stopień SPF |
| TNF-α Zestaw do testu ELISA | MEIMIAN | MM-0180R2 | Oznaczanie cytokin w surowicy |
| Zestaw do ekstrakcji całkowitego RNA | TransGen Biotech | ER501-01 | Zestaw do izolacji RNA |
| Roztwór trypsyny z EDTA | Solarbio | T1300 | Odczynnik do dysocjacji komórek |
Bibliografia
- Mills JC, Shivdasani RA. Gastric epithelial stem cells. Gastroenterology. 2011;140(2):412-424.
- Zhou CB, et al. The role of pyroptosis in gastrointestinal cancer and immune responses to intestinal microbial infection. Biochim Biophys Acta Rev Cancer. 2019;1872(1):1-10.
- Boltin D, Niv Y. Pharmacological and alimentary alteration of the gastric barrier. Best Pract Res Clin Gastroenterol. 2014;28(6):981-994.
- Kwon DA, et al. Protective effects of a standardized extract (HemoHIM) using indomethacin- and ethanol/HCl-induced gastric mucosal injury models. Pharm Biol. 2019;57(1):543-549.
- Guo XZ, et al. Effect of Bax, Bcl-2 and Bcl-xL on regulating apoptosis in tissues of normal liver and hepatocellular carcinoma. World J Gastroenterol. 2002;8(6):1059-1062.
- Gomi A, et al. Effect of Bifidobacterium bifidum BF-1 on gastric protection and mucin production in an acute gastric injury rat model. J Dairy Sci. 2013;96(2):832-837.
- Chiou SK, et al. Suppression of growth arrest and DNA damage-inducible 45alpha expression confers resistance to sulindac- and indomethacin-induced gastric mucosal injury. J Pharmacol Exp Ther. 2010;334(3):693-702.
- Chen X, et al. Endoplasmic reticulum stress: molecular mechanism and therapeutic targets. Signal Transduct Target Ther. 2023;8(1):352.
- Lian X, et al. ATF5-regulated mitochondrial unfolded protein response attenuates neuronal damage in epileptic rats by reducing endoplasmic reticulum stress through mitochondrial ROS. Neurochem Res. 2024;49(2):388-401.
- He C, et al. Progression of gastrointestinal injury during antiplatelet therapy after percutaneous coronary intervention: a secondary analysis of the OPT-PEACE randomized clinical trial. JAMA Netw Open. 2023;6(11):e2343219.
- Zongdan J, et al. The mechanism of miR-363-3p/DUSP10 signaling pathway involved in the gastric mucosal injury induced by clopidogrel. Toxicol Mech Methods. 2021;31(2):150-158.
- Chan FK, et al. Clopidogrel versus aspirin and esomeprazole to prevent recurrent ulcer bleeding. N Engl J Med. 2005;352(3):238-244.
- Taha AS, et al. Upper gastrointestinal mucosal abnormalities and blood loss complicating low-dose aspirin and antithrombotic therapy. Aliment Pharmacol Ther. 2006;23(4):489-495.
- Wu HL, et al. Increased endoplasmic reticulum stress response is involved in clopidogrel-induced apoptosis of gastric epithelial cells. PLoS One. 2013;8(9):e74381.
- Forsgard RA, et al. Intestinal permeability to iohexol as an in vivo marker of chemotherapy-induced gastrointestinal toxicity in Sprague-Dawley rats. Cancer Chemother Pharmacol. 2016;78(4):863-874.
- Wu H, et al. Clopidogrel-induced gastric injury in rats is attenuated by stable gastric pentadecapeptide BPC 157. Drug Des Devel Ther. 2020;14:5599-5610.
- Zhu XM, et al. The involvement of endoplasmic reticulum stress response in immune dysfunction of dendritic cells after severe thermal injury in mice. Oncotarget. 2017;8(6):9035-9052.
- Oakes SA, Papa FR. The role of endoplasmic reticulum stress in human pathology. Annu Rev Pathol. 2015;10:173-194.
- Abrignani MG, et al. Gastroprotection in patients on antiplatelet and/or anticoagulant therapy: a position paper of the National Association of Hospital Cardiologists (ANMCO) and the Italian Association of Hospital Gastroenterologists and Endoscopists (AIGO). Eur J Intern Med. 2021;85:1-13.
- Takahashi K, et al. Influence of antiplatelet drugs on gastric ulcer healing after endoscopic submucosal dissection in patients with early gastric cancer. DEN Open. 2025;5(1).
- Wu H, et al. Role of MKP-5-p38/MAPK pathway in clopidogrel-induced gastric mucosal epithelial cells apoptosis and tight junction dysfunction. Am J Transl Res. 2020;12(5):1741-1753.
- Fu X, et al. Protective effect of teprenone on gastric mucosal injury induced by dual antiplatelet therapy in rats. Am J Transl Res. 2021;13(4):2702-2709.
- Oyadomari S, Mori M. Roles of CHOP/GADD153 in endoplasmic reticulum stress. Cell Death Differ. 2004;11(4):381-389.
- Sears TK, Angelastro JM. The transcription factor ATF5: role in cellular differentiation, stress responses, and cancer. Oncotarget. 2017;8(48):84595-84609.
- Zhang Y, et al. Puerarin attenuates neurological deficits via Bcl-2/Bax/cleaved caspase-3 and Sirt3/SOD2 apoptotic pathways in subarachnoid hemorrhage mice. Biomed Pharmacother. 2019;109:726-733.
- Manas A, et al. Immunohistochemical detection of the pro-apoptotic BaxΔ2 protein in human tissues. Histochem Cell Biol. 2020;154(1):41-53.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny