Przedstawiamy tu efektywną metodę fizycznego unieruchamiania kondensatów fazowo rozdzielonych ciekłych-ciekłych w porowatej matrycy hydrożelowej z niskowtopliwego agarozy bez zakłócania ich wewnętrznej dynamiki ciekłej. Podejście to minimalizuje sedymentację kropli, zlewanie się oraz artefakty zwilżania powierzchni, umożliwiające powtarzalne obrazowanie i ilościową analizę biofizyczną przez okresy trwające nawet kilka godzin.
Artykuł metodologiczny
Stabilizowanie białek i kondensatów białko-RNA w żelach hydroksyagatowych o niskiej temperaturze topnienia do ilościowych pomiarów biofizycznych
W tym artykule
Podsumowanie
Streszczenie
Kondensaty biomolekularne powstające przez separację fazy ciekłej-ciekłej są coraz częściej rozpoznawane jako podstawowe jednostki organizacyjne komórki, z rolami wahającymi się od przetwarzania RNA po tworzenie się granulej stresowych. In vitro rekonstytucja takich kondensatów przy użyciu oczyszczonych białek i RNA dostarcza modeli systemów, jednakże krople ciekłe ulegają z czasem zgrubnieniu, sedymentacji i rozprzestrzenianiu się na powierzchniach, wprowadzając znaczną zmienność do pomiarów ilościowych w ciągu eksperymentalnych czasów trwania. Osadzanie tych kondensatów w rozrzedzonym, optycznie przezroczystym i chemicznie obojętnym hydrożelu – tutaj przygotowanym z niskotopejącej agarozy (LMA) w stężeniu 0,3–1,0% w/v – stabilizuje krople w trzech wymiarach, umożliwiając stosowanie metodologii z dłuższymi czasami pomiarowymi lub eksperymentalnych setupów z powtarzającymi się pomiarami. W niniejszym artykule przedstawiono szczegółowy, krokowy protokół przygotowania zapasów LMA, formowania kropel i ich osadzania oraz dostarcza się przykładów konkretnych dalszych pomiarów biofizycznych. Pokazano również, że określone właściwości kropel, takie jak dyfuzja molekularna, są zachowane po osadzniu w LMA w reprezentatywnych przetestowanych systemach. Ponieważ metoda jest kompatybilna z mikroskopia konfokalną, szerokokątną lub o nadrozdzielczości, pomiarem odzysku fluorescencji po fotobleachungu, czy spektroskopią rezonansową magnetycznego pola jądrowego, między innymi, może ona wspierać ilościową charakteryzację kondensatów biomolekularnych istotnych w zdrowiu i chorobie.
Wprowadzenie
Separyzacja faza ciekła-ciekła (LLPS) powoduje tworzenie narządków bez błony i kondensatów biomolekularnych w komórkach, w tym ziaren stresowych, ciał P i jąderka1,2,3,4,5. Kondensaty te koncentrują określone białka i kwasy nukleinowe, zachowując jednocześnie szybkie wymianę z otaczającym cytoplazmą lub nukleoplazmem – charakterystyczną cechę zachowania się jak płyn1,2,3,4,5. Dysregulacja LLPS została powiązana z różnymi chorobami, takimi jak zaburzenia neurodegeneracyjne3,6,7 i jest również zaangażowana w replikację kilku wirusów, takich jak SARS-CoV-28,9,10,11,12.
Rekonstytucja kondensatów in vitro przy użyciu oczyszczonych białek i RNA w określonych warunkach buforowych stała się podstawowym podejściem do badania mechanizmów LLPS3,4. Jednakże krople w probówce lub na szklanej powierzchni są podatne na trzy główne artefakty: (i) sedymentację grawitacyjną, powodującą gromadzenie się kropel na dnie; (ii) koalescencję, w której krople łączą się z czasem w mniejsze, większe struktury; i (iii) zwilżanie powierzchni, gdzie krople rozprzestrzeniają się i częściowo adsorbują na szkiełku pokrywnym. Zjawiska te zmniejszają powtarzalność pomiarów ilościowych i utrudniają śledzenie pojedynczych kropel w ich fizjologicznie istotnych wymiarach13. Zjawiska te ograniczają również zastosowanie metod, które wymagają dłuższego czasu pomiaru od kilku minut do kilku godzin (np. spektroskopia rezonansu magnetycznego jąder [NMR] lub techniki mikroskopii nadrozdzielczej, takie jak STORM) i zabraniają wielokrotnych pomiarów na dłuższych skalach czasowych.
Fizyczne unieruchomienie w sieci żelu hydrofilowego rozwiązuje wszystkie trzy artefakty jednocześnie. Agaza tworzy fizycznie sieciowany żel w temperaturach poniżej 34–38 °C. W stężeniach 0,3–1,0% w/v wielkość siatki agazy jest na tyle duża, aby uwięzić nienaruszone krople w skali mikrometrów, zachowując jednocześnie wystarczającą porowatość, aby nie przeszkadzać w dynamice molekularnej wewnątrz kropel13. Ponadto porowatość matrycy agazy umożliwia dyfuzję makrocząsteczek i małych cząsteczek w i z osadzanych kropel. W przypadku szczególnie wrażliwych na temperaturę systemów obejmujących białka o sfałdowanych domenach lub po fazowym rozdziale typu UCST/LCST (górna/dolna krytyczna temperatura roztworu), można zastosować agazę niskotopliwą (LMA) o temperaturze żelowania 26–30 °C. Alternatywne podejścia przeciwko zwilżaniu, takie jak pasywizacja powierzchni, mogą zmniejszyć przyleganie kondensatów i tym samym zwilżanie, ale często wymagają specjalistycznej przygotowania i nie zapobiegają sedymentacji lub koalescencji kropel. W przeciwieństwie do tego, osadzanie w agazie zapewnia prostą, powszechnie dostępną metodę przestrzennego unieruchomienia kondensatów. Co ważne, potwierdzono, że agaza nie zakłóca stanu konformacyjnego białka zlanego w sarkomie (FUS) i innych białek wiązających RNA podczas tworzenia kropel aż do stężenia agazy 1,0% w/v13. Ten protokół standaryzuje podejście do osadzenia agazy do ogólnego użytku z wieloma separującymi fazowo białkami lub systemami białko-RNA o zainteresowaniu, zapewniając krok po kroku wskazówki dotyczące przygotowania reagentów i przygotowania próbki.
Protokół
1. Preparacja żelu agarose
WAŻNE: Preparat agarose należy przygotować w tym samym buforze, w którym wykonano próbki fazowo rozdzielone (zwanym dalej “buforem kropelkowym”) w celu uniknięcia niezgodności buforów14. Przykład: Próbka nukleokapsydu przygotowywana jest w buforze A (25 mM HEPES, 50 mM NaCl, pH 7,2), który powinien być również użyty do przygotowania preparatu agarose.
UWAGA: Ostateczne warunki eksperymentalne, w tym, ale nie ograniczając się do składu buforu, stężenia białka, użycia dodatków i ostatecznych objętości próbek, zależą znacznie od konkretnego układu biologicznego poddawanego badaniom oraz konkretnego zastosowania dalekowzrocznego. Podobnie parametry akwizycji, konfiguracja urządzenia i analiza danych silnie zależą od próbki i konkretnego eksperymentu. Na przykład, przygotowanie nukleokapsydu SARS-CoV-2 z poli(A) opisano na Rysunku 1A (mikroskopia fluorescencyjna konfokalna).
- Waż odpowiednią ilość agarose LMA lub zwykłej agarose do 1,5 mL probówki zawierającej bufor kropelkowy. Przykład: Dla 2% w/v preparatu, rozpuść 20 mg agarose w 1 mL buforu A.
UWAGA: Ostateczne stężenie agarose w preparacie powinno wynosić 1–2% w/v, w zależności od żądanego stężenia agarose w próbce. Przekraczanie 2% w/v nie jest zalecane, ponieważ staje się to coraz trudniejsze do pipetowania. Wytnij wąski koniec końcówki pipety, aby ułatwić pipetowanie, szczególnie przy wysokich procentach agarose. Skonsultuj się z sekcją dyskusyjną, aby określić, czy do próbek wymagana jest agarose LMA czy zwykła agarose. - Podgrzej preparat agarose do 80–90 °C w bloku grzewczym lub łaźni wodnej i całkowicie rozpuść agarose metodą wirowania (zajmuje to ok. 10 min).
OSTRZEŻENIE: Topiona agarose jest gorąca. Obsługuj ją ostrożnie. - Urównoważyć preparat agarose do 37 °C (LMA) lub 55 °C (zwykła agarose) w bloku grzewczym lub łaźni wodnej. Upewnij się, że roztwór pozostaje klarowny i płynny w tej temperaturze. Jeśli to konieczne, zweryfikuj temperaturę preparatu agarose za pomocą termometru.
PUNKT PAUZY: Topione preparaty agarose można trzymać w temperaturze 30–60 min.
Zalecane jest nagrzewanie agarose w łaźni wodnej, aby zapewnić bardziej jednorodne ogrzewanie i utrzymanie docelowej temperatury z wystarczającą precyzją. Jest to szczególnie ważne przy pracy z LMĄ, ponieważ małe odchylenia temperatury mogą powodować przedwczesne żelowanie. - Po przygotowaniu próbek (sekcja 2) przechowuj pozostałe preparaty agarose w +4 °C. Przed użyciem postępuj zgodnie z punktami 1.2 i 1.3 powyżej, aby ponownie stopić i uwrównoważyć preparat agarose.
UWAGA: Zaleca się przechowywanie preparatu agarose maksymalnie przez 2 tygodnie w +4 °C i poddawanie go nie więcej niż 2–3 cyklom utwardzania/stopienia. Stosuj dobre praktyki produkcyjne, aby zapobiec zakażeniu. Odsuń preparaty wcześniej, jeśli nie uda się ich ponownie stopić lub utwardzić, lub jeśli wystąpi widoczna kontaminacja.
2. Przygotowanie próbek
- Podgrzej wszystkie materiały, które mają bezpośredni kontakt z agarose (np. końcówki pipet, probówki, szlachetki do mikroskopii) do około 37 °C, umieszczając je na bloku grzewczym lub w inkubatorze przez 2–3 min.
- Przygotuj preparat agarose zgodnie z opisem w sekcji 1.
- Przygotuj bufor kropelkowy, komponenty fazowo rozdzielające (np. białka lub zasoby RNA) i wszelkie inne dodatki (np. czynniki wypełniające, barwniki) dla próbek zgodnie ze standardowym protokołem. Urównoważyć do temperatury pokojowej (RT). Przykład: Bufor A (25 mM HEPES, 50 mM NaCl, pH 7,2), zasób białka nukleokapsydu (60 µM, w buforze A), zasób poli(A) (30 µM, w buforze A).
UWAGA: W przypadku odzyskiwania fluorescencji po fotobleknięciu (FRAP), mikroskopii fluorescencyjnej konfokalnej lub stochastycznej rekonstrukcji optycznej (STORM), dodaj małą frakcję białka lub RNA z oznaczeniem fluorescencyjnym do zasobów białka lub RNA, odpowiednio (zalecane: mniej niż 5% ułamek oznaczony). - Oblicz objętości buforu kropelkowego, preparatu agarose, komponentów fazowo rozdzielających (np. białka lub RNA interesującego) i wszelkich uzupełniających dodatków (np. czynniki wypełniające) potrzebnych dla próbki. Przykład: 6 µL buforu A, 5 µL 2% preparatu agarose (ostatecznie 0,5%), 5 µL białka nukleokapsydu (ostatecznie 15 µM), 4 µL poli(A) (ostatecznie 6 µM). Ostateczna objętość 20 µL.
UWAGA: Choć to jest silnie zależne od naczynia, probówki, płytki lub innego naczynia użytego w eksperymencie, powszechnie używane objętości to 150 µL dla 3 mm probówki NMR, 20 µL dla eksperymentów mikroskopowych lub FRAP na 6-kanałowym ślizgu mikroskopowym, oraz 20–30 µL dla eksperymentów STORM na 18-dołkowych ślizgach mikroskopowych (patrz Tabela Materiałów).- Jako wartości startowe, używaj ostateczne
Wyniki
Protokół zastosowano do kondensatów tworzonych przez domenę N-końcową białka FUS (FUS NTD) lub białko nukleokapsydu (N) SARS-CoV-2 z RNA poly(A) lub s2m jako reprezentatywnych przykładów kropli składających się wyłącznie z białek oraz kropli białkowo-RNA. Aby ocenić, czy agaroza w sposób wykrywalny wpływa na tworzenie kondensatów w badanych warunkach, utworzono krople z białka N i poly(A) w obecności i przy braku 0,5% w/v LMA. Ponieważ LMA krzepnie po około 5 min w RT, zarejestrowano obrazy z mikroskopii fluorescencyjnej w tym punkcie czasowym i zaobserwowano, że krople miały w obu przypadkach zbliżoną wielkość (Rycina 1A,B). Aby zademonstrować zapobiegawczy wpływ agarozy na zwilżanie i fuzję kropel, zarejestrowano kolejny zestaw obrazów 60 min po przygotowaniu próbek. Podczas gdy krople osadzone w agarozie nie zmieniły swojej wielkości, kondensaty przy braku LMA wykazały drastyczny wzrost rozmiaru z powodu fuzji i zwilżania powierzchni (Rycina 1A,B). Chociaż krople osadzono stosunkowo wcześnie po nukleacji, można osadzać krople o różnych rozmiarach poprzez zmianę czasu inkubacji przed osadzaniem. Mimo osadzenia kropel w hydrożelu agarozowym, zmierzona dynamika kondensatów nie uległa w sposób wykrywalny zmianie. Powrót sygnału w FRAP, a tym samym pozorna dyfuzja kropel, były bardzo podobne w próbkach z LMA i bez LMA (Rycina 1C). Ponadto wcześniejsze eksperymenty z wykorzystaniem spektroskopii NMR z rozdzielczością dyfuzyjną (DOSY) na kondensatach FUS NTD wykazały, że szybkości dyfuzji nie były w sposób wykrywalny zależne od stężenia agarozy, przynajmniej w zakresie 0,25–1% w/v (Rycina 1D) (zaadaptowano z Emmanouilidis et al.13). Wyniki te dowodzą, że hydrożel agarozowy nadaje się do unieruchamiania w przestrzeni i czasie kondensatów powstałych w wyniku rozdziału faz, co umożliwia wielokrotne pomiary w dłuższych przedziałach czasowych.
Choć zarówno pomiary mikroskopowe, jak i FRAP są stosunkowo szybkie do zarejestrowania (od sekund do minut), niektóre eksperymenty wymagają kilku minut (np. STORM, 1D 1H NMR), a nawet godzin (np. 2D [15N 1H] HSQC NMR) na ich przeprowadzenie. W przypadku takich doświadczeń kluczowe jest, aby kropelki pozostawały stacjonarne przez cały czas akwizycji i nie osiadały z upływem czasu. Tutaj wykazujemy, że wystabilizowaliśmy kropelki białka N + s2m RNA w LMA na czas wystarczający do uzyskania obrazów STORM (Rycina 1E). Ponadto widma NMR kropelek FUS NTD w obecności i w nieobecności agarozy wykazały porównywalne szerokości linii, co sugeruje brak wykrywalnych oddziaływań między hydrożelami agarozowymi a białkiem w tych warunkach (Rycina 1F) (zaadaptowano z Emmanouilidis et al.13). W przeciwieństwie do tego, widma kondensatów zatopionych w agarozie wykazały wyższą intensywność sygnału, prawdopodobnie dlatego, że niestabilizowane kropelki osiadły w probówce NMR podczas akwizycji i nie były już dostępne do pomiaru (Rycina 1F) (zaadaptowano z Emmanouilidis et al.13). Podsumowując, stabilizacja kondensatów w hydrożelach agarozowych umożliwia nie tylko przeprowadzenie eksperymentów w czasie, ale także zastosowanie metodologii z wydłużonym czasem akwizycji, przy jednoczesnym zachowaniu mierzonych właściwości kropelek w badanych reprezentatywnych układach.
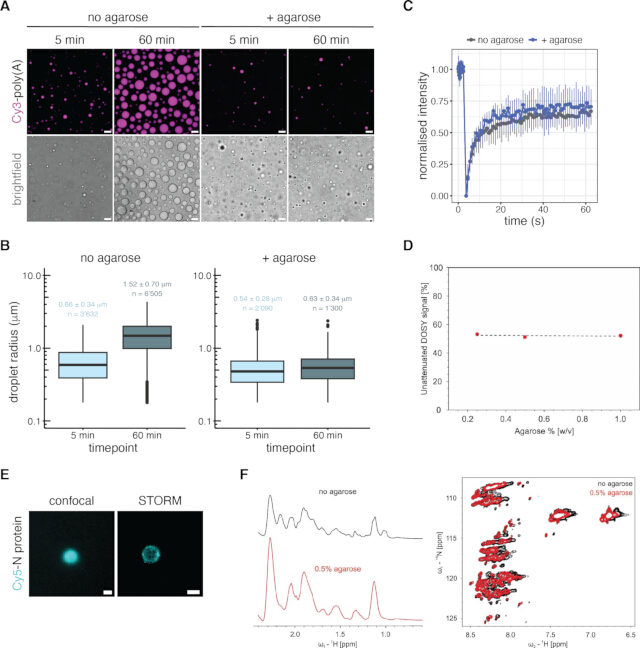
Rycina 1: Stabilizacja kondensatów poprzez osadzanie w agarozie bez wykrywalnego zaburzenia mierzonych właściwości kropel. (A) Mikroskopia fluorescencyjna białka nukleokapsydu w stężeniu 15 µM z 6 µM Cy3-poly(A) (5% znakowanych) w buforze A (25 mM HEPES, 50 mM NaCl, pH 7.2) w obecności (+ agarose) lub pod nieobecność (no agarose) 0,5% w/v LMA. Obrazy wykonano 5 min lub 60 min po mieszaniu / osadzeniu w agarozie. Obrazy są reprezentatywne dla 7 obrazów uzyskanych w n = 2 niezależnych eksperymentach. Pasek skali = 5 µm. (B) Ilościowe określenie promieni kropel kondensatów pokazanych w (A). Dane przedstawiono na wykresach pudełkowych (pudełko = rozstęp międzykwartylny, linia środkowa = mediana, wąsy = zakres pozostałych danych, kropki = wartości odstające). Średni promień ± odchylenie standardowe (sd) oraz liczba analizowanych kropel w każdym warunku są podane bezpośrednio na wykresie. Dane wykazują rozkład normalny. Pojedyncze kropelki nie były traktowane jako niezależne powtórzenia biologiczne do wnioskowania statystycznego. Nie przeprowadzono testów statystycznych; rozkłady przedstawiono opisowo. (C) FRAP kropel pokazanych w (A) w punkcie czasowym 5 min. Fotowybielanie przeprowadzono za pomocą lasera 561 nm (Cy3). Dane przedstawiają znormalizowaną intensywność (średnia ± sd dla n = 3 niezależnych powtórzeń na warunek), uzyskaną poprzez normalizację sygnału wybielonego względem wartości przed wybieleniem, obszaru niewybielonego tej samej próbki oraz fluorescencji tła. (D) Nieosłabiony sygnał DOSY białka FUS NTD w stężeniu 200 µM w buforze B (30 mM HEPES, 200 mM KCl, 600 mM mocznika, pH 7.3) w obecności 0,25, 0,5 lub 1,0% w/v zwykłej agarozy. N = 1. (E) Konfokalna mikroskopia fluorescencyjna oraz obrazy STORM 15 µM białka nukleokapsydu Cy5 (5% znakowanych) z 6 µM wirusowego RNA s2m w buforze A zawierającym 0,5% w/v LMA. Reprezentatywne dla n = 3 niezależnych eksperymentów. Pasek skali = 1 µm na obu obrazach. (F) Widma 1D 1H NMR (lewo) i widma 2D [15N 1H] HSQC NMR (prawo) 200 µM FUS NTD w buforze B w obecności lub pod nieobecność 0,5% w/v zwykłej agarozy. N = 1. Panele (D) i (F) zostały powtórzone z Emmanouilidis et al.13 Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Sukces osadzania kondensatów biomolekularnych w agarozy zależy od kilku czynników. Po pierwsze, agaroza musi być utrzymywana w temperaturach wystarczająco wysokich, aby zapobiec przedwczesnemu żelowaniu, a jednocześnie wystarczająco niskich, aby nie zakłócać struktur lub interakcji biomolekularnych. Agaroza o niskim punkcie topnienia ma punkt żelowania 26–30 °C i punkt topnienia 60–65 °C, podczas gdy regularna agaroza ma punkt żelowania 34–38 °C i punkt topnienia 90–95 °C. Po drugie, szybkie mieszanie i przeniesienie do końcowego naczynia reakcyjnego (np. probówki NMR) są kluczowe, ponieważ małe odchylenia w czasie lub temperaturze mogą prowadzić do nierównomiernego osadzania i tym samym osłabionej powtarzalności.
Mimo tych krytycznych punktów, metodę tę można łatwo dostosować do różnych potrzeb eksperymentalnych. W przypadku układów separujących fazy z białkami o strukturze intrinsycznie chaotycznej lub układów niepodatnych na denaturowanie termiczne, można zastosować regularną agarozę zamiast LMA w celu obniżenia kosztów. Przy przygotowywaniu próbek zawierających białka o złożonych domenach, lub każdego innego wrażliwego na temperaturę (bio-)cząsteczki podatnego na denaturowanie termiczne, należy użyć LMA, aby zapobiec denaturacji. Można przygotować próbkę kontrolną bez agarozy, aby oddzielić wpływ osadzania agarozy od wpływu przejściowego ocieplenia próbki. Aby zmniejszyć ryzyko efektów denaturacji zależnych od temperatury, niskotopliwa agaroza jest szczególnie odpowiednia dla próbek wrażliwych na temperaturę, podczas gdy stężenie agarozy można dostosować, aby modulować wielkość siatki i stopień ograniczeń mechanicznych. W przypadku wysoce wrażliwych pomiarów dyfuzji, takich jak niedawno opracowana metoda NMR zwana LLPS REDIFINE15,16, najniższe stężenie agarozy, które zapobiega sedymentacji, jest zwykle preferowane, zazwyczaj 0,3–0,5% w/v. Dla eksperymentów dojrzewania wymagających stabilności przez tygodnie do miesięcy, preferowane jest 0,8–1% w/v. Te parametry należy zoptymalizować, aby zapewnić skuteczną stabilizację bez wykrywalnej zmiany morfologii czy dynamiki kondensatów i zawsze należy je dostosować do konkretnego układu. Ta walidacja wymaga porównania próbek z osadzeniem agarozy i bez niego (oraz w innych identycznych warunkach) lub porównania różnych stężeń agarozy (aby wykluczyć efekty zależne od stężenia siatki), na przykład za pomocą mikroskopii do oceny morfologii kropel, FRAP do oceny dyfuzji lub dowolnej innej metody nadającej się do oceny właściwości kropel istotnych dla badacza.
Czas żelowania jest kolejnym ważnym zagadnieniem. Czas potrzebny na żelowanie agarozy zależy od kilku czynników, takich jak rodzaj buforu, pH, końcowe stężenie agarozy, począkowa temperatura i czy użyto niskotopliwej czy regularnej agarozy. Zazwyczaj agaroza żeluje w ciągu 5–10 min. Żelowanie zasobu agarozy może służyć jako wskaźnik żelowania próbki. Podobnie, różne czasy preinkubacji przed osadzanie w agarozie umożliwiają powtarzalne charakteryzowanie różnych wielkości kropel. Wybór bufora jest również krytyczny14. Istotne jest, aby zasób agarozy był przygotowywany w tym samym buforze, którym przygotowano próbki, aby zapobiec niedopasowaniu buforu. Bufor powinien być taki, w którym wiadomo, że układ separuje fazy.
Czułość na temperaturę należy wziąć pod uwagę dla każdego układu. Wiele układów separujących fazy wykazuje termo-odwracalne zachowanie fazowe, znane jako UCST/LCST-typ LLPS. Dlatego krótkie narażenie na lekko podwyższone temperatury podczas mieszania agarozy powinno być zweryfikowane, aby upewnić się, że nie zakłóca zachowania fazowego ani właściwości kropli pomiarowych. Jeśli pojawią się problemy, zazwyczaj można je rozwiązać poprzez usprawnienie warunków temperaturowych, minimalizowanie czasu obsługi lub dostosowanie stężenia agarozy. Na przykład, chociaż zasób LMA powinien być idealnie podgrzany do 37 °C, zasoby LMA nadal pozostaną w stanie ciekłym w 33–35 °C.
Rozwiązywanie problemów jest ważne, ponieważ mogą pojawić się różne tryby awarii w zależności od próbki i konfiguracji eksperymentalnej. Jeśli krople rozpuszczają się podczas mieszania z agarozą, może to być spowodowane zbyt ciepłym LMA lub niedopasowaniu buforu. W takim przypadku, zasób LMA powinien być utrzymywany dokładnie na docelowej temperaturze lub o kilka stopni poniżej, i przygotowywany w identycznym buforze co białko/RNA interesujące. Jeśli przedwczesne żelowanie występuje w końcówce pipety, może to być spowodowane zbyt zimnym LMA lub niepodgrzanymi końcówkami. Aby tego uniknąć, końcówki i probówki powinny być podgrzewane do 37 °C, operator powinien pracować szybko, a blok grzejny powinien być utrzymywany na docelowej temperaturze. Jeśli z czasem występuje zwilżanie, zlewanie się lub
Oświadczenia
Autorzy nie mają żadnych konfliktów interesów do zadeklarowania.
Podziękowania
To dzieło było wspierane przez granty Swiss National Science Foundation (SNSF) 310030-215555 (F.H.-T.A.), 4078P0_198253 (F.H.-T.A.), CRSII5_205922 (F.H.-T.A.), 205321_204920 (F.H.-T.A.), NCCR RNA & Disease grant 51NF40-182880 (F.H.-T.A.) oraz EMBO Long-Term Fellowship LTF-388-2018 (L.E.).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1.5 mL tubes | dowolna marka | N/A | |
| 18-well chamber slides | ibidi | 81816 | do STORM |
| agarose, low gelling temperature | Sigma-Aldrich | A9414 | klasa molekularnej biologii |
| agarose, ultra pure | Invitrogen | 16500500 | |
| channel slides | ibidi | 80606 | do mikroskopii |
| mikroskop konfokalny | Nikon | N/A | |
| Cy5-dye, NHS chemistry | Jena Biosciences | FP-201-CY5 | do znaczenia białka |
| D2O (deuterium oxide) | Sigma-Aldrich | 151882 | |
| easyFRAP | Koulouras et al. 2018 | N/A | https://pubmed.ncbi.nlm.nih.gov/29901776/ |
| Everspark 2.0 dSTORM buffer | idylle | KMO|ETE+ | |
| FUS NTD protein | N/A | N/A | ekspresowane rekombinantnie w naszym laboratorium, jak opisano w odniesieniu 13 (Emmanouilidis et al. Nat Chem Biol 2021) |
| grzałka lub kąpiel wodna | dowolna marka | N/A | każda marka lub model wystarczy |
| HEPES | Sigma-Aldrich | H3375 | |
| oprogramowanie do analizy obrazów | Fiji | N/A | https://fiji.sc/ |
| KCl | Sigma-Aldrich | P5405 | |
| NaCl | Sigma-Aldrich | S9888 | |
| spektrometr NMR | Bruker | N/A | 750 MHz, PATXI sonda pokojowa, patrz odniesienie 13 dla więcej szczegółów (Emmanouilodis et al. Nat Chem Biol 2021) |
| NMR tube | Bruker | N/A | 3 mm, szklany |
| pipety P10, P20, P200 i P1000 | dowolna marka | N/A | |
| pCp-Cy3-dye | Jena Biosciences | NU-1706-CY3 | do znaczenia RNA |
| poly(A) RNA | N/A | N/A | transkrypcja in vitro we własnym zakresie w naszym laboratorium, długość ok. 50 nukleotydów, jak opisano w Kathe et al. Mol Biol Cell 2024 |
| s2m RNA | N/A | N/A | transkrypcja in vitro we własnym zakresie w naszym laboratorium, długość 45 nukleotydów, sekwencja: 5'-GGUUCACCGAGGCCACGCGGAGU ACGAUCGAGUGUACAGUGAACC-3', jak opisano w Kathe et al. Mol Biol Cell 2024 |
| SARS-CoV-2 nucleocapsid protein | N/A | N/A | ekspresowane rekombinantnie w naszym laboratorium, jak opisano w Kathe et al. Mol Biol Cell 2024 |
| oprogramowanie do wykreślania (np. R) | R-Project | Wersja 4.2.1 | https://www.r-project.org/ |
| mikroskop STORM | Nikon N-STORM | N/A | |
| wtyczka ThunderSTORM | Ovesny et al. 2014 | N/A | https://pmc.ncbi.nlm.nih.gov/articles/PMC4207427/ |
| najki do stosowanych pipet | dowolna marka | N/A | |
| TopSpin | Bruker | Wersja 3.2 i 4.1 | |
| mocznika | Sigma-Aldrich | U5128 |
Bibliografia
- Alberti S. Phase separation in biology. Curr Biol. 2017;27(20):R1097-102.
- Rabouille C, Alberti S. Cell adaptation upon stress: the emerging role of membrane-less compartments. Curr Opin Cell Biol. 2017;47:34-42.
- Boeynaems S, et al. Protein phase separation: a new phase in cell biology. Trends Cell Biol. 2018;28(6):420-35.
- Hyman AA, Weber CA, Jülicher F. Liquid-liquid phase separation in biology. Annu Rev Cell Dev Biol. 2014;30:39-58.
- Banani SF, Lee HO, Hyman AA, Rosen MK. Biomolecular condensates: organizers of cellular biochemistry. Nat Rev Mol Cell Biol. 2017;18(5):285-98.
- Patel A, et al. A liquid-to-solid phase transition of the ALS protein FUS accelerated by disease mutation. Cell. 2015;162(5):1066-77.
- Shen Y, et al. The liquid-to-solid transition of FUS is promoted by the condensate surface. Proc Natl Acad Sci U S A. 2023;120(33):e2301366120.
- Brocca S, Grandori R, Longhi S, Uversky V. Liquid-liquid phase separation by intrinsically disordered protein regions of viruses: roles in viral life cycle and control of virus-host interactions. Int J Mol Sci. 2020;21(23):9045.
- Scoca V, Di Nunzio F. Membraneless organelles restructured and built by pandemic viruses: HIV-1 and SARS-CoV-2. J Mol Cell Biol. 2021;13(4):259-68.
- Su J, Wilson M, Samuel C, Ma D. Formation and function of liquid-like viral factories in negative-sense single-stranded RNA virus infections. Viruses. 2021;13(1):126.
- Etibor TA, Yamauchi Y, Amorim MJ. Liquid biomolecular condensates and viral lifecycles: review and perspectives. Viruses. 2021;13(3):366.
- Guseva S, et al. Measles virus nucleo- and phosphoproteins form liquid-like phase-separated compartments that promote nucleocapsid assembly. Sci Adv. 2020;6(14):eaaz7095.
- Emmanouilidis L, et al. NMR and EPR reveal a compaction of the RNA-binding protein FUS upon droplet formation. Nat Chem Biol. 2021;17(5):608-14.
- Kathe NC, Novakovic M, Allain FHT. Buffer choice and pH strongly influence phase separation of SARS-CoV-2 nucleocapsid with RNA. Mol Biol Cell. 2024;35(5):ar73.
- Novakovic M, Schmoll J, Emmanouilidis L, Allain FHT. Using solution NMR to characterize biomolecular condensates under biphasic conditions. J Vis Exp. 2026;(230):e70530.
- Novakovic M, et al. LLPS REDIFINE allows the biophysical characterization of multicomponent condensates without tags or labels. Nat Commun. 2025;16(1):4628.
- Emmanouilidis L, et al. A solid beta-sheet structure is formed at the surface of FUS droplets during aging. Nat Chem Biol. 2024;20(8):1044-52.
Przedruki i uprawnienia
