To badanie prezentuje odzyskujące się aerożele nanocelulozy/chityzanu osadzone w nanocząstkach srebra syntetyzowanych zielono pochodzących z trzcinowych łupin cukrowych. Zoptymalizowany kompozyt wykazuje zrównoważoną wielofunkcyjność, zapewniając solidną aktywność przeciwbakteryjną, efektywną katalizę redukcji 4-nitrofenolu oraz zwiększoną adsorpcję barwników i metali ciężkich przy bardzo kontrolowanym uwalnianiu srebra.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł badawczy
Zielona Preparacja Aerożeli Nanofibrilacji Celulozowej/Chitozanu/Ag Pochodzenia Odpadowego dla Wielofunkcyjnego Oczyszczania Wody
W tym artykule
Podsumowanie
Streszczenie
Aerożele nanocelulozy pochodzące z odpadów oferują zrównoważoną metodę przekształcania pozostałości lignocelulozowych w funkcjonalne porowate materiały, ale uzyskanie równowagi między aktywnością przeciwbakteryjną, wydajnością katalizy, zdolnością adsorpcyjną i kontrolą uwalniania Ag nadal jest wyzwaniem. W niniejszym badaniu bagasa trzcinowa została użyta jako źródło biomasy do przygotowania nanocelulozy pochodzącej z odpadów poprzez obróbkę zasadową, bielenie nadtlenkiem wodoru, homogenizację wysokociśnieniową i dźwiękozbiór. Nanoceluloza została połączona z chitosanem w celu utworzenia porowatych aerożeli przez zamrażanie i suszenie liofilizacyjne, po czym nastąpiło in situ załadowane zielone nanocząsteczki Ag przy użyciu sstandardyzowanego ekstraktu z zielonej herbaty jako środka redukującego. Zoptymalizowany aerożel Ag-WNC/CS-A-3 zachował wysoką porowatość, poprawioną stabilność mechaniczną i powierzchnię BET 66,4 ± 5,2 m²/g. Wykazał silną aktywność przeciwbakteryjną przeciwko Escherichia coli i Staphylococcus aureus, wydajne redukowanie 4-nitrofenolu z pozorną stałą szybkości równą 0,184 ± 0,017 min⁻¹ i zwiększoną adsorpcję wobec niebieskiego metylenu i Pb(II), z pojemnościami równowagami 118,7 ± 7,1 mg/g i 72,4 ± 6,3 mg/g odpowiednio. Chociaż wyższe obciążenie Ag nieznacznie poprawiło aktywność przeciwbakteryjną i katalizatorską, to zmniejszyło równowagę adsorpcji i zwiększyło uwalnianie Ag. Ogólnie rzecz biorąc, Ag-WNC/CS-A-3 zapewniał najbardziej zrównoważone połączenie integralności strukturalnej, wielofunkcyjnej aktywności, stabilności ponownego użycia i kontroli uwalniania Ag. Praca ta wspiera zrównoważoną strategię projektowania odzyskiwanych aerożeli na bazie biomateriałów w zastosowaniach przeciwbakteryjnych, katalitycznych i w oczyszczaniu wody.
Wprowadzenie
Konwersja odpadów rolniczych na funkcjonalne materiały stała się ważnym kierunkiem w nauce o zrównoważonych materiałach. Bagase trzcinowa jest szczególnie atrakcyjna, ponieważ jest generowana w dużych ilościach podczas przetwarzania cukru i soku i zawiera wysoki procent celulozy, która może zostać odzyskana dla zastosowań o dodanej wartości. Ostatnie prace podkreślają, że bagase trzcinowa jest nisko kosztowym i ekologicznie istotnym źródłem biomasy, choć wydajne wydobywanie celulozy, funkcjonalizacja i skalowalna produkcja nanostruktur nadal stanowią kluczowe wyzwania techniczne1. To sprawia, że pochodząca z bagase nanoceluloza jest odpowiednią platformą do opracowywania porowatych materiałów, które łączą wartowalizację odpadów z funkcjonalnością środowiskową.
Nanoceluloza zyskała coraz większą uwagę w oczyszczaniu wody i zastosowaniach środowiskowych ze względu na jej odnawialne pochodzenie, strukturę fibrylarnano skalę, obfite grupy hydroksylowe i wysoką modyfikowalność powierzchni. Niedawna recenzja podsumowała, że materiały na bazie nanocelulozy mogą być przetwarzane na proszki, folie, membrany, żele, aerożele i trójwymiarowe obiekty do usuwania barwników, metali ciężkich, leków, pestycydów, komórek drobnoustrojów i innych zanieczyszczeń z wody2. Wśród tych formatów, aerożele są szczególnie obiecujące, ponieważ łączą niską gęstość, wysoką porowatość, dużą dostępną powierzchnię i łatwe odzyskiwanie po użyciu.
Fabrykacja aerożeli nanocelulozy ogólnie obejmuje przygotowanie nanocelulozy, tworzenie żelu, wymianę rozpuszczalnika lub bezpośrednie zamrażanie i suszenie. Te kroki pozwalają na zespolenie fibryl nanocelulozy w trójwymiarową porowatą sieć3. Takie aerożele były szeroko badane na adsorpcję barwników, jonów metali ciężkich, antybiotyków, rozpuszczalników organicznych i mieszanin olej-woda, ponieważ ich otwarte struktury porów ułatwiają transfer masy, a ich powierzchniowe grupy funkcyjne zapewniają miejsca interakcji dla zanieczyszczeń. Jednak aerożele tylko z nanocelulozą często cierpią na słabą stabilność na mokro, ograniczoną wytrzymałość mechaniczną i niewystarczającą wielofunkcyjność, co ogranicza ich praktyczne zastosowanie.
Aby przezwyciężyć te ograniczenia, aerożele kompozytowe na bazie celulozy i chitosanu przyciągnęły uwagę. Chitosan zawiera grupy aminowe i hydroksylowe, które mogą wchodzić w interakcje z celulozą poprzez wiązania wodorowe, a także mogą zapewnić dodatkowe miejsca wiązania dla jonów metali i zanieczyszczeń organicznych. Aerożele na bazie biomateriałów pochodzące z celulozy i chitosanu zostały opisane jako nowe materiały do oczyszczania wody, ponieważ ich niska gęstość, duża powierzchnia, porowata struktura i dostosowywalna chemia powierzchni mogą wspierać adsorpcję i ponowne użycie4. W aerożelach nanocelulozy, chitosan może więc działać nie tylko jako składnik wzmacniający strukturę, ale także jako funkcjonalny polimer, który poprawia wiązanie zanieczyszczeń i potencjał antybakteryjny.
Oprócz adsorpcji, wielofunkcyjne aerożele coraz częściej mają zapewniać funkcje katalizy i przeciwdrobnoustrojowe. Jest to szczególnie istotne dla materiałów do oczyszczania wody, które mogą napotkać zarówno chemiczne zanieczyszczenia, jak i zakażenia drobnoustrojami. Nanocząstki srebra są szeroko stosowane w materiałach funkcjonalnych ze względu na ich właściwości przeciwdrobnoustrojowe i katalityczne. Kiedy są unieruchomione na podłożach na bazie celulozy, nanocząstki Ag mogą być łatwiej odzyskiwane i mogą wykazywać lepszą dyspersję w porównaniu z nanocząstkami niepodpartymi5. Zielono syntetyzowane aerożele nanosrebra/celulozy zostały zgłoszone jako katalizatory wielokrotnego użytku do hydrogenacji nitrofenoli, co wskazuje, że aerożele celulozy mogą służyć jako trwałe nośniki dla katalizycznych systemów na bazie Ag6.
Zielone strategie syntezy są również ważne, ponieważ konwencjonalna synteza nanocząstek może obejmować mocne reduktory lub stabilizatory, które zmniejszają ekologiczną przewagę materiałów na bazie biomasy. Ekstrakty roślinne bogate w polifenole mogą redukować Ag+ do nanocząstek Ag, jednocześnie przyczyniając się do stabilizacji podczas formowania cząstek. Ekstrakt z zielonej herbaty był używany do syntezy AgNP, ponieważ jego związki fenolowe mogą służyć jako reduktory i środki zabezpieczające7. Jednak synteza oparta na ekstrakcie wprowadza również zmienność między partiami, co sprawia, że standaryzacja ekstraktu jest konieczna, gdy metoda ma być powtarzalna.
Mimo tych postępów, pozostaje jeszcze kilka luk. Po pierwsze, wiele badań koncentruje się na pojedynczej funkcji, takiej jak adsorpcja barwników, usuwanie metali ciężkich, aktywność przeciwdrobnoustrojowa lub redukcja 4-nitrofenolu, zamiast oceniać, jak te funkcje mogą być zrównoważone w jednym odzyskiwalnym systemie aerożelu. Po drugie, wyższe ładowanie Ag jest często związane z silniejszą aktywnością przeciwdrobnoustrojową lub katalizy, ale nadmiar Ag może z
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Materiały i plan eksperymentalny
W jako źródła odpadów lignocelulozowych do przygotowania nanocelulozy wykorzystano bagasę z trzciny cukrowej. Świeżą bagasę przemyto wodą z kranu oraz wodą dejonizowaną, suszono w temperaturze 60 °C przez 24 h, pocięto na fragmenty o długości 1–2 cm, zmielono i przesiano przez sito o oczkach 40 mesh. Wysuszony proszek przechowywano w szczelnych workach polietylenowych z żelem krzemionkowym w temperaturze pokojowej i wykorzystano w ciągu 1 miesiąca. Wszystkie odczynniki, materiały i sprzęt użyte w niniejszym badaniu wymieniono w pliku Tabela materiałów.
O ile nie określono inaczej, wszystkie odczynniki chemiczne miały czystość analityczną i były stosowane bez dodatkowego oczyszczania. Wodorotlenek sodu, nadtlenek wodoru, kwas octowy, azotan srebra, borowodorek sodu, 4-nitrophenol, błękit metylenowy, azotan ołowiu, kwas solny, kwas azotowy, chlorek sodu, chlorek wapnia, chlorek magnezu, etanol, odczynnik Folina-Ciocalteu, węglan sodu oraz kwas galusowy zostały wykorzystane do obróbki wstępnej, wprowadzania Ag, testów katalitycznych, adsorpcji, regeneracji i kalibracji analitycznej. Specyfikacje azotanu srebra (odczynnik ACS, ≥99.0%), borowodorku sodu (≥98.0%), odczynnika Folina-Ciocalteu (1.9–2.1 N) oraz standardu kwasu galusowego wymieniono w Tabeli materiałów. Jako wtórny biopolimer zastosowano chitosan o stopniu deacetylacji 85%–90%. Liście zielonej herbaty posłużyły do przygotowania wodnego ekstraktu redukującego do formowania nanocząsteczek Ag, ponieważ polifenole herbaty mogą pełnić rolę czynników redukujących i stabilizujących podczas syntezy AgNP13. Cały przebieg prac obejmował ekstrakcję celulozy, przygotowanie nanocelulozy, wytwarzanie aerogelu, wprowadzanie AgNP, charakterystykę strukturalną oraz testy funkcjonalne, co przedstawiono na Rysunku 1. Składy próbek oraz parametry przygotowania wymieniono w Tabeli 1.
Bagassa z trzciny cukrowej została poddana obróbce wstępnej poprzez mycie, suszenie, mielenie, traktowanie alkaliczne oraz bielenie nadtlenkiem wodoru w celu uzyskania pulpy bogatej w celulozę. Pulpę przekształcono w nanocelulozę pochodzącą z odpadów za pomocą homogenizacji wysokociśnieniowej i sonikacji, a następnie połączono ją z chitosanem w celu wytworzenia aerożeli nanocelulozowo-chitosanowych poprzez zamrażanie i liofilizację. Nanocząsteczki Ag wprowadzono in situ przy użyciu AgNO₃ i zestandaryzowanego ekstraktu z zielonej herbaty jako medium redukującego. Otrzymane aerożele oceniono za pomocą multimodalnej charakterystyki strukturalnej, chemicznej, termicznej i mechanicznej, a następnie przeprowadzono oceny przeciwbakteryjną, katalityczną, adsorpcyjną, regeneracyjną oraz analizę uwalniania Ag. Formuła Ag-WNC/CS-A-3 została wybrana jako zoptymalizowany skład wielofunkcyjnego aerożelu.
Przygotowanie pulpy bogatej w celulozę
Susz z proszku bagasy poddano działaniu 4 wt% NaOH przy stosunku ciało stałe do cieczy 1:20 g/mL. Mieszaninę ogrzewano w temperaturze 80 °C przez 3 h przy mieszaniu z prędkością 500 rpm. Przetworzone włókna odfiltrowano i przemyto wodą dejonizowaną, aż filtrat osiągnął pH 7,0 ± 0,2, a następnie wysuszono w temperaturze 60 °C przez 12 h.
Włókna poddane działaniu alkaliów wybielono 3% wag. H₂O₂ przy pH 11,0 ± 0,2 i temperaturze 80 °C przez 2 h. Proces wybielania powtórzono dwukrotnie. Otrzymaną pulpę bogatą w celulozę przemyto do uzyskania obojętnego pH i przechowywano w wodzie dejonizowanej w temperaturze 4 °C nie dłużej niż przez 7 dni. Zawartość celulozy, hemicelulozy, ligniny i popiołu określono za pomocą grawimetrycznej analizy składu w celu potwierdzenia usunięcia komponentów niecelulozowych14.
Wydajność pulpy obliczono według wzoru:
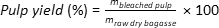 (1)
Przygotowanie nanocelulozy pochodzącej z odpadów
Mokrą miazgę celulozową o masie odpowiadającej 5,0 g masy suchej zdyspergowano w 500 mL wody dejonizowanej i poddano wstępnej homogenizacji przy 10 000 rpm przez 10 min. Następnie zawiesinę przetworzono za pomocą homogenizacji wysokociśnieniowej: dwa przejścia przy 300 bar, trzy przejścia przy 600 bar oraz pięć przejść przy 900 bar. Temperaturę wylotu utrzymywano poniżej 35 °C przy użyciu układu cyrkulacyjnego z wodą lodową.
Zhomogenizowaną zawiesinę poddano sonikacji przy mocy 400 W przez 10 min w trybie impulsowym (3 s włączone, 3 s wyłączone). Podczas sonikacji naczynie umieszczano w łaźni lodowej. Końcową zawiesinę rozcieńczono do stężenia 1,0 wt% i przechowywano w temperaturze 4 °C. Zawiesiny, w których po 24 h zaobserwowano widoczną sedymentację lub rozdzielenie faz, zostały odrzucone. Preparat nanocelulozy akceptowano tylko wtedy, gdy średnica włókien w TEM była mniejsza niż 50 nm, a bezwzględny potencjał zeta przekraczał 25 mV.
Wydajność nanocelulozy obliczono następująco:
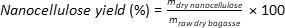 (2)
Przygotowanie i standaryzacja ekstraktu z zielonej herbaty
Proszek z zielonej herbaty (5,0 g) dodano do 100 mL wody dejonizowanej i podgrzewano w temperaturze 80 °C przez 30 min. Wyciąg schłodzono, przefiltrowano przez papier filtracyjny Whatman No. 1, odwirowano z prędkością około 7 500 × g przez 10 min (co odpowiada około 8 000 rpm dla rotora o promieniu 10,5 cm), przefiltrowano przez membranę 0,45 µm i przechowywano w temperaturze 4 °C nie dłużej niż przez 48 h.
Całkowitą zawartość związków fenolowych zmierzono metodą Folina-Ciocalteu. W skrócie, 0,5 mL rozcieńczonego ekstraktu zmieszano z 2,5 mL rozcieńczonego odczynnika Folina-Ciocalteu oraz 2,0 mL 7,5% wag. węglanu sodu. Po inkubacji w ciemności przez 30 min zmierzono absorbancję przy 765 nm. Jako wzorca użyto kwasu galusowego. Do redukcji AgNP wykorzystano wyłącznie partie ekstraktu, których całkowita zawartość związków fenolowych mieściła się w granicach ±10% średniej dla danej partii.
Wytwarzanie aerogeli z nanocelulozy i chitosanu
Chitozan rozpuszczono w 1,0 vol% kwasie octowym w celu przygotowania 1,0 wt% roztworu, który następnie mieszano przez noc. Przed użyciem roztwór przefiltrowano przez nylonową siatkę o oczkach 100 µm.
W celu przygotowania WNC/CS-A zmieszano 80 mL 1,0 wt% zawiesiny nanocelulozy z 20 mL 1,0 wt% roztworem chitosanu przy 600 rpm. Wartość pH dostosowano kroplami do 5,5 ± 0,2 przy użyciu 0,1 M NaOH z szybkością poniżej 0,5 mL/min. Mieszaninę utylizowano w przypadku wystąpienia widocznej flokulacji lub rozwarstwienia faz w ciągu 30 min.
Stałą objętość 5,0 mL dyspersji wlano do cylindrycznych form z polipropylenu o średnicy wewnętrznej 20 mm i wysokości 20 mm. Próbki mrożono w temperaturze -80 °C przez 12 h, a następnie liofilizowano w temperaturze -55 °C przez 48 h przy ciśnieniu w komorze poniżej 20 Pa. Liofilizację zastosowano w celu zachowania porowatej sieci nanocelulozy podczas formowania aerogelu15. WNC-A przygotowano według tej samej procedury, pomijając chitosan. Suchy aerogel akceptowano tylko wtedy, gdy zachował on monolityczny kształt i wykazał skrócenie wysokości poniżej 20%.
In situ ekologiczne obciążanie nanocząsteczkami Ag
Wysuszone monolity WNC/CS-A zanurzono w 30 mL roztworu AgNO₃ o stężeniu 1, 3 lub 5 mM na 6 h w ciemności. Następnie aerogele przeniesiono do 30 mL standaryzowanego ekstraktu z zielonej herbaty i poddano reakcji w temperaturze 50 °C przez 4 h w ciemności. Po redukcji próbki pięciokrotnie przemyto wodą dejonizowaną, zamrożono w temperaturze -80 °C przez 6 h i liofilizowano w temperaturze -55 °C przez 36 h. Końcowe próbki oznaczono jako Ag-WNC/CS-A-1, Ag-WNC/CS-A-3 oraz Ag-WNC/CS-A-5. Immobilizacja Ag w aerogelach celulozowych poprawia odzysk katalizatora i zmniejsza utratę nanocząstek w porównaniu z systemami AgNP bez nośnika16.
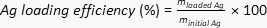
Zawartość Ag określono za pomocą spektroskopii emisyjnej z wzbudzeniem plazmą sprzężoną indukcyjnie (ICP-OES). Około 20 mg aerogelu obciążonego Ag poddano trawieniu w rozcieńczonym kwasie azotowym w temperaturze 80 °C, rozcieńczono do 50 mL i przeanalizowano przy użyciu krzywej kalibracyjnej Ag w zakresie 0,01–5,0 mg/L. Wydajność obciążania Ag obliczono według wzoru:
 (3)
Wskaźniki zielonych procesów wykorzystane do oceny wydajności, zużycia odczynników, załadunku Ag, uwalniania Ag oraz możliwości ponownego wykorzystania zestawiono w Tabeli 2.
Gęstość, porowatość, absorpcja wody i stabilność wymiarowa
Gęstość aerogelu obliczono na podstawie masy suchej i objętości geometrycznej. Próbki suszono w temperaturze 60 °C przez 6 h, schłodzono w eksykatorze, a następnie zmierzono cyfrowym suwmiarką w trzech punktach.
 (4)
Porowatość oszacowano jako:
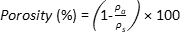 (5)
gdzie ρs przyjęto jako 1.50 g/cm3 dla ciał stałych na bazie celulozy.
Wchłanianie wody mierzono poprzez zanurzenie suchych aerogeli w wodzie dejonizowanej na 24 h. Próbki osuszano przez 10 s i niezwłocznie ważono.
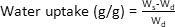 (6)
gdzie Ws i Wd to masy aerozoli mokrych i suchych. Stabilność wymiarową oceniano poprzez porównanie wysokości i średnicy przed i po zanurzeniu. W każdej grupie przetestowano co najmniej pięć monolitów.
Charakterystyka morfologiczna i struktury porowatej
Morfologię nanocelulozy obserwowano za pomocą TEM. Zawiesinę o stężeniu 0,005 wt% naniesiono kroplowo na miedzianą siatkę pokrytą węglem, barwiono 1 wt% kwasem fosfotungstowym przez 60 s, wysuszono i obrazowano przy napięciu 80–120 kV. Co najmniej 100 włókien z trzech niezależnych zawiesin zmierzono przy użyciu programu ImageJ w wersji 1.54.
Morfologię aerogelu obserwowano za pomocą SEM. Próbki złamano w ciekłym azocie, zamontowano na aluminiowych stubach, napylono złotem przez 60 s i obrazowano przy napięciu 5–10 kV. Dla każdej próbki zarejestrowano co najmniej pięć pól. Mapowanie EDS wykonano w celu określenia rozkładu Ag, C, O i N.
Analizę adsorpcji-desorpcji azotu przeprowadzono w temperaturze 77 K. Przed analizą próbki odgazowano w temperaturze 60 °C przez 12 h. Obliczono powierzchnię właściwą BET oraz rozkład wielkości porów metodą Barretta-Joynera-Halendy (BJH), ponieważ dostępność porów bezpośrednio wpływa na adsorpcję i właściwości katalityczne aerożeli celulozowych17.
Analiza FTIR, XRD, XPS i TGA
Widma FTIR zarejestrowano w trybie ATR w zakresie od 4000 cm-1 do 500 cm-1 z rozdzielczością 4 cm-1 przy 32 skanach na próbkę. Widma poddano korekcji linii bazowej i znormalizowano względem pasma C-O-C celulozy w pobliżu 1050 cm-1. Metodą FTIR oceniono grupy funkcyjne związane z celulozą i chitosanem; tworzenie Ag potwierdzono za pomocą XRD, XPS, EDS i ICP-OES.
Analizę XRD przeprowadzono z wykorzystaniem promieniowania Cu K-alpha przy 40 kV i 40 mA. Próbki skanowano w zakresie od 5° do 80° z prędkością 5°/min. Wskaźnik krystaliczności celulozy obliczono metodą Segala. Obecność krystalicznego metalicznego Ag stwierdzono tylko wtedy, gdy wykrywalne były piki dyfrakcyjne w pobliżu 38,1°, 44,3° i 64,4°, a tworzenie się Ag interpretowano łącznie z wynikami XPS, mapowania EDS i ICP-OES, a nie wyłącznie na podstawie XRD.
Do oznaczenia elementowego składu powierzchni wykorzystano XPS. Widma przeglądowe zarejestrowano w zakresie od 0 eV do 1200 eV, a widma wysokiej rozdzielczości zebrano dla C 1s, O 1s, N 1s oraz Ag 3d. Energie wiązania skalibrowano względem C 1s przy 284.8 eV. Dopasowanie piku wykonano przy użyciu programu CasaXPS w wersji 2.3.25. Dopasowanie Ag 3d posłużyło jako dowód pomocniczy dla obecności gatunków Ag na powierzchni; ze względu na brak analizy parametru Augera, względny udział metalicznego Ag0 i utlenionych gatunków Ag interpretowano z ostrożnością.
Analizę TGA przeprowadzono w atmosferze azotu w zakresie temperatur od 30 °C do 700 °C z szybkością grzania 10 °C/min. Do każdego pomiaru wykorzystano około 5–8 mg wysuszonej próbki. Odnotowano temperaturę początku rozkładu, maksymalną temperaturę rozkładu oraz masę pozostałą w 700 °C.
Badania mechaniczne
Testy kompresyjne przeprowadzono przy użyciu uniwersalnej maszyny wytrzymałościowej wyposażonej w ogniwo obciążenia 100 N. Próbki cylindryczne o średnicy 20 mm i wysokości 20 mm poddano kompresji do odkształcenia 50% z prędkością 2 mm/min. Obliczono naprężenie ściskające przy odkształceniu 50% oraz moduł Younga poniżej 10% odkształcenia.
Kompresję cykliczną przeprowadzono przez pięć cykli obciążania i odciążania przy odkształceniu 50%. Stopień powrotu do pierwotnego kształtu obliczono na podstawie wysokości odzyskanej po każdym cyklu. W każdej grupie przetestowano co najmniej pięć próbek. Wykluczono próbki z poślizgami, rozdarciami krawędzi przed osiągnięciem 20% odkształcenia lub widocznymi defektami. Badania mechaniczne wykorzystano do oceny stabilności manipulacyjnej podczas imersji, regeneracji i ponownego użycia18.
Test przeciwbakteryjny
Aktywność przeciwbakteryjną oceniono w odniesieniu do Escherichia coli oraz Staphylococcus aureus. Bakterie hodowano w bulionie Luria-Bertani (LB) w temperaturze 37 °C przez noc, a następnie rozcieńczono do stężenia około 1 × 10⁶ CFU/mL. Stężenie zweryfikowano metodą przeliczania kolonii na płytkach.
Dyski aerogelu o średnicy 10 mm i grubości 3 mm wysterylizowano poprzez naświetlanie promieniowaniem UV przez 30 min z każdej strony. Sterylność potwierdzono, inkubując potraktowane aerogele w bulionie LB w temperaturze 37 °C przez 24 h.
W badaniach nad zabijaniem bakterii poprzez kontakt, sterylne dyski z aerogelu inkubowano w 2 mL zawiesiny bakteryjnej w temperaturze 37 °C przez 4 h przy wstrząsaniu z prędkością 120 rpm. Zawiesinę poddano rozcieńczeniom seryjnym, wysiano na agar LB i inkubowano w temperaturze 37 °C przez 24 h. Redukcję bakterii obliczono jako:
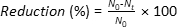 (7)
Kontrole obejmowały sam PBS, sterylny krążek z papieru filtracyjnego, WNC-A, WNC/CS-A, roztwór AgNO₃ z stężeniem Ag równoważnym zmierzonemu uwalnianiu z Ag-WNC/CS-A-3 oraz komercyjny krążek z antybiotykiem.
W testach strefy zahamowania wzrostu krążki z aerogelu umieszczono na płytkach z agarem, na których rozprowadzono 100 µL zawiesiny bakteryjnej. Płytki inkubowano w temperaturze 37 °C przez 24 h, a następnie zmierzono średnice stref zahamowania. W każdym teście wykorzystano trzy niezależne serie aerogelu z powtórzeniami technicznymi w trzech kopiach. Zastosowano zarówno testy zabijania przez kontakt, jak i testy strefy zahamowania, ponieważ kontakt powierzchniowy oraz uwalniane formy Ag mogą w różny sposób wpływać na aktywność przeciwbakteryjną19.
Katalityczna redukcja 4-nitrofenolu
Aktywność katalityczną oceniono poprzez redukcję 4-nitrofenolu do 4-aminofenolu. Roztwór 4-nitrofenolu o stężeniu 0.10 mM zmieszano ze świeżo przygotowanym NaBH₄, aby uzyskać końcowe stężenie NaBH₄ wynoszące 10 mM. NaBH₄ wykorzystano w ciągu 30 min od przygotowania. Reakcję chroniono przed bezpośrednim światłem.
Próbkę aerogelu o masie 10,0 mg ± 0,5 mg dodano do 10 mL roztworu reakcyjnego w temperaturze pokojowej. W odstępach 1 min pobierano alikwoty o objętości 1 mL, które poddawano pomiarom za pomocą spektroskopii UV-Vis w zakresie od 250 nm do 500 nm, a następnie zwracano je do naczynia reakcyjnego. Do monitorowania konwersji wykorzystano absorbancję przy 400 nm.
Kontrole obejmowały reakcję bez aerogelu, WNC-A, WNC/CS-A oraz równoległą kontrolę adsorpcji bez NaBH4, aby odróżnić redukcję katalityczną od adsorpcji 4-nitrofenolu. Kontrolę adsorpcji bez NaBH4 potraktowano jako ślepą próbę usuwania fizycznego; tylko dodatkowy spadek w układzie zawierającym NaBH4 interpretowano jako konwersję katalityczną. Stałą szybkości reakcji rzekomego pierwszego rzędu obliczono według wzoru:

Konwersję obliczono jako:
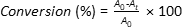 (8)
Wybrano test redukcji 4-nitrofenolu, ponieważ jest on standardową reakcją mierzalną w spektroskopii UV-Vis, stosowaną do oceny katalizatorów Ag na nośniku20.
Ponowne wykorzystanie katalizatora
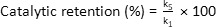
Katalizator Ag-WNC/CS-A-3 wykorzystano ponownie w pięciu cyklach katalitycznych. Po każdym cyklu aerogel wyjmowano, płukano trzykrotnie wodą dejonizowaną, namaczano w wodzie dejonizowanej przez 10 min, a następnie liofilizowano w temperaturze −55 °C przez 12 h. Dla każdego cyklu odnotowano konwersję w 15 min oraz kapp.
 (9)
Po pięciu cyklach zużyty aerogel poddano analizie SEM i ICP-OES w celu oceny zachowania struktury oraz strat Ag.
Adsorpcja błękitu metylenowego
W качестве modelowego barwnika kationowego wykorzystano błękit metylenowy. Do 50 mL roztworu MB o stężeniu 50 mg/L przy pH 7,0 ± 0,2 dodano 20,0 mg ± 0,5 mg wysuszonego aerogelu. Mieszaninę wstrząsano z prędkością 150 rpm w temperaturze 25 ± 1 °C.
W odstępach czasu wynoszących 5, 10, 20, 30, 60, 90, 120 i 180 min pobierano alikwoty o objętości 1 mL, filtrowano je przez membranę 0,22 µm i mierzono absorbancję przy 664 nm. Stężenie MB obliczono przy użyciu krzywej kalibracyjnej w zakresie od 1 do 50 mg/L z R2 ≥ 0,995.
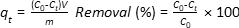 (10)
Dane kinetyczne dopasowano przy użyciu modeli pseudo-pierwszego i pseudo-drugiego rzędu. Wybór modelu oparto na wartości R2, zgodności między obliczoną a eksperymentalną wartością q_e oraz rozkładzie residuów. Wybrano MB, ponieważ aerogele z nanocelulozy są powszechnie oceniane pod kątem usuwania barwników poprzez oddziaływania elektrostatyczne, wiązania wodorowe oraz dyfuzję w sieci porowatej21.
Adsorpcja Pb(II)
Adsorpcję Pb(II) przetestowano z wykorzystaniem roztworu azotanu ołowiu. Przed użyciem rozcieńczono roztwór zapasowy o stężeniu 1000 mg/L. Do 50 mL roztworu Pb(II) o stężeniu 50 mg/L i pH 5,5 ± 0,2 dodano 20,0 mg ± 0,5 mg wysuszonego aerogelu. Mieszaninę wstrząsano z prędkością 150 rpm w temperaturze 25 °C ± 1 °C przez 180 min.
Alikwoty przefiltrowano przez membranę 0.22 µm, zakwaszono 1 vol% kwasem azotowym i poddano analizie metodą ICP-OES. Próby ślepe bez aerogelu przeprowadzono przy tym samym początkowym pH co w przypadku próbek adsorpcyjnych, a dodatkowo włączono kontrole bez Pb(II) w celu sprawdzenia sygnałów tła.
Do analizy izoterm przeprowadzono badania dla stężeń Pb(II) wynoszących 10, 25, 50, 75, 100 i 150 mg/L przez 24 h. Do dopasowania stanu równowagi wykorzystano modele Langmuira i Freundlicha. Pb(II) posłużyło do oceny wiązania przez grupy zawierające tlen i azot w sieci aerogelu22. Ponieważ specjacja i ryzyko wytrącenia Pb(II) są wrażliwe na pH oraz czas kontaktu, wyniki dla Pb(II) interpretowano głównie na podstawie danych końcowych przy kontrolowanym pH oraz danych równowagowych/izoterm; w związku z tym parametry modelu kinetycznego podano wyłącznie dla MB.
Wpływ pH, jonów współistniejących i efektów matrycy wodnej
Wpływ pH badano przy pH 3,0, 5,0, 7,0 i 9,0 dla MB oraz przy pH 3,0, 4,5, 5,5 i 6,5 dla Pb(II). Adsorpcji Pb(II) nie badano w warunkach zasadowych, aby uniknąć wytrącania osadu. Odnotowano wartości początkowego i końcowego pH, a cykle adsorpcji powtarzano w przypadku, gdy dryft pH przekroczył 0,5 jednostki. W celu odróżnienia adsorpcji przez aerogel od zależnych od pH strat lub wytrącania Pb(II) zastosowano ślepe próby kontrolne przy tych samych wartościach pH, ale bez udziału aerogelu.
Wpływ współistniejących jonów oceniono poprzez dodanie 10 mM NaCl, 5 mM CaCl₂ lub 5 mM MgCl₂. Przetestowano również warunki z mieszaniną jonów zawierającą wszystkie trzy sole. Symulowane ścieki zawierały 10 mM NaCl, 2 mM CaCl₂, 2 mM MgCl₂ oraz 5 mg/L kwasu huminowego. Wartość pH dostosowano do poziomu 7,0 ± 0,2 dla MB oraz 5,5 ± 0,2 dla Pb(II). Testy te przeprowadzono w celu oceny wydajności adsorpcji w bardziej złożonych matrycach wodnych23.
Regeneracja adsorpcyjna
Materiał Ag-WNC/CS-A-3 poddano regeneracji w pięciu cyklach adsorpcyjnych. W przypadku MB nasycone aerogele zanurzono w 30 mL roztworu etanol/woda w stosunku 50:50 v/v na 2 h. W przypadku Pb(II) nasycone aerogele zanurzono w 30 mL 0.05 M HCl na 1 h, a następnie przemyto do uzyskania pH 6.5–7.0. Po każdym etapie regeneracji próbki liofilizowano w temperaturze -55 °C przez 12 h.
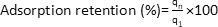 (11)
Suchą masę aerogelu rejestrowano przed i po każdym cyklu. Próbki z widocznym zapadnięciem, fragmentacją lub ubytkiem suchej masy przekraczającym 15% klasyfikowano jako uszkodzone strukturalnie.
Uwalnianie Ag
Uwalnianie Ag badano poprzez zanurzenie 20,0 ± 0,5 mg aerogelu obciążonego Ag w 50 mL wody dejonizowanej, 0,9% wag. roztworu NaCl lub buforze octanowym o pH 5,5 w temperaturze 25 ± 1 °C. Po 24 h i 72 h pobrano aliquoty o objętości 2 mL, zakwaszono je 1% obj. kwasem azotowym i poddano analizie ICP-OES. Pobraną objętość zastąpiono świeżym medium.
Uwolnienie Ag raportowano w µg/L oraz jako procent całkowitej ilości załadowanego Ag:
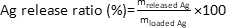 (12)
Analizę tę zastosowano w celu oceny, czy zwiększone obciążenie Ag powoduje niepożądane ługowanie Ag przy jednoczesnym zachowaniu właściwości przeciwbakteryjnych i katalitycznych24.
Oprogramowanie i przetwarzanie danych
Obrazy SEM i TEM analizowano przy użyciu programu ImageJ w wersji 1.54. Widma FTIR, dyfraktogramy XRD, krzywe kinetyczne UV–Vis, kinetykę adsorpcji oraz izotermy przetworzono za pomocą programu OriginPro 2024. Widma XPS dopasowano przy użyciu programu CasaXPS w wersji 2.3.25. Analizę statystyczną i przygotowanie wykresów przeprowadzono w programie GraphPad Prism 10.
W przypadku dopasowania adsorpcji modele nie były wybierane wyłącznie na podstawie R2. Uwzględniono również zgodność między eksperymentalną a obliczoną pojemnością adsorpcyjną, rozkład residuów oraz fizyczną wiarygodność parametrów25.
Kontrola jakości i analiza statystyczna
Wszystkie eksperymenty przeprowadzono z wykorzystaniem aerogeli pochodzących z co najmniej trzech niezależnych partii produkcyjnych. W testach fizycznych i mechanicznych wykorzystano po pięć próbek na grupę. W analizach przeciwbakteryjnych, katalitycznych, adsorpcyjnych, regeneracyjnych oraz badaniach uwalniania Ag wykorzystano trzy niezależne partie, stosując w razie potrzeby powtórzenia techniczne w trzech kopiach.
Serie aerogeliów akceptowano tylko wtedy, gdy zmienność gęstości suchej w obrębie tej samej grupy była niższa niż 15%. Płytki przeciwbakteryjne akceptowano, gdy liczba kolonii mieściła się w przedziale 30–300 CFU. Testy katalityczne powtarzano, gdy początkowa absorbancja przy 400 nm różniła się o więcej niż 10% od średniej dla danej serii. Testy adsorpcji powtarzano, gdy dryft pH przekraczał 0,5 jednostki. Krzywe kalibracyjne ICP-OES i UV–Vis wymagały R2 ≥ 0,995.
Dane przedstawiono jako średnia ± odchylenie standardowe. Normalność rozkładu oceniono za pomocą testu Shapiro-Wilka. Dane o rozkładzie normalnym analizowano za pomocą jednoczynnikowej analizy wariancji (ANOVA), a następnie testu post hoc Tukeya. Dane o rozkładzie nienormalnym analizowano za pomocą testu Kruskala-Wallisa, a następnie testu porównań wielokrotnych Dunna. Wartość p poniżej 0,05 uznano za istotną statystycznie. Nie usuwano wartości odstających, chyba że istniał udokumentowany powód techniczny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Odzysk pulpy bogatej w celulozę i przygotowanie nanocelulozy pochodzącej z odpadów
Proces obróbki wstępnej skutecznie przekształcił bagassę z trzciny cukrowej w pulpę bogatą w celulozę. Po obróbce alkalicznej i wybielaniu nadtlenkiem wodoru biomasa zmieniła się z brązowego włóknistego proszku w bladą pulpę bogatą w celulozę, co wskazuje na stopniowe usuwanie frakcji bogatych w ligninę i hemicelulozę. Zawartość celulozy wzrosła z 42,6% ± 1,8% w surowej bagassie do 78,6% ± 2,4% ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
To badanie pokazuje, że nanoceluloza pochodząca z odpadów może służyć jako strukturalnie wytrzymała platforma do budowy wielofunkcyjnych aerożeli o właściwościach przeciwbakteryjnych, katalitycznych i adsorpcyjnych. Wartość tego projektu polega nie tylko na przekształceniu łuski trzcinowej w porowaty materiał, ale także na wykorzystaniu sieci nanocelulozy jako nośnika do wzmocnienia chitozanem i unieruchomienia zielonych AgNP. Ostatnie przeglądy podkreślają, że materiały na bazie nanocelulozy są atrakcyjne do usuwania za...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autor z wdzięcznością wyraża uznanie dla Wydziału Chemii i Inżynierii Chemicznej na Uniwersytecie w Southampton za zapewnienie środowiska akademickiego, niezbędnych obiektów laboratorium oraz zasobów analitycznych wymaganych do przeprowadzenia tej pracy badawczej. Szczególne podziękowania kieruje się do personelu wsparcia technicznego za nieocenione wsparcie w zakresie instrumentów charakteryzacji multimodalnej, które były kluczowe dla strukturalnej i chemicznej oceny aerożeli kompozytowych. Badania te, mające na celu postęp w wartościowaniu odpadów rolniczych i zielonym projekcie materiałów ekologicznych, zostały przeprowadzone niezależnie. W badaniach nie stosowano żadnych zewnętrznych funduszy.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 100 µm nylon mesh | Dostawca laboratorium komercyjnego | Używany do filtrowania roztworu chitozanu przed wytworzeniem aerożelu. | |
| Kwas octowy | Sigma-Aldrich | 695092 | |
| Dysk antybiotykowy kontrola dodatnia | Thermo Fisher | https://www.thermofisher.com/search/browse/category/us/en/90222069 | Wybierz zgodnie z szczepem bakterii i lokalnym standardem badań przeciwbakteryjnych. |
| Powierzchnia BET i porowatość | Micromeritics ASAP 2460 | ASAP 2460 | Micromeritics opisuje ASAP 2460 jako analizator powierzchni i porowatości z rozszerzalnymi portami o wysokiej wydajności. |
| Chlorek wapnia | Sigma-Aldrich | 946664 | Zgłoś stan hydratu zgodnie z zakupionym odczynnikiem. |
| Siatki TEM pokryte węglem i miedzią | Ted Pella | https://www.tedpella.com/grids_html/ | Użyj rzeczywistej specyfikacji siatki w ostatecznej tabeli. |
| Referencja wersji CasaXPS | CasaXPS 2.3.25 lub aktualna zainstalowana wersja | https://casaxps.com/ | |
| Chitozan | Sigma-Aldrich | 448869 | |
| Cylindryczne formy z polipropylenu | Dostawca laboratorium komercyjnego | Używany do formowania monolitów aerożelu. | |
| Analiza danych i rysowanie wykresów | OriginPro 2024 | ||
| Escherichia coli | ATCC | ATCC 25922 | |
| Etanol | Sigma-Aldrich | 459844 | |
| Reaktyw Folin–Ciocalteu | Sigma-Aldrich | F9252 | |
| Liofilizator | Labconco FreeZone | https://www.labconco.com/category/freeze-dry-evaporation/freeze-dry-systems | |
| FTIR | Thermo Scientific Nicolet iS50 | 912A0760 | Spektrometer FTIR lub równoważny |
| Kwas galusowy | Sigma-Aldrich | G7384 | Użyj jako standardu kalibracyjnego do testu Folin–Ciocalteu; źródło produktu powinno być sprawdzone względem rzeczywistego rekordu zakupu laboratorium. |
| Liście zielonej herbaty | Lokalny dostawca | Lokalny dostawca | Użyj rekordu partii, marki, daty zbioru/zakupu i standardyzacji fenoli całkowitych zamiast tylko komercyjnej strony internetowej. |
| Kwas chlorowodorowy | Sigma-Aldrich | 258148 | |
| Nadmianek wodoru | Sigma-Aldrich | 386790 | |
| ICP-OES | Agilent 5110 | 5110 | PerkinElmer Avio 500 / równoważny |
| Analiza obrazów | ImageJ 1.54 | Wersja ImageJ/Fiji powinna być raportowana zgodnie z rzeczywistym pakietem oprogramowania zainstalowanym w laboratorium. | |
| Bouillon LB i agar LB | Thermo Fisher | 10855001 | Użyj rzeczywistego dostawcy i numeru katalogowego z inwentarza laboratorium mikrobiologii. |
| Azotan ołowiu | Sigma-Aldrich | NIST928 | |
| Chlorek magnezu | Sigma-Aldrich | M8266 | Zgłoś stan hydratu zgodnie z zakupionym odczynnikiem. |
| Niebieski metylenowy | Sigma-Aldrich | M9140 | |
| Kwas azotowy | Sigma-Aldrich | 438073 | Użyj klasy śladowej, jeśli jest dostępny dla przepływów ICP-OES. |
| PBS | Thermofisher Scientific | https://www.thermofisher.com/order/catalog/product/10010023 | Używany jako kontrola przeciwbakteryjna/medium rozcieńczające. |
| Gotowy do użycia organizm E. coli QC | Thermo Fisher Culti-Loops | Numer kat. R4607050 | Alternatywny format dla ATCC 25922 |
| SEM | Hitachi SU8010 / ZEISS Sigma / równoważny | https://www.hitachi-hightech.com/global/en/products/microscopes/sem-tem-stem/sem/ | |
| Azotan srebra | Sigma-Aldrich | 209139 | |
| Borohydrek sodu | Sigma-Aldrich | 452882 | Sigma-Aldrich podaje borohynerek sodu 452882 jako proszek, ≥98.0%. |
| Węglan sodu | Sigma-Aldrich | 223530 | |
| Chlorki sodu | Sigma-Aldrich | S9888 | |
| Wodorotlenek sodu | Sigma-Aldrich | 221465 | |
| Staphylococcus aureus | ATCC | ATCC 25923 | ATCC identyfikuje S. aureus 25923 jako szczep kontrolny używany do testów dyfuzyjnych dysków CLSI i testów mediów. |
| Prism 10 | GraphPad | Wersja 10 | Analiza statystyczna |
| Sterylne dyski z papieru filtrującego | Whatman | Używany do kontroli dyfuzji dysków i porównania dysków aerożelowych. | |
| Trościn cukrowy | Lokalny dostawca | Lokalne źródło przetwarzania soku | Użyj rekordu zbioru zamiast strony internetowej dostawcy; zgłoś lokalizację, datę, metodę suszenia i warunki przechowywania. |
| Filtry strzykawkowe | Millipore | https://www.merckmillipore.com/US/en/products/filtration/laboratory-syringe-filters/syringe-filters | Dopasuj materiał membrany do systemu rozpuszczalników i rzeczywistego rekordu zakupu. |
| TEM | JEOL JEM-2100 | JEM-2100 | |
| TGA | TA Instruments Q500 | Q500 | |
| Uniwersalna maszyna testująca | Instron 5943 | 5943 | |
| Spektroskopia UV–Vis | Shimad |
Bibliografia
- Hiranobe CT, Gomes AS, Friol F, Cabrera FC. Sugarcane bagasse: Challenges and opportunities for waste recycling. Clean Technol. 2024;6(2):662-699.
- Abdelhamid HN. Nanocellulose-based materials for water pollutant removal. Int J Mol Sci. 2024;25(15):8529.
- Zhao J, et al. Preparation of nanocellulose-based aerogel and its research progress in wastewater treatment. Molecules. 2023;28(8):3541.
- Boccia AC, Pulvirenti A, Garcia-Gonzalez CA, Grisi F, Neagu M. Bio-based aerogels for the removal of heavy metal ions and oils from water: Novel solutions for environmental remediation. Gels. 2024;10(1):32.
- Mohammed KSA, Atlabachew M, Abdu B, Desalew AA. A nanocellulose from sugarcane bagasse as a template for controlled synthesis and antibacterial activity of zinc oxide nanoparticles. Sci Rep. 2024;14:29462.
- Ho TG, Truong DP, Nguyen HB. Green synthesized nano-silver/cellulose aerogel as a robust, active, and recyclable catalyst toward nitrophenol hydrogenation. Chem Eng J. 2023;471:144604.
- Widatalla HA, Yassin LF, Alrasheid AA. Green synthesis of silver nanoparticles using green tea leaf extract: Characterization, antimicrobial activity, and catalytic application. Molecules. 2022;27(16):5156.
- Rukaramato R, Babatunde DD, Madanhire T, Mketo N, Magwa N. Nanocellulose-based materials for the removal of metal ions, pharmaceuticals, pesticides, dyes, and other pollutants from aqueous environments: A review. J Ind Eng Chem. 2025;150:265-299.
- Yu K, Yang L, Zhang S, Zhang N. Nanocellulose-based aerogels for the adsorption and removal of heavy-metal ion pollutants from wastewater. Mater Today Commun. 2025;43:111744.
- Zeng J, Wang Y, Chen L. Enhancing mechanical and antimicrobial properties of cellulose-based silver nanoparticle composite aerogels. Molecules. 2024;29(9):2065.
- Stark FW, et al. Cellulose-based aerogels for environmentally sustainable applications: A review of the production, modification, and sorption of environmental contaminants. Polymers. 2025;17(2):236.
- Yang X, Miao W, Sun X, Pan YT. Recent advances in sustainable biomass-based aerogels: A review. RSC Sustain. 2025;3:4298.
- Lunardi VBS, et al. Synthesis of cellulose hydrogel by utilizing agricultural waste as a green adsorbent for metal removal. Ind Crops Prod. 2024;209:117990.
- Nguyen VT, et al. Nanocellulose and graphene oxide aerogels for adsorption and removal of methylene blue from an aqueous environment. ACS Omega. 2022;7(1):1003-1013.
- El Allaoui B, et al. Silver nanoparticle-decorated cellulose beads: Eco-friendly catalysts for efficient 4-nitrophenol reduction and antibacterial performance. Int J Biol Macromol. 2024;274:133078.
- Xiao WD, Xiao LP, Xiao WZ. The new identity of cellulose pulp: A green silver nanoparticles support for highly efficient catalytic hydrogenation of 4-nitrophenol. J Clean Prod. 2022;355:131833.
- Nagendran V, et al. Challenges and advances in nanocellulose-based adsorbents for dye-contaminated wastewater treatment. Discov Appl Sci. 2024;6:824.
- Croitoru AM, et al. Nanostructured aerogels for water decontamination: Advances, challenges, and future perspectives. Nanomaterials. 2025;15(12):901.
- Ho TG, Nguyen HM, Nguyen TT. Biopolymer-reinforced cellulose aerogels supporting green-synthesized silver nanoparticles for robust antibacterial and catalytic applications. Int J Biol Macromol. 2025;334:149055.
- Shiri M, Hosseinzadeh M, Shiri S, Javanshir S. Adsorbent based on MOF-5/cellulose aerogel composite for adsorption of organic dyes from wastewater. Sci Rep. 2024;14:15134.
- Mi Z, et al. Constructing carboxylated cellulose nanofibers/chitosan composite aerogels for dye and heavy-metal adsorption. Int J Biol Macromol. 2025;315:144602.
- Yang Y, Li X, Wan C. A comprehensive review of cellulose nanomaterials for adsorption of wastewater pollutants: Focus on dye and heavy metal Cr adsorption and oil/water separation. Collagen Leather. 2024;6:35.
- Song L, et al. MIL125@cellulose composite aerogel for methylene blue removal from aqueous solution. Int J Biol Macromol. 2025;333:148964.
- Bernardo MP, et al. Fabrication of antimicrobial cellulose and silver niobate aerogels for improved bioactivity and antimicrobial performance. ACS Omega. 2025;10(15):15493-15502.
- Matsueda Y, Antunes E. A review of current technologies for the sustainable valorisation of sugarcane bagasse. J Environ Chem Eng. 2024;12(6):112104.
- Mubarak AA, Ilyas RA, Nordin AH, Ngadi N, Alkbir MFM. Recent developments in sugarcane bagasse fibre-based adsorbent and their potential industrial applications: A review. Int J Biol Macromol. 2024;277:134165.
- Nordin AH, et al. Recent advances in nanocellulose-based adsorbent for pharmaceutical wastewater treatment. Int J Biol Macromol. 2024;280(2):135799
- Chen J, et al. Cellulose-based aerogels for efficient dye sorption and oil-water separation. Int J Biol Macromol. 2025;310(4):143612.
- Nguyen PA, et al. Biogenic nanosilver-loaded cellulose-alginate aerogel for catalytic p-nitrophenol reduction and antibacterial applications. Colloids Surf A Physicochem Eng Asp. 2026;139076(731).
- Kabiri B, Heidari H. Synthesis and catalytic activity of silver-reduced graphene oxide nanocomposites for 4-nitrophenol reduction. Sci Rep. 2025;15:14539.
- Khan SA, et al. Nanocellulose-based titanium dioxide nanocomposites for removing pollutants from wastewater. Front Environ Sci. 2025;13.
- Zhao T, et al. Cellulose-based aerogels in water pollution treatment: Preparation, applications and mechanism. Adv Bionics. 2025;1(2–3):124-151.
- Palanisamy K, et al. Recent progress in cellulose-based aerogels for oil-water separation. Polymers. 2025;17(20):2723.
- Takeshita S, Mine S, Ono T. Data-driven review on aerogels and polymeric aerogels: Chemistry, properties, and applications. Angew Chem Int Ed. 2025;64(28),e202504250.
- Teferi DA, et al. Biorefinery and valorization strategies for sugarcane bagasse. Molecules. 2025: Integrating Food, Health, Economic, and Industrial Applications. Food Sci Nutr. 2025;13(12),e71262.
- Dabhi M, et al. A comprehensive review on sustainable production of nano crystalline cellulose from sugarcane bagasse and its applications. Chem Eng Commun. 2025;212(9):1-15.
- Yasemin O, Soner CM. Preparation strategies and multifunctional applications of cellulose-based aerogels in energy and environmental fields. 17th International Conference on Nanomaterials - Research & Application, OREA Congress Hotel, Brno, Czech Republic, EU.2026; https://doi.org/10.37904/nanocon.2025.5179.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.