Niniejsza çalışma ocenia ekspresję ARHGAP22 w jasnokomórkowym raku nerkowokomórkowym oraz jej powiązania z rokowaniem, cechami kliniczno-patologicznymi, immunologicznym mikrośrodowiskiem guza oraz obliczeniowo przewidywaną wrażliwością na leki.
Artykuł badawczy
ARHGAP22 jako potencjalny prognostyczny biomarker w jasnokomórkowym raku nerki: analiza odporności nowotworowej i sieci koekspresji
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Jasnokomórkowy rak nerki (ccRCC) jest najczęstszym podtypem raka nerek i charakteryzuje się znaczną heterogenicznością kliniczną, co podkreśla potrzebę opracowania wiarygodnych biomarkerów prognostycznych. W niniejszym badaniu oceniono wzorzec ekspresji, znaczenie prognostyczne oraz powiązania immunologiczne białka ARHGAP22 w ccRCC, wykorzystując dane transkrypcyjne i kliniczne z kohorty The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) wraz z zewnętrznymi danymi walidacyjnymi oraz informacjami o ekspresji białek z Human Protein Atlas (HPA). Porównano ekspresję ARHGAP22 w tkankach nowotworowych i sąsiadujących tkankach prawidłowych, a także oceniono jego korelacje z przeżyciem całkowitym, cechami kliniczno-patologicznymi, wynikami oceny mikrośrodowiska guza oraz szacowanymi frakcjami komórek odpornościowych. Przeprowadzono również analizy koekspresji i wzbogacenia funkcjonalnego w celu scharakteryzowania potencjalnych powiązań biologicznych. Stwierdzono istotną nadekspresję ARHGAP22 w tkankach ccRCC na poziomie transkrypcyjnym, a odpowiadające temu różnice zaobserwowano na obrazach immunohistochemicznych. Wysoka ekspresja ARHGAP22 wiązała się z krótszym przeżyciem całkowitym, zaawansowanymi cechami kliniczno-patologicznymi oraz wyższymi wartościami ImmuneScore, StromalScore i ESTIMATEScore. Analiza oparta na narzędziu CIBERSORT wykazała, że grupa z wysoką ekspresją charakteryzowała się po korekcji współczynnika odkryć fałszywych wyższymi szacowanymi frakcjami makrofagów M2 i limfocytów T regulatorowych oraz niższymi szacowanymi frakcjami naiwnych limfocytów B, spoczynkowych komórek tucznych i aktywowanych komórek dendrytycznych. Analizy wzbogacenia funkcjonalnego powiązały geny związane z ARHGAP22 z procesami immunologicznymi, migracją komórek oraz szlakami sygnalizacyjnymi zapśredniczonymi przez chemokiny i cytokiny. Wyniki te sugerują, że ARHGAP22 może stanowić potencjalny biomarker prognostyczny i immunologiczny w ccRCC, choć wymagana jest dalsza niezależna walidacja kliniczna i eksperymentalna.
Wprowadzenie
Jasnokomórkowy rak nerki (ccRCC) jest najczęstszym podtypem histologicznym raka nerki, stanowiąc około 70%–80% przypadków i znacząco przyczyniając się do śmiertelności związanej z rakiem nerki1˒2. W ostatnich latach całkowita zapadalność na raka nerki wzrosła, wykazując wyraźne zróżnicowanie epidemiologiczne w zależności od regionu. Do uznanych czynników ryzyka należą palenie tytoniu, otyłość, nadciśnienie tętnicze oraz przewlekła choroba nerek3˒4. Jasnokomórkowy rak nerki charakteryzuje się wyraźną agresywnością i heterogenicznością molekularną. U części pacjentów w momencie diagnozy stwierdza się chorobę z przerzutami, a pooperacyjne nawroty i progresja pozostają częste2˒5. Na poziomie molekularnym inaktywacja genu von Hippel–Lindau (VHL) oraz utrzymana aktywacja szlaku sygnałowego czynnika indukowanego hipoksją (HIF) są uznawane za kluczowe zdarzenia w patogenezie ccRCC i towarzyszą im rozległe zmiany genomowe oraz epigenetyczne6˒7. Choć terapie celowane i immunoterapie poprawiły rokowania w zaawansowanych stadiach choroby, odpowiedzi na leczenie pozostają wysoce heterogeniczne, co podkreśla potrzebę opracowania wiarygodnych biomarkerów prognostycznych i związanych z układem odpornościowym8,9,10.
Guanozynotrifosfatazy Rho (Rho GTPazy) są przełącznikami molekularnymi, które regulują przebudowę cytoszkieletu, polaryzację komórek, adhezję, migrację oraz inwazję, a także pełnią wieloaspektowe role w tumorigenizie i progresji nowotworów11˒12. Oprócz regulowania proliferacji, apoptozy i ruchliwości komórek nowotworowych, sygnalizacja Rho GTPaz przyczynia się do angiogenezy, odpowiedzi zapalnych oraz przebudowy immunologicznego mikrośrodowiska guza13,14,15. Znaczenie biologiczne sygnalizacji Rho GTPaz w ccRCC budzi coraz większe zainteresowanie. Wykazano, że sygnalizacja Rac sprzyja wzrostowi ccRCC i przełączaniu angiogenicznemu, natomiast ccRCC indukowany przez VHL/HIF może zależeć od szlaku Rho GTPaza/kinaza ROCK (Rho-associated coiled-coil-containing protein kinase)16˒17. Sygnatury genowe związane z Rho GTPazami były również łączone ze złym rokowaniem, stanem immunosupresyjnym oraz zróżnicowaną odpowiedzią na immunoterapię w ccRCC, co sugeruje, że szlak ten może stanowić istotne ogniwo molekularne między progresją guza a odpornością przeciwnowotworową18˒19.
ARHGAP22 należy do rodziny białek aktywujących GTPazę Rho (RhoGAP) oraz podrodziny związanej z FilGAP i pełni przede wszystkim funkcję swoistego dla Rac RhoGAP uczestniczącego w antagonistycznej regulacji osi RhoA–Rac120˒21. Białko to zawiera domenę homologii pleckstryny (PH) oraz domenę RhoGAP i może regulować aktywność Rac poprzez lokalizację endosomalną oraz transport do błony komórkowej, wpływając tym samym na tworzenie lamellipodiów, rozprzestrzenianie się komórek i ich migrację20˒22˒23. Poprzednie badania powiązały ARHGAP22 z dynamiką cytoszkieletu, ruchliwością komórek nowotworowych, immunologicznym mikrośrodowiskiem guza oraz potencjalną rolą biomarkerów w kilku typach nowotworów złośliwych20,23,24,25. Jednakże wzorzec ekspresji, znaczenie prognostyczne, powiązania immunologiczne oraz potencjalna istotność terapeutyczna ARHGAP22 w ccRCC pozostają niewystarczająco opisane. Niniejsze badanie oceniało zatem, czy ekspresja ARHGAP22 jest powiązana z progresją kliniczno-patologiczną, rokowaniem pacjentów, naciekiem immunologicznym, obliczeniowo przewidywaną wrażliwością na leki oraz sieciami koekspresji w ccRCC, w celu oceny jego potencjalnej wartości jako biomarkera prognostycznego i związanego z układem odpornościowym.
Protokół
W badaniu tym wykorzystano publicznie dostępne, zanonimizowane dane z TCGA, HPA oraz innych otwartych baz danych; nie przeprowadzono nowych rekrutacji uczestników będących ludźmi, eksperymentów na zwierzętach ani nie wykorzystano możliwych do zidentyfikowania informacji prywatnych. W związku z tym nie było wymagane dodatkowe zatwierdzenie przez komisję etyczną instytucji ani zgoda informowana. Szczegółowe informacje na temat narzędzi wykorzystanych w protokole znajdują się w Tabeli materiałów.
1. Publiczne zbiory danych i analiza bioinformatyczna
Wykorzystano ogólnodostępne zbiory danych; nie przeprowadzono bezpośrednich badań z udziałem ludzi ani zwierząt. Dane transkrypcyjne i kliniczne pozyskano z projektu The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC), a dane dotyczące ekspresji białek pobrano z Human Protein Atlas. To podejście obliczeniowe umożliwiło efektywną analizę wielkoskalowych zbiorów danych transkrypcyjnych i klinicznych, wsparło wstępną identyfikację potencjalnych biomarkerów oraz zapewniło podstawę do późniejszej walidacji eksperymentalnej. Wszystkie analizy obliczeniowe wykonano przy użyciu oprogramowania statystycznego.
2. Pozyskiwanie danych i wybór próbek
Uzyskano dostęp do portalu danych Genomic Data Commons i wybrano projekt TCGA-KIRC. Pobrano dane z profilowania transkrypcyjnego oraz odpowiadające im informacje kliniczne dla jasnokomórkowego raka nerki (ccRCC). Do późniejszych analiz transkrypcyjnych wykorzystano dane ekspresji mRNA znormalizowane do liczby transkrypcyjnych na milion (TPM). Wartości ekspresji ARHGAP22 wyekstrahowano z macierzy transkrypcyjnej TCGA-KIRC i dopasowano do odpowiadających im rekordów klinicznych przy użyciu kodów kreskowych próbek TCGA. Uwzględniono tkanki guza pierwotnego oraz sąsiadujące prawidłowe tkanki nerek, dla których dostępne były dane ekspresji ARHGAP22 oraz adnotacje kliniczne. Wykluczono próbki z brakującymi wartościami ekspresji ARHGAP22, niekompletnymi kluczowymi informacjami klinicznymi lub dotyczącymi przeżywalności, zdublowane rekordy oraz próbki z czasem przeżycia krótszym niż 30 dni. Po filtrowaniu do dalszych analiz zachowano 533 próbki guza i 72 próbki sąsiadującej prawidłowej tkanki.
3. Analiza ekspresji w wielu typach nowotworów
Analizę ekspresji ARHGAP22 w wielu typach nowotworów przeprowadzono przy użyciu modułu Gene_DE narzędzia TIMER2.0 (http://timer.cistrome.org/; dostęp 12 kwietnia 2026 r.). Wykorzystano dane z sekwencjonowania RNA z bazy TCGA, aby porównać ekspresję ARHGAP22 w tkankach nowotworowych i odpowiadających im tkankach prawidłowych w wielu typach raka. Wartości ekspresji przedstawiono jako log2(TPM), a różnicę w ekspresji oceniono za pomocą testu sum rang Wilcoxona zaimplementowanego w TIMER2.0. Dwuuonową wartość P mniejszą niż 0,05 uznano za istotną statystycznie.
4. Zewnętrzna walidacja GEO
Walidację zewnętrzną przeprowadzono z wykorzystaniem zbioru danych GSE167573 z bazy Gene Expression Omnibus za pośrednictwem platformy online BEST (https://rookieutopia.hiplot.com.cn/app_direct/BEST/; dostęp 9 lipca 2026 r.). Ekspresję ARHGAP22 w tkankach ccRCC oraz zdrowej nerki porównano, wykorzystując znormalizowane dane o ekspresji dostarczone przez platformę, a następnie oceniono za pomocą nieparzystego testu t Studenta. Do analizy przeżywalności pacjentów podzielono na grupy o wysokiej i niskiej ekspresji, stosując optymalną metodę wyznaczania punktu odcięcia (cutoff) dostępną na platformie, a całkowitą przeżywalność oceniono za pomocą analizy Kaplana-Meiera z testem log-rank. Dwustronną wartość P mniejszą od 0,05 uznano za istotną statystycznie.
5. Analiza ekspresji ARHGAP22
Dane dotyczące ekspresji mRNA ARHGAP22 znormalizowane do TPM wyekstrahowano z kohorty TCGA-KIRC i przekształcono za pomocą log2(TPM + 1) przed analizą statystyczną. Oceńiono różnice w ekspresji ARHGAP22 pomiędzy tkankami pierwotnego guza a sąsiadującymi tkankami normalnymi nerki. Do porównań nieparzystych między tkankami nowotworowymi a prawidłowymi zastosowano test sum rang Wilcoxona. W analizie parzystej, przy użyciu kodów kreskowych pacjentów TCGA, zidentyfikowano dopasowane pary guz-tkanka prawidłowa, a do porównania ekspresji ARHGAP22 pomiędzy sąsiadującymi tkankami prawidłowymi a odpowiadającymi im tkankami nowotworowymi zastosowano testy znakowych rang Wilcoxona. Za statystycznie istotną uznano dwustronną wartość P mniejszą niż 0,05.
6. Analiza przeżywalności oraz charakterystyki operacyjnej odbiornika
Analizy przeżywalności oraz zależnych od czasu krzywych ROC (receiver operating characteristic) przeprowadzono z wykorzystaniem próbek nowotworowych TCGA-KIRC z dostępnymi danymi z obserwacji klinicznej. Całkowity czas przeżycia przekształcono z dni na lata. Pacjentów podzielono na grupy o wysokiej i niskiej ekspresji ARHGAP22, przyjmując za punkt odcięcia medianę wartości ekspresji ARHGAP22; ten sam punkt odcięcia stosowano konsekwentnie we wszystkich analizach opartych na grupowaniu według poziomu ekspresji. Krzywe Kaplana–Meiera wygenerowano przy użyciu pakietów survival oraz survminer. Różnice między grupami oceniano za pomocą testu log-rank. Do oszacowania współczynników hazardu i 95% przedziałów ufności wykorzystano regresję proporcjonalnego hazardu Coxa. Zależne od czasu krzywe ROC wygenerowano przy użyciu pakietu timeROC. Pola pod krzywą dla 1, 3 i 5 lat obliczono metodą ważenia Aalena. Dwojenną wartość P mniejszą niż 0,05 uznano za istotną statystycznie.
7. Analiza powiązań kliniczno-patologicznych
Powiązania między ekspresją ARHGAP22 a charakterystyką kliniczno-patologiczną przeanalizowano z wykorzystaniem próbek nowotworowych TCGA-KIRC. Próbki prawidłowe zostały wykluczone. Wiek podzielono na grupy: 65 lat lub mniej oraz powyżej 65 lat. Próbki z nieznanymi lub brakującymi adnotacjami wykluczono z odpowiednich analiz. Do porównań między dwiema grupami zastosowano test sum rang Wilcoxona, natomiast do porównań obejmujących trzy lub więcej grupy wykorzystano test Kruskala–Wallisa. Wykresy skrzypcowe (violin plots) wygenerowano przy użyciu pakietów ggpubr, ggplot2 oraz scales. Do wizualizacji na mapach ciepła pacjentów podzielono na grupy o wysokiej i niskiej ekspresji ARHGAP22, stosując medianę jako punkt odcięcia. Powiązania między grupami ekspresji a zmiennymi kliniczno-patologicznymi oceniono za pomocą testów chi-kwadrat. Mapy ciepła wygenerowano przy użyciu ComplexHeatmap po wstępnym przetwarzaniu za pomocą limma. Przyjęto, że dwustronna wartość P mniejsza niż 0,05 jest statystycznie istotna.
8. Konstrukcja nomogramu
Prognostyczny nomogram skonstruowano poprzez integrację ekspresji ARHGAP22 z dostępnymi charakterystykami kliniczno-patologicznymi w modelu regresji proporcjonalnego hazardu Coxa. Modelu użyto do oszacowania całkowitego przeżycia w okresie 1, 3 i 5 lat w kohorcie TCGA-KIRC. Indywidualne wskaźniki ryzyka dla pacjentów obliczono przy użyciu dopasowanego modelu Coxa. Krzywe kalibracji dla całkowitego przeżycia w okresie 1, 3 i 5 lat wygenerowano metodą Kaplana-Meiera z zastosowaniem 1000 iteracji resamplingu bootstrapowego. Oceńiono zgodność między prawdopodobieństwem przeżycia przewidzianym przez nomogram a obserwowanymi wynikami przeżycia. Regresję Coxa przeprowadzono z wykorzystaniem pakietu survival. Wizualizacja nomogramu oraz analizy kalibracji zostały wykonane przy użyciu regplot i rms. Dwustronną wartość P mniejszą niż 0,05 uznano za statystycznie istotną.
9. Analiza koekspresji
Dane transkrypcyjne z próbek nowotworowych TCGA-KIRC wykorzystano do oceny relacji koekspresji między ARHGAP22 a wszystkimi pozostałymi genami za pomocą analizy korelacji Pearsona. Geny o bezwzględnym współczynniku korelacji Pearsona większym niż 0,6 oraz wartości P mniejszej niż 0,001 zdefiniowano jako geny istotnie koekspresowane. Geny istotnie koekspresowane uszeregowano według bezwzględnej wartości współczynnika korelacji. Geny o najwyższych rankingach wybrano do stworzenia macierzy korelacji, a następnie wygenerowano diagram strunowy w celu wizualizacji sieci koekspresji związanej z ARHGAP22.
10. Analizy genów o zróżnicowanej ekspresji i analizy wzbogacenia funkcjonalnego
Analizę zróżnicowanej ekspresji między grupami o wysokiej i niskiej ekspresji ARHGAP22 przeprowadzono za pomocą testu sum rang Wilcoxona z korektą na wskaźnik fałszywych odkryć (FDR). Za geny o istotnie zróżnicowanej ekspresji uznano geny, dla których bezwzględna wartość log2 fold change była większa niż 1, a FDR mniejsza niż 0,05. Wyniki zwizualizowano za pomocą wykresu wulkanicznego (volcano plot) oraz mapy ciepła (heatmap). Analizy wzbogacenia w oparciu o Gene Ontology oraz Kyoto Encyclopedia of Genes and Genomes przeprowadzono przy użyciu pakietu clusterProfiler. Symbole genów przekształcono na identyfikatory Entrez za pomocą bazy org.Hs.eg.db. Terminy Gene Ontology oraz szlaki Kyoto Encyclopedia of Genes and Genomes, dla których zarówno nominalna wartość P, jak i wartość P skorygowana o FDR były mniejsze niż 0,05, uznano za istotnie wzbogacone. Analizę wzbogacenia zestawów genów (GSEA) przeprowadzono z wykorzystaniem zestawów genów Kyoto Encyclopedia of Genes and Genomes z pliku bazy Molecular Signatures Database c2.cp.kegg.v7.4.symbols.gmt. Geny uszeregowano według wartości log2 fold change, a zestawy genów z nominalną wartością P < 0,05 uznano za istotnie wzbogacone.
11. Analiza infiltracji immunologicznej i punktów kontrolnych odporności
Analizy infiltracji immunologicznej i punktów kontrolnych odporności przeprowadzono z wykorzystaniem próbek guza TCGA-KIRC. Wartości StromalScore, ImmuneScore oraz ESTIMATEScore obliczono przy użyciu pakietu estimate. Frakcje komórek odpornościowych oszacowano za pomocą skryptu R CIBERSORT, stosując 1 000 permutacji i normalizację kwantylową. Zachowano próbki, dla których wartość P dekonwolucji CIBERSORT była mniejsza niż 0,05. Pacjentów podzielono na grupy ARHGAP22-high i ARHGAP22-low zgodnie z medianą poziomu ekspresji ARHGAP22. Różnice w wynikach ESTIMATE i frakcjach komórek odpornościowych między dwiema grupami oceniono za pomocą testu sum rang Wilcoxona. Korelacje między ekspresją ARHGAP22 a genami punktów kontrolnych odporności oceniono za pomocą analizy korelacji Pearsona. Wartości P z wielokrotnych porównań komórek odpornościowych i testów korelacji punktów kontrolnych odporności skorygowano metodą FDR Benjamini–Hochberg, a wartość FDR mniejsza niż 0,05 została uznana za istotną statystycznie. Geny punktów kontrolnych odporności istotne pod względem FDR zwizualizowano za pomocą map ciepła korelacji wygenerowanych w programie corrplot. Preprocessing danych i wizualizację wykonano głównie przy użyciu pakietów limma, ggpubr oraz corrplot.
12. Przewidywanie wrażliwości na leki
Wykorzystano transkryptomiczne dane guza z TCGA-KIRC po wykluczeniu próbek tkanek prawidłowych. Obliczeniowo przewidywane wartości połowicznej maksymalnej koncentracji hamującej obliczono przy użyciu pakietu oncoPredict oraz zbioru danych referencyjnych Genomics of Drug Sensitivity in Cancer 2. Pacjentów podzielono na grupy ARHGAP22-high oraz ARHGAP22-low, stosując medianę wartości ekspresji ARHGAP22. Przewidywane wartości połowicznej maksymalnej koncentracji hamującej porównano między grupami za pomocą testu suma rang Wilcoxona. Wartości P z wielokrotnych porównań leków skorygowano metodą Benjamini–Hochberg, a wartość FDR poniżej 0,05 uznano za statystycznie istotną. Wyniki zinterpretowano jako obliczeniowo przewidywane szacunki wrażliwości na leki, a nie jako eksperymentalnie zwalidowane lub klinicznie zaobserwowane odpowiedzi na leki.
13. Walidacja w Human Protein Atlas
Dostęp do bazy danych Human Protein Atlas został nawiązany i wyszukano białko ARHGAP22. Przeanalizowano sekcję Tissue, aby ocenić ekspresję białka ARHGAP22 w prawidłowej tkance nerek. Otwarto sekcję Pathology, wybrano jasnokomórkowego raka nerki i przeanalizowano ekspresję białka ARHGAP22 w tkance nowotworowej. Pobrano i wybrano reprezentatywne obrazy immunohistochemiczne prawidłowej tkanki nerek oraz tkanki ccRCC w celu włączenia ich do manuskryptu, aby porównać ekspresję białka ARHGAP22 pomiędzy tkankami prawidłowymi a nowotworowymi.
Wyniki
Profilowanie ekspresji ARHGAP22 w wielu typach nowotworów
Analiza profilu transkrypcyjnego w wielu typach nowotworów wykazała wyraźną heterogenność ekspresji ARHGAP22 w zależności od rodzaju guza i odpowiadających im tkanek prawidłowych (Rysunek 1). W kilku typach guzów litych zaobserwowano ogólną tendencję do zwiększonej ekspresji ARHGAP22. Ekspresja ARHGAP22 była znacząco wyższa w tkankach nowotworowych niż w odpowiadających im tkankach prawidłowych w przypadku inwazyjnego raka piersi, cholangiokarcinoma, raka плоскоściennego głowy i szyi, raka chromofobowego nerki, jasnokomórkowego raka nerkomorficznego, brodawczakowatego raka nerkomorficznego oraz raka hepatokomórkowego wątroby. Wyniki te wskazują, że ARHGAP22 wykazuje zróżnicowaną ekspresję w wielu typach nowotworów i może mieć znaczenie jako biomarker związany z nowotworem.
Wzorzec ekspresji i wartość prognostyczna ARHGAP22 w jasnokomórkowym raku nerki
Wzorzec ekspresji i znaczenie kliniczne ARHGAP22 w jasnokomórkowym raku nerki (ccRCC) oceniono z wykorzystaniem danych transkryptomicznych, analiz przeżycia, niezależnego zbioru danych walidacyjnych oraz obrazów immunohistochemicznych. Ekspresja ARHGAP22 była znacznie wyższa w tkankach ccRCC niż w prawidłowych tkankach nerki zarówno w nieparowanych, jak i parowanych próbkach z bazy The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) (Rysunek 1B, C). Analiza Kaplan–Meiera wykazała, że pacjenci z wysoką ekspresją ARHGAP22 mieli istotnie krótszy całkowity czas przeżycia (OS) niż pacjenci z niską ekspresją (P = 0,013; Rysunek 1D). Analiza zależnej od czasu charakterystyki operacyjnej odbiornika (ROC) wykazała wartości pola pod krzywą wynoszące odpowiednio 0,641, 0,637 i 0,641 dla 1-, 3- i 5-letniego OS, co wskazuje na umiarkowaną wartość prognostyczną (Rysunek 1E). Wyniki te dodatkowo oceniono przy użyciu niezależnego zbioru danych GSE167573. Ekspresja ARHGAP22 była istotnie wyższa w tkankach ccRCC niż w prawidłowych tkankach nerki (Rysunek 1F), a wysoka ekspresja ARHGAP22 wiązała się z krótszym OS (Rysunek 1G). Obrazy immunohistochemiczne pobrane z Human Protein Atlas wykazały silniejsze barwienie białka ARHGAP22 w tkance ccRCC niż w prawidłowej tkance nerki, co stanowiło dodatkowe potwierdzenie wyników transkryptomicznych na poziomie białka (Rysunek 1H, I).
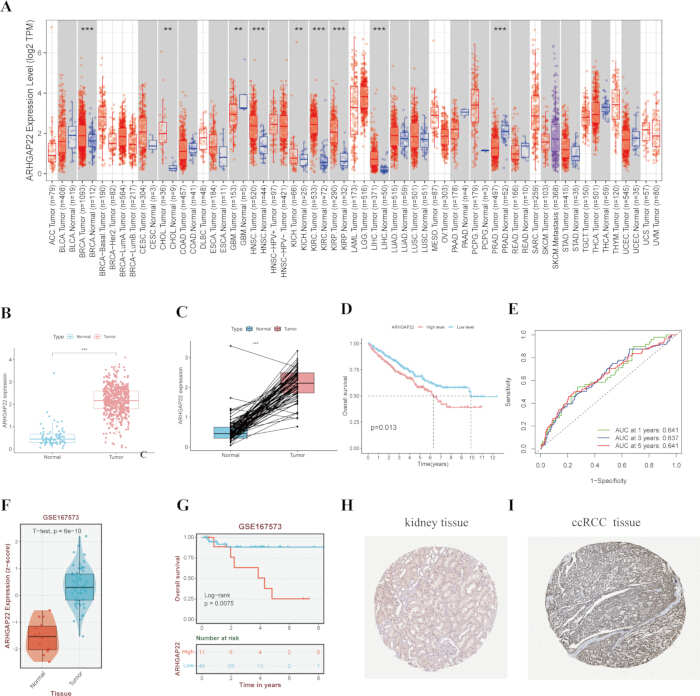
Rysunek 1: Ekspresja pan-nowotworowa, wzorzec ekspresji i wartość prognostyczna ARHGAP22 w jasnokomórkowym raku nerkomorficznym. (A) Profil ekspresji pan-nowotworowej ARHGAP22 w wielu typach nowotworów i odpowiadających im tkankach prawidłowych. (B) Ekspresja ARHGAP22 w nie sparowanych tkankach jasnokomórkowego raka nerkomorficznego (ccRCC) i prawidłowych tkankach nerki. (C) Ekspresja ARHGAP22 w sparowanych próbkach ccRCC i sąsiednich prawidłowych tkankach nerki. (D) Krzywe przeżycia całkowitego Kaplana–Meiera porównujące pacjentów z wysoką i niską ekspresją ARHGAP22. (E) Zależne od czasu krzywe charakterystyki operacyjnej odbiornika (ROC) oceniające wydajność prognostyczną ARHGAP22 dla 1-, 3- i 5-letniego przeżycia całkowitego. (F) Walidacja ekspresji ARHGAP22 w zbiorze danych GSE167573. (G) Analiza przeżycia całkowitego Kaplana–Meiera w zbiorze danych GSE167573. (H, I) Obrazy immunohistochemiczne z Human Protein Atlas pokazujące ekspresję białka ARHGAP22 w prawidłowej tkance nerki (H) oraz tkance ccRCC (I). *P < 0.05; **P < 0.01; ***P < 0.001. Skróty: ccRCC, jasnokomórkowy rak nerkomorficzny; OS, przeżycie całkowite; ROC, charakterystyka operacyjna odbiornika; DEG, gen o różnicowej ekspresji; GO, Gene Ontology; KEGG, Kyoto Encyclopedia of Genes and Genomes; GSEA, analiza wzbogacenia zbiorów genów; FDR, stopa fałszywych odkryć; IC50, połowowe maksymalne stężenie hamujące. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Związek ARHGAP22 z cechami kliniczno-patologicznymi
Oceniono związek między ekspresją ARHGAP22 a charakterystyką kliniczno-patologiczną, aby ustalić, czy poziom ekspresji różni się w zależności od stopnia zaawansowania choroby. Ekspresja ARHGAP22 była istotnie wyższa u pacjentów z zaawansowanymi klasyfikacjami T, M i N, w tym u pacjentów z chorobą przerzutową (Rycyna 2A–C). Ekspresja wzrastała również wraz z postępującym stopniem histologicznym i stopniem klinicznym (Rycyna 2D, E). Analiza mapy ciepła (heatmap) wykazała ponadto istotne korelacje między wysoką ekspresją ARHGAP22 a wyższym stopniem histologicznym, zaawansowanym stopniem klinicznym oraz niekorzystną klasyfikacją TNM (Rycyna 2F). Wyniki te wskazują, że podwyższona ekspresja ARHGAP22 wiązała się z bardziej agresywnymi cechami kliniczno-patologicznymi w przypadku ccRCC.
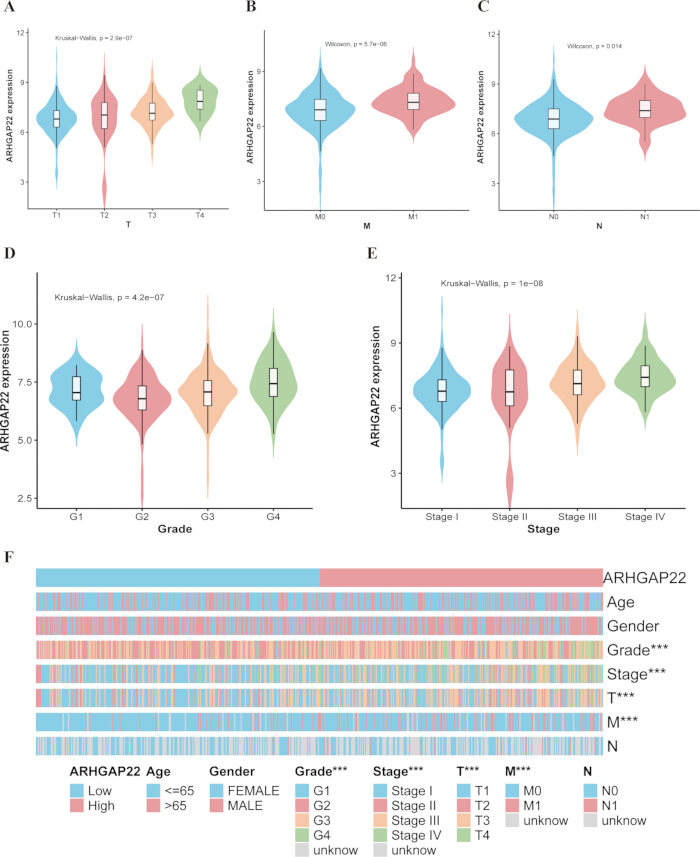
Rysunek 2: Związek między ekspresją ARHGAP22 a cechami kliniczno-patologicznymi w jasnokomórkowym raku nerki. (A–C) Ekspresja ARHGAP22 odpowiednio według klasyfikacji T, M i N. (D) Ekspresja ARHGAP22 według stopnia histologicznego. (E) Ekspresja ARHGAP22 według stadium klinicznego. (F) Mapa ciepła przedstawiająca związki między ekspresją ARHGAP22 a charakterystyką kliniczno-patologiczną. *P < 0.05; **P < 0.01; ***P < 0.001. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Cechy kliniczno-patologiczne i przeżycie całkowite
Analiza Kaplana–Meiera wykazała istotne różnice w OS pomiędzy podgrupami kliniczno-patologicznymi (Rycina 3). Pacjenci z wyższym stopniem histologicznym, G3–G4, mieli istotnie krótsze OS niż pacjenci z niższym stopniem, G1–G2 (P < 0,0001; Rycina 3A). Pacjenci w stadium III–IV choroby również mieli istotnie krótsze OS niż pacjenci w stadium I–II (P < 0,0001; Rycina 3B). Przeżycie całkowite różniło się istotnie pomiędzy podgrupami klasyfikacji T, przy czym zaawansowane klasyfikacje T wiązały się z mniej korzystnymi wynikami (P < 0,0001; Rycina 3C). Pacjenci z przerzutami do węzłów chłonnych (N1) lub przerzutami odległymi (M1) również mieli istotnie krótsze OS niż osoby bez przerzutów do węzłów chłonnych lub przerzutów odległych (w obu przypadkach P < 0,0001; Rycina 3D, E). Wyniki te potwierdziły, że stopień histologiczny, stadium kliniczne oraz klasyfikacja TNM były powiązane z przeżyciem w przypadku ccRCC.
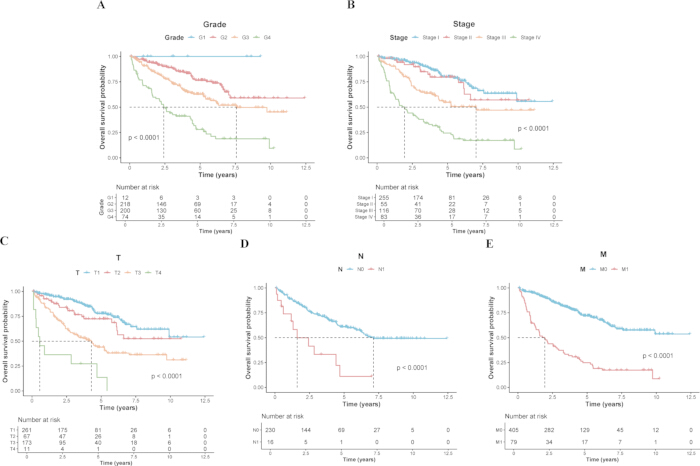
Rysunek 3: Przeżycie całkowite w zależności od cech kliniczno-patologicznych w jasnokomórkowym raku nerki. (A–E) Krzywe przeżycia całkowitego Kaplana–Meiera odpowiednio w zależności od stopnia histologicznego, stadium klinicznego, klasyfikacji T, klasyfikacji N oraz klasyfikacji M. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Nomogram prognostyczny dla jasnokomórkowego raka nerki
W celu oszacowania 1-, 3- i 5-letniego OS u pacjentów z ccRCC skonstruowano nomogram prognostyczny integrujący ekspresję ARHGAP22 z dostępnymi cechami kliniczno-patologicznymi (Rycina 4A). Analiza kalibracji wykazała zgodność między prawdopodobieństwem przeżycia przewidywanym przez nomogram a zaobserwowanym w trzech punktach czasowych. Krzywe kalibracji znajdowały się blisko idealnej linii referencyjnej, co wskazuje na satysfakcjonującą wydajność kalibracji (Rycina 4B). Model kliniczny posiadał indeks zgodności wynoszący 0,779 (95% przedział ufności, 0,729–0,828), natomiast dodanie ARHGAP22 doprowadziło do uzyskania indeksu zgodności 0,781 (95% przedział ufności, 0,735–0,827), co wskazuje na minimalną przyrostową poprawę prognostyczną.
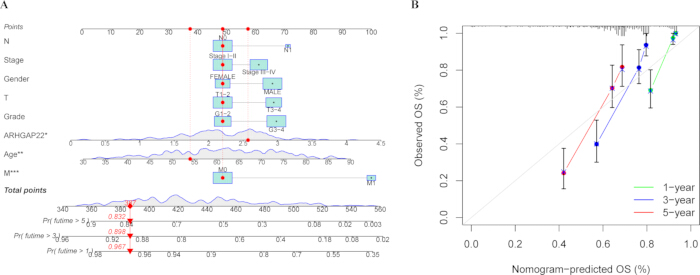
Rysunek 4: Nomogram prognostyczny oparty na ARHGAP22 oraz analiza kalibracyjna w jasnokomórkowym raku nerki. (A) Nomogram służący do szacowania 1-, 3- i 5-letniego przeżycia całkowitego. (B) Krzywe kalibracyjne porównujące przewidywane przez nomogram i obserwowane 1-, 3- i 5-letnie przeżycie całkowite. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Analiza sieci molekularnej ARHGAP22
Przeprowadzono analizę korelacji w celu scharakteryzowania sieci molekularnej związanej z ekspresją ARHGAP22. Sieć korelacji wykazała powiązania między ARHGAP22 a wieloma genami w ccRCC (Rysunek 5A). Ekspresja ARHGAP22 była znacząco dodatnio skorelowana z GMIP, TRPM2, CARD9, FMNL1, STAC3 oraz MYO9B. Znaczące korelacje ujemne zaobserwowano w przypadku BSND, HEPACAM2, ATP6V1G3, TMEM38A oraz FOXI1 (Rysunek 5B–L). Wyniki te wskazują, że ekspresja ARHGAP22 jest powiązana ze złożoną siecią koekspresji w ccRCC.
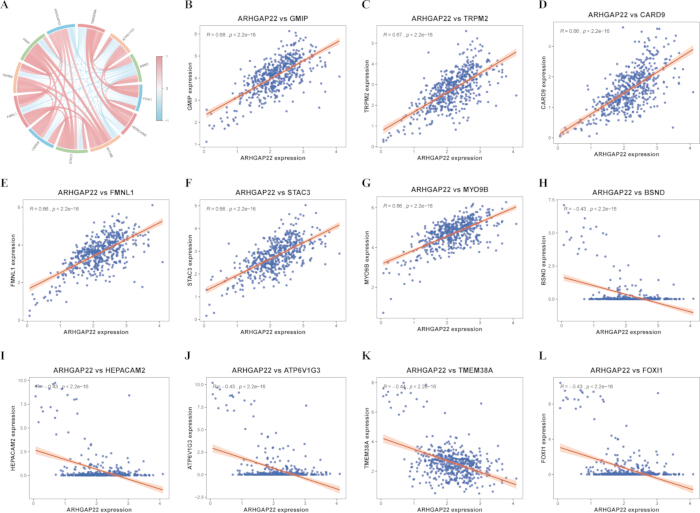
Rycina 5: Cechy molekularne związane z ARHGAP22 w jasnokomórkowym raku nerki. (A) Sieć korelacji przedstawiająca powiązania między ARHGAP22 a genami powiązanymi. (B–G) Korelacje dodatnie między ARHGAP22 a odpowiednio GMIP, TRPM2, CARD9, FMNL1, STAC3 i MYO9B. (H–L) Korelacje ujemne między ARHGAP22 a odpowiednio BSND, HEPACAM2, ATP6V1G3, TMEM38A i FOXI1. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Geny różnicowo ekspresowane powiązane z ARHGAP22
Próbki jasnokomórkowego raka nerki podzielono na grupy o wysokiej i niskiej ekspresji ARHGAP22, wykorzystując medianę wartości ekspresji, a następnie przeprowadzono analizę różnicowej ekspresji. W grupie o wysokiej ekspresji odnotowano nadekspresję 334 genów oraz niedoekspresję 38 genów (Rysunek 6A). Analiza mapy ciepła wykazała wyraźne wzorce ekspresji pomiędzy grupami o wysokiej i niskiej ekspresji ARHGAP22, co wskazuje, że zidentyfikowane geny różnicowo ekspresowane rozdzieliły obie grupy (Rysunek 6B).
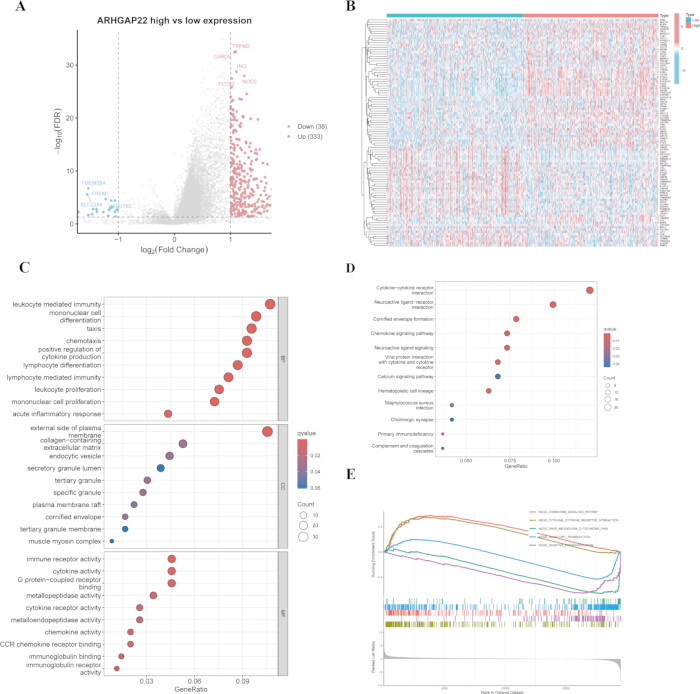
Rycina 6: Różnicowo wyrażone geny związane z ARHGAP22 oraz wzbogacenia funkcjonalne. (A) Wykres wulkaniczny genów różnicowo wyrażonych pomiędzy grupami z wysoką i niską ekspresją ARHGAP22. (B) Mapa ciepła genów różnicowo wyrażonych. (C) Analiza wzbogaceń Gene Ontology. (D) Analiza wzbogaceń szlaków Kyoto Encyclopedia of Genes and Genomes. (E) Analiza wzbogaceń zestawów genów (GSEA) przedstawiająca szlaki wzbogacone w grupie z wysoką ekspresją ARHGAP22. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wzbogacenie funkcjonalne genów różnicowo wyrażonych związanych z ARHGAP22
Przeprowadzono analizę wzbogacenia funkcjonalnego w celu scharakteryzowania procesów biologicznych związanych z genami różnicowo wyrażonymi. Analiza Gene Ontology wykazała wzbogacenie w procesach biologicznych związanych z odpornością, w tym w odporności zapośredniczonej przez leukocyty, chemotaksji, produkcji cytokin oraz różnicowaniu i proliferacji limfocytów. Na poziomie komponentów komórkowych odnotowano wzbogacenie w macierzy zewnątrzkomórkowej, ziarnistościach wydzielniczych oraz strukturach związanych z błoną plazmatyczną. Na poziomie funkcji molekularnych zaobserwowano wzbogacenie w zakresie aktywności cytokin, wiązania receptorów chemokin oraz aktywności związanych z metalopeptydazami (Rycyna 6C). Analiza Kyoto Encyclopedia of Genes and Genomes wykazała istotne wzbogacenie w interakcjach cytokina–receptor cytokiny, sygnalizacji chemokin, sygnalizacji wapniowej oraz szlakach związanych z infekcjami i odpornością (Rycyna 6D). Analiza GSEA (Gene Set Enrichment Analysis) dodatkowo zidentyfikowała liczne szlaki związane z odpornością, które były wzbogacone w grupie o wysokiej ekspresji ARHGAP22 (Rycyna 6E).
ARHGAP22 a mikrośrodowisko immunologiczne w jasnokomórkowym raku nerki
Analiza szacowanych frakcji komórek odpornościowych oparta na metodzie CIBERSORT wykazała istotne różnice między grupami z wysoką i niską ekspresją ARHGAP22 (Rysunek 7A). Po korekcie na wskaźnik fałszywych odkryć (FDR), w grupie z wysoką ekspresją ARHGAP22 odnotowano wyższe szacowane frakcje makrofagów M2 i limfocytów T regulatorowych oraz niższe szacowane frakcje naiwnych limfocytów B, spoczynkowych komórek tucznych i aktywowanych komórek dendrytycznych. Analiza korelacji wykazała, że ekspresja ARHGAP22 była dodatnio skorelowana z makrofagami M2 i limfocytami T regulatorowymi oraz ujemnie skorelowana z naiwnymi limfocytami B, spoczynkowymi komórkami tucznymi i aktywowanymi komórkami dendrytycznymi (Rysunek 7B). Powyższe oszacowania pochodzące z CIBERSORT wskazują, że podwyższona ekspresja ARHGAP22 wiąże się z profilem immunosupresyjnym w ccRCC.
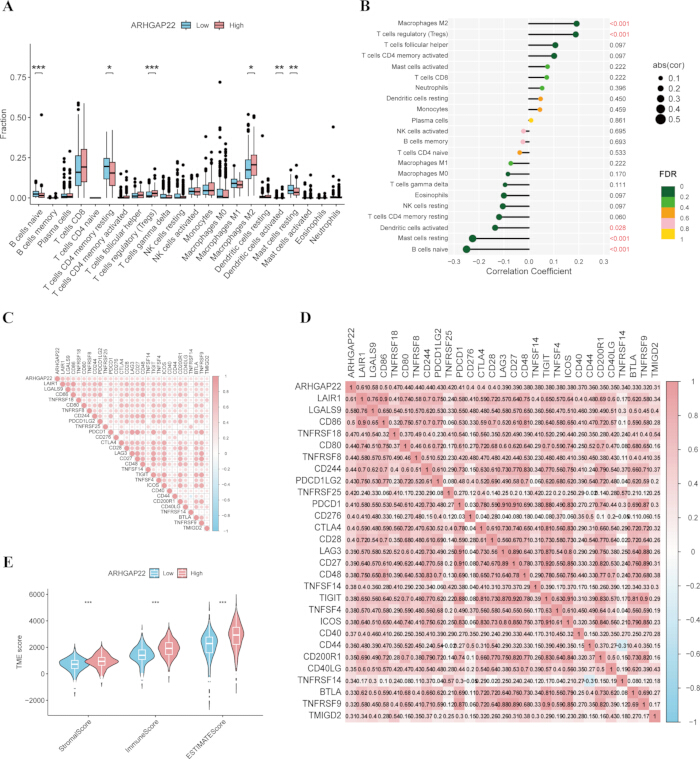
Rycina 7: Związek między ekspresją ARHGAP22 a cechami mikrośrodowiska immunologicznego w jasnokomórkowym raku nerkowokomórkowym. (A) Różnice w frakcjach komórek odpornościowych oszacowanych metodą CIBERSORT pomiędzy grupami z wysoką i niską ekspresją ARHGAP22. (B) Korelacje między ekspresją ARHGAP22 a frakcjami komórek odpornościowych oszacowanymi metodą CIBERSORT. (C) Mapa ciepła korelacji przedstawiająca powiązania między ekspresją ARHGAP22 a genami punktów kontrolnych układu odpornościowego. (D) Macierz korelacji ARHGAP22 i cząsteczek punktów kontrolnych układu odpornościowego. (E) Różnice w StromalScore, ImmuneScore i ESTIMATEScore pomiędzy grupami z wysoką i niską ekspresją ARHGAP22, obliczone przy użyciu algorytmu ESTIMATE. *P < 0.05; **P < 0.01; ***P < 0.001. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
ARHGAP22, punkty kontrolne układu odpornościowego i składniki mikrośrodowiska guza
Wysoka ekspresja ARHGAP22 była dodatnio skorelowana z kilkoma genami punktów kontrolnych układu odpornościowego, w tym PDCD1LG2, CTLA4, LAG3, TIGIT i ICOS (Rysunek 7C, D), co sugeruje potencjalny związek z cechami związanymi z ucieczką immunologiczną. Analiza ESTIMATE wykazała również, że wartości StromalScore, ImmuneScore oraz ESTIMATEScore były znacząco wyższe w grupie o wysokiej ekspresji ARHGAP22 (Rysunek 7E), co odzwierciedla zwiększoną zawartość komponentów stromalnych i immunologicznych w mikrośrodowisku guza. Wyniki te wskazują, że ekspresja ARHGAP22 wiązała się z oszacowanymi za pomocą CIBERSORT frakcjami komórek odpornościowych, ekspresją punktów kontrolnych układu odpornościowego oraz immunosupresyjnym profilem mikrośrodowiska guza w ccRCC.
ARHGAP22 a obliczeniowo przewidywana wrażliwość na leki celowane
Związek między ekspresją ARHGAP22 a obliczeniowo przewidywaną wrażliwością na leki celowane oceniono poprzez porównanie przewidywanych wartości połowicznego stężenia hamującego między grupami o wysokiej i niskiej ekspresji (Rycina 8A–I). Grupa o niskiej ekspresji wykazywała istotnie niższe przewidywane wartości połowicznego stężenia hamującego dla axitinibu, sorafenibu, savolitinibu, foretinibu, cediranibu, alpelisibu, buparlisibu, afuresertibu oraz ipatasertibu. Niższe przewidywane wartości połowicznego stężenia hamującego wskazywały na większą obliczeniowo przewidywaną wrażliwość. Wyniki te sugerowały istnienie związku między niższą ekspresją ARHGAP22 a większą przewidywaną wrażliwością na oceniane środki celowane. Wyniki te stanowiły przewidywania obliczeniowe i nie stanowiły eksperymentalnie lub klinicznie zwalidowanych odpowiedzi na leki.
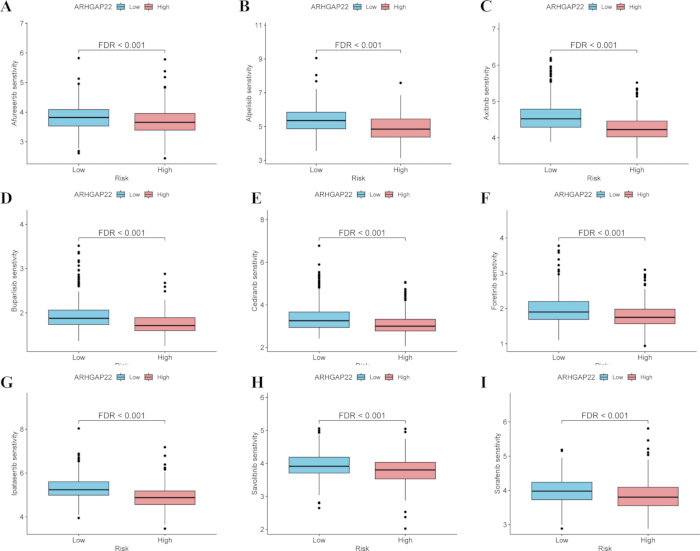
Rycina 8: Związek między ekspresją ARHGAP22 a obliczeniowo przewidywaną wrażliwością na leki celowane w jasnokomórkowym raku nerki. (A–I) Porównanie obliczeniowo przewidywanych wartości połowicznego stężenia hamującego dla aksytynibu, sorafenibu, sawolitynibu, foretynibu, cediranibu, alpelisybu, buparlysybu, afuresertybu oraz ipatasertybu odpowiednio w grupach o wysokiej i niskiej ekspresji ARHGAP22. Niższe przewidywane wartości połowicznego stężenia hamującego wskazują na większą przewidywaną wrażliwość na lek. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
DOSTĘPNOŚĆ DANYCH:
Dane transkrypcyjne i kliniczne analizowane w niniejszym badaniu zostały pobrane z publicznie dostępnego projektu The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) (https://portal.gdc.cancer.gov/). Zewnętrzne dane walidacyjne dotyczące ekspresji i przeżywalności uzyskano z zestawu danych Gene Expression Omnibus GSE167573. Dane dotyczące ekspresji białek pobrano z Human Protein Atlas (https://www.proteinatlas.org/). Dane dotyczące ekspresji pan-nowotworowej analizowano za pomocą TIMER2.0, a walidację zewnętrzną przeprowadzono za pomocą platformy BEST. Referencyjne dane dotyczące wrażliwości na leki pobrano z zestawu danych Genomics of Drug Sensitivity in Cancer 2, a zestawy genów wykorzystane do analizy wzbogacenia pochodzą z Molecular Signatures Database. Oryginalne zestawy danych są publicznie dostępne poprzez odpowiednie repozytoria i platformy. Skrypty R wykorzystane do przetwarzania danych, analizy statystycznej i wizualizacji są dostarczone jako Plik uzupełniający 1. Przetworzone wyniki są przedstawione w Tabeli uzupełniającej 1, zawierającej pełne wyniki analizy ekspresji różnicowej; Tabeli uzupełniającej 2, zawierającej wyniki wzbogacenia Gene Ontology; oraz Tabeli uzupełniającej 3, zawierającej wyniki wzbogacenia szlaków Kyoto Encyclopedia of Genes and Genomes.
Tabela uzupełniająca 1: Pełne wyniki analizy różnicowej ekspresji.Plik ten zawiera pełną listę genów o różnicowej ekspresji zidentyfikowanych pomiędzy grupami o wysokiej i niskiej ekspresji ARHGAP22, w tym identyfikatory genów, wartości ekspresji w grupach, wartości log2 fold change, wartości P, wartości P skorygowane o stopień fałszywych odkryć (FDR) oraz kierunek regulacji. Prosimy kliknąć tutaj, aby pobrać ten plik.
Tabela uzupełniająca 2: Wyniki analizy wzbogacenia Gene Ontology. Plik ten zawiera pełne wyniki wzbogacenia Gene Ontology dla genów różnicowo wyrażonych powiązanych z ARHGAP22, obejmujące kategorie procesów biologicznych, komponentów komórkowych i funkcji molekularnych, wraz ze statystykami wzbogacenia, wartościami P, skorygowanymi wartościami P, liczbą genów oraz powiązanymi identyfikatorami genów. Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 3: Wyniki analizy wzbogacenia ścieżek Kyoto Encyclopedia of Genes and Genomes. Plik ten zawiera pełne wyniki wzbogacenia ścieżek Kyoto Encyclopedia of Genes and Genomes dla genów różnicowo wyrażanych związanych z ARHGAP22, w tym identyfikatory i nazwy ścieżek, statystyki wzbogacenia, wartości P, skorygowane wartości P, wartości q, liczbę genów oraz powiązane identyfikatory genów. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 1: Skrypty R do przetwarzania danych, analizy statystycznej i wizualizacji. Plik ten zawiera skrypty R wykorzystane do wstępnego przetwarzania danych, analizy ekspresji, analizy przeżywalności, analizy powiązań kliniczno-patologicznych, analizy koekspresji, analizy ekspresji różnicowej, analizy wzbogacenia funkcjonalnego, analizy infiltracji immunologicznej, przewidywania wrażliwości na leki oraz generowania rycin. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Rakowłókniak nerki (RCC) jest jednym z najczęstszych nowotworów złośliwych układu moczowego, a jasnokomórkowy rakowłókniak nerki (ccRCC) stanowi dominujący podtyp histologiczny i główną przyczynę śmiertelności związanej z RCC. Częstość występowania RCC wzrosła w ostatnich latach, wykazując przy tym znaczące zróżnicowanie geograficzne. Do ustalonych czynników ryzyka należą palenie tytoniu, otyłość, nadciśnienie tętnicze oraz przewlekła choroba nerek3˒4. Pomimo postępów w diagnostyce i leczeniu, ccRCC pozostaje klinicznie heterogenny; u niektórych pacjentów choroba jest rozpoznawana w stadium zaawansowanym lub z przerzutami, a pooperacyjne nawroty oraz przerzuty odległe nadal występują często2˒5˒26. Identyfikacja markerów molekularnych związanych z zachowaniem guza i rokowaniem pozostaje zatem istotnym celem w badaniach nad ccRCC. Niniejsza analiza wykazała, że ARHGAP22 był nadmiernie ekspresyjny w ccRCC i wiązał się z gorszym przeżyciem całkowitym, niekorzystnymi cechami kliniczno-patologicznymi, immunologicznymi zmianami transkrypcyjnymi, immunosupresyjnym profilem mikrośrodowiska guza oraz różnicami w obliczeniowo przewidywanej wrażliwości na leki celowane. Wyniki te potwierdzają potencjalną wartość ARHGAP22 jako kandydata na biomarker prognostyczny i związany z odpornością, choć jego użyteczność kliniczna oraz przyczynowość nie zostały jeszcze ustalone.
ARHGAP22 koduje białko aktywujące GTPazę Rho, które bierze udział w regulacji cytoszkieletu i ruchomości komórek. Białko to zawiera domenę homologii plekstryny, domenę RhoGAP oraz C-końcowy region zwiniętej cewki i może oddziaływać z białkami 14-3-3, co sugeruje jego rolę w regulowanej czynnikami wzrostu migracji komórek22. Jako białko spokrewnione z FilGAP, ARHGAP22 uczestniczy w antagonistycznej regulacji osi RhoA–Rac1 oraz w kontroli sposobów migracji komórek21˒27. ARHGAP22 lokalizuje się głównie w endosomach i może być transportowane do fałdów błonowych lub błony plazmatycznej, gdzie hamuje zależne od Rac tworzenie lamellipodiów i rozprzestrzenianie się komórek; jego lokalizacja subkomórkowa jest ściśle powiązana z aktywnością RacGAP20˒23. Zgłaszano również powiązania z nowotworami. W przypadku ccRCC zidentyfikowano ARHGAP22 jako cząsteczkę kandydującą w analizach transkrypcyjnych związanych z inhibicją białka 4 zawierającego domenę bromo, co powiązano z gorszym przeżyciem całkowitym28. Członkowie rodziny ARHGAP byli również łączeni z pronowotworową infiltracją immunologiczną i progresją choroby w raku pęcherza moczowego25, zmianami w ekspresji i wariacjami eksonów w ostrej białaczkowej białaczce szpikowej24 oraz z różną odpowiedzią na bevacizumab w przerzutowym raku jelita grubego29.
Niniejsze wyniki były zgodne z tymi obserwacjami. Ekspresja ARHGAP22 wzrastała wraz z zaawansowaniem klasyfikacji T, N i M, stopnia histologicznego oraz stadium klinicznego, a wyższa ekspresja wiązała się z krótszym przeżyciem całkowitym. Wcześniej wykazano, że sygnalizacja Rac promuje wzrost ccRCC i przełączanie angiogenne16, podczas gdy szlak GTPazy Rho/kinazy białkowej zawierającej zwiniętą strukturę powiązaną z Rho był kojarzony z zachowaniem złośliwym w ccRCC17. Obserwowana nadekspresja ARHGAP22 może zatem odzwierciedlać zmiany molekularne związane z agresywnymi fenotypami nowotworowymi. Analizy koekspresji i ekspresji różnicowej wykazały ponadto, że ARHGAP22 był powiązany z szeroką siecią transkrypcyjną. Pozytywne korelacje zaobserwowano w przypadku genów takich jak FMNL1, CARD9 i TRPM2, natomiast negatywne korelacje odnotowano dla genów takich jak BSND i FOXI1. Wyniki analiz Gene Ontology, Kyoto Encyclopedia of Genes and Genomes oraz Gene Set Enrichment Analysis wykazały wzbogacenie w zakresie odporności pośredniczonej przez leukocyty, chemotaksji, produkcji cytokin, różnicowania i proliferacji limfocytów, oddziaływań cytokina–receptor oraz sygnalizacji chemokin. Sieci chemokin przyczyniają się do rekrutacji komórek odpornościowych, wzrostu guza i przerzutów w RCC30, podczas gdy wzbogacenie szlaków związanych z odpornością wiązano ze złym rokowaniem i zmienionym mikrośrodowiskiem guza w ccRCC31. Jasnokomórkowy rak nerki wykazuje również odrębne sygnatury transkrypcyjne układu odpornościowego związane z wynikiem klinicznym i złożonością mikrośrodowiska odpornościowego32. Podobne zależności między aberracyjną ekspresją genów, wzbogaceniem szlaków odpornościowych, złym rokowaniem i złożonymi wzorcami koekspresji zgłaszano w innych nowotworach złośliwych33.
Ekspresja ARHGAP22 była również powiązana z różnicami w immunologicznym mikrośrodowisku guza. Grupa o wysokiej ekspresji wykazała po korekcji stopy odkryć fałszywych wyższe szacowane frakcje limfocytów T regulatorowych i makrofagów M2 oraz niższe szacowane frakcje naiwnych limfocytów B, spoczynkowych komórek tucznych i aktywowanych komórek dendrytycznych. Zaobserwowano również pozytywne korelacje między ekspresją ARHGAP22 a kilkoma cząsteczkami punktów kontrolnych układu odpornościowego, wraz z wyższymi wartościami ImmuneScore, StromalScore i ESTIMATEScore. Jasnokomórkowy rak nerki charakteryzuje się znaczną infiltracją immunologiczną, lecz cecha ta niekoniecznie wskazuje na skuteczną odpowiedź przeciwnowotworową34. Dysfunkcyjne stany komórek odpornościowych i cechy immunosupresyjne mogą ograniczać skuteczność blokady punktów kontrolnych układu odpornościowego35. Limfocyty T regulatorowe i makrofagi M2 wiązano z immunosupresją, progresją guza i złym rokowaniem w RCC36˒37, podczas gdy zwiększona ekspresja punktów kontrolnych może odzwierciedlać procesy związane z ucieczką immunologiczną38. Niniejsze wyniki sugerują zatem, że wysoka ekspresja ARHGAP22 wiąże się nie po prostu z większą infiltracją immunologiczną, lecz z profilem immunologicznym zawierającym cechy powszechnie łączone z immunosupresją. Interpretacja ta ma charakter wnioskowy, ponieważ szacunki komórek odpornościowych zostały wyprowadzone z danych sekwencjonowania RNA całego mRNA (bulk RNA-sequencing) i jednej obliczeniowej metody dekonwolucji.
Różnice w obliczeniowo przewidzianej wrażliwości na leki zaobserwowano również pomiędzy grupami ekspresji ARHGAP22. Cechy molekularne wysokiego ryzyka były wcześniej wiązane ze zmienioną infiltracją immunologiczną, wzbogaceniem szlaków odpornościowych oraz różną odpowiedzią na leki39. Poinformowano również, że sygnatury genowe związane z odpornością w ccRCC pozwalają na stratyfikację przeżywalności oraz przewidywanie różnic w odpowiedziach na immunoterapię i terapię celowaną40˒41. W niniejszej analizie grupa o niskiej ekspresji ARHGAP22 wykazała niższe przewidywane wartości połowicznego maksymalnego stężenia hamującego dla kilku czynników celowanych. Wyniki te wskazują na powiązanie między ekspresją ARHGAP22 a obliczeniowo przewidzianą wrażliwością na leki, lecz nie wykazują rzeczywistej odpowiedzi na leczenie ani korzyści klinicznej. Spójność analityczną wspierało kilka wyborów metodologicznych, w tym filtrowanie jakości próbek, zastosowanie jednolitygo punktu odcięcia ekspresji opartego na medianie, filtrowanie wiarygodności wyników CIBERSORT oraz korektę stopy odkryć fałszywych dla wielokrotnych porównań. Niemniej jednak, przewidywana wrażliwość na leki powinna być interpretowana jako wstępna, a wymagana jest niezależna walidacja z wykorzystaniem danych o odpowiedzi na leki zmierzonych eksperymentalnie lub zaobserwowanych klinicznie.
Należy wziąć pod uwagę kilka ograniczeń. Chociaż zbiór GSE167573 zapewnił zewnętrzną walidację ekspresji ARHGAP22 oraz jej związku z przeżywalnością, niezbędna pozostaje walidacja w większych, wieloośrodkowych kohortach klinicznych. Analizy opierały się w dużej mierze na retrospekcyjnych publicznych zbiorach danych oraz danych z sekwencjonowania RNA całych tkanek (bulk RNA-sequencing); w konsekwencji nie można było rozróżnić komórkowego źródła ekspresji ARHGAP22 pomiędzy komórkami nowotworowymi, komórkami zrębu a naciekającymi komórkami odpornościowymi. Sekwencjonowanie RNA pojedynczych komórek, wielobarwna immunofluorescencja lub transkryptomika przestrzenna pomogłyby rozwiązać to ograniczenie. Infiltracja komórek odpornościowych, ekspresja punktów kontrolnych układu odpornościowego oraz wrażliwość na leki zostały wywnioskowane obliczeniowo i mogą nie odzwierciedlać bezpośrednio funkcji biologicznej lub odpowiedzi klinicznej na leczenie. Nie zastosowano niezależnej metody dekonwolucji immunologicznej, instytucjonalnej kohorty immunohistochemicznej ani analizy perturbacji eksperymentalnych. Ponadto zaobserwowane powiązania nie ustanawiają związków przyczynowo-skutkowych między ekspresją ARHGAP22, genami współwyrażanymi, infiltracją komórek odpornościowych a odpowiedzią na leki. Dlatego też przed wdrożeniem klinicznym wymagane będą eksperymenty mechanistyczne, prospektywna walidacja kliniczna oraz porównania wydajności modeli. Ogólnie rzecz bioriąc, opisany schemat pracy zapewnia odtwarzalny model oceny kandydatów na biomarkery z wykorzystaniem publicznych zbiorów danych molekularnych, jednak biologiczna i kliniczna istotność ARHGAP22 wymaga dalszego, niezależnego potwierdzenia.
Oświadczenia
Autorzy deklarują brak konfliktów interesów.
Podziękowania
W badaniu wykorzystano publicznie dostępne dane z The Cancer Genome Atlas (TCGA). Wyrażamy wdzięczność sieci badawczej TCGA za opracowanie i udostępnienie tych zasobów.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| pakiet R circlize | Wersja 0.4.16 | CRAN | Wykorzystywany do tworzenia wykresów circos i diagramów chordowych. |
| pakiet R clusterProfiler | Wersja 4.12.0 | Bioconductor | Wykorzystywany do analiz wzbogaceń GO, KEGG i GSEA. |
| pakiet R ComplexHeatmap | Wersja 2.20.0 | Bioconductor | Wykorzystywany do wizualizacji złożonych map ciepła oraz map ciepła z adnotacjami klinicznymi. |
| pakiet R e1071 | Wersja 1.7.16 | CRAN | Wykorzystywany do regresji wektorów nośnych w analizach związanych z CIBERSORT. |
| pakiet R enrichplot | Wersja 1.24.0 | Bioconductor | Wykorzystywany do wizualizacji wyników wzbogaceń funkcjonalnych. |
| pakiet R estimate | Wersja 1.0.13 | pakiet R/pakiet źródłowy | Wykorzystywany do obliczania wyników stromal, immune i ESTIMATE. |
| pakiet R ggExtra | Wersja 0.10.1 | CRAN | Wykorzystywany do wykresów rozrzutu z marginalnymi rozkładami gęstości. |
| pakiet R ggplot2 | Wersja 3.5.1 | CRAN | Wykorzystywany do ogólnej wizualizacji danych. |
| pakiet R ggpubr | Wersja 0.6.0 | CRAN | Wykorzystywany do wykresów pudełkowych, skrzypcowych i porównań statystycznych. |
| pakiet R ggrepel | Wersja 0.9.5 | CRAN | Wykorzystywany do niezachodzących na siebie etykiet tekstowych w wykresach wulkanicznych. |
| pakiet R limma | Wersja 3.60.4 | Bioconductor | Wykorzystywany do przetwarzania wstępnego danych ekspresyjnych i analiz związanych z ekspresją różnicową. |
| pakiet R oncoPredict | Wersja 1.2 | CRAN | Wykorzystywany do przewidywania wrażliwości na leki na podstawie danych transkrypcyjnych. |
| pakiet R org.Hs.eg.db | Wersja 3.19.1 | Bioconductor | Wykorzystywany do adnotacji genów i konwersji między symbolami genów a identyfikatorami Entrez ID. |
| pakiet R pheatmap | Wersja 1.0.12 | CRAN | Wykorzystywany do wizualizacji map ciepła. |
| pakiet R preprocessCore | Wersja 1.68.0 | Bioconductor | Wykorzystywany do normalizacji kwantylowej w analizach związanych z CIBERSORT. |
| oprogramowanie R | Wersja 4.4.0 | R Foundation for Statistical Computing | Wykorzystywane do analizy statystycznej i wizualizacji. |
| pakiet R RColorBrewer | Wersja 1.1.3 | CRAN | Wykorzystywany do generowania palet kolorystycznych w wizualizacjach. |
| pakiet R regplot | Wersja 1.1 | CRAN | Wykorzystywany do wizualizacji nomogramów. |
| pakiet R reshape2 | Wersja 1.4.4 | CRAN | Wykorzystywany do przekształcania danych przed wizualizacją. |
| pakiet R rms | Wersja 6.8.1 | CRAN | Wykorzystywany do konstrukcji modeli prognostycznych, analizy kalibracji i analiz związanych z nomogramami. |
| pakiet R scales | Wersja 1.4.0 | CRAN | Wykorzystywany do dostosowania skali i ustawień przezroczystości kolorów. |
| pakiet R survival | Wersja 3.5.8 | CRAN | Wykorzystywany do regresji Coxa i analizy przeżywalności Kaplana-Meiera. |
| pakiet R survminer | Wersja 0.4.9 | CRAN | Wykorzystywany do wizualizacji krzywych przeżywalności Kaplana-Meiera. |
| pakiet R timeROC | Wersja 0.4 | CRAN | Wykorzystywany do analizy krzywych ROC zależnych od czasu. |
Bibliografia
- Winter TD et al. Using Mendelian randomization to investigate etiologic heterogeneity across renal cell carcinoma subtypes. Int J Epidemiol. 2025;54(6):dyaf177. https://doi.org/10.1093/ije/dyaf177
- Hsieh JJ et al. Renal cell carcinoma. Nat Rev Dis Primers. 2017;3:17009. https://doi.org/10.1038/nrdp.2017.9
- Capitanio U et al. Epidemiology of renal cell carcinoma. Eur Urol. 2019;75(1):74-84.
- Siegel RL, Miller KD, Fuchs HE, Jemal A. Cancer statistics, 2022. CA Cancer J Clin. 2022;72(1):7-33.
- Wiechno P et al. Contemporary treatment of metastatic renal cell carcinoma. Med Oncol. 2018;35(12):156. https://doi.org/10.1007/s12032-018-1217-1
- Chen W et al. Targeting renal cell carcinoma with a HIF-2 antagonist. Nature. 2016;539(7627):112-117.
- Rydzanicz M, Wrzesiński T, Bluyssen HA, Wesoły J. Genomics and epigenomics of clear cell renal cell carcinoma: recent developments and potential applications. Cancer Lett. 2013;341(2):111-126.
- Barata PC, Rini BI. Treatment of renal cell carcinoma: current status and future directions. CA Cancer J Clin. 2017;67(6):507-524.
- Chowdhury N, Drake CG. Kidney cancer: an overview of current therapeutic approaches. Urol Clin North Am. 2020;47(4):419-431.
- Gulati S, Vaishampayan U. Current state of systemic therapies for advanced renal cell carcinoma. Curr Oncol Rep. 2020;22(3):26. https://doi.org/10.1007/s11912-020-0892-1
- Haga RB, Ridley AJ. Rho GTPases: regulation and roles in cancer cell biology. Small GTPases. 2016;7(4):207-221.
- Sahai E, Marshall CJ. RHO-GTPases and cancer. Nat Rev Cancer. 2002;2(2):133-142.
- Bustelo XR. RHO GTPases in cancer: known facts, open questions, and therapeutic challenges. Biochem Soc Trans. 2018;46(3):741-760.
- Crosas-Molist E et al. Rho GTPase signaling in cancer progression and dissemination. Physiol Rev. 2022;102(1):455-510.
- Li H, Peyrollier K, Kilic G, Brakebusch C. Rho GTPases and cancer. BioFactors. 2014;40(2):226-235.
- Goka ET, Chaturvedi P, Lopez DTM, Lippman ME. Rac signaling drives clear cell renal carcinoma tumor growth by priming the tumor microenvironment for an angiogenic switch. Mol Cancer Ther. 2020;19(7):1462-1473.
- Thompson JM, Landman J, Razorenova OV. Targeting the RhoGTPase/ROCK pathway for the treatment of VHL/HIF pathway-driven cancers. Small GTPases. 2020;11(1):32-38.
- Feng J et al. RhoJ promotes the progression of clear cell renal cell carcinoma via .the TNF-α/NF-κB axis. Transl Androl Urol. 2025;14(7):1849-1864.
- Guo K et al. Activation of RHO-GTPase gene pattern correlates with adverse clinical outcome and immune microenvironment in clear cell renal cell carcinoma. Clin Exp Med. 2025;25(1):67. https://doi.org/10.1007/s10238-025-01593-3
- Mori M, Saito K, Ohta Y. ARHGAP22 localizes at endosomes and regulates actin cytoskeleton. PLoS One. 2014;9(6):e100271. https://doi.org/10.1371/journal.pone.0100271
- Nakamura F. FilGAP and its close relatives: a mediator of Rho-Rac antagonism that regulates cell morphology and migration. Biochem J. 2013;453(1):17-25.
- Hu SH et al. The weak complex between RhoGAP protein ARHGAP22 and signal regulatory protein 14-3-3 has 1:2 stoichiometry and a single peptide binding mode. PLoS One. 2012;7(8):e41731. https://doi.org/10.1371/journal.pone.0041731
- Mori M et al. Endosomal localization of RacGAP protein ARHGAP22 regulates its GAP activity in human melanoma cells. Anticancer Res. 2022;42(12):5763-5771.
- El-Masry OS, Alamri AM, Alzahrani F, Alsamman K. ADAMTS14, ARHGAP22, and EPDR1 as potential novel targets in acute myeloid leukaemia. Heliyon. 2022;8(3):e09065. https://doi.org/10.1016/j.heliyon.2022.e09065
- Yang C et al. Transcriptomic analysis identified ARHGAP family as a novel biomarker associated with tumor-promoting immune infiltration and nanomechanical characteristics in bladder cancer. Front Cell Dev Biol. 2021;9:657219. https://doi.org/10.3389/fcell.2021.657219
- Schiavoni V et al. Recent advances in the management of clear cell renal cell carcinoma: novel biomarkers and targeted therapies. Cancers (Basel). 2023;15(12):3207. https://doi.org/10.3390/cancers15123207
- Sanz-Moreno V et al. Rac activation and inactivation control plasticity of tumor cell movement. Cell. 2008;135(3):510-523.
- Sakaguchi T et al. Bromodomain protein BRD4 inhibitor JQ1 regulates potential prognostic molecules in advanced renal cell carcinoma. Oncotarget. 2018;9(33):23003-23017.
- Stránská J et al. Copy number variation and clinical response to chemotherapy and bevacizumab in Czech patients with metastatic colorectal cancer. Klin Onkol. 2024;37(4):277-285.
- Parihar JS, Tunuguntla HS. Role of chemokines in renal cell carcinoma. Rev Urol. 2014;16(3):118-121.
- Chen Z, Wu R, Ma J, Zheng J. C chemokines are prognostic biomarkers correlated with diverse immune cell infiltrations in clear cell renal cell carcinoma. Transl Cancer Res. 2022;11(8):2501-2522.
- Şenbabaoğlu Y et al. Tumor immune microenvironment characterization in clear cell renal cell carcinoma identifies prognostic and immunotherapeutically relevant messenger RNA signatures. Genome Biol. 2016;17(1):231. https://doi.org/10.1186/s13059-016-1092-z
- Song DM et al. LIG1 is a novel marker for bladder cancer prognosis: evidence based on experimental studies, machine learning, and single-cell sequencing. Front Immunol. 2024;15:1419126. https://doi.org/10.3389/fimmu.2024.1419126
- Vuong L, Kotecha RR, Voss MH, Hakimi AA. Tumor microenvironment dynamics in clear-cell renal cell carcinoma. Cancer Discov. 2019;9(10):1349-1357.
- Burgers FH et al. Immunological features of clear-cell renal-cell carcinoma and resistance to immune checkpoint inhibitors. Nat Rev Nephrol. 2025;21(10):687-701.
- Davidsson S et al. Infiltration of M2 macrophages and regulatory T cells plays a role in recurrence of renal cell carcinoma. Eur Urol Open Sci. 2020;20:62-71.
- Zhang X et al. Tumor-associated M2 macrophages in the immune microenvironment influence the progression of renal clear cell carcinoma by regulating M2 macrophage-associated genes. Front Oncol. 2023;13:1157861. https://doi.org/10.3389/fonc.2023.1157861
- Tronik-Le Roux D et al. Comprehensive landscape of immune checkpoints uncovered in clear cell renal cell carcinoma reveals new and emerging therapeutic targets. Cancer Immunol Immunother. 2020;69(7):1237-1252.
- Hong J et al. A zinc metabolism-related gene signature for predicting prognosis and characteristics of breast cancer. Front Immunol. 2023;14:1276280. https://doi.org/10.3389/fimmu.2023.1276280
- Xu W et al. Prognostic immunophenotyping clusters of clear cell renal cell carcinoma defined by the unique tumor immune microenvironment. Front Cell Dev Biol. 2021;9:785410. https://doi.org/10.3389/fcell.2021.785410
- Gu J et al. A novel immune-related gene signature for predicting immunotherapy outcomes and survival in clear cell renal cell carcinoma. Sci Rep. 2023;13(1):18922. https://doi.org/10.1038/s41598-023-45966-8