Analiza FRET z rozdzielczością czasową pozwala monitorować kinetykę rozszczepiania substratu Mpro, aby ocenić, czy cząsteczki PROTAC wpływają na aktywność enzymatyczną, co umożliwia funkcjonalne oddzielenie efektów degradacji od efektów hamowania.
Artykuł metodologiczny
Analiza aktywności z wykorzystaniem czasowo rozdzielonego FRET w celu odróżnienia inhibicji enzymatycznej od degradacji Mpro SARS-CoV-2 indukowanej przez PROTAC
W tym artykule
Podsumowanie
Streszczenie
Chimery celujące w proteolizę (PROTACs) wyłaniają się jako obiecująca strategia w opracowywaniu leków przeciwwirusowych i różnią się mechanistycznie od klasycznych małocząsteczkowych inhibitorów. Wiele projektów PROTAC celujących w proteazy wirusowe, takie jak główna proteaza SARS-CoV-2 (Mpro), wykorzystuje głowice pochodne od inhibitorów miejsca aktywnego, łącząc tym samym degradację indukowaną bliskością z potencjalnym hamowaniem enzymatycznym. Ta podwójna funkcjonalność utrudnia eksperymentalne rozróżnienie między efektami napędzanymi przez degradację a bezpośrednim hamowaniem aktywności katalitycznej w replikacji wirusa. Aby rozwiązać ten problem, opracowaliśmy test oparty na fluorescencyjnym rezonansowym transferze energii (FRET) w celu ilościowego określenia aktywności katalitycznej rekombinowanej Mpro w obecności inhibitorów i degraderów. W teście zastosowano wygaszony fluorogenny substrat peptydowy (MI-2822) zawierający kanoniczną sekwencję cięcia Mpro, flankowaną przez fluorofor i wygaszacz. Proteolityczne cięcie skutkuje zależnym od czasu wzrostem fluorescencji, co umożliwia ciągłe monitorowanie kinetyczne aktywności enzymu. Rekombinowana Mpro wykazująca ekspresję w Escherichia coli jest oczyszczana i inkubowana z substratem FRET w określonych warunkach buforowych, a fluorescencję rejestruje się w czasie, aby uzyskać profile aktywności enzymatycznej. Test jest kontrolowany przy użyciu zatwierdzonego klinicznie inhibitora miejsca aktywnego, nirmatrelwiru, który skutecznie hamuje cięcie substratu. W przeciwieństwie do niego, PROTACi celujące w Mpro poza szczeliną katalityczną nie redukują znacząco wzrostu fluorescencji, co wskazuje, że nie hamują one mierzalnie aktywności enzymatycznej w badanych warunkach. Niniejszy protokół zapewnia solidne i powtarzalne podejście do rozróżnienia między hamowaniem enzymatycznym a mechanizmami związanymi z degradacją. Jest on szeroko stosowalny do charakterystyki mechanistycznej PROTACów oraz innych cząsteczek bifunkcyjnych celujących w proteazy wirusowe.
Wprowadzenie
Celowana degradacja białek (TPD) wykorzystuje komórkowy system ubikwityna-proteasom (UPS) do selektywnego eliminowania białek zainteresowania. Strategia ta opiera się na cząsteczkach heterobifunkcyjnych, powszechnie nazywanych chimerami kierującymi proteolizę (PROTACs), które jednocześnie wiążą białko docelowe oraz ligazę ubikwityny E32. Ligazy ubikwityny E3 stanowią dużą i zróżnicowaną klasę enzymów komórkowych3, które katalizują ubikwitynację białek substratowych, znakując je tym samym do degradacji proteasomalnej4.
PROTACy składają się z liganda białka docelowego oraz liganda ligazy E3, połączonych za pomocą łącznika chemicznego5. Poprzez wywołanie bliskości między białkiem docelowym a ligazą E3, PROTACy promują tworzenie kompleksu trójskładnikowego, który umożliwia transfer ubikwityny i następującą po nim degradację białka docelowego przez proteasom6,7. W porównaniu do klasycznych inhibitorów małocząsteczkowych, podejście to oferuje kilka zalet8. PROTACy mogą działać katalitycznie, co pozwala na wydajne usuwanie białka docelowego przy niższych stężeniach, a także mogą wykorzystywać istniejące ligandy lub inhibitory jako domeny kierujące5. Co więcej, strategie oparte na degradacji mogą zachować skuteczność w obecności mutacji nadających oporność9,10 i mogą być stosowane w odniesieniu do białek, które są trudne do bezpośredniego zahamowania, takich jak białka pozbawione dobrze zdefiniowanych kieszeni wiążących11.
W kontekście opracowywania leków przeciwwirusowych wiele raportowanych cząsteczek PROTAC celujących w białka wirusowe opiera się na grupach reaktywnych (tzw. warheads) pochodzących z inhibitorów miejsc aktywnych10,12,13,14. W konsekwencji cząsteczki te często łączą inhibicję enzymatyczną z usuwaniem celu poprzez degradację, co komplikuje interpretację mechanistyczną aktywności przeciwwirusowej. Chociaż komórkowe testy przeciwwirusowe integrują łączny wynik wielu procesów, w tym degradację celu i hamowanie replikacji wirusa, często nie pozwalają one na wyraźne rozróżnienie między efektami wynikającymi z inhibicji a tymi wynikającymi z degradacji. Ponadto wiele białek wirusowych nie posiada wyraźnie zdefiniowanych kieszeni wiążących lub miejsc katalitycznych, co ogranicza ich dostępność dla obecnych strategii projektowania PROTAC.
Aby sprostać temu wyzwaniu, opracowaliśmy test oparty na fluorescencyjnym transferze energii rezonansowej (FRET) z wykorzystaniem substratu peptydowego Mpro SARS-CoV-2, co umożliwiło monitorowanie aktywności enzymatycznej w czasie. Podejście to pozwala na rozróżnienie efektów związanych z PROTAC od bezpośredniego hamowania enzymatycznego. Z zastosowaniem tego testu oceniliśmy degrader celujący w Mpro, który wiąże się poza szczeliną katalityczną i nie wykazuje mierzalnego wpływu na aktywność proteazy w badanych warunkach, zachowując jednocześnie zdolność do degradacji. Równolegle, jako kontrolę zastosowano zatwierdzony klinicznie inhibitor Mpro nirmatrelvir, który doprowadził do wyraźnego zmniejszenia aktywności enzymatycznej.
Podsumowując, analiza ta stanowi niezawodną metodę odróżniania inhibicji enzymatycznej od efektów związanych z degradacją. Jest ona szczególnie cenna przy charakteryzacji degraderów ukierunkowanych na białka aktywne enzymatycznie, w przypadku których rozdzielenie tych mechanizmów jest niezbędne do zrozumienia ich aktywności przeciwwirusowej (Rysunek 1).
Protokół
1. Przygotowanie materiałów
- Przygotowanie systemu ekspresyjnego
- Jako gospodarza ekspresyjnego należy wykorzystać chemicznie kompetentne komórki Escherichia coli BL21 Rosetta2.
- Należy wykorzystać wektor ekspresyjny pET28a(+) kodujący Mpro SARS-CoV-2 z 6× znacznikami histydynowymi na końcach N i C.
- Przygotowanie pożywki wzrostowej
- Przygotować 5 L pożywki Luria–Bertani (LB), rozpuszczając 10 g/L tryptony, 5 g/L ekstraktu drożdżowego oraz 10 g/L chlorku sodu (NaCl) w wodzie destylowanej. Pożywkę wysterylizować w autoklawie w temperaturze 121 °C przez 20 min.
- Przygotowanie roztworu stokowego IPTG
- Rozpuścić 4,20 g IPTG w 45 mL wody destylowanej, aby przygotować 0,4 M roztwór stokowy. Roztwór stokowy przechowywać w temperaturze −20 °C.
- Przygotowanie buforów
- Przygotować 1 L buforu do lizy Mpro (MLB) zawierającego 50 mM Tris, 300 mM NaCl, 5% glicerolu i 0,5% Triton X-100 (pH 7,5).
- Przygotować 4 L buforu białkowego Mpro (MB) zawierającego 20 mM Tris i 150 mM NaCl (pH 7,5).
- Przygotować 500 mL buforu do przemywania (WB) zawierającego 20 mM Tris, 150 mM NaCl i 20 mM imidazolu (pH 7,5).
- Przygotować po 100 mL buforu do elucji 1 (100 mM imidazolu), buforu do elucji 2 (250 mM imidazolu) i buforu do elucji 3 (500 mM imidazolu), z których każdy powinien zawierać 20 mM Tris i 150 mM NaCl (pH 7,5).
- Przygotować 1 mL 4× buforu do próbek zawierającego merkaptoetanol, błękit bromofenolowy, glicerol, Tris (pH 6,8), dodecylosiarczan sodu (SDS) i wodę destylowaną.
- Przygotować 1 L soli fizjologicznej w buforze fosforanowym (PBS) zawierającej KCl, KH₂PO₄, Na₂HPO₄ i NaCl w wodzie destylowanej.
2. Ekspresja Mpro w Escherichia coli
- Transformacja plazmidu ekspresyjnego do E. coli
- Przygotować chemicznie kompetentne komórki E. coli Rosetta2 przy użyciu komercyjnego zestawu do transformacji. Zaszczepić 5 mL pożywki super optimal broth (SOB) i inkubować kulturę przez noc w 37 °C z wytrząsaniem.
- Przenieść kulturę nocną do 100 mL pożywki SOB i hodować komórki do osiągnięcia OD600 na poziomie 0,4–0,5. Schłodzić kulturę na lodzie i odwirować przy 1 800 × g przez 5 min.
- Przemyć osad komórkowy dwukrotnie buforem do przemywania i resuspendować w buforze do kompetencji. Odmierzyć aliquoty po 50 µL kompetentnych komórek i przechowywać je w −70 °C.
- Transformacja plazmidu ekspresyjnego do kompetentnych chemicznie bakterii
- Rozmrozić jedną alikwotę kompetentnych komórek na lodzie przez 10 min. Dodać 1 µL DNA plazmidowego (<50 ng) i delikatnie wymieszać.
- Inkubować komórki na lodzie przez 30 min. Wysiać transformowane komórki na agar LB (1,5% agaru) zawierający 100 µg/mL kanamycyny i inkubować płytki przez noc (ok. 18 h) w 37 °C.
- Namnażanie kultury bakteryjnej
- Zaszczepić pojedynczą kolonią 5 mL pożywki LB zawierającej 100 µg/mL kanamycyny. Inkubować kulturę przez noc w 37 °C z wytrząsaniem przy 200 rpm.
- Przenieść kulturę nocną do 100 mL pożywki LB zawierającej 100 µg/mL kanamycyny. Inkubować kulturę przez noc w tych samych warunkach.
- Przenieść 35 mL kultury nocnej do 1 L pożywki LB zawierającej 100 µg/mL kanamycyny. Inkubować kulturę w 37 °C z wytrząsaniem przy 140 rpm, aż OD600 osiągnie wartość 1,0–1,2.
- Indukcja ekspresji Mpro
- Schłodzić kulturę do 16 °C. Dodać 1 mL 0,4 M IPTG (stężenie końcowe 0,4 mM), aby zindukować ekspresję białka.
- Inkubować kulturę w 16 °C z wytrząsaniem przy 140 rpm przez 72 h.
3. Pozyskanie i oczyszczanie Mpro
- Zbiór komórek bakteryjnych
- Wirować kulturę przy 5,000 × g i 4 °C przez 1 h. Odlać supernatant i resuspender osad w 35 mL soli fizjologicznej w buforze fosforanowym (PBS).
UWAGA: Należy zapewnić całkowitą resuspensję osadu, aby zmaksymalizować odzysk białka podczas późniejszego oczyszczania. - Przenieść zawiesinę do probówki wirówkowej o pojemności 50 mL i wirować przy 6,800 × g i 4 °C przez 10 min. Odlać supernatant i przechowywać osad komórkowy w temperaturze −20 °C.
- Wirować kulturę przy 5,000 × g i 4 °C przez 1 h. Odlać supernatant i resuspender osad w 35 mL soli fizjologicznej w buforze fosforanowym (PBS).
- Lizy komórek
- Rozmrozić osad komórkowy na lodzie przez 15–30 min. Resuspender osad w 80 mL buforu do lizy Mpro (MLB) aż do uzyskania homogennej zawiesiny.
UWAGA: Bufor i próbkę należy trzymać na lodzie przez cały czas trwania tego etapu, aby zminimalizować degradację i agregację białek. - Poddać zawiesinę sonikacji na lodzie przez 10 min, stosując impulsy 30 s przy amplitudzie 50–60% z 2-minutowymi przerwami chłodzącymi między impulsami.
- Przenieść lizat do probówek wirówkowych i wirować przy 60,000 × g i 4 °C przez 1 h. Zebrać klarowny supernatant do oczyszczania powinowactwa.
- Rozmrozić osad komórkowy na lodzie przez 15–30 min. Resuspender osad w 80 mL buforu do lizy Mpro (MLB) aż do uzyskania homogennej zawiesiny.
- Oczyszczanie białka Mpro za pomocą chromatografii powinowactwa do zimmobilizowanych jonów metali
- Równoważyć kolumnę powinowactwa 10 objętościami kolumny (CV) wody destylowanej, a następnie 10 CV buforu białkowego Mpro (MB). Przed nałożeniem próbki przygotować bufory do płukania i elucji.
UWAGA: Należy unikać wprowadzania pęcherzyków powietrza do kolumny, ponieważ mogą one obniżyć wydajność wiązania. - Nałożyć klarowny lizat na zrównoważoną kolumnę przy niskiej prędkości przepływu. Zebrać frakcję przepływową.
UWAGA: Należy utrzymać dostatecznie niską prędkość przepływu, aby zmaksymalizować wiązanie białka z tagiem His. - Płukać kolumnę 50 mL buforu do płukania (WB). Zebrać ostatnie 2 mL frakcji płukania do oceny jakości, jeśli jest to wymagane.
- Eluować związane białko sekwencyjnie za pomocą 6 mL buforu do elucji 1 (trzy frakcje po 2 mL), 6 mL buforu do elucji 2 (trzy frakcje po 2 mL) i 8 mL buforu do elucji 3 (cztery frakcje po 2 mL). Wszystkie zebrane frakcje przechowywać na lodzie.
- Równoważyć kolumnę powinowactwa 10 objętościami kolumny (CV) wody destylowanej, a następnie 10 CV buforu białkowego Mpro (MB). Przed nałożeniem próbki przygotować bufory do płukania i elucji.
- Regeneracja kolumny powinowactwa
- Płukać kolumnę sekwencyjnie 10 CV buforu do elucji 3, 10 CV buforu białkowego Mpro , 10 CV wody destylowanej oraz 10 CV 20% etanolu.
- Ocena jakości białka
- Zmieszać 45 µL każdej próbki białka z 15 µL 4× buforu do próbek. Próbki podgrzewać w temperaturze 100 °C przez 10 min, a następnie krótko wirować.
- Rozdzielić próbki na żelu SDS-PAGE 10–12% przy napięciu 150 V, aż czoło barwnika dotrze do dołu żelu.
- Barwić żel barwnikiem Coomassie przez 15–30 min. Przepłukać żel wodą destylowaną i ocenić czystość białka (oczekiwana masa cząsteczkowa: ok. 36 kDa).
4. Przygotowanie białka
- Wymiana buforu i zagęszczanie białka
- Wymień bufor białkowy na bufor białkowy Mpro (MB) przy użyciu filtrów odśrodkowych (MWCO: 10 kDa). Zagęść roztwór białka do objętości końcowej około 1 mL.
- Oznaczenie ilości białka
- Zmierz stężenie białka za pomocą spektrofotometru. Przed pomiarem ustaw zero urządzenia przy użyciu MB.
- Oblicz stężenie białka, korzystając z odpowiedniego współczynnika wymierania (ε = 0.931).
5. Optymalizacja warunków analizy
- Przygotowanie odczynników do analizy
- Przygotować roztwór zapasowy oczyszczonej Mpro o stężeniu 3 µM oraz roztwór zapasowy substratu peptydowego o stężeniu 300 µM w buforze białkowym Mpro (MB).
- Przygotowanie rozcieńczeń seryjnych
- Przygotować sześć dwukrotnych rozcieńczeń seryjnych roztworu zapasowego Mpro w buforze MB.
- Przygotować trzy dwukrotne rozcieńczenia seryjne substratu peptydowego w buforze MB.
- Konfiguracja czytnika płytek
- Rozgrzać czytnik płytek do 37 °C. Ustawić długość fali wzbudzenia na 320 nm, długość fali emisji na 420 nm (szerokość pasma 20 nm), a odstęp między pomiarami na 60 s przy całkowitym czasie pomiaru wynoszącym 60 min.
UWAGA: Wszystkie komponenty analizy należy przygotować przed dodaniem substratu, ponieważ reakcja rozpoczyna się natychmiast po jego dodaniu.
- Rozgrzać czytnik płytek do 37 °C. Ustawić długość fali wzbudzenia na 320 nm, długość fali emisji na 420 nm (szerokość pasma 20 nm), a odstęp między pomiarami na 60 s przy całkowitym czasie pomiaru wynoszącym 60 min.
- Przygotowanie płytki do analizy
- Do kolumn 1–6 czarnej płytki 96-dołkowej dodać po 25 µL każdego rozcieńczenia Mpro. Do kolumny 7 dodać 25 µL buforu MB jako kontrolę bez enzymu.
- Do każdego dołka dodać 100 µL buforu MB.
UWAGA: Należy używać czarnych płytek 96-dołkowych, aby zminimalizować fluorescencję tła i zoptymalizować sygnał fluorescencyjny.
- Inicjacja reakcji
- Do rzędów A–C dodać po 25 µL substratu peptydowego. Do rzędu D dodać 25 µL buforu MB jako kontrolę bez substratu.
- Rozpocząć pomiar fluorescencji natychmiast po dodaniu substratu.
- Analiza danych
- Wyeksportować dane fluorescencji i wykreślić względne jednostki fluorescencji (RFU) w funkcji czasu.
- Wybrać takie stężenia Mpro i substratu, które zapewnią wysoki stosunek sygnału do szumu bez wczesnego nasycenia sygnału (np. 500 nM Mpro i 50 µM substratu).
- Wyznaczanie parametrów kinetycznych (opcjonalnie)
- Wyznaczyć parametry kinetyczne substratu fluorogennego poprzez dopasowanie początkowych prędkości reakcji do równania Michaelisa–Menten. Przeliczyć jednostki fluorescencji na stężenie produktu, korzystając z krzywej kalibracyjnej sporządzonej za pomocą 2-amino-N-(3-aminopropylo) benzamidu. Szczegółowy opis syntezy fluoroforu kalibracyjnego znajduje się w Pliku uzupełniającym 1.
6. Wykonanie analizy FRET
- Przygotowanie czytnika płytek
- Podgrzać czytnik płytek do 37 °C. Ustalić długość fali wzbudzenia na 320 nm, długość fali emisji na 420 nm (szerokość pasma 20 nm) oraz interwał pomiarowy na 60 s przy całkowitym czasie pomiaru wynoszącym 60 min.
- Przygotowanie odczynników do analizy
- Przygotować roztwory zapasowe oczyszczonego Mpro (3 µM), substratu peptydowego (300 µM) oraz badanych związków w buforze białkowym Mpro (MB).
- Przygotować rozcieńczenia seryjne każdego badanego związku w DMSO, zachowując stałe końcowe stężenie DMSO we wszystkich próbkach. Uwzględnić kontrole zawierające tylko DMSO oraz tylko bufor.
- Przygotowanie mieszanin reakcyjnych
- Rozcieńczyć każdy badany związek lub kontrolę w 100 µL buforu MB. Dodać 25 µL Mpro, aby uzyskać końcowe stężenie enzymu 500 nM.
- Bezzwłocznie przenieść mieszaniny reakcyjne do dołków czarnej płytki 96-dołkowej.
- Inicjacja reakcji
- Do każdego dołka dodać 25 µL substratu peptydowego, aby uzyskać końcowe stężenie substratu 50 µM (końcowa objętość reakcji: 150 µL).
- Rozpocząć pomiar fluorescencji natychmiast po dodaniu substratu.
UWAGA: Rejestrację danych należy rozpocząć niezwłocznie po dodaniu substratu, aby zapewnić dokładny pomiar początkowej kinetyki reakcji.
- Pozyskiwanie danych fluorescencyjnych
- Rejestrować fluorescencję w sposób ciągły przez 60 min, korzystając z wcześniej zdefiniowanych ustawień pomiarowych.
Wyniki
Pomyślna implementacja testu czasowo rozdzielczego transferu energii rezonansowej fluorescencji (TR-FRET) wymaga optymalizacji stosunku enzymu do substratu. Jak opisano w protokole, można to osiągnąć poprzez miareczkowanie obu komponentów. W niniejszym badaniu przetestowano stężenia enzymu w zakresie od 15,6 do 500 nM w połączeniu ze stężeniami substratu w zakresie od 12,5 do 50 µM. Uwzględniono reakcje kontrolne bez udziału substratu lub enzymu. W oddzielnym eksperymencie wyznaczono stałą Michaelisa–Menten (KM), która wyniosła 29,2 ± 6,1 µM (Rycina uzupełniająca 1).
Wyniki wskazują, że stężenie enzymu determinuje przede wszystkim obrót substratu, podczas gdy stężenie substratu wpływa głównie na intensywność sygnału fluorescencji. Zwiększenie stężenia substratu skutkowało wyższymi początkowymi sygnałami fluorescencji (t = 0). Na przykład fluorescencja bazowa w Rysunku 2A wynosiła od około 400 do 500 RFU, natomiast niższe stężenia substratu dawały niższe wartości fluorescencji bazowej (Rysunek 2B,C). W przypadku braku substratu (Rysunek 2D) wykryto jedynie fluorescencję tła, zazwyczaj poniżej 20 RFU.
Zwiększenie stężeń enzymu doprowadziło do większego obrotu substratu oraz poprawy stosunku sygnału do szumu (Rysunek 2A). Przy najwyższym stężeniu enzymu reakcja osiągnęła plateau po około 50 min, co wskazuje na niemal całkowity obrót substratu. Plateau osiągnięto szybciej przy niższych stężeniach substratu, a później przy wyższych stężeniach substratu. Z kolei przy niższych stężeniach enzymu nie osiągnięto nasycenia w ciągu 60 min okresu pomiarowego, a przyrost fluorescencji utrzymywał się w sposób w przybliżeniu liniowy.
Na podstawie tych obserwacji optymalne warunki analizy powinny spełniać następujące kryteria: (1) minimalna fluorescencja tła w kontroli bez substratu; (2) stabilna fluorescencja bazowa bez obrotu substratu w kontroli bez enzymu; (3) stosunek enzymu do substratu zapewniający odpowiedni stosunek sygnału do szumu dla analizy ilościowej; oraz (4) sygnały fluorescencji dążące do plateau pod koniec okresu pomiarowego. Na podstawie tych kryteriów do kolejnych doświadczeń wybrano stężenie enzymu 500 nM oraz stężenie substratu 50 µM.
Aby dalej scharakteryzować substrat fluorogenny, wyznaczono parametry kinetyczne enzymu w standardowych warunkach analizy, stosując osiem stężeń substratu (0,39–50 µM) i stałe stężenie enzymu (15,9 nM). Początkowe prędkości reakcji uzyskane z krzywych postępu fluorescencji dopasowano do równania Michaelisa-Menten (Supplementary Figure 1A,B). Substrat MI-2822 wykazał wartość KM wynoszącą 29,2 ± 6,1 µM oraz Vmax wynoszącą 91,8 ± 14,2 RFU/s (n = 7). Wykorzystując krzywą kalibracyjną wygenerowaną za pomocą 2-amino-N-(3-aminopropylo) benzamidu (Supplementary Figure 1C), obliczono kcat na poziomie 0,62 s⁻1, co odpowiada wydajności katalitycznej (kcat/KM) wynoszącej 2,12 × 10⁴ s⁻1 M⁻1, co jest wartością około 30-krotnie wyższą niż raportowana dla wcześniej opisanych substratów fluorogennych opartych na ACC. Dane kinetyczne te wskazują na wydajne rozpoznawanie substratu przez Mpro SARS-CoV-2 i potwierdzają przydatność MI-2822 do czułych enzymatycznych analiz opartych na fluorescencji.
Analizę przeprowadzono z użyciem 500 nM Mpro oraz 50 µM substratu (Rycina 3 i Rycina 4). Jako inhibitor referencyjny celujący w centrum katalityczne zastosowano nirmatrelwir („inhibitor”). Równolegle oceniono ukierunkowany na Mpro PROTAC, który wiąże się poza szczeliną katalityczną („PROTAC”), oraz odpowiadający mu ligand pozbawiony grupy wiążącej ligazę E3 („ligand”). Wszystkie związki przetestowano w trzech stężeniach w celu oceny efektów zależnych od dawki.
Aby kontrolować wpływ rozpuszczalnika, we wszystkich reakcjach zastosowano stałe stężenie DMSO (0,1%). Dodatkowe kontrole obejmowały kontrolę z samym buforem oraz kontrolę bez enzymu (mock).
Oczekuje się, że inhibitor zmniejszy obrót substratu w sposób zależny od dawki. Z kolei PROTAC, który wiąże się poza centrum katalitycznym, nie powinien znacząco wpływać na aktywność enzymatyczną w warunkach bezkomórkowych. Podobnie, oczekuje się, że kontrola ligandu będzie miała niewielki lub żaden wpływ na obrót substratu. Kontrola pozorowana (mock) powinna utrzymać podstawową fluorescencję przez cały czas trwania eksperymentu.
Zgodnie z oczekiwaniami, DMSO nie miał mierzalnego wpływu na aktywność enzymu w porównaniu z kontrolą buforową (Rycina 3A–C, kolor czarny). Podobnie kontrola pozorowana (mock) utrzymywała stabilny sygnał fluorescencji bazowej przez cały czas trwania eksperymentu (Rycina 3A–C, kolor magenta).
Inhibitor wykazał hamowanie aktywności Mpro zależne od dawki (Rycyna 3A, kolor czerwony). Przy stężeniu 10 µM obrót substratu był wyraźnie zmniejszony, podczas gdy niższe stężenia powodowały sukcesywnie słabsze hamowanie. W przeciwieństwie do tego, zarówno PROTAC (Rycyna 3B, kolor niebieski), jak i ligand (Rycyna 3C, kolor zielony) powodowały jedynie niewielkie zmniejszenie obrotu substratu. Ponieważ oba związki posiadają tę samą grupę reaktywną (warhead), ich podobne zachowanie jest zgodne z ich właściwościami wiązania. Co istotne, żaden z tych związków nie zahamował znacząco aktywności enzymatycznej w badanych warunkach.
Wyniki te są istotne dla interpretacji aktywności przeciwwirusowej opartej na degradacji. Ponieważ PROTAC wykazał minimalne hamowanie aktywności enzymatycznej Mpro, w przeciwieństwie do inhibitora miejsca aktywnego, każdy spadek replikacji wirusa zaobserwowany w testach komórkowych można przypisać przede wszystkim degradacji białka, a nie bezpośredniemu hamowaniu enzymatycznemu. To rozróżnienie mechanistyczne jest niezbędne dla potwierdzenia, że aktywność przeciwwirusowa jest mediowana poprzez zamierzony mechanizm degradacji.
Kinetykę reakcji oceniono dodatkowo poprzez obliczenie pola powierzchni pod krzywą fluorescencji w czasie (AUC; Rysunek 4), co pozwala na ilościowe określenie skumulowanego obrotu substratu (ΣRFU). AUC obliczono jako sumę wartości RFU ze wszystkich zarejestrowanych punktów czasowych.
Analiza ta potwierdziła, że tylko najwyższe stężenie inhibitora znacząco zredukowało obrót substratu. PROTAC wywołał jedynie niewielki efekt zależny od dawki, natomiast ligand nie wywarł mierzalnego wpływu. Kontrole DMSO i buforu dały porównywalne wyniki. Kontrola mock wykazała niewielki spadek fluorescencji w czasie, co najprawdopodobniej było spowodowane fotoblaknięciem fluoroforu.
Reprezentatywne przykłady nieudanych lub nieoptymalnych reakcji przedstawiono na Rysunku 5, aby zilustrować potencjalne ograniczenia testu. Niezawodność wyników testu zależy zarówno od czystości, jak i integralności preparatu enzymatycznego, co powinno zostać zweryfikowane przed interpretacją wyników.
Rysunek 5A przedstawia nieudaną reakcję, w której czystość enzymu była niewystarczająca lub stężenie aktywnego enzymu było zbyt niskie, aby umożliwić obrót substratu. Początkowa linia bazowa fluorescencji (t = 0) przekroczyła 1 000 RFU, co prawdopodobnie wynikało z nieprawidłowego przygotowania substratu lub zanieczyszczeń w preparacie enzymatycznym, które przyczyniły się do fluorescencji tła. Co więcej, w żadnych warunkach eksperymentalnych nie zaobserwowano obrotu substratu, co sugeruje albo niewystarczającą ilość aktywnego enzymu, albo obecność zanieczyszczeń zakłócających aktywność enzymatyczną.
W celu ustalenia, czy preparat enzymatyczny przyczynia się do fluorescencji tła, można uwzględnić kontrolę bez substratu. W idealnym przypadku sygnał ten powinien pozostać minimalny. W zoptymalizowanym teście (Rysunek 5B) fluorescencja tła pozostała poniżej 20 RFU i była spójna dla wszystkich stężeń enzymu, co wskazuje, że preparat enzymatyczny w stopniu pomijalnym wpływał na sygnał tła. Chociaż nie można całkowicie wykluczyć interferencji z aktywnością enzymatyczną, można wykluczyć znaczący udział preparatu enzymatycznego w podwyższonej fluorescencji bazowej.
Przygotowanie substratu jest innym krytycznym czynnikiem wpływającym na wydajność testu. W niniejszym badaniu substrat peptydowy rozpuszczono w buforze białkowym, aby utrzymać spójne warunki analizy. Podczas optymalizacji testu oceniano rozpuszczalność substratu w dwóch buforach białkowych oraz w wodzie destylowanej. Rozpuszczenie substratu w wodzie destylowanej zmniejszyło jego rozpuszczalność i sprzyjało agregacji peptydów. Ponieważ agregaty te stopniowo rozpuszczały się w trakcie testu, powodowały gwałtowne wzrosty fluorescencji, co prowadziło do niedokładnych oszacowań efektywnych stężeń substratu (Rysunek 5C, kolor czerwony). Należy zatem stosować rozpuszczalnik, który zapewnia pełną rozpuszczalność substratu, zachowując jednocześnie aktywność enzymu.
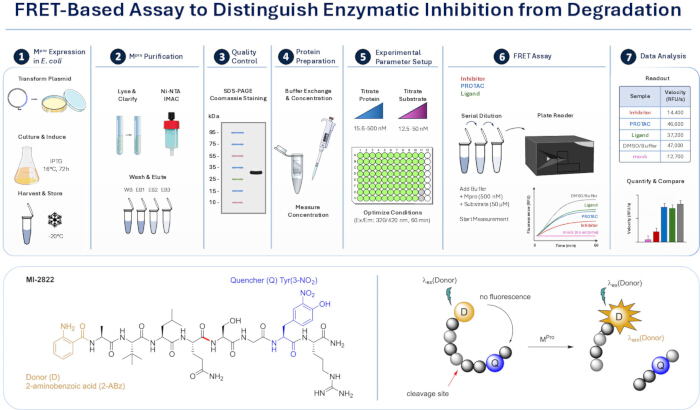
Rysunek 1: Przegląd eksperymentu opartego na metodzie FRET oraz zasada testu.Górny panel ilustruje schemat badawczy, obejmujący ekspresję rekombinowanej Mpro w E. coli, oczyszczanie za pomocą chromatografii powinowactwa do zimmobilizowanych metali, kontrolę jakości, przygotowanie białka oraz optymalizację warunków testu, a następnie test FRET i analizę danych. Dolny panel przedstawia zasadę testu: wygaszony fluorogenny substrat peptydowy jest rozszczepiany przez Mpro, co prowadzi do rozdzielenia fluoroforu i wygaszacza oraz odpowiadającego temu wzrostu sygnału fluorescencji. Układ ten umożliwia monitorowanie kinetyki aktywności enzymatycznej i porównanie warunków z zastosowaniem inhibitorów, PROTAC-ów oraz ligandów. Skróty: Mpro = główna proteaza, E. coli = Escherichia coli, FRET = fluorescencyjny rezonansowy transfer energii, PROTAC = chimera kierująca do proteolizy. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
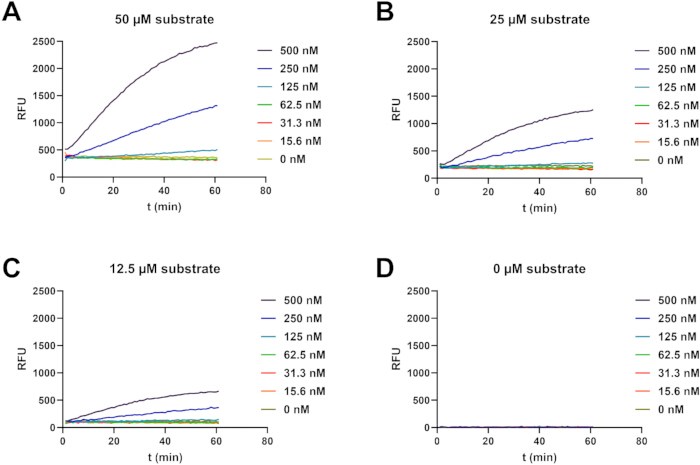
Rysunek 2: Miareczkowanie białka i substratu. W całkowitej objętości reakcji 150 µL rozcieńczenia seryjne oczyszczonego Mpro (15,6–500 nM) połączono z (A) 50 µM, (B) 25 µM, (C) 12,5 µM substratu lub (D) buforem (kontrola bez substratu). Reakcje przeprowadzono w czarnych płytkach 96-dołkowych o płaskim dnie i monitorowano w wielomodalnym czytniku płytek mikrodołkowych. Fluorescencję rejestrowano co 60 s przez 60 min (λex 320 nm, λem 420 nm). RFU przedstawiono w funkcji czasu. Skróty: Mpro = główna proteaza, λex = długość fali wzbudzenia, λem = długość fali emisji, RFU = względne jednostki fluorescencji. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
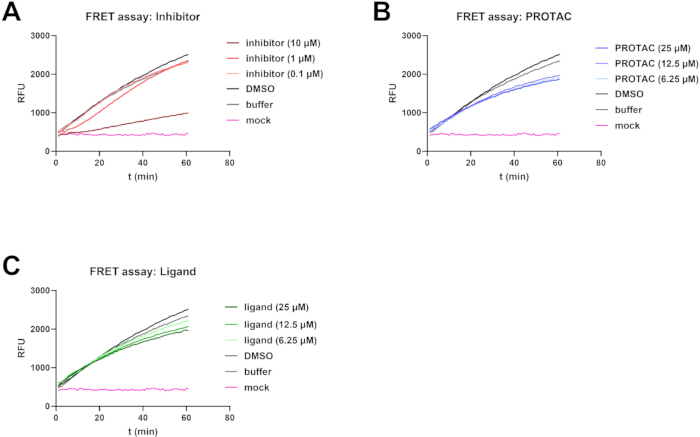
Rycina 3: TR-FRET w obecności inhibitora Mpro, PROTAC i ligandu. W całkowitej objętości reakcji 150 µL, 500 nM oczyszczonej Mpro inkubowano z 50 µM substratu w obecności rozcieńczeń szeregowych (A) inhibitora miejsca aktywnego nirmatrelviru, (B) PROTAC celującego w Mpro lub (C) odpowiadającego ligandu pozbawionego domeny wiążącej ligazę E3. Reakcje przeprowadzano w czarnych płytkach 96-dołkowych o płaskim dnie i monitorowano za pomocą wielofunkcyjnego czytnika mikropłytek. Fluorescencję rejestrowano co 60 s przez 60 min (λex 320 nm, λem 420 nm). Wartości RFU przedstawiono w funkcji czasu. Skróty: Mpro = główna proteaza, PROTAC = chimera kierująca do proteolizy, λex = długość fali wzbudzenia, λem = długość fali emisji. RFU = względne jednostki fluorescencji. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
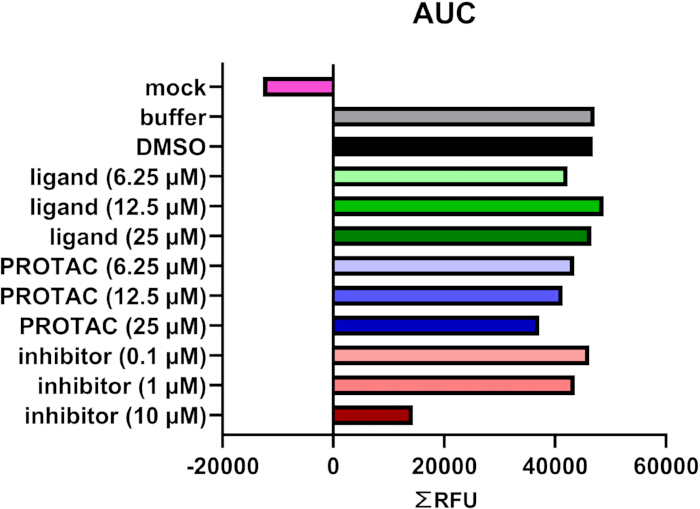
Rysunek 4: Zintegrowana analiza kinetyczna testu TR-FRET. Zintegrowana kinetyka wyznaczona z AUC (przedstawiona na Rysunku 3) jest wyrażona jako ΣRFU, co stanowi sumę wszystkich RFU w ciągu 60 min. Wartości AUC określają obrót substratu i umożliwiają bezpośrednie porównanie warunków z zastosowaniem inhibitora, PROTAC oraz ligandu. Skróty: AUC = pole pod krzywą, RFU = względne jednostki fluorescencji, PROTAC = chimera ukierunkowana na proteolizę. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.
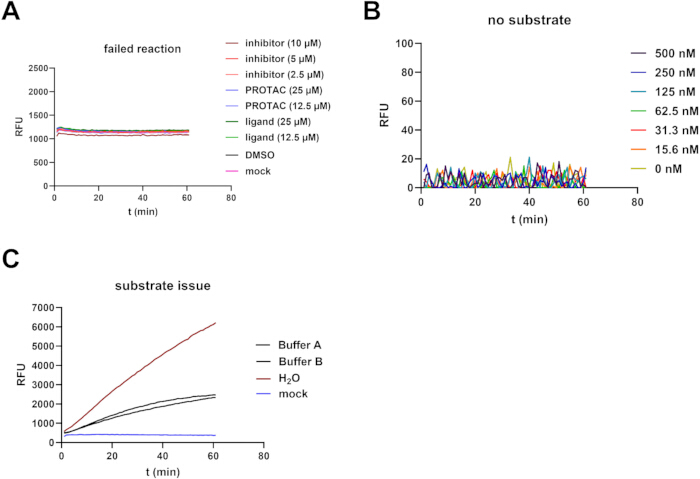
Rycina 5: Przykładowe wyniki nieudanych reakcji i eksperymentów kontrolnych. (A) Analiza TR-FRET przeprowadzona zgodnie z opisem w Rycini 3, obejmująca rozcieńczenia szeregowe inhibitora, PROTAC i liganda. Dane wykazują nieudaną reakcję, charakteryzującą się podwyższoną fluorescencją bazową i brakiem obrotu substratu we wszystkich warunkach. (B) Kontrola bez substratu przeprowadzona zgodnie z opisem w Rycini 2D. Fluorescencja tła pozostaje niska (<20 RFU) i stała dla różnych stężeń enzymu. (C) Analiza TR-FRET przeprowadzona zgodnie z opisem w Rycini 3 przy użyciu substratu rozpuszczonego w różnych rozpuszczalnikach (bufory białkowe A i B lub dH₂O). Słaba rozpuszczalność w dH₂O prowadzi do agregacji peptydów, co skutkuje nieregularnymi wzrostami fluorescencji z powodu opóźnionego rozpuszczania substratu i nieprawidłowych stężeń efektywnych. Skróty: TR-FRET = czasowo rozdzielony transfer energii rezonansowej fluorescencji, PROTAC = chimera ukierunkowana na proteolizę. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Rysunek uzupełniający 1: Analiza kinetyki enzymatycznej głównej proteazy SARS-CoV-2 (15,9 nM w teście) z wykorzystaniem substratu MI-2822. (A) Krzywe postępu przy stężeniach substratu 50 µM (czarna), 25 µM (jasnozielona), 12,5 µM (niebieska), 6,25 µM (różowa), 3,13 µM (ciemnozielona), 1,56 µM (ciemnoniebieska), 0,78 µM (fioletowa) i 0,39 µM (purpurowa). (B) Dopasowanie prędkości do równania Michaelisa-Menten pozwoliło wyznaczyć KM wynoszącą 29,2 ± 6,1 µM oraz wartość Vmax wynoszącą 91,8 ± 14,2 RFU/s (n = 7). (C) Krzywa kalibracyjna z fluoroforem 2-amino-N-(3-aminopropyl) benzamide została użyta do obliczenia kcat wynoszącej 0,62 s-1 oraz wartości kcat/KM wynoszącej 2,12 × 10⁴ s-1 M-1.Proszę kliknąć tutaj, aby pobrać ten plik.
Plik uzupełniający 1: Synteza 2-amino-N-(3-aminopropyl) benzamidu. Szczegółowa procedura syntezy i charakterystyka analityczna 2-amino-N-(3-aminopropyl) benzamidu, rozpuszczalnej w wodzie pochodnej amidowej fluoroforu 2-aminobenzamidu (2-Abz) stosowanej do kalibracji fluorescencji w teście kinetyki enzymatycznej.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W niniejszej pracy przedstawiamy test oparty na czasowo rozdzielonym transferze energii rezonansowej fluorescencji (TR-FRET), służący do oceny aktywności enzymatycznej Mpro SARS-CoV-2 w obecności inhibitorów, chimer celujących w proteolizę (PROTACs) oraz ich odpowiednich ligandów. Test opracowano w celu funkcjonalnego rozróżnienia efektów PROTAC wynikających wyłącznie z degradacji białka od tych będących następstwem bezpośredniego hamowania aktywności katalitycznej docelowego enzymu. Wykorzystując fluorogenny substrat peptydowy, wykazujemy, że PROTAC celujący w Mpro, który wiąże się poza szczeliną katalityczną, ma jedynie niewielki wpływ na aktywność enzymatyczną, podczas gdy inhibitor miejsca aktywnego, nirmatrelwir, wyraźnie hamuje obrót substratu.
Niezawodność testu zależy od kilku krytycznych czynników, w tym od czystości i aktywności rekombinowanego enzymu, całkowitej rozpuszczalności i dokładnego przygotowania podłoża peptydowego oraz starnej optymalizacji stężeń enzymu i podłoża. Suboptymalna jakość enzymu lub nieprawidłowe stężenia podłoża mogą zwiększyć fluorescencję tła lub zmniejszyć wykrywalny obrót podłoża. Ponadto pomiary aktywności enzymu należy rozpocząć natychmiast po dodaniu podłoża, a czytnik płytek powinien zostać wyrównany temperaturowo przed rozpoczęciem testu, aby zapewnić spójne i powtarzalne pomiary kinetyczne.
Analizę tę można łatwo dostosować do różnych proteaz15,16,17,18,19 lub konfiguracji eksperymentalnych poprzez optymalizację stężeń enzymu i substratu w celu uzyskania pożądanego zakresu dynamicznego. Odpowiednie kontrole, w tym kontrole bez enzymu, bez substratu oraz kontrole rozpuszczalnika, są niezbędne do identyfikacji artefaktów związanych z analizą. Rozwiązywanie problemów powinno koncentrować się na odróżnieniu artefaktów technicznych od rzeczywistych efektów wpływających na aktywność enzymatyczną poprzez ocenę fluorescencji tła, potwierdzenie integralności i aktywności enzymu oraz, w razie potrzeby, przetestowanie alternatywnych rozpuszczalników dla substratu. W szczególności niepełna rozpuszczalność substratu może prowadzić do agregacji i nieregularnych wzrostów fluorescencji spowodowanych opóźnionym rozpuszczaniem się substratu podczas reakcji.
Ponieważ analiza ta jest przeprowadzana w biochemicznym systemie bezkomórkowym, nie obejmuje ona procesów zależnych od degradacji, takich jak tworzenie kompleksów trójcząstkowych, ubikwitynacja czy degradacja proteasomalna. W konsekwencji metoda ta mierzy specyficznie udział bezpośredniego hamowania enzymatycznego, bez oceny wydajności degradacji. Ponadto na odczyt analizy mogą wpływać artefakty związane z zastosowanymi związkami, w tym fluorescencja wewnętrzna, gaszenie fluorescencji lub interferencja z rozszczepianiem substratu. Te potencjalne czynniki zakłócające należy wyeliminować poprzez wprowadzenie odpowiednich eksperymentów kontrolnych, w tym kontroli z samym związkiem, bez enzymu, bez substratu oraz kontroli rozpuszczalnika. Prawidłowa interpretacja wyników wymaga również utrzymania warunków analizy w zakresie liniowym kinetyki enzymu.
W porównaniu z testami degradacji opartymi na komórkach, przedstawiony test TR-FRET umożliwia bezpośredni i ilościowy pomiar aktywności enzymatycznej w ściśle określonych warunkach biochemicznych. Testy komórkowe oceniające aktywność przeciwwirusową PROTACów integrują wiele procesów biologicznych, w tym degradację celu oraz następstwa funkcjonalne, takie jak zaburzone przetwarzanie poliproteiny wirusowej, zmniejszona replikacja wirusa i zmieniona ekspresja białek wirusowych. Chociaż testy te dostarczają cennych informacji na temat ogólnej skuteczności przeciwwirusowej, zazwyczaj nie pozwalają rozstrzygnąć, czy obserwowane efekty wynikają z bezpośredniego hamowania aktywności enzymatycznej, czy z degradacji białka docelowego10,12,13,14. W przeciwieństwie do nich, test TR-FRET umożliwia precyzyjną analizę mechanistyczną na poziomie enzymatycznym i w związku z tym stanowi istotne dopełnienie uznanych metod biochemicznych i komórkowych.
Ten test jest szczególnie cenny w procesie opracowywania i optymalizacji PROTAC-ów oraz innych cząsteczek bifunkcyjnych ukierunkowanych na białka enzymatycznie aktywne. Wiele degraderów przeciwwirusowych zawiera głowice pochodzące z inhibitorów miejsca aktywnego, łącząc tym samym bezpośrednie hamowanie enzymatyczne z ukierunkowaną degradacją białek10,12,13,14. Jednak nie wszystkie rusztowania ligandów posiadają wewnętrzną aktywność inhibicyjną, a modyfikacje strukturalne, takie jak przyłączenie łącznika, mogą zmieniać powinowactwo wiązania lub sposób wiązania20. Przedstawiony test umożliwia zatem ilościową ocenę wkładu bezpośredniego hamowania enzymatycznego w całkowitą aktywność przeciwwirusową PROTAC-u. Poza Mpro SARS-CoV-2, metoda ta ma szerokie zastosowanie w odniesieniu do innych proteaz wirusowych i celów enzymatycznych i może ułatwić racjonalne opracowywanie degraderów o dobrze zdefiniowanych profilach mechanistycznych. Co istotne, wykazując, że badany PROTAC indukuje jedynie minimalne bezpośrednie hamowanie aktywności Mpro in vitro, niniejszy test TR-FRET dostarcza walidacji mechanistycznej, że efekty przeciwwirusowe zaobserwowane w kolejnych testach komórkowych wynikają przede wszystkim z degradacji białek, a nie z bezpośredniego hamowania enzymatycznego.
Podsumowując, przedstawiony test TR-FRET stanowi solidną, czułą i wszechstronną platformę pozwalającą na odróżnienie bezpośredniego hamowania enzymatycznego od efektów związanych z degradacją. W połączeniu z komplementarnymi testami komórkowymi umożliwia on kompleksową charakterystykę mechanizmów działania PROTAC i wspiera racjonalne opracowywanie nowej generacji przeciwwirusowych degraderów.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Podziękowania
Wyrażamy wdzięczność Laurze Bunt, Justusowi Happe, Dominique Hagene i Lukasowi Plamperowi za wsparcie w syntezie związków wykorzystanych w niniejszym badaniu. Dziękujemy również Konstantinusowi Blochowi i Miriam Ruth Heindl za porady podczas opracowywania tej metody analizy. Ponadto dziękujemy Fundacji Jürgena Manchota, Centrum LOEWE DRUID oraz Fundacji Uniscientia za finansowanie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Akrylamid (Rotiphorese® Gel 30) | Carl Roth | 3029.1 | składnik SDS-PAGE |
| Persiarzan amonu (APS) | Biorad | 1610700 | składnik SDS-PAGE |
| Szczep bakteryjny BL21 Rosetta2 | La Jolla Institute for Immunology, San Diego, USA | N/A | dostarczony przez partnerów |
| Czytnik wielofunkcyjny BioTek Synergy H1 | Agilent Technologies | Synergy H1 | Do odczytu TR-FRET |
| Czarne płytki 96-dołkowe FluoroNunc MaxiSorp | Thermo-Fisher Scientific | 437111 | Należy używać czarnych płytek |
| Błękit bromofenolowy | Sigma-Aldrich | 1.08122 | składnik buforu do próbek |
| Wirówka 5430-R (stołowa) | Eppendorf | 5430-R | z funkcją chłodzenia |
| Wirówka Avanti J-25 | Beckman Coulter | 6594 | wirówka wysokich obrotów |
| Wirówka Avanti J-26 XP | Beckman Coulter | JXN-26 | wirówka wysokich obrotów |
| Dimetylosulfotlenek (DMSO) | Carl Roth | A994.1 | rozpuszczalnik |
| Wodorofosforan sodu (Na2HPO4) | Carl Roth | X987.2 | składnik buforu |
| Etanol (ROTIPURAN® ≥ 99,8 %, p.a.) | Carl Roth | 9065.1 | do IMAC |
| Glicerol | Carl Roth | 6967.1 | do mrożonek bakterii |
| Pompa perystaltyczna Hei-FLOW Core 120 | Heidolph | 523-50010-00 | do IMAC |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | bez funkcji chłodzenia |
| Kolumny do oczyszczania białek z tagiem histydynowym HisTrap® FF Crude (5 mL) | Cytiva | 17528601 | do IMAC |
| Imidazol | Carl Roth | 3899.3 | do elucji białek podczas IMAC |
| Pehametr InoLab pH/ION 7320 BNC | WTW | 1GA330 | do miareczkowania pH |
| Izopropyl-β-D-1-tiogalaktopiranozyd (IPTG) | Carl Roth | CN08.1 | do indukcji ekspresji |
| Siarczan kanamycyny | Sigma-Aldrich | PHR1487 | antybiotyk |
| Mieszadło magnetyczne (z podgrzewaniem) | Heidolph | 7402 | do przygotowywania buforów |
| Mercaptoetanol | Sigma-Aldrich | M6250-10ML | składnik buforu do próbek |
| Płytka 96-dołkowa MultiScreen® | MilliporeSigma | MSSBNFX40 | do rozcieńczeń |
| N,N,N',N'-tetrametyloetylenodiamina (TEMED) | Fisher Scientific | 11424214 | składnik SDS-PAGE |
| Fotometr Nanodrop ND1000 | Peqlab | 7533 | oznaczenie stężenia białka |
| Wektor plazmidowy pET28a(+) | Addgene | 69864-3 | wektor ekspresyjny |
| Chlorek potasu (KCl) | Carl Roth | 1LCY.1 | składnik buforu |
| Wodorofosforan potasu (KH2PO4) | Carl Roth | 3904.1 | składnik buforu |
| Protein Detective – ultraszybki barwnik białkowy Coomassie (1 L) | BIOZOL | BZL-PD1 | do szybkiego i łatwego barwienia białek |
| Rotory JA 25.50 i JLA 8.1000 | Beckmann Coulter | 363055, 363688 | rotory wysokich obrotów |
| Elektroda pH SenTix® 81 | WTW | 103642 | do miareczkowania pH |
| Chlorek sodu (NaCl) | Carl Roth | 3957.1 | składnik buforu i pożywki |
| Dodecylosiarczan sodu (SDS) | Carl Roth | 0183.1 | składnik SDS-PAGE i buforu do próbek |
| Sonifikator Branson Ultrasonics S-450 | BANDELIN electronic | 10656933 | do sonikacji |
| Jednokanałowa głowica pompy SP standard (wt 1.6 mm) | Heidolph | 523-43010-00 | do IMAC |
| Wielofunkcyjny czytnik mikropłytek Spark | Tecan Group | N/A | analiza kinetyki enzymatycznej |
| Tris | Carl Roth | 4855.2 | składnik buforu |
| Triton-X100 | Sigma-Aldrich | X100-100ML | składnik buforu |
| Tryptona/Peptona | Carl Roth | 6681.3 | składnik pożywki |
| Ekstrakt drożdżowy | Carl Roth | 2363.2 | składnik pożywki |
| Zestaw do transformacji Z-Competent E. coli Transformation Kit® oraz zestaw buforów | Zymo Research | T3001 | do transformacji bakteryjnej |
Bibliografia
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny