Niniejsze badanie łączy spektroskopię fotoluminescencyjną in situ oraz synchrotronową dyfrakcję promieni rentgenowskich z lewitacją akustyczną w celu monitorowania przesunięcia piku indukowanego przez utwardzanie, odzwierciedlającego zmiany strukturalne i chemiczne w nanokompozytach fotopolimerowych wypełnionych tlenkiem glinu. Przedstawiona tutaj ewolucja przesunięcia piku podczas utwardzania promieniami ultrafioletowymi w warunkach kontaktu oraz bezkontaktowych demonstruje metodę wartościową dla przetwarzania materiałów w warunkach istotnych dla mikrograwitacji.
Artykuł badawczy
Wpływ utwardzania bezkontenerowego poprzez charakterystykę in situ z wykorzystaniem lewitacji akustycznej w celu usprawnienia wytwarzania nanokompozytów w mikrograwitacji
W tym artykule
Podsumowanie
Streszczenie
Lewitacja akustyczna oferuje platformę istotną z punktu widzenia mikrograwitacji do badania zachowania procesu sieciowania fotopolimerów wypełnionych nanocząsteczkami w środowisku bezkontenerowym. Jest to szczególnie istotne dla projektowania metod produkcji w przestrzeni kosmicznej w celu wsparcia eksploracji kosmosu. Celem niniejszej pracy jest zaprezentowanie sprzężonego podejścia do monitorowania in situ, zdolnego do rejestrowania indukowanych sieciowaniem zmian strukturalnych oraz wykrywania różnic w rozwoju naprężeń szczątkowych między warunkami brzegowymi sieciowania istotnymi dla mikrograwitacji, a konkretnie w obecności lub przy braku ograniczeń kontenerowych, podczas sieciowania promieniami ultrafioletu (UV) fotopolimeru wypełnionego nanocząsteczkami. W niniejszej pracy system lewitacji akustycznej zintegrowano w jednej konfiguracji z systemem spektroskopii in situ opartym na światłowodach, a w drugiej z systemem synchrotronowej dyfrakcji rentgenowskiej, aby zarejestrować zmiany strukturalne i chemiczne podczas sieciowania UV fotopolimerów z nanocząsteczkami, monitorując jednocześnie kształt i stabilność kulek nanokompozytowych. Zastosowane techniki pozwoliły na uzyskanie ilościowych pomiarów przesunięcia piku indukowanego sieciowaniem, odzwierciedlającego rozwój naprężeń szczątkowych, podczas procesu sieciowania w środowisku bezkontenerowym oraz w środowisku z kontaktem powierzchniowym z wysoką rozdzielczością czasową. Wyniki pokazują, że warunki kontaktu indukują wyższe naprężenia szczątkowe niż warunki bezkontenerowe w całym procesie sieciowania, od ciekłej mieszaniny nanocząstek i polimeru po końcowy produkt utwardzony. Różnica ta podkreśla wpływ ograniczeń ścianek na sieciowanie w kontekście rozwoju naprężeń podczas przetwarzania naziemnego. Dzięki porównaniu sieciowania z kontaktem i bezkontenerowego, to naziemne podejście do charakterystyki dostarcza dostępnej metody badania zachowania sieciowania istotnego dla mikrograwitacji i wspiera opracowanie strategii przetwarzania dla niezawodnej produkcji nanokompozytów polimerowych w przestrzeni kosmicznej. Poza tym systemem materiałowym, zintegrowane podejście to może zostać zastosowane do innych materiałów w celu produkcji istotnej z punktu widzenia mikrograwitacji.
Wprowadzenie
Długotrwałe misje kosmiczne i bazy księżycowe stanowią kolejny etap eksploracji przestrzeni kosmicznej1,2,3. Misje te muszą priorytetowo traktować stworzenie zrównoważonej i niezawodnej bazy z bezpiecznym i zdatnym do zamieszkania środowiskiem dla astronautów. Niezbędne jest stworzenie infrastruktury, która umożliwi przyszłe wyprawy służące poszerzaniu podstawowej wiedzy w zakresie nauk planetarnych, nauk o życiu, nauk fizycznych i innych dziedzin4. Jednakże ustanowienie funkcjonalnych i trwałych systemów materiałowych w kosmosie wymaga zasobów zapewniających materiały i procesy niezbędne do produkcji. Możliwość wytwarzania elementów bezpośrednio w miejscu eksploracji planetarnej znacznie zmniejszy zapotrzebowanie na ładunek użyteczny, co z kolei wymaga lepszego zrozumienia wpływu środowiska kosmicznego na właściwości wytwarzanych materiałów.
Koncepcja produkcji w kosmosie i wykorzystania tego unikalnego środowiska do tworzenia materiałów i produktów o właściwościach nieosiągalnych w warunkach ziemskich została wprowadzona ponad pięć dekad temu5. Produkcja w przestrzeni kosmicznej wspiera efektywne pod kątem kosztów i masy podejście do realizacji celów eksploracyjnych, zapewniając jednocześnie dostęp do środowisk umożliwiających badanie przetwarzania ulepszonych materiałów funkcjonalnych. Szczególne zainteresowanie budzą nanokompozyty polimerowe ze względu na ich odporność w ekstremalnych warunkach kosmicznych. Charakteryzujące się wysokimi parametrami mechanicznymi, termicznymi, elektrycznymi i optycznymi przy produkcji w warunkach ziemskich, stanowią one doskonałych kandydatów na materiały funkcjonalne do zastosowań kosmicznych6. Polimery nanokompozytowe z nanocząstkami boru lub litu posiadają właściwości ekranujące przed promieniowaniem i czynnikami środowiskowymi7. Kondensatory z nanokompozytów polimerowych zapewniają wysoką gęstość magazynowania energii dla zasilania w kosmosie lub właściwości zmiany fazy dla ochrony termicznej statków kosmicznych8,9. Dodatki w postaci nanocząstek w mieszaninie nanokompozytowej mogą modyfikować odpowiedź na naprężenia wewnętrzne oraz ewolucję mikrostrukturalną podczas utwardzania10. Rejestracja tej ewolucji naprężeń in situ wymaga jednak systemu cząstek o dobrze określonych sygnaturach optycznych lub spektralnych. Dlatego w качестве systemu modelowego wybrano tlenek glinu, ze względu na jego uznaną zdolność do wykrywania naprężeń za pomocą technik optycznych i dyfrakcyjnych. W szczególności tlenek glinu można analizować przy użyciu spektroskopii fotoluminescencyjnej (PL) oraz synchrotronowej dyfrakcji rentgenowskiej (XRD), z których obu skorzystano w niniejszej pracy w celu oceny zmian spektralnych odzwierciedlających naprężenia wywołane utwardzaniem w nanokompozytach fotopolimerowych.
Piezospektroskopia opiera się na zależności odpowiedzi fotoluminescencyjnej materiałów, takich jak $\alpha$-tlenek glinu domieszkowany chromem, od naprężeń. Gdy tlenek glinu jest wzbudzany laserem, jony chromu Cr3+ w strukturze krystalicznej tlenku glinu emitują charakterystyczne piki luminescencji. Znane jako linie R, występują one w postaci dwóch ostrych, blisko położonych pików, powszechnie określanych jako R1 i R2 (Rysunek 1D).
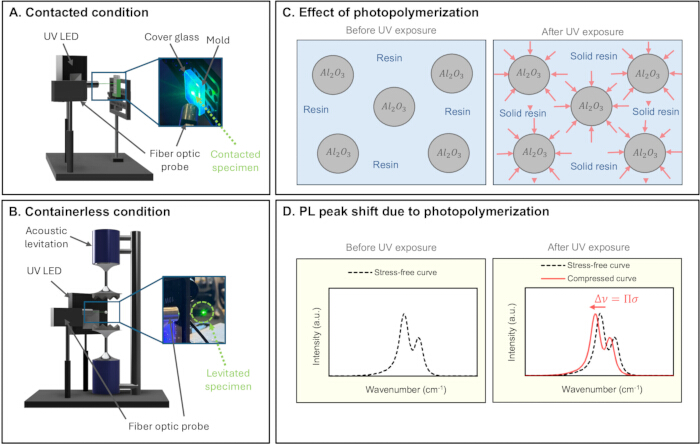
Rysunek 1. Układ PL i zasada pomiaru dla utwardzania w kontakcie oraz bezkontaktowego. (A) Warunki z kontaktem, gdzie żywica umieszczona jest w formie podczas utwardzania UV i zbierania sygnału PL. (B) Warunki bezkontaktowe, gdzie kropelka żywicy jest zawieszona w polu lewitacji akustycznej podczas utwardzania UV i zbierania sygnału PL. (C) Fotopolimeryzacja utwardza żywicę wokół cząsteczek tlenku glinu i generuje lokalne naprężenia ściskające. (D) Przeniesione naprężenia ściskające powodują przesunięcie piku fotoluminescencji tlenku glinu względem początkowej pozycji bez naprężeń. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Jony Cr3+ zastępują jony glinu w trygonalnej strukturze krystalicznej α-tlenku glinu, co sprawia, że odpowiedź luminescencyjna jest wrażliwa na zmiany lokalnego stanu naprężeń11. Pod wpływem naprężeń przyłożonych lub resztkowych położenia pików linii R przesuwają się względem ich pozycji w stanie beznaprężeniowym. Przesunięcie zależne od naprężeń jest znane jako efekt piezospektroskopowy i stanowi bezpośrednią metodę wiązania zmierzonych przesunięć pików z lokalnymi naprężeniami wokół cząsteczek tlenku glinu.
Synchrotronowa dyfrakcja promieni rentgenowskich stanowi komplementarną metodę oceny resztkowego odkształcenia i naprężeń w materiałach zawierających tlenek glinu. Metoda XRD jest szeroko stosowana do badania naprężeń resztkowych w ceramice glinowej12,13,14 i umożliwia nieniszczący pomiar zmian odstępów sieciowych w materiałach krystalicznych15. W niniejszej pracy odpowiedź dyfrakcyjna cząsteczek tlenku glinu została wykorzystana do śledzenia zmian odstępów sieciowych podczas utwardzania. Zmiany odstępów sieciowych te można powiązać z odkształceniem, a przy zastosowaniu odpowiednich stałych sprężystości – z naprężeniem.
Po ustanowieniu tlenku glinu jako systemu modelowego, decyzja o połączeniu dwóch niezależnych technik charakterystyki wymaga wyjaśnienia. Zarówno PL, jak i XRD dostarczają niezależnych informacji o naprężeniach i odkształceniach w systemach zawierających tlenek glinu, jednak kombinacja obu tych technik w niniejszym badaniu oferuje zalety nieosiągalne przy zastosowaniu każdej z nich z osobna. PL pozwala monitorować odpowiedź luminescencyjną tlenku glinu na poziomie cząstek z wysoką rozdzielczością czasową i dobrze nadaje się do śledzenia szybkiej ewolucji naprężeń podczas wczesnych faz utwardzania UV. XRD zapewnia krystalograficzną walidację wyników PL poprzez niezależne badanie tego samego stanu naprężeń poprzez zmiany w rozstawach sieci krystalicznej tlenku glinu. Ponieważ oba pomiary są wykonywane na tym samym systemie materiałowym i w tych samych warunkach utwardzania bezkontenerowego, zgodność między dwoma zestawami danych dodatkowo zwiększa pewność co do obserwowanych trendów przesunięcia piku jako wskaźników naprężeń resztkowych. Połączenie obu technik dostarcza pełniejszego i bardziej wiarygodnego obrazu rozwoju naprężeń wynikających z utwardzania w nanokompozytach fotopolimerowych wypełnionych tlenkiem glinu, niż mogłaby to zapewnić każda z tych metod osobno.
Ponadto, z praktycznego punktu widzenia, synchrotronowa dyfrakcja rentgenowska (XRD) wymaga infrastruktury wielkoskalowej, która nie jest dostępna w środowisku kosmicznym, a zatem nie nadaje się do monitorowania in situ podczas rzeczywistych operacji wytwarzania w przestrzeni kosmicznej. Z drugiej strony, fotoluminescencja (PL) jest techniką kompaktową, przenośną i możliwą do zastosowania w terenie, która mogłaby zostać realistycznie wykorzystana podczas przyszłych długotrwałych misji kosmicznych. Niniejsza praca stanowi walidację pomiarów PL w odniesieniu do wyników synchrotronowego XRD w tym badaniu naziemnym i potwierdza wiarygodność PL jako samodzielnego narzędzia do monitorowania naprężeń, które może stać się główną metodą charakterystyki w sytuacjach, gdy XRD jest niedostępne, na przykład podczas operacji produkcyjnych na pokładzie statku kosmicznego lub w placówce planetarnej.
Techniki te umożliwiają wykrywanie ewolucji naprężeń podczas utwardzania; jednak różnice we właściwościach i parametrach pracy nanokompozytów wytwarzanych w warunkach mikrograwitacji nie zostały jeszcze w pełni scharakteryzowane. Fundamentalne jest zrozumienie, w jaki sposób warunki kosmiczne wpływają na utwardzanie nanokompozytów polimerowych, ponieważ ma to bezpośredni wpływ na zmiany właściwości lub wydajności w porównaniu z nanokompozytami utwardzanymi w warunkach ziemskich. Badanie tego zagadnienia pozwala lepiej zrozumieć projektowanie materiałów strukturalnych i funkcjonalnych poprzez wytwarzanie w przestrzeni kosmicznej16,17,18,19,20,21.
Klarowne jest, że produkcja w przestrzeni kosmicznej i produkcja naziemna różnią się warunkami środowiskowymi. Motywuje to do stworzenia unikalnej, niezawodnej i dostępnej specjalnej konfiguracji naziemnej do symulowania warunków kosmicznych, które są niezbędne do zaprojektowania i walidacji właściwości oraz parametrów materiałów wytwarzanych w kosmosie. Warunkami niezbędnymi do symulacji środowisk kosmicznych są cykle termiczne, próżnia, promieniowanie i mikrograwitacja. Czynniki te wpływają na dynamikę utwardzania, ewolucję mikrostrukturalną, a także wiązanie i dyspersję nanocząstek. Zrozumienie tych efektów umożliwi postępy i rozwój w kierunku niezawodnej produkcji w przestrzeni kosmicznej, co poprawi bezpieczeństwo i trwałość misji kosmicznych, oferując jednocześnie odpowiednie warunki przetwarzania w celu tworzenia nowych funkcjonalności materiałowych.
Lewitacja akustyczna to praktyczna naziemna metoda badawcza stosowana do symulacji przetwarzania w warunkach mikrograwitacji poprzez zapewnienie środowiska bezkontenerowego. Nie jest ona równoważna mikrograwitacji. Lewitujący obiekt jest podtrzymywany przez niejednorodną siłę promieniowania akustycznego, która przeciwdziała grawitacji, a nie znajduje się w środowisku o rzeczywistej zredukowanej grawitacji. Eliminuje ona jednak ograniczenia mechaniczne narzucane przez formę lub ściankę pojemnika, co jest specyficznym warunkiem istotnym dla niniejszego badania. Technika ta jest powszechnie stosowana w inżynierii materiałowej, chemii, biologii, bioinżynierii i innych naukach16,22,23,24,25,26,27. Lewitacja akustyczna generuje ciśnienie promieniowania akustycznego wytwarzane przez fale dźwiękowe, które umożliwiają zawieszenie obiektu w powietrzu23 i zapewniają środowisko bezkontenerowe, w którym można badać dynamikę utwardzania bez mechanicznych ograniczeń indukowanych przez pojemnik. Wysoka rozdzielczość czasowa oferowana zarówno przez spektroskopię, jak i synchrotronową dyfrakcję promieni rentgenowskich sprawia, że są to idealne techniki do badania stosunkowo krótkich przedziałów czasowych związanych z procesem fotopolimeryzacji. Praca ta jest szczególnie istotna dla mikrograwitacji, ponieważ odnosi się do fundamentalnego problemu przetwarzania materiałów w produkcji kosmicznej: w jaki sposób brak pojemników, warunek naturalnie występujący w mikrograwitacji, zmienia stan naprężeń szczątkowych utwardzającego się nanokompozytu. Badany tutaj stan bezkontenerowy służy jako naziemny analog przetwarzania w mikrograwitacji, a ilościowe porównanie zmian widmowych odzwierciedlających rozwój naprężeń pomiędzy utwardzaniem z kontaktem a utwardzaniem bezkontenerowym dostarcza bezpośredniego wglądu w to, jak właściwości materiałowe mogą się różnić, gdy ten sam system nanokompozytowy jest wytwarzany w kosmosie w przeciwieństwie do Ziemi. Niniejszy artykuł szczegółowo opisuje metody integrujące lewitację akustyczną z zaawansowaną charakterystyką spektroskopową in situ oraz dyfrakcją promieni rentgenowskich w celu ujawnienia wpływu przetwarzania bezkontenerowego na utwardzanie systemu polimerowych nanocząstek składającego się z nanocząstek tlenku glinu i fotopolimeru.
Lewitacja akustyczna była wcześniej łączona z technikami linii wiązki, w tym z rentgenowską dyfrakcją z dyspersją energii, w celu monitorowania krystalizacji w lewitujących kroplach.28, synchrotronowe SAXS stężonych roztworów białek29oraz jako platforma dostarczania próbek do krystalografii rentgenowskiej makrocząsteczek w temperaturze pokojowej30,31Jednakże badania te koncentrowały się na krystalizacji, charakterystyce strukturalnej lub dostarczaniu próbek, a nie na rozdzielczej w czasie ewolucji naprężeń sieciowych indukowanych utwardzaniem podczas polimeryzacji. Z przekonaniem autorów, niniejsze badanie jest pierwszym, które łączy lewitację akustyczną z analizą rozdzielczą w czasie in situ synchrotronatyczna dyfrakcja rentgenowska (XRD) w celu śledzenia ewolucji odkształceń sieci krystalicznej podczas aktywnej reakcji fotopolimeryzacji, wraz z bezpośrednio porównywalnym warunkiem z kontaktem, aby wyizolować wpływ ograniczeń ścianek pojemnika na resztkowe naprężenia wywołane utwardzaniem.
W oparciu o mechaniczną rolę ograniczenia ze strony ścianek naczynia w ograniczaniu skurczu objętościowego podczas utwardzania, postawiono hipotezę, że obecność lub brak tego ograniczenia spowoduje mierzalnie różne stany naprężeń resztkowych w utwardzonym nanokompozycie, przy czym w warunkach kontaktu spodziewane jest powstanie wyższych i bardziej ograniczonych naprężeń resztkowych niż w warunkach bez użycia naczynia, gdzie próbka może swobodniej kurczyć się wobec braku stałej granicy.
Protokół
Wybór materiałów
Jako napełniacz ceramiczny wykorzystano nanoproszek α-tlenku glinu. Zgodnie ze specyfikacją producenta, proszek posiada wielkość ziarna wynoszącą około 40 nm, wyznaczoną poprzez poszerzenie linii rentgenowskiej, średnią wielkość cząstek (APS) 150 nm, wyznaczoną na podstawie powierzchni właściwej BET oraz SEM, oraz wielopunktową powierzchnię właściwą BET wynoszącą około 10 m2/g. Na podstawie wcześniejszych badań nad dyspersją cząstek w napełnionych systemach fotopolimerowych i epoksydowych32 stwierdzono, że bardzo niskie stężenia tlenku glinu (np. 5 vol%) powodują słabą odpowiedź fotoluminescencyjną i złą dyspersję cząstek, co czyni je nieprzydatnymi do optomechanicznego pomiaru naprężeń, natomiast wyższe stężenia (np. 20 vol%) powodowały znaczny wzrost lepkości, co utrudniało wstrzykiwanie i jednorodne mieszanie mieszaniny, mimo uzyskania silniejszego sygnału. Wybrano zatem stężenie 15 vol% tlenku glinu jako kompromis pomiędzy łatwością wytwarzania, wydajnością detekcji a jakością dyspersji.
Układ eksperymentalny
Konfiguracja przenośnego systemu piezospektroskopii (PPS)
W eksperymentach PL wykorzystano wcześniej opracowany przenośny system piezospektroskopii (PPS), składający się z sondy Raman RPB firmy InPhotonics Inc., która jest kompaktową, dwukierunkową sondą światłowodową wyposażoną w lustro dichroiczne i specjalnie zaprojektowaną soczewkę obiektywu f/333,34. Cały system PPS obejmuje komponenty sprzętowe i programowe. Część sprzętowa składa się ze spektrografu, urządzenia ładunkowego (CCD), lasera, światłowodów oraz komputera33,34. W zakresie oprogramowania wykorzystuje się dwa główne programy: MATLAB i LightField. Programy oparte na MATLAB są używane głównie do postprocesingu danych, natomiast LightField służy do gromadzenia danych z układu CCD. Rysunek 1 przedstawia kompletny układ eksperymentalny dla obu warunków utwardzania wraz z podstawową zasadą pomiaru, ilustrując konfiguracje kontaktową (forma) i bezkontenerową (lewitacja akustyczna) (Rysunek 1A i Rysunek 1B), naprężenia ściskające generowane w cząsteczkach tlenku glinu podczas zestalania żywicy (Rysunek 1C) oraz odpowiadające im przesunięcie piku fotoluminescencji wykorzystywane jako wskaźnik tych naprężeń (Rysunek 1D). W układzie z kontenerem uchwyt formy został umieszczony w tym samym miejscu, co centrum pola lewitacji akustycznej, aby zachować spójną geometrię między obiema konfiguracjami. Jednostka UV LED (długość fali 405 nm, moc znamionowa 10 W, obudowa z klasą szczelności IP66) została umieszczona w odległości 6 cm od próbki, a sonda światłowodowa została skierowana na próbkę w celu ciągłego zbierania sygnału fotoluminescencji podczas utwardzania. Diodę UV LED ustawiono tak, aby uniknąć bezpośredniego oświetlenia sondy światłowodowej, co zapobiegło uszkodzeniu światłowodu. Piki fotoluminescencji tlenku glinu były zbierane w czasie podczas utwardzania promieniami UV, a przesunięcia pików monitorowano, jak pokazano na Rysunku 1D. Podczas fotopolimeryzacji żywica zestala się wokół zatopionych cząsteczek tlenku glinu i ulega skurczowi polimeryzacyjnemu, generując lokalne naprężenia ściskające, które przenoszą się na cząsteczki tlenku glinu (Rysunek 1C), co powoduje przesunięcie piku fotoluminescencji z jego początkowej pozycji bezstresowej. Pozycje pików zostały następnie wyodrębnione z programu LightField, a przesunięcie piku obliczono w programie MATLAB poprzez porównanie każdej pozycji piku z początkową pozycją piku przed naświetlaniem UV.
Układ do synchrotronowej dyfrakcji rentgenowskiej
Pomiary synchrotronowej dyfrakcji rentgenowskiej (XRD) przeprowadzono in situ podczas procesu utwardzania na linii wiązki 6-ID-D w Advanced Photon Source w Argonne National Laboratory w USA. Rysunek 2 przedstawia układ synchrotronowego XRD dla warunków z kontaktem i bezkontaktowych, a także zasadę pomiaru pokazującą, w jaki sposób naprężenia wywołane utwardzaniem zmieniają odstępy sieciowe Al₂O₃, powodując wykrywalne przesunięcie piku (Rysunek 2A–C).
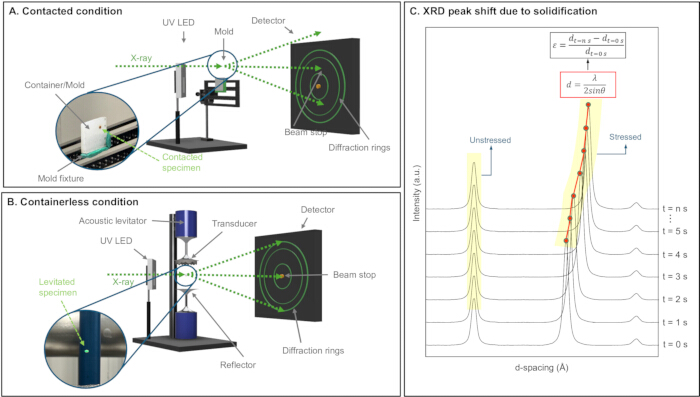
Rysunek 2. Układ synchrotronowej dyfrakcji rentgenowskiej i zasada pomiaru dla utwardzania z kontaktem oraz bezpojemnikowego. (A) Warunki z kontaktem, w których żywica jest umieszczona w formie podczas utwardzania UV i pomiaru XRD. (B) Warunki bezpojemnikowe, w których kropla żywicy jest zawieszona w polu lewitacji akustycznej podczas utwardzania UV i pomiaru XRD. (C) Naprężenia indukowane utwardzaniem zmieniają odstępy sieciowe tlenku glinu, co powoduje przesunięcie piku XRD wykorzystywane do obliczenia odkształcenia podczas krzepnięcia. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Preparat naświetlano równoległą wiązką fotonów o energii 90.5 keV (odpowiadającą długości fali λ = 0.137 ˚A) o przybliżonych wymiarach 0.5 × 0.5 mm, umieszczoną mniej więcej w centrum preparatu, co przedstawiono na Rysunku 2A,B. Odległość od próbki do detektora ustawiono na około 1.5 m, aby zarejestrować interesujące piki tlenku glinu. Pierścieniowe dyfraktogramy rejestrowano za pomocą płaskiego detektora Varex XRD 4343RF (matryca 2880 × 2880 pikseli, rozmiar piksela 150 µm), umożliwiającego szybkie obrazowanie w czasie rzeczywistym z częstotliwością do 15 fps. Dane gromadzono przez całkowity czas akwizycji wynoszący 600 s na jeden eksperyment.
Podobnie jak w przypadku układu PPS, pomiary przeprowadzono zarówno w warunkach z kontaktem, jak i bezkontenerowo (Rysunek 2A,B). Diodę UV LED umieszczono w odległości 6 cm od próbki, zgodnie z konfiguracją PPS, a mocowanie formy i lewitującą próbkę ustawiono w tym samym miejscu pomiarowym, aby zachować spójność geometryczną. Cały zespół aparatury zamontowano na stole liniowym, co umożliwiło dopasowanie próbki z kontaktem lub lewitującej kuleczki do linii wiązki w zależności od potrzeb. Następnie monitorowano przesunięcia pików XRD w czasie podczas utwardzania UV (Rysunek 2C), ponieważ naprężenia wywołane utwardzaniem, przenoszone na zatopione cząsteczki tlenku glinu, powodują mierzalną zmianę odstępów sieciowych.
Przygotowanie próbek
Proszek tlenku glinu zmieszano w stężeniu 15 vol% z żywicą w zlewce/pojemniku do mieszania i wymieszano za pomocą pręta szklanego, aby zapewnić jednorodną dyspersję cząsteczek tlenku glinu, co przedstawiono na Rysunku 3A.
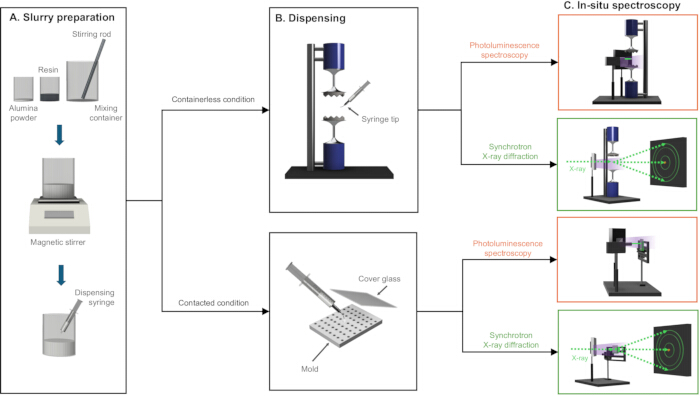
Rysunek 3. Schemat przygotowania próbek, dozowania i pomiarów in situ. (A) Proszek tlenku glinu i żywica w formie płynnej są mieszane w celu przygotowania jednorodnej zawiesiny nanokompozytu. (B) Przygotowaną zawiesinę dozuje się albo do pola lewitacji akustycznej w celu utworzenia bezpojemnikowej kropelki, albo do formy silikonowej w celu uzyskania warunków z kontaktem. (C) Pomiary PL i synchrotronowego XRD są przeprowadzane zarówno dla warunków utwardzania bezpojemnikowego, jak i z kontaktem, aby porównać zmiany widmowe odzwierciedlające naprężenia szczątkowe i ewolucję strukturalną. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
Formulację zawiesiny nanokompozytowej utrzymywano na mieszadle magnetycznym przez cały czas trwania eksperymentu, aby zapewnić dobre rozproszenie cząsteczek tlenku glinu. Po rozproszeniu zawiesinę wprowadzono do strzykawki dozującej w celu przygotowania do podania próbki, jak pokazano na Rysunku 3A. Przed każdym eksperymentem przygotowaną zawiesinę ładowano do strzykawki w celu dozowania do pola lewitacji akustycznej lub do formy silikonowej.
Dozowanie próbki i kontrolowana lewitacja
W przypadku warunków lewitacji akustycznej (bez użycia pojemnika), obszar węzła akustycznego został zlokalizowany przed dozowaniem. Napełnioną strzykawkę trzymano pod kątem około 45° względem płaszczyzny podstawy (Rysunek 3B), a zawiesinę powoli wstrzykiwano do lewitatora, aż do uzyskania stabilnego, eliptycznego kształtu kropelki w polu akustycznym, przy początkowej objętości dozowanej kropli około 5–7 µL, dostosowywanej w zależności od warunków pola akustycznego niezbędnych do utrzymania stabilnej kropelki. Po pomyślnym wstrzyknięciu amplitudę w oprogramowaniu do lewitacji dostosowano w celu stabilizacji kropelki.
W zależności od trybu pomiarowego zastosowano dwie różne konfiguracje akustycznego lewitatora jednoosiowego i dwuosiowego od tego samego producenta. Obie konfiguracje po aktywacji pracowały na automatycznie skalibrowanej częstotliwości rezonansowej wynoszącej około 22 400–22 450 Hz, przy czym częstotliwość robocza była ustalana przez automatyczną kalibrację urządzenia, a nie ręcznie. Do eksperymentów XRD z wykorzystaniem synchrotronu w Argonne National Laboratory (ANL) użyto konfiguracji jednoosiowej, składającej się z jednego przetwornika ultradźwiękowego umieszczonego nad jednym reflektorem, przy czym odstęp między przetwornikiem a reflektorem był ustalony zgodnie ze standardową konfiguracją producenta lewitatora. Do eksperymentów PPS zastosowano konfigurację dwuosiową, składającą się z dwóch przeciwległych przetworników ultradźwiękowych (górnego i dolnego), z podobnie ustalonym odstępem między przetwornikami zgodnie ze standardową konfiguracją producenta.
W obu konfiguracjach położenie węzła akustycznego oraz pozycja preparatu w polu były utrzymywane spójnie dla powtórzeń w obrębie jednej sesji: pozycję pierwszego naniesionego preparatu ustalano za pomocą laserowego przewodnika wyrównawczego, a kolejne preparaty nanoszono w tej samej pozycji referencyjnej, dzięki czemu nie było konieczności ponownego ustawiania ogniskowania wiązki i sondy dla każdego nowego preparatu.
W przypadku jednoosiowego systemu XRD amplitudę zwiększano do momentu, gdy dźwięk akustyczny emitowany przez lewitator stał się słyszalny, po czym za pomocą strzykawki wstrzyknięto zawiesinę do węzła. Następnie dostrojono amplitudę, aby zapewnić stabilną lewitację.
W przypadku dwuosiowego systemu PPS amplitudy górnego i dolnego przetwornika były dostosowywane niezależnie za pomocą oprogramowania, aż do momentu stabilnego uwięzienia kuleczki, i nie były ponownie korygowane przez resztę danego procesu utwardzania.
W obu konfiguracjach warunek lewitacji uznawano za dopuszczalny, gdy ruch kuleczki wokół węzła nie powodował przesunięcia próbki poza ognisko wiązki pomiarowej: w przypadku XRD kuleczka musiała pozostać wyrównana w obrębie śladu wiązki promieni rentgenowskich o szerokości ~500 µm w miejscu pomiaru (patrz Synchrotron X-ray Diffraction Setup); w przypadku PPS kuleczka musiała pozostać w plamce ogniskowania sondy światłowodowej, co potwierdzano poprzez ciągłą detekcję wyraźnego, dobrze zdefiniowanego piku fotoluminescencji tlenku glinu w oprogramowaniu do akwizycji danych w czasie rzeczywistym.
W przypadku warunków z kontaktem (forma silikonowa), zawiesina była dozowana bezpośrednio do formy za pomocą napełnionej strzykawki, co przedstawiono również na Rysunku 3B. Jamka formy miała wymiary 3 × 3 × 2 mm, a zawiesinę dozowano tak, aby całkowicie wypełnić objętość formy (~10,5 μL). Nadmiar zawiesiny usunięto z powierzchni formy, a następnie przykryto ją szklaną przykrywką. Następnie przeprowadzono eksperymenty PL i XRD dla obu warunków: bezkontenerowego oraz z kontaktem, jak pokazano na Rysunku 3C. Każdy eksperyment powtórzono w celu zapewnienia porównywalności i powtarzalności wyników.
In situ gromadzenie danych
Spektroskopia fotoluminescencyjna
Po umieszczeniu próbki w polu lewitacji akustycznej lub w formie włączono laser; podczas wszystkich operacji z użyciem lasera stosowano okulary ochronne. Punkt ogniskowania zoptymalizowano za pomocą oprogramowania LightField w celu zidentyfikowania najsilniejszego sygnału, co potwierdzono wizualnie jako najmniejszy i najjaśniejszy punkt lasera na próbce. Gromadzenie maksimów fotoluminescencji tlenku glinu rozpoczęto przed ekspozycją na promieniowanie UV, rejestrując maksima co 0,5 s. Po 5 s zbierania linii bazowej przed naświetlaniem UV aktywowano diodę UV LED, a gromadzenie danych kontynuowano przez 5 min, aby zapewnić całkowite utwardzenie próbki. Po utwardzeniu wyłączono diodę UV LED. W przypadku warunków bezkontaktowych utwardzoną kuleczkę przeniesiono do pojemnika; w przypadku warunków z kontaktem utwardzoną próbkę wyjęto z formy silikonowej za pomocą pęsety. Przez cały czas unikano bezpośredniego kontaktu z próbkami, aby zapobiec zanieczyszczeniom i podrażnieniu skóry.
Synchrotronowa dyfrakcja rentgenowska
Po umieszczeniu próbki wiązkę promieni rentgenowskich skierowano na środek próbki: na środek lewitującej kuleczki w przypadku warunków bezpojemnikowych oraz na środek próbki wewnątrz formy w przypadku warunków z kontaktem. Przed aktywacją wiązki promieni rentgenowskich zamknięto komorę eksperymentalną. Wiązkę promieni rentgenowskich oraz diodę UV włączono jednocześnie, a dane dyfrakcyjne gromadzono przez cały czas utwardzania promieniami UV. Gromadzenie danych kontynuowano do pełnego utwardzenia próbki; w niniejszym badaniu dane zbierano przez 10 min, aby uchwycić cały interesujący zakres procesu. Po utwardzeniu wyłączono diodę UV i wiązkę promieni rentgenowskich, a próbki odebrano w sposób opisany dla układu spektroskopowego, unikając bezpośredniego kontaktu w celu zapobieżenia kontaminacji i podrażnieniu skóry.
Analiza danych
Metoda dopasowania piku fotoluminescencji
Surowe widma fotoluminescencji zawierające piki R1 i R2 tlenku glinu (Rysunek 4A) zostały wyodrębnione z pełnego zbioru danych dotyczących utwardzania i zaimportowane do programu MATLAB w celu przeprowadzenia obróbki danych.
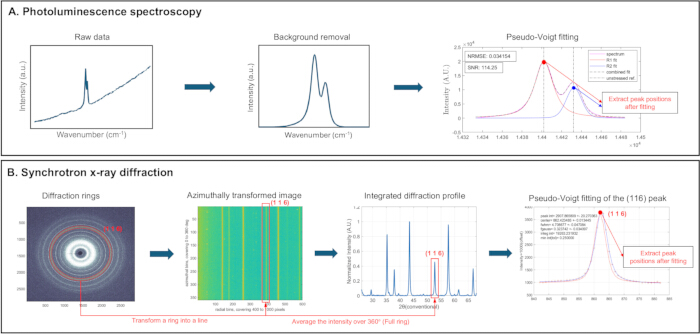
Rycina 4. Schemat analizy danych dla pomiarów PL i synchrotronnego XRD. (A) Widma PL są poddawane obróbce poprzez usuwanie tła oraz dopasowanie funkcji pseudo-Voigta do pików R1 i R2 tlenku glinu w celu wyznaczenia położenia pików podczas utwardzania. (B) Synchrotronowe pierścienie dyfrakcyjne XRD są przekształcane i integrowane do jednowymiarowego profilu dyfrakcyjnego, po czym następuje dopasowanie funkcji pseudo-Voigta do piku (116) tlenku glinu w celu wyznaczenia położenia piku i obliczenia odkształcenia wywołanego utwardzaniem. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Z każdego widma usunięto szum tła, a nachylona linia bazowa została skorygowana tak, aby była w przybliżeniu zgodna z osią x. W celu dokładnego dopasowania piku R1 i R2 zastosowano dopasowanie funkcją pseudo-Voigta dla pików fotoluminescencji tlenku glinu35. Piki dopasowano do funkcji pseudo-Voigta przy użyciu algorytmu nieliniowej optymalizacji z ograniczeniami (fmincon), przyjmując pole, pozycję centrum, FWHM oraz współczynnik kształtu (0 = czysty rozkład Gaussa, 1 = czysty rozkład Lorentza) jako cztery wolne parametry dla każdego piku (R1 i R2). Przed dopasowaniem z każdego widma odjęto liniowe tło, dopasowane do surowej intensywności przy 14300 i 14500 cm⁻1. Wstępne wartości parametrów oszacowano bezpośrednio z każdego wygładzonego i skorygowanego pod kątem linii bazowej widma, a granice dopasowania ustalono jako zakres procentowy wokół każdego wstępnego oszacowania (pole: 50–150%; FWHM: 60–180%). Jakość dopasowania oceniono za pomocą znormalizowanego błędu średniokwadratowego (NRMSE). Pozycje dopasowanych pików wyodrębniano w każdym punkcie czasowym w trakcie procesu utwardzania, a przesunięcia pików obliczono poprzez porównanie każdej dopasowanej pozycji z początkową wartością sprzed ekspozycji na UV.
Metoda dopasowania piku XRD
Dwuwymiarowe obrazy dyfrakcyjne zostały zaimportowane do oprogramowania do przetwarzania XRD lub do programu MATLAB w celu przeprowadzenia analizy. Dane XRD mogą być analizowane w celu uzyskania informacji o odkształceniu materiału36,37,38. Zidentyfikowano pierścienie dyfrakcyjne cząsteczek tlenku glinu (Ryc. 4B), a pierścień odpowiadający piku tlenku glinu (116) został wybrany ze względu na jego wyraźność w celu śledzenia zmian odstępów sieciowych. Identyfikacja pierścieni bezpośrednio na dwuwymiarowym obrazie dyfrakcyjnym na tym etapie służyła jako jakościowa kontrola jakości danych przed integracją, potwierdzając pełność i ciągłość pierścieni (co wskazuje na jednorodne oświetlenie próbki i brak przycinania wiązki), prawidłowe wyrównanie detektora i pozycję centrum oraz brak rozpraszania pasożytniczego lub artefaktów, które mogłyby zniekształcić profil zintegrowany. Po potwierdzeniu jakości pierścienia, wybrany pierścień został przekształcony w obraz transformowany azymutalnie i zintegrowany w pełnym zakresie azymutalnym 360°, aby uzyskać jednowymiarowy profil dyfrakcyjny, który następnie wykorzystano do ilościowego dopasowania pozycji piku w celu wyznaczenia odstępu d i obliczenia odkształcenia wywołanego sieciowaniem. Pik tlenku glinu (116) w profilu zintegrowanym dopasowano do funkcji pseudo-Voigta w celu wyznaczenia pozycji piku, a następnie wyekstrahowano go dla każdej klatki dyfrakcyjnej podczas sieciowania. Piki dopasowano do funkcji pseudo-Voigta przy użyciu nieliniowego algorytmu najmniejszych kwadratów (lsqnonlin), przyjmując intensywność, pozycję centrum, szerokość (FWHM) oraz kształt (stosunek Gaussa do Lorentza) jako parametry dopasowania. Przed dopasowaniem z każdego widma odjęto liniowe tło. Dopasowania były ograniczone więzami z tolerancją zbieżności 10⁻4. Zmianę odstępów sieciowych obliczono z dopasowanych pozycji piku, korzystając z prawa Bragga:

gdzie d to odstęp sieciowy, n to rząd dyfrakcyjny, λ to długość fali promieniowania rentgenowskiego, a θ to kąt Bragga. W celu bezpośredniego porównania z wzorcami dyfrakcyjnymi dla tlenku glinu, które konwencjonalnie indeksuje się przy użyciu promieniowania Cu Ka, zmierzone odstępy d wykorzystano dodatkowo do obliczenia równoważnej wartości 2θ odpowiadającej promieniowaniu Cu Ka o λ = 1.54056 Å zgodnie z prawem Bragga. Do osi kąta dyfrakcji wykorzystano tę konwencjonalną równoważną skalę 2θ, a nie natywną synchrotronową skalę 2θ (λ = 0.137 Å). Odkształcenie wywołane utwardzaniem obliczono następnie poprzez porównanie odstępów sieciowych w każdym punkcie czasowym z wartością początkową przed ekspozycją na UV:
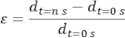
gdzie dt = n s to stała sieciowa w każdym punkcie czasowym podczas utwardzania, a d0 to początkowa stała sieciowa przed naświetlaniem UV.
Wyniki
Wyniki spektroskopii fotoluminescencyjnej
Wczesna odpowiedź PL dostarcza informacji na temat tego, jak rozwija się naprężenie indukowane utwardzaniem w warunkach kontaktu oraz w warunkach bezkontenerowych. Rysunek 5 przedstawia średnią ewolucję położenia piku fotoluminescencji tlenku glinu w ciągu pierwszych 20 s dla obu warunków, obejmując linię bazową przed naświetleniem UV, gwałtowny spadek liczby falowej występujący bezpośrednio po ekspozycji na UV oraz następujący po nim częściowy powrót w miarę postępującego utwardzania.
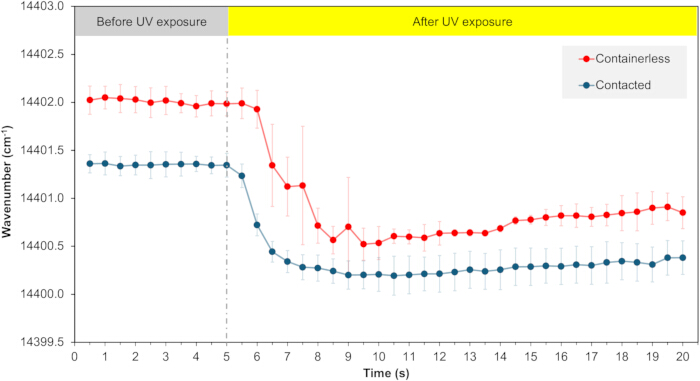
Rycina 5. Średnie wyniki PL pokazujące ewolucję liczby falowej we wczesnej fazie utwardzania UV. Położenie piku fotoluminescencji tlenku glinu uśredniono dla trzech powtórzeń (n = 3) na każdy warunek i śledzono przez pierwsze 20 s utwardzania w warunkach stykowych oraz bezkontenerowych. Słupki błędu reprezentują odchylenie standardowe między próbkami. Pierwsze 5 s stanowi linię bazową przed naświetlaniem UV, po której następuje ekspozycja na UV, szybki spadek liczby falowej indukowany utwardzaniem z powodu przekazywania naprężeń ściskających z twardniejącej żywicy na zatopione cząstki tlenku glinu, a następnie częściowy powrót w miarę stabilizacji sieci polimerowej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
W przypadku PL dla każdego warunku zmierzono trzy niezależne próbki (n = 3). Surowe dane dla wszystkich trzech powtórzeń dla każdego warunku znajdują się w oświadczeniu o dostępności danych.
Pierwsze 20 s utwardzania są szczególnie istotne, ponieważ w tym okresie następuje największa zmiana liczby falowej, co wskazuje, że najszybsza ewolucja naprężeń zachodzi krótko po rozpoczęciu ekspozycji na UV. Przed ekspozycją na UV oba warianty wykazują różne początkowe liczby falowe. Ta różnica między wariantami przed naświetlaniem UV wynosi 0,660 cm-1 (średnia początkowa liczba falowa 14402,01 ± 0,028 cm-1 dla próbki bez pojemnika i 14401,350 ± 0,009 cm-1 dla próbki w kontakcie, n = 3). Wszystkie kolejne wartości przesunięcia piku raportowane w niniejszej pracy zostały obliczone w odniesieniu do własnej linii bazowej danej próbki przed ekspozycją na UV.
Po włączeniu diody UV LED w 5 s żywica szybko ulega fotopolimeryzacji i zaczyna twardnieć wokół zatopionych cząsteczek tlenku glinu, co powoduje odpowiadający temu przesunięcie piku tlenku glinu w stronę niższych liczb falowych. W próbce w kontakcie z powierzchnią obserwuje się szybszy spadek liczby falowej w przedziale między w przybliżeniu 5 a 7 s. W przeciwieństwie do niej, próbka bezkontaktowa wykazuje bardziej stopniowy spadek, co sugeruje wolniejszy rozwój naprężeń w przypadku braku ograniczeń przez ścianki formy.
Po tym gwałtownym spadku w obu warunkach osiągano minimalną średnią liczbę falową, a następnie obserwowano częściowy powrót do wyższych wartości w miarę postępu utwardzania. W warunku z kontaktem minimum występuje wcześniej i wykazuje mniejszy, bardziej stopniowy powrót, pozostając stosunkowo stabilnym przez resztę 20 s okna czasowego. W warunku bezkontenerowym minimum zostaje osiągnięte nieco później, a wyraźniejszy powrót rozpoczyna się około 14 s.
Wszystkie pomiary PL spełniły kryteria pomyślnego pomiaru: wyraźny, dobrze rozdzielony dublet R1/R2 z wysokim stosunkiem sygnału do szumu przez cały czas trwania pomiaru oraz ciągłe wyrównanie próbki w obszarze ogniskowania sondy światłowodowej przez cały czas utwardzania. Żadna z próbek nie została wykluczona z raportowanego zbioru danych. W niniejszym badaniu nie zaobserwowano wyników suboptymalnych, charakteryzujących się częściową utratą sygnału z powodu dryfu kulek poza obszar ogniskowania sondy lub zniekształconą linią bazową wymagającą dodatkowej korekcji tła, jednak wspomniano o nich tutaj w celu zapewnienia powtarzalności.
Morfologia próbki bezkontenerowej podczas kontrolowanej lewitacji
Sekwencja obrazów próbki bezpojemnikowej z wczesnego etapu pomaga wyjaśnić, jak lewitująca kulka żywicy reaguje fizycznie podczas utwardzania UV. Rysunek 6 przedstawia morfologię kulki w kolejnych punktach czasowych, od stanu ciekłego, poprzez żelowanie i szybkie krzepnięcie, utrwalając pełną ewolucję kształtu od aktywacji UV do stabilnego stanu stałego w 60 s, przy końcowym rozmiarze kulki 2.5 × 2.5 × 1.4 mm.
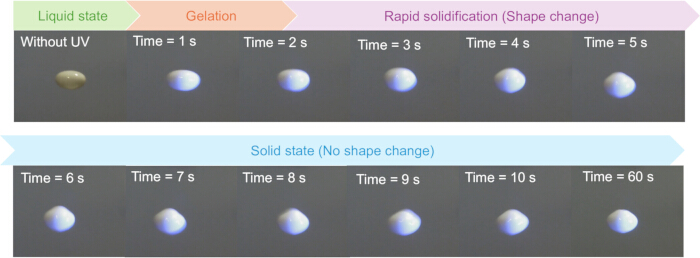
Rycina 6: Reprezentatywna ewolucja kształtu lewitującej kropelki żywicy podczas utwardzania UV. Kropelka pozostaje w stanie ciekłym przed ekspozycją na promieniowanie UV, żeluje po około 1 s, ulega widocznej zmianie kształtu podczas szybkiego utwardzania między 2–5 s i osiąga stabilny stan stały w 6 s, nie wykazując dalszych zmian aż do 60 s. Końcowy rozmiar utwardzonej kropelki: 2.5 × 2.5 × 1.4 mm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Przed naświetlaniem UV, ze względu na ciekłą postać, kuleczka pozostaje gładka i zaokrąglona podczas lewitacji w polu akustycznym. Po aktywacji diody UV kuleczka zaczyna żelować w ciągu pierwszych 1–2 s. Między 3 a 5 s zmiana kształtu kuleczki staje się bardziej wyraźna; staje się ona lekko zdeformowana i mniej gładka. Po około 6 s kuleczka jest w większości ciałem stałym, a jej kształt nie ulega już znacznym zmianom. Od 6 do 60 s kuleczka pozostaje stosunkowo stabilna, co wykazuje, że główny proces utwardzania i zmiana kształtu zachodzą w ciągu pierwszych kilku sekund po naświetlaniu UV.
Pomyślny przebieg procesu bez użycia pojemnika charakteryzował się tym, że kropelka pozostawała w obrębie węzła akustycznego i pola obrazowania przez cały czas żelowania i krzepnięcia, co pozwalało na rejestrację morfologii w każdym punkcie czasowym. Podczas utwardzania spodziewany jest pewien ruch i przemieszczanie się kropelki, ponieważ zmiana rozkładu masy i właściwości powierzchniowych podczas żelowania i krzepnięcia zmienia odpowiedź mechaniczną na pole akustyczne. Nie zaobserwowano w niniejszym badaniu wyniku suboptymalnego, obejmującego ruch lub dryf na tyle silny, aby całkowicie wypchnąć kropelkę poza ramkę obrazowania lub węzeł akustyczny, jednak wspomniano o nim tutaj w celu zapewnienia powtarzalności.
Wyniki dyfrakcji rentgenowskiej synchrotronowej
Profile dyfrakcyjne porównują czysty proszek tlenku glinu z próbkami utwardzanymi przez 10 min w warunkach utwardzania z kontaktem powierzchniowym oraz bezkontenerowym. Rycina 7 przedstawia pełne profile dyfrakcyjne dla wszystkich trzech próbek wraz z powiększeniem piku (116), gdzie przesunięcie pozycji 2θ bezpośrednio odzwierciedla wielkość naprężeń sieciowych wywołanych utwardzaniem w każdym z warunków.
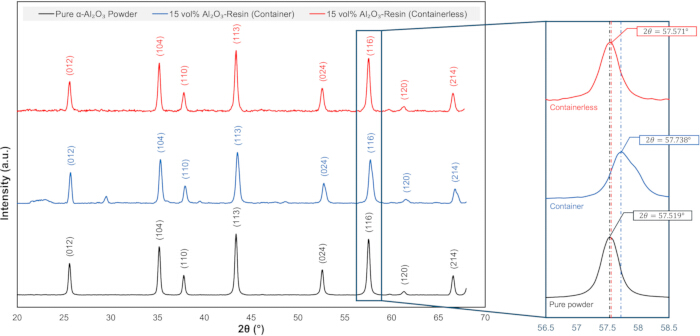
Rycina 7. Reprezentatywne przesunięcie pików XRD po utwardzaniu UV. Porównano profile XRD czystego proszku tlenku glinu oraz próbek w kontakcie z pojemnikiem i bez pojemnika, utwardzanych przez 10 min; oś kąta dyfrakcji przedstawiono w konwencjonalnej skali kątowej w celu porównania ze standardowymi wzorcami tlenku glinu, zamiast w natywnej skali synchrotronowej. Powiększony pik tlenku glinu wykazuje największe przesunięcie dla próbki w kontakcie z pojemnikiem, co jest zgodne z wyższym naprężeniem szczątkowym wywołanym utwardzaniem. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Do analizy przesunięcia piku wybrano pik aluminiumu (116), ponieważ zapewnia on wyraźny sygnał do śledzenia zmian w odstępach sieciowych. W powiększonym obszarze (116) próbka w kontakcie wykazuje największe przesunięcie piku w porównaniu z czystym proszkiem tlenku glinu. Próbka bezkontaktowa również wykazuje przesunięcie piku, jednak jest ono mniejsze niż w przypadku próbki w kontakcie. Tendencja ta jest zgodna z wynikami PL, gdzie w warunkach kontaktu zaobserwowano większe przesunięcie piku związane z naprężeniami niż w warunkach bezkontaktowych. Zatem wyniki zarówno PL, jak i XRD potwierdzają, że środowisko utwardzania wpływa na rozwój naprężeń wewnętrznych w nanokompozycie fotopolimerowym wypełnionym tlenkiem glinu.
W przypadku XRD dla każdego warunku zmierzono trzy niezależne próbki (n = 3). Surowe dane dla wszystkich trzech powtórzeń na każdy warunek udostępniono w oświadczeniu o dostępności danych. Rycina 7 przedstawia jedną reprezentatywną próbkę dla każdego warunku; w trzech powtórzeniach średnia pozycja końcowego piku (116) wyniosła 57,523° ± 0,042° 2θ (konwencjonalne) dla warunku bezpojemnikowego oraz 57,786° ± 0,152° 2θ (konwencjonalne) dla warunku z kontaktem, co jest zgodne z reprezentatywną tendencją pokazaną na Rycynie 7.
Pomyślne badanie XRD charakteryzowało się pozostawaniem kropelki w obszarze wiązki promieniowania rentgenowskiego przez cały czas utwardzania, co pozwalało na uzyskanie pełnych, ciągłych pierścieni dyfrakcyjnych odpowiednich do integracji azymutalnej i dopasowania piku. Wynik suboptymalny występował, gdy ruch kropelki w polu akustycznym przesuwał próbkę poza obszar wiązki, co prowadziło do powstania niepełnych lub uciętych pierścieni dyfrakcyjnych.
DOSTĘPNOŚĆ DANYCH:
Zbiór danych wspierający wyniki niniejszego badania został zdeponowany w repozytorium Zenodo i jest publicznie dostępny pod adresem https://doi.org/10.5281/zenodo.20498417. Przesłane zbiory danych zostały pozyskane za pomocą dwóch metod: spektroskopii fotoluminescencyjnej oraz synchrotronowej dyfrakcji rentgenowskiej. Dane gromadzono in situ podczas utwardzania nanokompozytów w lewitatorze akustycznym.
Dyskusja
Mechaniczne obciążenie wstępne przed naświetlaniem UV w warunkach kontaktu
Niższa początkowa liczba falowa zaobserwowana w próbce w kontakcie (Rycina 5) sugeruje, że naprężenia mogą być wprowadzone już przed utwardzaniem, prawdopodobnie w wyniku przygotowania próbki, ograniczeń narzuconych przez formę lub oddziaływania z szkiełkiem przykrywkowym. Ponieważ próbka w kontakcie jest zamknięta zarówno w silikonowej formie, jak i pod szkiełkiem przykrywkowym przed utwardzaniem, podczas gdy próbka bezkontaktowa jest dozowana w pole akustyczne bez żadnego kontaktu z ciałem stałym, niższą początkową liczbę falową w warunkach kontaktu przypisuje się ściskającemu obciążeniu mechanicznemu przyłożonemu do próbki podczas zamykania w formie i pod szkiełkiem przykrywkowym. Przesunięcie to występuje przed rozpoczęciem ekspozycji na promieniowanie UV, a zatem odzwierciedla efekt wstępnego obciążenia mechanicznego, a nie proces związany z utwardzaniem. Istniejące uprzednio przesunięcie nie wpływa zatem na raportowaną ewolucję położenia piku w każdym z wariantów, oznacza jednak, że oba warianty rozpoczynają utwardzanie z różnych bezwzględnych stanów liczby falowej, co należy uwzględnić przy porównywaniu bezwzględnych wartości liczby falowej między wariantami, zamiast analizować ich ewolucję w czasie.
Szybkość i odzyskiwanie ewolucji naprężeń podczas utwardzania
W próbce w kontakcie z pojemnikiem obserwuje się szybszy spadek liczby falowej w przedziale od około 5 do 7 s (Rysunek 5), co wskazuje na szybsze narastanie naprężeń i twardnienie żywicy w warunkach ograniczenia przez formę, podczas gdy w próbce bez pojemnika spadek jest bardziej stopniowy, co sugeruje wolniejszy rozwój naprężeń przy braku ograniczeń ze strony pojemnika. Następująca w obu przypadkach częściowa regeneracja jest zgodna z częściową relaksacją naprężeń w miarę stabilizacji sieci polimerowej. Wcześniejsza i mniejsza regeneracja w warunkach kontaktu oraz późniejsza i bardziej wyraźna regeneracja w warunkach bez pojemnika są spójne z występowaniem większej relaksacji naprężeń w przypadku braku ograniczeń ze strony pojemnika.
Morfologia koralików jako dowód kinetyki utwardzania
Sekwencja morfologii kulek (Rysunek 6) pomaga wyjaśnić to zachowanie na poziomie mikrostrukturalnym. Przed naświetlaniem UV kulka pozostaje w stanie ciekłym. Żelowanie następuje w około 1 s, co wyznacza moment, w którym żywica zaczyna tworzyć stałą sieć. Pomiędzy 2 a 5 s kulka ulega gwałtownemu utwardzeniu, któremu towarzyszy widoczna zmiana kształtu, ponieważ żywica twardnieje, podczas gdy kulka wciąż znajduje się w ruchu w polu akustycznym; gdy żywica stanie się wystarczająco stała, nie może już powrócić do pierwotnego, zaokrąglonego kształtu cieczy, przez co część tej deformacji zostaje utrwalona. W około 6 s kulka osiąga stabilny stan stały, bez dalszych zmian kształtu aż do 60 s, co wskazuje, że większość zmian kształtu związanych z utwardzaniem ogranicza się do pierwszych kilku sekund po naświetlaniu UV.
Czynniki zakłócające między warunkami utwardzania
Chociaż wyższe naprężenia szczątkowe obserwowane w warunkach kontaktu są zgodne z obecnością sztywnego ograniczenia ścianek, którego brakuje w warunkach bezpojemnikowych, istnieją inne czynniki różniące oba środowiska utwardzania, które nie zostały w niniejszym badaniu odizolowane niezależnie. Długość fali UV oraz odległość od diody UV do próbki pozostawały stałe w obu warunkach, zatem nie wpływają one na zaobserwowaną różnicę. Jednakże czynniki takie jak inhibicja tlenowa na powierzchniach wystawionych na działanie powietrza, stosunek powierzchni do objętości próbki, przekazywanie i rozpraszanie ciepła, straty ewaporacyjne, geometria próbki oraz kinetyka utwardzania mogły różnić się między obiema warunkami i nie zostały w tej pracy rozdzielone niezależnie. W związku z tym końcowy kształt kropelki nieco różni się w zależności od warunków: próbka w kontakcie jest ograniczona do geometrii dysku formy silikonowej, natomiast próbka bezpojemnikowa przyjmuje kształt elipsoidalny formowany przez pole akustyczne. Ponieważ geometria próbki może sama wpływać na lokalne gradienty skurczu i zachowanie podczas utwardzania, różnica kształtu jest kolejnym czynnikiem, który nie został wyizolowany w obecnym badaniu. Niemniej jednak oba typy próbek pozostają w dużym stopniu porównywalne pod względem ogólnych rozmiarów i nie wykazują drastycznych różnic w kształcie, a przyszłe prace z wykorzystaniem dopasowanych lub kontrolowanych geometrii próbek w obu warunkach pomogłyby odizolować ten efekt od wpływu samego ograniczenia ściankami. Warto zauważyć, że te same czynniki stanowią immanentne różnice między środowiskiem produkcyjnym na Ziemi (ograniczonym formą) a środowiskiem w przestrzeni kosmicznej (bezpojemnikowym), a nie są jedynie artefaktami eksperymentalnymi do wyeliminowania. Izolowanie indywidualnego wkładu każdego czynnika wykraczało poza zakres niniejszego badania, które zamiast tego raportuje wypadkową różnicę naprężeń między środowiskami utwardzania z kontaktem a bezpojemnikowymi jako całością.
Warto zauważyć, że lewitacja akustyczna odtwarza bezkontenerowe warunki brzegowe mechaniczne, ale nie replikuje w pełni rzeczywistego środowiska mikrograwitacyjnego. Kształt lewitującego koralika pozostał stabilny i powtarzalny we wszystkich próbkach (Rysunek 6), a podczas utwardzania nie zaobserwowano wyraźnego osadzania się cząstek, co wskazuje, że jakikolwiek przepływ wewnętrzny generowany przez pole akustyczne niezbędne do stabilnej lewitacji próbki nie wywołał widocznych zakłóceń w morfologii koralika ani w rozkładzie cząstek. Spójność zaobserwowanego trendu w powtórzonych próbkach oraz w obu analizach PL i XRD potwierdza, że ograniczenia ścianek pojemnika są główną przyczyną różnic zaobserwowanych pomiędzy poszczególnymi warunkami.
Przedstawione tutaj wyniki i wnioski demonstrują znaczenie tych technik eksperymentalnych w dostarczaniu dostępnych danych naziemnych, wykazujących wpływ środowisk bezkontenerowych na wytwarzanie nanokompozytów, przed realizacją misji kosmicznych w zakresie produkcji wspomaganej mikrograwitacją. Wyniki te stanowią podstawę do dalszej optymalizacji procesów produkcyjnych i składu materiałów w celu opracowania materiałów funkcjonalnych do zastosowań w przestrzeni kosmicznej.
Obserwowany konsekwentnie większy przesunięcie piku w warunkach z kontaktem w porównaniu do warunków bezkontenerowych, co jest zgodne z wyższym naprężeniem resztkowym, może mieć istotne znaczenie dla produkcji w przestrzeni kosmicznej. Materiały przetwarzane w mikrograwitacji będą naturalnie utwardzać się w stanie bezkontenerowym, zatem naprężenie resztkowe w końcowej części będzie różnić się od naprężenia w materiale o identycznym składzie, wyprodukowanym na Ziemi w formie. Naprężenie resztkowe jest znanym czynnikiem wpływającym na właściwości mechaniczne, stabilność wymiarową i długoterminową trwałość utwardzonych kompozytów polimerowych w szerszym ujęciu39,40,41,42; jednak niniejsze badanie charakteryzuje wyłącznie ewolucję naprężeń resztkowych i nie obejmuje testów mechanicznych utwardzonych próbek. Zatem stopień, w jakim zaobserwowane różnice w naprężeniach przekładają się na mierzalne różnice w parametrach mechanicznych lub trwałości, pozostaje do ustalenia. Niemniej jednak wyniki te podkreślają konieczność uwzględnienia środowiska przetwarzania podczas kwalifikowania materiałów nanokompozytowych do zastosowań kosmicznych i sugerują, że ziemskie bazy danych właściwości materiałowych, oparte na próbkach utwardzanych w formach, mogą nie w pełni oddawać stan naprężenia resztkowego tego samego materiału produkowanego w warunkach bezkontenerowych, odpowiadających mikrograwitacji. Bezpośrednia charakterystyka mechaniczna próbek utwardzonych w obu tych warunkach stanowi ważny kierunek przyszłych prac w celu ustalenia tego związku.
Kluczowe etapy i rozwiązywanie problemów
Dwa aspekty bezkontenerowego przygotowania próbek wymagają szczególnej uwagi w celu zapewnienia powtarzalności. Po pierwsze, utrzymanie stabilnej lewitacji kulek podczas dozowania jest czułe na amplitudę akustyczną: jeśli kulka przemieszcza się znacząco wokół węzła akustycznego, wskazuje to na brak równowagi siły pułapkowania względem masy i położenia kulki. W takiej sytuacji amplitudę należy zmniejszać stopniowo, a nie w dużych krokach, ponieważ jej obniżenie poniżej poziomu wymaganego do zrównoważenia sił spowoduje wypadnięcie kulki z pola. Korekty amplitudy najlepiej zatem wprowadzać w małych przyrostach, monitorując stabilność kulek w czasie rzeczywistym, zamiast wykonywać pojedynczy krok korygujący.
Po drugie, niezawodne oddzielenie kropli zawiesiny z końcówki strzykawki do węzła akustycznego jest zależne od kilku oddziałujących na siebie czynników, w tym lepkości zawiesiny, napięcia powierzchniowego, średnicy końcówki, właściwości zwilżania, objętości kropli oraz siły pułapkowania. W niniejszym badaniu krople oddzielano od końcówki strzykawki o rozmiarze 18G (o długości 1,26) wyłącznie za pomocą siły promieniowania akustycznego, bez oddzielania ręcznego, co okazało się niezawodne dla zastosowanych tutaj objętości kropli i lepkości zawiesiny. Czytelnicy próbujący powtórzyć tę procedurę przy rozmiarze kropli równym lub mniejszym od średnicy końcówki strzykawki lub przy użyciu zawiesin o większej lepkości mogą zauważyć, że kropla nie oddziela się całkowicie od końcówki pod wpływem samego przyciągania akustycznego. W takich przypadkach, w celu zapewnienia niezawodnego załadunku kropli, zaleca się zmniejszenie lepkości zawiesiny lub zastosowanie końcówki o większej średnicy.
Oświadczenia
Autorzy oświadczają, że nie mają żadnych konfliktów interesów.
Podziękowania
Niniejszy materiał powstał w oparciu o prace wspierane z grantu National Science Foundation CMMI 2349931. Badania te zostały przeprowadzone w ramach przyznanego czasu wiązki APS (DOI: https://doi.org/10.46936/APS-191109/60014859) w Advanced Photon Source, placówce użytkownika Office of Science Departamentu Energii USA (DOE), obsługiwanej dla Office of Science DOE przez Argonne National Laboratory na mocy kontraktu nr DE-AC02-06CH11357.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Alpha Alumina Powder | Inframat Advanced Materials | 26N-0802A | Proszek tlenku glinu |
| d-SAL | Materials Development, Inc. (MDI) | - | Lewitacja akustyczna |
| Elegoo ABS-Like Photopolymer Resin | ELEGOO | X004C0BJT | Żywica |
| INTLLAB MS-500 | INTLLAB | - | Mieszadło magnetyczne |
| LightField | Teledyne Princeton Instruments, Trenton, NJ, USA | https://www.teledynevisionsolutions.com/en-in/products/lightfield/?model=LF&vertical=tvs-princeton-instruments&segment=tvs | |
| MATLAB | The MathWorks, Inc., Natick, MA, USA | https://www.mathworks.com/products/matlab.html |
Bibliografia
- Merancy N. et al. ESDMD-001: Moon to Mars architecture definition document | Revision C - 2025. National Aeronautics and Space Administration; Washington (DC); 2025 Dec. Report No.: NASA/TP-20250010956. Available from: http://www.sti.nasa.gov
- Denis G. et al. From new space to big space: How commercial space dream is becoming a reality. Acta Astronaut. 2020;166:431—443.
- Mueller RP. Lunar base construction planning [conference presentation]. Presented at: Earth and Space 2022. 2022:858–870.
- Duke MB, Mendell WW. Scientific investigations at a lunar base. Acta Astronaut. 1988;17(7):675—690.
- Wahl McDonnell Douglas Corp BW, Wahl McDonnell BW. Analysis of selected opportunities for manufacturing in space. Vol. 2. 1969. Available from: https://commons.erau.edu/space-congress-proceedings/proceedings-1969-6th-v2/session-11/2
- Naser MZ, Chehab AI. Polymers in space exploration and commercialization. In: AlMaadeed MAA, Ponnamma D, Carignano MA, eds. Polymer Science and Innovative Applications. Elsevier; 2020:457—484.
- Dmitriev RI. et al. Versatile conjugated polymer nanoparticles for high-resolution O2 imaging in cells and 3D tissue models. ACS Nano. 2015;9(5):5275—5288.
- Li X. et al. High-temperature capacitive energy storage in polymer nanocomposites through nanoconfinement. Nat Commun. 2024;15(1):6655.
- Amberkar T, Mahanwar P. Phase change material nanocomposites for thermal energy storage applications. Materials Proceedings. 2022;9(1):8.
- Harsch M, Karger-Kocsis J, Holst M. Influence of fillers and additives on the cure kinetics of an epoxy/anhydride resin. Eur Polym J. 2007;43(4):1168—1178.
- Stevenson A, Jones A, Raghavan S. Stress-sensing nanomaterial calibrated with photostimulated luminescence emission. Nano Lett. 2011;11(8):3274—3278.
- Sarioglu C, Schumann E, Blachere JR, Pettit FS, Meier GH. X-ray determination of stresses in alumina scales on high temperature alloys. Materials at High Temperatures. 2000;17(1):109—115.
- Leoni M, Scardi P, Sglavo VM. Relaxation of indentation residual stress in alumina: Experimental observation by X-ray diffraction. J Eur Ceram Soc. 1998;18(12):1663—1668.
- Abuhasan A, Balasingh C, Predecki P. Residual stresses in Alumina/Silicon Carbide (Whisker) composites by X-ray diffraction. J Am Ceram Soc. 1990;73(8):2474—2484.
- Noyan IC, Cohen JB. Residual Stress: Measurement by Diffraction and Interpretation. Springer; 2013.
- Jantananont P, et al. Characterizing UV resin curing with additives under simulated microgravity for in-space manufacturing. Presented at: AIAA SciTech 2026 Forum; 2026 Jan 8. doi:10.2514/6.2026-1047.
- de Hoffmann SI, Greenwood LJ, Raghavan S. The use of regolith simulant as a material for building functional sensors in extreme environments. Presented at: Regional Student Conferences, 2025; 2025. doi:10.2514/6.2025-99380.
- Sorgi Johann ML, et al. Investigating the Raman characteristics of regolith simulants towards the creation of functional materials. Presented at: AIAA SCITECH 2025 Forum; 2025:2501.
- Astacio J, et al. In-space manufacturing of functional sensors. Presented at: 75th International Astronautical Congress (IAC 2024), 2024 IAF Microgravity Sciences and Processes Symposium; Milan, Italy; 2024:538–544.
- Warren P, et al. Effect of sintering temperature on microstructure and mechanical properties of molded Martian and Lunar regolith. Ceram Int. 2022;48(23):35825—35833.
- Latorre P, et al., inventors; University of Central Florida Research Foundation, Inc., assignee. Manufacturing sensors using celestial body regolith. United States patent US 12,576,583 B2. 2026 Mar 17.
- Tuckermann R, et al. Chemical analysis of acoustically levitated drops by Raman spectroscopy. Anal Bioanal Chem. 2009;394(5):1433—1441.
- Li L, Gu N, Dong H, Li B, Kenneth TVG. Analysis of the effects of acoustic levitation to simulate the microgravity environment on the development of early zebrafish embryos. RSC Adv. 2020;10(72):44593—44600.
- Boudreaux T, et al. Biological acoustic levitation and its potential application for microgravity study. Bioengineering. 2025;12(5).
- Vashi A, Yadav AS, Nguyen NT, Sreejith KR. Parametric analysis of acoustically levitated droplet for potential microgravity application. Appl Acoust. 2023;213.
- Wilke SK, et al. Microgravity effects on nonequilibrium melt processing of neodymium titanate: Thermophysical properties, atomic structure, glass formation and crystallization. npj Microgravity. 2024;10(1):26.
- Bauser HC, et al. A study on the stability of ritonavir form III processed in orbit and returned to Earth. npj Microgravity. 2026;12(1).
- Leiterer J, et al. The use of an acoustic levitator to follow crystallization in small droplets by energy-dispersive X-ray diffraction. J Appl Crystallogr. 2006;39(5):771—773.
- Sønderby P, et al. Concentrated protein solutions investigated using acoustic levitation and small-angle X-ray scattering. J Synchrotron Radiat. 2020;27(2):396—404.
- Tsujino S, Tomizaki T. Ultrasonic acoustic levitation for fast frame rate X-ray protein crystallography at room temperature. Sci Rep. 2016;6(1):25558.
- Morris RH, et al. Non-contact universal sample presentation for room temperature macromolecular crystallography using acoustic levitation. Sci Rep. 2019;9(1):12431.
- Andrade MAB, Marzo A, Adamowski JC. Acoustic levitation in mid-air: Recent advances, challenges, and future perspectives. Appl Phys Lett. 2020;116(25):250501.
- Hanhan I, Durnberg E, Freihofer G, Akin P, Raghavan S. Portable piezospectroscopy system: Non-contact in situ stress sensing through high resolution photo-luminescent mapping. J Instrum. 2014;9(11):P11005—P11005.
- Freihofer G, Poliah L, Walker K, Medina A, Raghavan S. Optical stress probe: In situ stress mapping with Raman and photo-stimulated luminescence spectroscopy. J Instrum. 2010;5(12):P12003—P12003.
- Raghavan S, Imbrie PK, Crossley WA. Spectral analysis of R-lines and vibronic sidebands in the emission spectrum of ruby using genetic algorithms. Appl Spectrosc. 2008;62(7):759—765.
- Rossmann L, et al. Method for conducting in situ high-temperature digital image correlation with simultaneous synchrotron measurements under thermomechanical conditions. Rev Sci Instrum. 2020;91(3):033705.
- Siddiqui SF, et al. Synchrotron X-ray measurement techniques for thermal barrier coated cylindrical samples under thermal gradients. Rev Sci Instrum. 2013;84(8):083904.
- Raghavan S, Imbrie P. High-resolution stress mapping of polycrystalline alumina compression using synchrotron X-ray diffraction. J Synchrotron Radiat. 2011;18(3):497—505.
- Shokrieh MM, Ghanei Mohammadi AR. The importance of measuring residual stresses in composite materials. In: Shokrieh MM, ed. Residual Stresses in Composite Materials. Woodhead Publishing; 2014:3—14.
- Shokrieh MM, Akbari S, Daneshvar A. Reduction of residual stresses in polymer composites using nano-additives. In: Shokrieh MM, ed. Residual Stresses in Composite Materials. Woodhead Publishing; 2014:246—268.
- Nardi T, et al. Stress reduction mechanisms during photopolymerization of functionally graded polymer nanocomposite coatings. Prog Org Coat. 2015;87:204—212.
- Rahimian-Koloor SM, Shokrieh MM. Investigating the effect of the curing-induced residual stress on the mechanical behavior of carbon nanotube/epoxy nanocomposites by molecular dynamics simulation. Eng Sci. 2023;22:817.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny