Niniejszy protokół opisuje detekcję białek wewnątrzkomórkowych w ludzkich komórkach erytroleukemii K562 przy użyciu cytometrii przepływowej z zastosowaniem niekonjugowanych pierwszorzędowych przeciwciał poliklonalnych. Specyficzność przeciwciał została wykazana poprzez zależne od dawki hamowanie barwienia w wyniku konkurencji peptydowej.
Artykuł metodologiczny
Detekcja białek wewnątrzkomórkowych w ludzkich komórkach erytroleukemii K562 z wykorzystaniem cytometrii przepływowej i nieznakowanych przeciwciał pierwszorzędowych
W tym artykule
Podsumowanie
Streszczenie
Cytometria przepływowa jest potężną techniką do ilościowej analizy ekspresji białek w rozdzielczości pojedynczych komórek. Niniejszy protokół opisuje schemat detekcji białek wewnątrzkomórkowych w ludzkich komórkach erytroleukemii K562 z wykorzystaniem nieznakowanych pierwszorzędowych przeciwciał poliklonalnych oraz znakowanych fluorochromem przeciwciał drugorzędowych. Przed barwieniem przeciwciałami komórki są kolejno utrwalane, permeabilizowane i blokowane. Poprzez zmianę kolejności inkubacji przeciwciał względem utrwalania i permeabilizacji, protokół umożliwia ocenę białek o lokalizacji powierzchniowej lub wewnątrzkomórkowej przy użyciu oddzielnych schematów barwienia. Barwienie jądrowe podjednostki 1 czynnika splicingowego 3a (SF3A1) zostało zademonstrowane przy użyciu oczyszczonego metodą powinowactwa króliczego poliklonalnego przeciwciała anty-SF3A1, a specyficzność przeciwciała oceniono poprzez zależne od dawki hamowanie barwienia odpowiednim peptydem antygenowym. Dodatkowo warunki barwienia wykorzystano do oceny reaktywności przeciwciała skierowanego przeciwko domenie wewnątrzkomórkowej receptora erytropoetyny. Ten standaryzowany schemat rozszerza zastosowanie nieznakowanych przeciwciał pierwszorzędowych w cytometrii przepływowej i zapewnia praktyczne podejście do oceny ekspresji i lokalizacji białek, a także specyficzności przeciwciał w ludzkich komórkach erytroleukemii K562.
Wprowadzenie
Cytometria przepływowa jest potężnym i powszechnie stosowanym narzędziem analitycznym, które umożliwia ilościową ocenę ekspresji białek z rozdzielczością pojedynczych komórek, co ułatwia badanie heterogenicznych i rzadkich populacji komórek1,2,3. Podczas gdy konwencjonalne podejścia w cytometrii przepływowej wykorzystują głównie przeciwciała skierowane przeciwko antygenom powierzchniowym komórek, wiele funkcjonalnie istotnych białek, takich jak czynniki transkrypcyjne, regulatory przetwarzania RNA oraz receptory ulegające internalizacji indukowanej ligandem, jest zlokalizowanych w przedziałach wewnątrzkomórkowych. W konsekwencji białka cytoplazmatyczne i jądrowe są niedostępne przy zastosowaniu standardowych protokołów barwienia powierzchniowego. Wprowadzenie metod barwienia wewnątrzkomórkowego, obejmujących fiksację i permeabilizację błon komórkowych, znacząco rozszerzyło użyteczność cytometrii przepływowej, umożliwiając ilościową ocenę białek wewnątrzkomórkowych, cytokin i pośredników sygnalizacyjnych, przy jednoczesnym zachowaniu wysokiej przepustowości i możliwości multiparametrycznych konwencjonalnej analizy cytometrycznej4,5,6,7.
Kluczowym ograniczeniem w wykrywaniu zarówno białek powierzchniowych, jak i wewnątrzkomórkowych za pomocą cytometrii przepływowej jest dostępność odpowiednich przeciwciał, a w wielu przypadkach niepełna wiedza na temat sekwencji epitopów lub immunogenów8,9. Ponieważ strategie immunofenotypowania opierają się głównie na markerach powierzchniowych komórek, większość dostępnych komercyjnie przeciwciał zwalidowanych do cytometrii przepływowej to przeciwciała monoklonalne, które rozpoznają pojedyncze epitopy zewnątrzkomórkowe i są uprzednio sprzężone z fluoroforami. W przeciwieństwie do nich, przeciwciała poliklonalne są zdolne do rozpoznawania wielu epitopów w obrębie białka docelowego i są powszechnie stosowane w technice western blotting, immunohistochemii lub immunofluorescencji. Jednak przeciwciała te są zazwyczaj niesprzężone, przez co nie są bezpośrednio kompatybilne ze standardowymi procedurami cytometrii przepływowej. Zastosowanie niesprzężonych przeciwciał pierwszorzędowych w połączeniu z przeciwciałami drugorzędowymi sprzężonymi z fluoroforami stanowi elastyczną alternatywę, która rozszerza zakres wykrywalnych celów i może umożliwić wzmocnienie sygnału, co może być korzystne w przypadku białek występujących w niskim stężeniu.
Aby wyeliminować te ograniczenia, zoptymalizowaliśmy protokół barwienia białek w ludzkich komórkach erytroleukemii K56210. Barwienie wewnątrzkomórkowe wymaga utrwalenia w celu zachowania struktury i stanu komórek, a także permeabilizacji, aby umożliwić przeciwciałom dostęp do przedziałów wewnątrzkomórkowych. W niniejszym protokole komórki utrwalane są paraformaldehydem (PFA), powszechnie stosowanym utrwalaczem sieciującym, który zachowuje morfologię komórkową i może zwiększać przepuszczalność błony komórkowej w określonych warunkach11,12,13,14. Permeabilizacja etanolem (EtOH) umożliwia wnikanie przeciwciał do przedziałów wewnątrzkomórkowych, w tym dostęp do celów jądrowych5,13,15. Po permeabilizacji następuje barwienie nieznakowanymi poliklonalnymi przeciwciałami pierwotnymi oraz przeciwciałami wtórnymi sprzężonymi z fluorochromem. Stosując ten schemat pracy, samą obróbkę PFA wykorzystuje się do wykrywania immunoreaktywności pozabłoniowej, natomiast dodatkowy etap permeabilizacji EtOH stosuje się do wykrywania celów jądrowych. Ocena specyficzności barwienia jądrowego za pomocą konkurencji peptydowej wykazała zależne od dawki hamowanie wiązania przeciwciał przez peptyd kognatywny, a nie przez kontrolę niespecyficzną. Ogólnie rzecz biorąc, zastosowanie nieznakowanych poliklonalnych przeciwciał pierwotnych rozszerza możliwości zastosowania cytometrii przepływowej poza konwencjonalną analizę markerów powierzchniowych z użyciem przeciwciał sprzężonych z fluorochromami i zapewnia elastyczne podejście do oceny ekspresji białek wewnątrzkomórkowych z rozdzielczością na poziomie pojedynczej komórki.
Protokół
Komórki K562 zostały zakupione komercyjnie i były okresowo uwierzytelniane oraz badane pod kątem obecności mycoplasma przez University of Arizona Genetics Core. W badaniu nie uczestniczyli ludzie ani zwierzęta kręgowce.
1. Przygotowanie odczynników
- Hoduj komórki w warunkach sterylnych. W tym protokole zastosuj linię komórkową białaczki szpikowej człowieka K562.
- Rozmroź i utrzymuj komórki K562 w podłożu Roswell Park Memorial Institute (RPMI) uzupełnionym o 10% płodowej surowicy bydlęcej i 1% penicyliny-streptomycyny w temperaturze 37°C w 5% CO₂16. Do namnażania wysiewaj komórki w zagęszczeniu około 1 × 10⁵ komórek/mL, zbieraj je, gdy hodowle osiągną 75%–95% zalecanej maksymalnej gęstości komórkowej, i nie hoduj ich powyżej 20 pasaży. Do barwienia zbieraj komórki przy 50%–75% zalecanej maksymalnej gęstości komórkowej.
- Przygotuj sterylny 10-krotny roztwór soli fosforanowej w buforze (10× PBS) w komorze laminarnej klasy II.
- Do 800 mL autoklawowanej wody w cylindrze pomiarowym o pojemności 1 L dodaj 80 g chlorku sodu (NaCl), 2 g chlorku potasu (KCl), 2,4 g wodorofosforanu potasu (KH₂PO₄) oraz 14,4 g fosforanu sodu (Na₂HPO₄).
- Włóż mieszadło magnetyczne i mieszaj roztwór na mieszalniku magnetycznym, aż cały proszek się rozpuści.
- Używając sondy pH, dostosuj pH do poziomu 7,2–7,4. Doprowadź końcową objętość do 1 L za pomocą autoklawowanej wody. Sterylizuj roztwór przez filtrowanie, używając filtra nakrętkowego z nylonową membraną o rozmiarze porów 0,2 µm.
- Rozcieńcz 10× PBS do 1× PBS, dodając 100 mL sterylnego 10× PBS do 900 mL autoklawowanej wody w komorze laminarnej klasy II.
- Przygotuj barwnik do oceny żywotności z możliwością wiązania (fixable viability dye) zgodnie z instrukcją producenta. W tym protokole dodaj 50 µL dimetylosulfoksydu (DMSO) do jednej probówki z liofilizowanym barwnikiem i mieszaj w wortexie, aż barwnik całkowicie się rozpuści.
- Przechowuj zrekonstytuowany barwnik w temperaturze −20°C, chroniąc go przed światłem, przez maksymalnie 1 rok. Przechowuj barwnik w małych alikwotach, aby uniknąć wielokrotnych cykli zamrażania i rozmrażania.
- Przygotuj bufor do sortowania komórek fluorescencyjnego (FACS), łącząc 10% 10× PBS, 86% wody i 4% płodowej surowicy bydlęcej (FBS). Na przykład, połącz 10 mL 10× PBS, 86 mL wody i 4 mL FBS, aby przygotować 100 mL buforu FACS.
- Przygotuj tylko taką objętość buforu FACS, która będzie potrzebna na około 2 tygodnie.
- Przechowuj bufor FACS w temperaturze 4°C.
- Przygotuj 1% paraformaldehyd (PFA).
OSTROŻNIE: PFA należy traktować jako łatwopalny, reaktywny czynnik rakotwórczy. Stosuj odpowiednie środki ochrony osobistej i przygotowuj PFA w certyfikowanym dygestorium chemicznym.- Zmieszaj 350 mL wody i 50 mL 10× PBS, umieść roztwór na grzejącym mieszalniku magnetycznym i podgrzej go do 65°C. Stopniowo dodawaj 20 g proszku PFA do podgrzanego roztworu, aby przygotować 4% PFA (masa/objętość).
- Dodaj 1–3 krople 5 M wodorotlenku sodu (NaOH), aby ułatwić rozpuszczanie PFA. Mieszaj roztwór na grzejącym mieszalniku magnetycznym przez około 20 min. Używając pH-metru, dostosuj pH do 7,4.
- Doprowadź końcową objętość do 500 mL za pomocą wody.
- Podziel 4% PFA na alikwoty po 50 mL i przechowuj w temperaturze −20°C przez maksymalnie 1 rok. Po rozmrożeniu przechowuj 4% PFA w temperaturze 4°C przez maksymalnie 2 miesiące. Pozostały rozmrożony 4% PFA należy utylizować po 2 miesiącach.
- Rozcieńcz 4% PFA do 1% PFA za pomocą 1× PBS i przechowuj rozcieńczony roztwór w temperaturze 4°C przez maksymalnie 4 tygodnie17.
- Przygotuj schłodzony 70% etanol (EtOH), łącząc 70 mL etanolu absolutnego z 30 mL ultraczystej wody typu I.
- Przechowuj 70% EtOH w temperaturze −20°C przez maksymalnie 1 rok. Bezpośrednio przed dodaniem do komórek w celu ich permeabilizacji utrzymuj roztwór w temperaturze lodowej.
2. Zbieranie i liczenie komórek
- Przenieść komórki z 10 cm płytki do hodowli tkankowej do probówki wirówkowej o objętości 15 mL.
- Wirować komórki przy 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem w celu osadzenia komórek.
- Usunąć medium hodowlane i wypłukać komórki, resuspendując je w 5 mL 1× PBS. Ponownie wirować przy 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem, a następnie odessać supernatant, pozostawiając osad komórkowy.
- Resuspendować osad komórkowy w 1× PBS. Policzyć komórki za pomocą hemocytometru lub automatycznego licznika komórek, mieszając 10 µL zawiesiny komórkowej z 10 µL błękitu trypanu, nakładając próbkę na szkiełko do liczenia komórek i określając stężenie komórek.
UWAGA: Kontynuować procedurę tylko wtedy, gdy żywotność komórek wynosi >90%, aby zapewnić wiarygodność wyników. - Wirować zawiesinę komórkową przy 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem i odessać supernatant, pozostawiając osad komórkowy. Resuspendować komórki do gęstości 2 × 10⁵ żywych komórek/mL (minimum 0,5 × 10⁵ żywych komórek/mL).
- Rozdzielić 1 mL zawiesiny komórkowej do odpowiedniej liczby probówek do cytometrii dla próbek i kontroli.
- Przygotować oddzielne probówki z próbkami dla każdego białka docelowego i każdego schematu barwienia. Warunki barwienia powierzchniowego (Pre-PFA), Post-PFA, Pre-EtOH oraz Post-EtOH przeprowadza się w niezależnych probówkach z próbkami, a nie poprzez sekwencyjne barwienie tych samych komórek. Na przykład, przy ocenie dwóch białek docelowych, przygotować osiem probówek: Probówka 1 (przeciwciało pierwotne A, Pre-PFA), Probówka 2 (przeciwciało pierwotne B, Pre-PFA), Probówka 3 (przeciwciało pierwotne A, Post-PFA), Probówka 4 (przeciwciało pierwotne B, Post-PFA), Probówka 5 (przeciwciało pierwotne A, Pre-EtOH), Probówka 6 (przeciwciało pierwotne B, Pre-EtOH), Probówka 7 (przeciwciało pierwotne A, Post-EtOH) oraz Probówka 8 (przeciwciało pierwotne B, Post-EtOH).
UWAGA: Zgodnie ze schematem barwienia (Rycina 1), barwienie przeciwciałami pierwotnymi i wtórnymi dla próbek Pre-PFA i Pre-EtOH przeprowadzić w Dniu 1. Barwienie przeciwciałami pierwotnymi i wtórnymi dla próbek Post-PFA i Post-EtOH przeprowadzić w Dniu 2. - Przygotować niebarwione i jednobarwne probówki kontrolne dla każdego warunku traktowania. W przypadku oceny żywotności i dwóch białek docelowych przygotować jedną kontrolę niebarwioną, jedną kontrolę z samym barwnikiem żywotności oraz jedną kontrolę z samym przeciwciałem wtórnym dla każdego warunku traktowania.
UWAGA: Chociaż przeciwciało pierwotne nie jest sprzężone, podczas walidacji testu lub oceny niespecyficznego wiązania przeciwciał pierwotnych można dołączyć kontrolę z samym przeciwciałem pierwotnym. - Poddać wszystkie niebarwione i jednobarwne probówki kontrolne takim samym zabiegom jak probówki z próbkami. Jeśli próbki są utrwalane 1% PFA i permeabilizowane 70% EtOH, probówki kontrolne należy poddać identycznej procedurze.
- Przygotować oddzielne probówki z próbkami dla każdego białka docelowego i każdego schematu barwienia. Warunki barwienia powierzchniowego (Pre-PFA), Post-PFA, Pre-EtOH oraz Post-EtOH przeprowadza się w niezależnych probówkach z próbkami, a nie poprzez sekwencyjne barwienie tych samych komórek. Na przykład, przy ocenie dwóch białek docelowych, przygotować osiem probówek: Probówka 1 (przeciwciało pierwotne A, Pre-PFA), Probówka 2 (przeciwciało pierwotne B, Pre-PFA), Probówka 3 (przeciwciało pierwotne A, Post-PFA), Probówka 4 (przeciwciało pierwotne B, Post-PFA), Probówka 5 (przeciwciało pierwotne A, Pre-EtOH), Probówka 6 (przeciwciało pierwotne B, Pre-EtOH), Probówka 7 (przeciwciało pierwotne A, Post-EtOH) oraz Probówka 8 (przeciwciało pierwotne B, Post-EtOH).
- Przygotować jednobarwne kontrole kompensacji, używając kulek kompensacyjnych.
UWAGA: Do przygotowania kontroli kompensacji zamiast komórek można użyć kulek.- Oznaczyć jedną probówkę kontroli kompensacji dla każdego fluoroforu oraz jedną niebarwioną probówkę kontrolną. W przypadku użycia barwnika żywotności i dwóch przeciwciał wtórnych znakowanych różnymi fluoroforami przygotować cztery probówki: jedną kontrolę niebarwioną, jedną kontrolę barwnika żywotności (fluorofor 1), jedną kontrolę przeciwciała wtórnego A (fluorofor 2) i jedną kontrolę przeciwciała wtórnego B (fluorofor 3).
UWAGA: W przypadku użycia barwnika żywotności reagującego z grupami aminowymi, do kontroli barwnika żywotności należy użyć kulek kompensacyjnych reagujących z grupami aminowymi. - Do każdej probówki kontroli kompensacji dodać tylko jeden barwnik lub przeciwciało, aby każda kontrola była pozytywna pod kątem jednego fluoroforu podczas kompensacji w cytometrii przepływowej.
- Oznaczyć jedną probówkę kontroli kompensacji dla każdego fluoroforu oraz jedną niebarwioną probówkę kontrolną. W przypadku użycia barwnika żywotności i dwóch przeciwciał wtórnych znakowanych różnymi fluoroforami przygotować cztery probówki: jedną kontrolę niebarwioną, jedną kontrolę barwnika żywotności (fluorofor 1), jedną kontrolę przeciwciała wtórnego A (fluorofor 2) i jedną kontrolę przeciwciała wtórnego B (fluorofor 3).
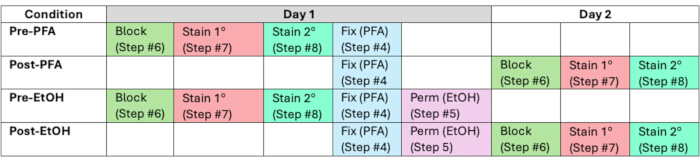
Rycina 1Zoptymalizowany schemat barwienia w celu detekcji celów związanych z powierzchnią oraz wewnątrzkomórkowych. Schemat przedstawia sekwencję i czas trwania fiksacji, permeabilizacji, blokowania, barwienia przeciwciałami pierwszorzędowymi oraz barwienia przeciwciałami drugorzędowymi po barwieniu barwnikiem żywotności z możliwością fiksacji. Przedstawiono oddzielne schematy dla warunków Pre-PFA, Post-PFA, Pre-EtOH oraz Post-EtOH. Barwienie przeciwciałami pierwszorzędowymi i drugorzędowymi przeprowadza się w dniu 1 dla schematów Pre-PFA i Pre-EtOH oraz w dniu 2 dla schematów Post-PFA i Post-EtOH. PFA – paraformaldehyd; EtOH – etanol. Aby wyświetlić powiększoną wersję tej figury, kliknij tutaj.
3. Barwienie komórek przy użyciu utrwalanego barwnika żywotności
- Zabarw komórki barwnikiem żywotności typu fixable zgodnie z instrukcjami producenta. Dodaj 1 µL roztworu zapasu barwnika żywotności (przygotowanego w kroku 1.4) bezpośrednio do każdej probówki z próbką oraz do odpowiadającej jej probówki kontrolnej z pojedynczym barwieniem barwnikiem żywotności zawierającej 1 × 10⁶ komórek w 1 mL 1× PBS.
- Delikatnie mieszaj na wortexie przez 3 s i inkubuj próbki w temperaturze pokojowej przez 30 min, chroniąc je przed światłem.
UWAGA: Chronić komórki przed światłem podczas tego i wszystkich kolejnych kroków. - Odwiruj zawiesinę komórkową przy 600 × g przez 5 min w temperaturze 4°C z włączoną funkcją hamowania, następnie odessaj supernatant, pozostawiając osad komórkowy.
- Przemyj komórki dwukrotnie 1 mL 1× PBS i resuspender końcowy osad komórkowy w 100 µL 1× PBS.
UWAGA: W przypadku barwienia celów powierzchniowych komórek przeciwciałami pierwszorzędowymi sprzężonymi z fluorochromem, przeprowadź barwienie powierzchniowe na tym etapie zgodnie z instrukcjami producenta przed przystąpieniem do fiksacji.
4. Traktowanie komórek 1% PFA
UWAGA: W przypadku próbek przed utrwaleniem w PFA (patrz Krok 2.6.1 i Rysunek 1), należy wykonać Kroki 6, 7 i 8 przed przejściem do tej sekcji.
- Do komórek resuspendowanych w 100 µL 1× PBS dodać 1 mL 1% PFA do każdej probówki z próbką, w tym do wszystkich probówek kontrolnych z pojedynczym barwieniem. Delikatnie wymieszać na vortexie przez 3 s i inkubować próbki w temperaturze pokojowej przez 15–20 min, chroniąc je przed światłem.
- Odwirować zawiesinę komórkową przy 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem. Odessać i usunąć nadsącz, pozostawiając pellet komórkowy.
- Przemyć pellet komórkowy dwukrotnie, resuspendując go w 1 mL buforu FACS, a następnie odwirowując przy 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem.
- Resuspendować końcowy pellet komórkowy w 100 µL buforu FACS.
UWAGA: Utrwalone komórki (barwione lub niebarwione) można przechowywać w 1 mL buforu FACS w temperaturze 4°C przez 12–48 h. Aby kontynuować protokół, odwirować zawiesinę komórkową przy 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem, odessać nadsącz i resuspendować pellet komórkowy w 100 µL buforu FACS.
5. Permeabilizacja komórek za pomocą EtOH
UWAGA: W przypadku próbek Pre-EtOH (patrz krok 2.6.1 i rycina 1) należy wykonać kroki 6, 7 i 8 przed przejściem do tej sekcji.
- Do ścianek każdej probówki z próbką zawierającej 100 µL zawiesiny komórkowej ostrożnie wlać 1 mL schłodzonego do temperatury lodowej 70% EtOH, a następnie natychmiast wymieszać w wirówce typu vortex z mocą ok. 50% przez 5 s. Powtórzyć tę procedurę dla wszystkich pozostałych probówek z próbkami oraz probówek z kontrolami barwionymi pojedynczo.
- Inkubować probówki w temperaturze −20°C przez co najmniej 2 h, chroniąc je przed światłem.
UWAGA: Komórki można przechowywać w 1 mL 70% EtOH w temperaturze −20°C przez 12–48 h przed kontynuacją protokołu. - Wirować zawiesinę komórkową z prędkością 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem, a następnie odessać nadsącz, pozostawiając osad komórkowy.
- Przemyć komórki trzykrotnie 1 mL buforu FACS, wirowując przy każdym przemywaniu z prędkością 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem.
- Resuspender końcowy osad komórkowy w 100 µL buforu FACS.
6. Blokowanie komórek
- Do każdej probówki dodaj 820 µL buforu FACS oraz 80 µL normalnego surowicy koziej (NGS), aby przygotować końcowy roztwór blokujący zawierający 92% buforu FACS i 8% NGS. Delikatnie wymieszaj na wortexie przez 3 s, a następnie inkubuj próbki w temperaturze pokojowej przez 30 min, w pozycji stacjonarnej i w ciemności.
- Wirowarkuj zawiesinę komórkową przy 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem, a następnie odciągnij nadsącz, pozostawiając osad komórkowy.
- Przemyj komórki dwukrotnie, resuspendując osad w 1 mL buforu FACS, a następnie wirując zgodnie z opisem w kroku 6.2.
- Resuspenduj końcowy osad komórkowy w 100 µL buforu FACS.
7. Barwienie komórek z użyciem niekonjugowanego przeciwciała pierwszorzędowego
- Dodaj 0,5 µL niekondyugowanego przeciwciała pierwszorzędowego do 100 µL zawiesiny komórkowej (rozcieńczenie 1:200). Inkubuj próbki w temperaturze pokojowej przez 1 h, chroniąc je przed światłem.
UWAGA: Rozcieńczenie 1:200 jest zalecanym stężeniem początkowym i może wymagać optymalizacji dla innych przeciwciał.- W przypadku przeprowadzania konkurencji peptydowej, dodaj peptyd bezpośrednio przed dodaniem przeciwciała pierwszorzędowego. W tym protokole miareczkowano peptydy w zakresach stosunku molowego peptydu do przeciwciała od 50 do 0,625, obliczonych w stosunku do stężenia przeciwciała (4,3 nM) w mieszaninie reakcyjnej. Może być wymagana optymalizacja dla poszczególnych par peptyd–przeciwciało.
- Dodaj 1 mL buforu FACS i odwiruj zawiesinę komórkową przy 600 × g przez 5 min w temperaturze 4°C z włączoną funkcją hamowania. Odessaj supernatant, pozostawiając osad komórkowy.
- Przemyj komórki dwukrotnie w 1 mL buforu FACS, wirując zgodnie z opisem w kroku 7.2.
- Resuspenduj końcowy osad komórkowy w 100 µL buforu FACS.
8. Barwienie komórek z użyciem przeciwciała wtórnego sprzężonego z fluorophorem
- Do każdej probówki z próbką oraz odpowiadającej jej probówki kontrolnej dodać rozcieńczenie 1:200 przeciwciała wtórnego sprzężonego z fluorophorem (0,5 µL przeciwciała w 100 µL zawiesiny komórkowej).
UWAGA: W tym protokole zastosowano kozie przeciwciało wtórne anty-królicze DyLight 488. - Próbki inkubować w temperaturze pokojowej przez 1 h, chroniąc je przed światłem.
- Dodać 1 mL buforu FACS. Zawiesinę komórkową wirować przy 600 × g przez 5 min w temperaturze 4°C z włączonym hamulcem, a następnie odessać nadsącz, pozostawiając osad komórkowy.
- Komórki przemyć dwukrotnie 1 mL buforu FACS, powtarzając wirowanie opisane w kroku 8.3.
- Komórki resuspenderować w 300–500 µL buforu FACS.
UWAGA: Komórki można przechowywać w buforze FACS w temperaturze 4°C, chroniąc je przed światłem, przez 1–3 dni przed analizą cytometryczną.
9. Analiza próbek metodą cytometrii przepływowej
- Przeprowadzić kompensację fluorescencji, korzystając z odpowiednich kontroli jednobarwnych. Próbki należy zmierzyć na cytometrze przepływowym, zbierając co najmniej 5 000–10 000 zdarzeń pojedynczych żywych komórek do analizy. W niniejszym protokole do akwizycji danych wykorzystano oprogramowanie FACSDiva.
- Przeanalizować dane, najpierw wykluczając debris poprzez analizę powierzchni rozproszenia przedniego (FSC-A) względem powierzchni rozproszenia bocznego (SSC-A), a następnie wykluczając dublety poprzez analizę wysokości FSC (FSC-H) względem szerokości FSC (FSC-W) oraz wysokości SSC (SSC-H) względem szerokości SSC (SSC-W). Wykluczyć martwe komórki, korzystając z kanału barwnika żywotności.
- Przeanalizować procent pozostałych żywych pojedynczych komórek, które są pozytywne lub negatywne pod kątem wybranych białek docelowych (patrz Reprezentatywne Wyniki). Ustalić bramki pozytywne, korzystając z kontroli niebarwionych oraz kontroli z samym przeciwciałem wtórnym, a następnie zastosować te same kryteria bramkowania do wszystkich porównywalnych próbek w ramach jednej serii pomiarowej.
Wyniki
Opisany tutaj protokół umożliwia wewnątrzkomórkowe barwienie białek docelowych, dla których niedostępne są komercyjne przeciwciała zwalidowane do cytometrii przepływowej. Jako reprezentatywny przykład oceniono barwienie podjednostki 1 czynnika splicingowego 3a (SF3A1), powszechnie ekspresowanego białka splicingowego lokalizującego się w jądrze komórkowym, z wykorzystaniem króliczego przeciwciała poliklonalnego skierowanego przeciwko peptydowi odpowiadającemu aminokwasom 18–37 SF3A1 (SF3A118–37; EPKQPTEEEASSKEDSAPSK)18,19.
Aby ocenić przebieg procesu barwienia, komórki barwiono niekonjugowanym pierwszorzędowym poliklonalnym przeciwciałem anty-SF3A118–37 albo przed, albo po traktowaniu samym paraformaldehydem (PFA) lub sekwencyjnym traktowaniu PFA + EtOH (Rysunki 1 i 2). Zgodnie z oczekiwaniami, w próbkach barwionych przed traktowaniem PFA (Pre-PFA) lub przed sekwencyjnym traktowaniem PFA i EtOH (Pre-EtOH) nie wykryto populacji SF3A1-dodatniej (Rysunek 2A). Barwienie wykonane po samym traktowaniu PFA (Post-PFA) pozwoliło zidentyfikować niewielką populację SF3A1-dodatnią (Rysunek 2B). W przeciwieństwie do tego, wyraźna populacja SF3A1-dodatnia była obserwowana tylko wtedy, gdy barwienie przeprowadzono po permeabilizacji EtOH (Post-EtOH) (Rysunek 2B). Wyniki te wskazują, że opisany proces pozwala wykryć znacznie silniejsze barwienie SF3A1 po permeabilizacji EtOH niż po samym traktowaniu PFA.
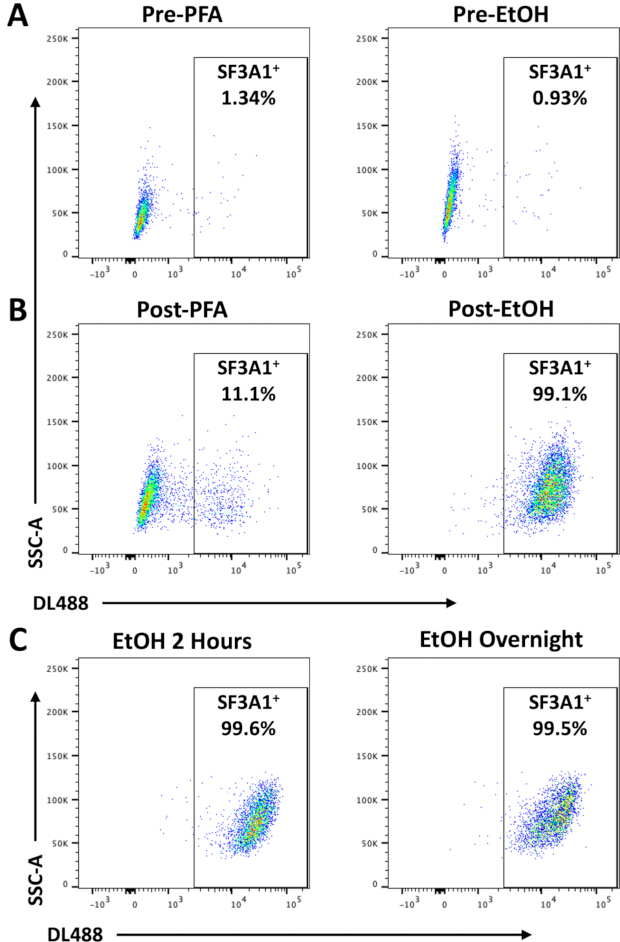
Rysunek 2Ocena barwienia SF3A1 po fiksacji paraformaldehydem i permeabilizacji etanolem. Reprezentatywne wykresy z cytometrii przepływowej żywych, negatywnych pod względem barwnika żywotności komórek K562, pokazujące fluorescencję DyLight 488 (DL488) w zestawieniu z obszarem rozproszenia bocznego (SSC-A). Obramowany obszar wskazuje populację pozytywną pod kątem SF3A1 (SF3A1⁺). SF3A1, podjednostka 1 czynnika splicingowego 3a; PFA, paraformaldehyd; EtOH, etanol. (A) Barwienie przeciwciałem SF3A1 wykonane przed fiksacją PFA (Pre-PFA; lewo) lub przed sekwencyjną fiksacją PFA i permeabilizacją EtOH (Pre-EtOH; prawo). (B) Barwienie przeciwciałem SF3A1 wykonane po fiksacji PFA (Post-PFA; lewo) lub po sekwencyjnej fiksacji PFA i permeabilizacji EtOH (Post-EtOH; prawo). (C) Porównanie barwienia SF3A1 po permeabilizacji EtOH trwającej 2 h lub przez noc. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
Aby ustalić, czy czas ekspozycji na EtOH wpływa na barwienie lub integralność komórek, komórki traktowano EtOH przez 2 h lub przez noc. Analiza cytometryczna nie wykazała istotnych różnic w intensywności barwienia ani w pozornej integralności komórek między obiema warunkami (Rysunek 2C). Wyniki te wskazują, że 2-godzinna permeabilizacja EtOH-em zapewniła barwienie porównywalne z inkubacją nocną w badanych warunkach.
Po potwierdzeniu, że permeabilizacja EtOH doprowadziła do uzyskania wykrywalnego barwienia SF3A1 (Ryc. 2B) oraz ustaleniu bazowego barwienia SF3A1 w obecności konkurującego peptydu (Ryc. 3A), oceniono specyficzność przeciwciał za pomocą konkurencji peptydowej. Komórki inkubowano z peptydem SF3A118–37 lub niespecyficznym peptydem kontrolnym odpowiadającym aminokwasom 778–793 białka SF3A1 (SF3A1778–793; GAVIHLALKERGGRKK). Peptydy dodawano wraz z przeciwciałem pierwotnym (Protokół, Krok 7). Inkubacja z nadmiarem specyficznego peptydu SF3A118–37 zredukowała odsetek komórek SF3A1-dodatnich do poziomu porównywalnego z kontrolą niebarwioną, podczas gdy niespecyficzny peptyd SF3A1778–793 nie zmienił w stopniu mierzalnym profilu barwienia (Ryc. 3B,C). Eksperymenty z miareczkowaniem peptydów wykazały zależne od dawki hamowanie wiązania przeciwciał przez pokrewny peptyd SF3A118–37 (IC50 = 21.6 nM), podczas gdy nie zaobserwowano żadnego hamowania przy zastosowaniu nawet 50-krotnego nadmiaru molowego niespecyficznego peptydu SF3A1778–793 (Ryc. 3D). Wyniki te dowodzą, że test konkurencji peptydowej może być wykorzystany do oceny hamowania wiązania przeciwciał metodą cytometrii przepływowej.
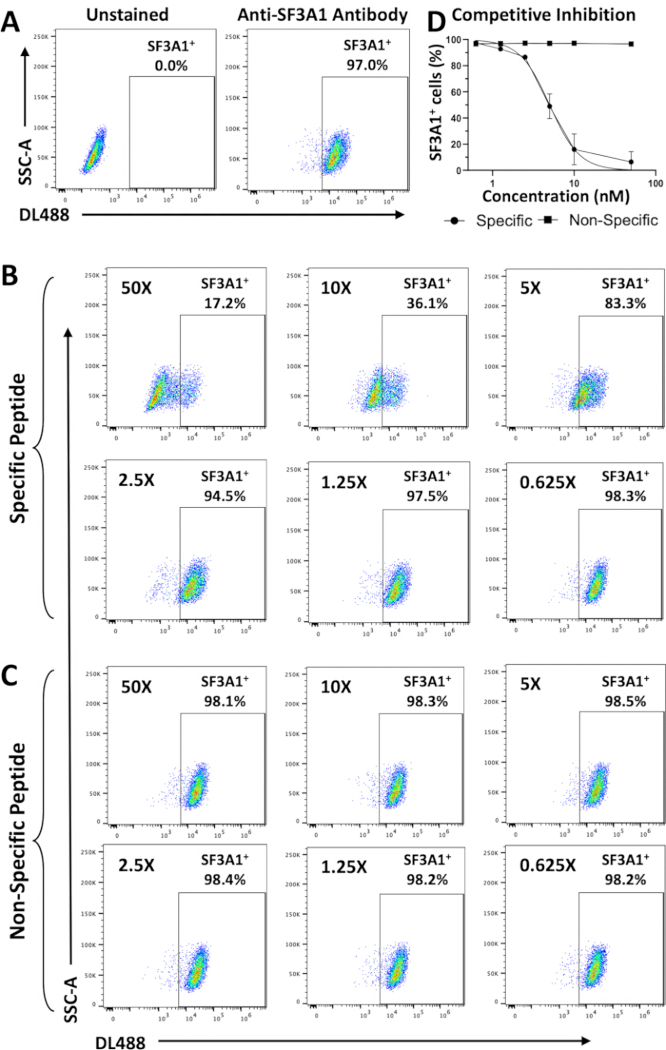
Rysunek 3Zależne od dawki konkurencyjne hamowanie barwienia przeciwciałem anty-SF3A1 przez pokrewny peptyd. Reprezentatywne wykresy cytometrii przepływowej żywych, negatywnych pod względem barwnika żywotności komórek K562, pokazujące fluorescencję DyLight 488 (DL488) w funkcji powierzchni rozproszenia bocznego (SSC-A). Obszar zaznaczony ramką wskazuje populację pozytywną pod względem SF3A1 (SF3A1⁺). SF3A1, podjednostka 1 czynnika splicingowego 3a. (A) Kontrola niebarwiona i barwienie przeciwciałem anty-SF3A1. (B) Barwienie SF3A1 po dodaniu zależnym od dawki cognatycznego peptydy SF3A1(18–37). (C) Barwienie SF3A1 po dodaniu zależnym od dawki nieswoistego peptydu SF3A1(778–793). Stężenia peptydów wynosiły 216, 43,3, 21,7, 10,8, 5,4 i 2,7 nM; odpowiadające im molowe stosunki peptydu do przeciwciała przedstawione na rysunku obliczono względem stężenia przeciwciała SF3A1 wynoszącego 4,33 nM. (D) Krzywa inhibicji konkurencyjnej przedstawiająca procent komórek pozytywnych pod względem SF3A1 w funkcji stężenia peptydu. Cognatyczny peptyd SF3A1(18–37) hamował wiązanie przeciwciał w sposób zależny od dawki, podczas gdy peptyd SF3A1(778–793) nie wykazywał takiego działania. Półmaksymalne stężenie hamujące (IC₅₀) dla peptydu cognatycznego wyniosło 21,6 nM, wyznaczone przy użyciu najlepiej dopasowanego nieliniowego modelu inhibitora względem znormalizowanej odpowiedzi ze zmiennym nachyleniem. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Na koniec protokół oceniono pod kątem wykrywania receptora erytropoetyny (EpoR), receptora powierzchniowego, który występuje również wewnątrzkomórkowo podczas biosyntezy receptora oraz po internalizacji indukowanej ligandem20,21. EpoR jest białkiem składającym się z 508 aminokwasów, obejmującym zewnątrzkomórkową domenę N-końcową, pojedynczy region transbłonowy obejmujący aminokwasy 251–273 oraz wewnątrzkomórkową domenę C-końcową. Niekoniugowane królicze przeciwciało poliklonalne anty-EpoR (BS-1424R), uprzednio zwalidowane do western blottingu, immunohistochemii i immunofluorescencji, lecz nie do cytometrii przepływowej22,23,24,25,26, zastosowano zgodnie z opisanym powyżej schematem barwienia. Według producenta przeciwciało BS-1424R zostało wytworzone przeciwko aminokwasom 330–365 w obrębie domeny wewnątrzkomórkowej EpoR.
W przypadku barwienia komórek przed traktowaniem PFA (Pre-PFA), <10% komórek K562 było pozytywnych pod względem barwienia EpoR (Rysunek 4A). W przeciwieństwie do tego, około 77% i 84% komórek K562 było pozytywnych odpowiednio po zastosowaniu samego PFA (Post-PFA) oraz sekwencyjnym zastosowaniu PFA i EtOH (Post-EtOH) (Rycina 4B–D). W przeciwieństwie do barwienia SF3A1, zwiększone barwienie EpoR zaobserwowano po zastosowaniu obu procedur: Post-PFA oraz Post-EtOH (porównać Ryciny 2B i 4D). Wyniki te są zgodne z lokalizacją epitopu BS-1424R w obrębie domeny wewnątrzkomórkowej EpoR. Wykrycie immunoreaktywności EpoR w obu warunkach barwienia wskazuje, że traktowanie PFA w wystarczający sposób permeabilizuje błonę komórkową komórek K562, aby umożliwić wiązanie przeciwciał z epitopem wewnątrzkomórkowym. W tym schemacie postępowania zastosowanie jednego przeciwciała wtórnego wymaga oceny pul powierzchniowych i wewnątrzkomórkowych EpoR z wykorzystaniem oddzielnie traktowanych i barwionych próbek. Ograniczenie to można przezwyciężyć, stosując przeciwciała pierwszorzędowe wytworzone w różnych gatunkach gospodarzy, co umożliwi detekcję multipleksową z wykorzystaniem gatunkowo specyficznych przeciwciał wtórnych.
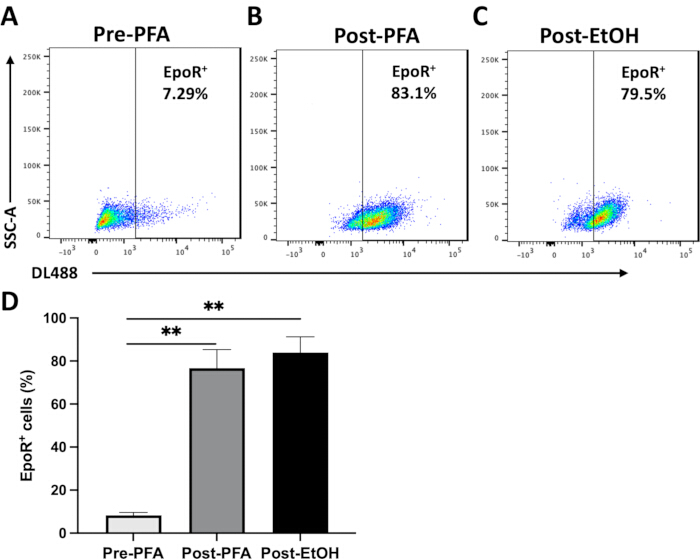
Rysunek 4. Wykrywanie receptora erytropoetyny (EpoR) w komórkach K562 po zastosowaniu różnych warunków fiksacji i permeabilizacji. Reprezentatywne wykresy z cytometrii przepływowej żywych, negatywnych pod względem barwnika żywotności komórek K562, pokazujące fluorescencję DyLight 488 (DL488) w stosunku do pola rozproszenia bocznego (SSC-A). Obramowany obszar wskazuje populację EpoR-dodatnią (EpoR⁺). Barwienie EpoR wykonano przy użyciu poliklonalnego przeciwciała BS-1424R skierowanego przeciwko aminokwasom 330–365 w obrębie domeny wewnątrzkomórkowej EpoR. (A) Barwienie EpoR przed fiksacją PFA (Pre-PFA). (B) Barwienie EpoR po fiksacji PFA (Post-PFA). (C) Barwienie EpoR po sekwencyjnej fiksacji PFA i permeabilizacji EtOH (Post-EtOH). (D) Ilościowe oznaczenie komórek EpoR-dodatnich dla każdego warunku barwienia. Dane przedstawiono jako średnia ± błąd standardowy średniej (SEM) z trzech niezależnych eksperymentów (n = 3). Istotność statystyczną określono za pomocą testu t Studenta. P < 0.01 oznaczono jako **. Przedstawione porównania to Pre-PFA względem Post-PFA oraz Pre-PFA względem Post-EtOH. Ab, przeciwciało; EpoR, receptor erytropoetyny; PFA, paraformaldehyd; EtOH, etanol. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Przedstawione tutaj wyniki podkreślają kilka krytycznych parametrów w detekcji białek za pomocą wewnątrzkomórkowej cytometrii przepływowej z wykorzystaniem niekonjugowanych przeciwciał pierwotnych. Istotną kwestią jest strategia permeabilizacji, którą należy dobrać zgodnie z wewnątrzkomórkową lokalizacją białka docelowego. W opisanym tutaj schemacie fiksacja PFA, a następnie permeabilizacja EtOH umożliwiły detekcję białka jądrowego SF3A1, podczas gdy immunoreaktywność EpoR wykryto przy zastosowaniu obu protokołów: Post-PFA oraz Post-EtOH. Podczas oceny białek powierzchniowych barwienie powinno być wykonane przed traktowaniem PFA, natomiast barwienie wewnątrzkomórkowe można przeprowadzić po traktowaniu PFA, a w razie potrzeby po dodatkowej permeabilizacji EtOH. Ten schemat pracy umożliwia ocenę białek powierzchniowych i wewnątrzkomórkowych w obrębie immunofenotypowo zdefiniowanych populacji komórek przy zastosowaniu oddzielnych warunków barwienia.
Chociaż PFA jest zazwyczaj stosowane jako utrwalacz komórkowy, traktowanie 1% PFA wystarczająco przepuszczczało błonę plazmatyczną komórek K562, aby umożliwić wiązanie przeciwciała przeciwko EpoR z epitopem wewnątrzkomórkowym. Wykazano również, że permeabilizacja za pomocą PFA pozwala na wnikanie przeciwciał w innych liniach komórkowych, w tym w komórkach HEK293T i HeLa; osiągnięto to jednak przy zastosowaniu wyższego stężenia PFA (4%)11. Różnice te sugerują specyficzne dla typu komórek działanie PFA; dlatego może być wymagana optymalizacja warunków utrwalania w celu maksymalizacji detekcji epitopów. Alternatywne odczynniki do permeabilizacji komórek obejmują detergenty takie jak saponina, digitonina i Triton X-100, które działają poprzez różne mechanizmy. Podczas gdy Triton X-100 niespecyficznie permeabilizuje błony komórkowe, saponina i digitonina permeabilizują komórki poprzez wiązanie cholesterolu i innych steroli błonowych27. Badania wykazały, że niskie stężenia digitoniny selektywnie permeabilizują błonę plazmatyczną, zachowując jednocześnie integralność błon mitochondrialnych i jądrowych28,29,30. Zatem odpowiednie kombinacje tych odczynników mogą być wykorzystane do rozróżnienia lokalizacji białek w różnych przedziałach subkomórkowych, choć ograniczeniem tych podejść jest potencjalna utrata antygenów wewnątrzkomórkowych oraz utrata integralności epitopów13,31.
Protokół jest łatwo adaptowalny i może być modyfikowany zgodnie z wymaganiami eksperymentalnymi. Na przykład czas trwania obróbki EtOH można dostosować bez widocznej utraty jakości barwienia lub integralności komórek, co zapewnia elastyczność w wielodniowych cyklach pracy, szczególnie gdy warunki barwienia przed i po permeabilizacji są przeprowadzane równolegle (Rysunek 1). Protokół można również zastosować do innych typów komórek, w tym do pierwotnych ludzkich komórek krwiotwórczych; jednak warunki fiksacji, permeabilizacji i wirowania mogą wymagać optymalizacji, ponieważ zabiegi te mogą wpływać na dostępność epitopów, wydajność wiązania przeciwciał, integralność komórkową oraz intensywność sygnału fluorescencyjnego14,32,33. Ponadto optymalizacja czasu ekspozycji na PFA i EtOH, a także warunków wirowania, może pomóc w utrzymaniu żywotności komórek i zminimalizowaniu nadmiernej utraty komórek. Możliwa jest również detekcja dodatkowych białek docelowych po optymalizacji stężenia przeciwciał i warunków inkubacji.
Potencjalne ograniczenia obejmują słabą intensywność sygnału, którą można poprawić poprzez zwiększenie stężenia przeciwciała pierwszorzędowego lub zastosowanie amplifikacji przeciwciałami drugorzędowymi. Barwienie niespecyficzne można zredukować poprzez optymalizację warunków blokowania lub za pomocą konkurencji peptydowej. Stosowanie przeciwciał poliklonalnych może również wprowadzać zmienność między partiami i zwiększać potencjał wiązania poza docelowego; dlatego specyficzność przeciwciał powinna być starannie walidowana dla każdego zastosowania. Ponadto konkurencja peptydowa wykazuje zależność od peptydu immunizującego, ale nie ustanawia ona samodzielnie specyficzności przeciwciał. W przypadku przeciwciała anty-SF3A1 specyficzność przeciwciała została potwierdzona w poprzednich badaniach immunoprecypitacji19. Dodatkowe komplementarne podejścia do walidacji specyficzności przeciwciał obejmują deplecję antygenu, wyciszenie genu (knockdown), knockout genu lub zastosowanie modeli komórkowych negatywnych pod kątem antygenu. Ponadto podejście to nie jest z natury kompatybilne ze wszystkimi panelami wielokolorowymi, ponieważ użycie wielu przeciwciał drugorzędowych może wprowadzić reaktywność krzyżową i ograniczyć multipleksowanie, chyba że zastosowane zostaną odpowiednie kontrole. Staranny dobór przeciwciał drugorzędowych i fluoroforów jest zatem istotny, aby zminimalizować barwienie tła i zmaksymalizować rozdzielczość sygnału.
Protokół opisany w niniejszym opracowaniu przedstawia schemat postępowania w celu oceny białek wewnątrzkomórkowych w ludzkich komórkach erytroleukemii K562 za pomocą cytometrii przepływowej. Wspiera on również ocenę wydajności przeciwciał poprzez konkurencję peptydową oraz ocenę immunoreaktywności związanej z receptorem w różnych warunkach barwienia. Podejście to może być użyteczne w badaniu zmian w ekspresji białek podczas różnicowania komórkowego lub w odpowiedzi na bodźce zewnątrzkomórkowe, w tym w badaniach czynników transkrypcyjnych, białek przetwarzających RNA oraz biologii receptorów w obrębie zdefiniowanych immunofenotypowo populacji komórek. W oddzielnym badaniu ten schemat został wykorzystany do analizy zmian w wewnątrzkomórkowych enzymach metabolizmu lipidów indukowanych przez erytropoetynę w ludzkich hematopoetycznych komórkach macierzystych i progenitorowych poddawanych różnicowaniu erytroidalnemu34, co wykazało możliwość adaptacji protokołu do komórek pierwotnych. Ogólnie rzecz biorąc, protokół ten rozszerza zastosowanie niekonjugowanych przeciwciał pierwszorzędowych w cytometrii przepływowej i zapewnia elastyczny schemat oceny ekspresji białek w hodowlach komórkowych.
Oświadczenia
Autorzy nie zgłaszają żadnych konfliktów interesów.
Podziękowania
Autorzy dziękują za wsparcie finansowe udzielone SS przez National Institute of General Medical Sciences (R01GM127464) oraz National Cancer Institute (P30CA023074), oba należące do National Institutes of Health, Valley Research Partnership Program (VRP P1-4009 i VRP77) oraz Arizona Biomedical Research Center (ABRC: RFGA2022-010-30). Treść publikacji leży wyłącznie w odpowiedzialności autorów i niekoniecznie odzwierciedla oficjalne stanowisko National Institutes of Health. Autorzy dziękują również za wsparcie dr Mrinalini Kala, dyrektor Flow Cytometry Core Facility, College of Medicine–Phoenix, University of Arizona.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 10× roztwór soli fizjologicznej w buforze fosforanowym (PBS) | In-house | N/A | Alternatywa: PBS dostępny w handlu |
| Probówki do wirowania 15 mL | VWR | 89039-664 | Alternatywa: Dowolna sterylna probówka do wirowania o odpowiednim rozmiarze |
| Polistyrenowe probówki o okrągłym dnie 5 mL | Corning | 352052 | Alternatywa: Dowolna probówka do cytometrii przepływowej kompatybilna z dostępnym cytometrem |
| Wtórne przeciwciało anty-królicze DyLight 488 | Thermo Fisher Scientific | PI35553 | Alternatywa: Przeciwciało wtórne kompatybilne z gatunkiem gospodarza przeciwciała pierwszorzędowego |
| Automatyczny licznik komórek | Thermo Fisher Scientific | AMQAF2000 | Alternatywa dla komory licznej (hemocytometru) |
| Zestaw kulek kompensacyjnych ArC Amine Reactive Compensation Bead Kit | Thermo Fisher Scientific | A10628 | Alternatywa: Komórki; w przypadku użycia komórek do kontroli jednobarwnych, należy przetwarzać wszystkie probówki kontrolne identycznie jak probówki z próbkami |
| Filtr nakręcany na butelkę | Thermo Fisher Scientific | 595-4520 | Membrana nylonowa; 0,2 µm |
| Slajdy do liczenia komórek | Thermo Fisher Scientific | C10228 | Wymagane tylko przy użyciu automatycznego licznika komórek |
| Dimethyl sulfoxide (DMSO) | Dostarczony w zestawie z barwnikiem do żywotności | N/A | Stosowany do rekonstytucji liofilizowanego barwnika do żywotności |
| Etanol, 200 proof | Thermo Fisher Scientific | BP28184 | Stopień czystości do biologii molekularnej; stosowany do przygotowania lodowatego 70% etanolu |
| Pierwszorzędowe poliklonalne przeciwciało przeciwko receptorowi erytropoetyny | Bioss | BS-1424R | |
| Płodowa surowica bydlęca (FBS) | Omega Scientific | FB-12 | Alternatywa: Dowolna FBS zwalidowana dla docelowej linii komórkowej |
| Cytometr przepływowy | BD Biosciences | BD Canto II | Alternatywa: Dowolny odpowiedni cytometr przepływowy |
| Komora liczbna (hemocytometr) | Hausser Scientific | HS3200 | Alternatywa: Automatyczny licznik komórek |
| Podgrzewana mieszarka magnetyczna | Thermo Fisher Scientific | SP88857100 | Stosowana do przygotowania PBS i paraformaldehydu |
| Ludzkie komórki białaczki szpikowej K562 | ATCC | CCL-243 | Można nabyć z innego uwierzytelnionego źródła |
| Fiksowalny barwnik do żywotności Live-or-Dye (405/545) | Biotium | 32009 | Alternatywa: Dowolny kompatybilny fiksowalny barwnik do żywotności. Barwniki niefiksowalne (np. 7-AAD) nie są odpowiednie |
| Normalna surowica kozia | Thermo Fisher Scientific | 16210064 | Stosowana do blokowania |
| Paraformaldehyd w proszku | Sigma-Aldrich | P6148 | Alternatywa: Komercyjnie dostępny roztwór paraformaldehydu |
| Miernik/sonda pH | Accumet | AB15 | Stosowany do regulacji pH buforu |
| Chlorek potasu (KCl) | Thermo Fisher Scientific | BP366-1 | |
| Wodorofosforan potasu (KH2PO4) | Thermo Fisher Scientific | BP362-1 | |
| Pierwszorzędowe poliklonalne przeciwciało przeciwko SF3A1 | In-house | N/A | |
| Chlorek sodu (NaCl) | Thermo Fisher Scientific | BP358-1 | |
| Roztwór wodorotlenku sodu (5 M) | MilliporeSigma | S8263 | Alternatywa: Przygotować roztwór 5 M z granulek wodorotlenku sodu |
| Fosforan sodu dwuzasadowy (Na2HPO4) | Thermo Fisher Scientific | BP332-1 | |
| Mieszadło magnetyczne (pirgus) | VWR | 74950-286 | Stosowane z mieszarką magnetyczną |
| Błękit trypanowy, 0,4% | Thermo Fisher Scientific | 15250061 | Stosowany do oceny żywotności komórek |
| Kulki kompensacyjne UltraComp eBeads Compensation Beads | Thermo Fisher Scientific | 01-2222-42 | Alternatywa: Komórki; w przypadku użycia komórek do kontroli jednobarwnych, należy przetwarzać wszystkie probówki kontrolne identycznie jak probówki z próbkami |
Bibliografia
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny