Niniejszy przegląd syntetyzuje dowody kliniczne i translacyjne dotyczące ostatnich postępów w klasyfikacji patomorfologicznej i leczeniu chordomy wewnątrzczaszkowej, w tym metod chirurgicznych, radioterapii oraz terapii celowanych.
Artykuł przeglądowy
Nowe postępy w klasyfikacji patomorfologicznej i leczeniu chordomy wewnątrzczaszkowej
W tym artykule
Podsumowanie
Streszczenie
Chordoma to rzadki złośliwy nowotwór kości, którego roczna zapadalność wynosi około 0,08 na 100 000 osób według bazy danych Surveillance, Epidemiology, and End Results (SEER), a chordoma wewnątrzczaszkowe stanowi około jednej trzeciej wszystkich przypadków tego nowotworu. Jego rzadkość ogranicza zrozumienie choroby, zwłaszcza w odniesieniu do nietypowych podtypów patologicznych, i nie wypracowano powszechnego konsensusu w kwestii klasyfikacji patomorfologicznej oraz optymalnych strategii leczenia. Chordoma wewnątrzczaszkowe charakteryzuje się również trudnością w osiągnięciu całkowitej resekcji makroskopowej, opornością na konwencjonalną radioterapię i chemioterapię oraz wysokim wskaźnikiem nawrotów, co komplikuje postępowanie kliniczne. Niniejszy przegląd narracyjny syntetyzuje badania kliniczne i badania translacyjne dotyczące klasyfikacji patomorfologicznej i leczenia chordoma wewnątrzczaszkowych, ze szczególnym uwzględnieniem metod chirurgicznych, radioterapii i terapii celowanych. Bardziej szczegółowa charakterystyka podtypów patologicznych, wraz z postępem w chirurgii neuroendoskopowej, terapii wiązką protonów, radioterapii jonami węgla oraz leczeniu celowanym molekularnie, rozszerzyła dostępne podejścia do klasyfikacji i leczenia tej choroby. Ocena tych osiągnięć dostarcza zaktualizowanego przeglądu obecnych strategii i pozostałych wyzwań w diagnostyce i leczeniu chordoma wewnątrzczaszkowych.
Wprowadzenie
Chordoma, czyli chordoma, to rzadki, miejscowo agresywny złośliwy nowotwór kostny powstający z pozostałości tkanki notochordalnej. Według bazy danych Surveillance, Epidemiology, and End Results (SEER), roczna zapadalność wynosi około 0,08 na 100 000 osób, co stanowi 1%–4% pierwotnych złośliwych nowotworów kości1,2. Chordomas występują głównie w szkielecie osiowym, w tym w kącie klina, kręgosłupie i okolicy kości krzyżowej i guzicznej. Wewnątrzczaszkowe chordomas stanowią około 27%–42% wszystkich przypadków i są zazwyczaj wolno rosnącymi guzami z rzadkimi przerzutami1,3,4,5,6,7. Jednakże oporność na konwencjonalną radioterapię i chemioterapię, wraz z trudnością w uzyskaniu całkowitej resekcji chirurgicznej, przyczynia się do wskaźnika nawrotów na poziomie około 30%–51%8,9,10,11,12,13,14,15.
Chordomaki są klasyfikowane patologicznie na trzy podtypy: chordoma konwencjonalne lub klasyczne, chordoma słabo zróżnicowane oraz chordoma zdediferencjowane. Chordoma konwencjonalne wiąże się z relatywnie korzystnym rokowaniem i w pierwszej kolejności leczone jest poprzez całkowitą resekcję chirurgiczną, o ile jest ona możliwa. W przeciwieństwie do nich, chordomaki słabo zróżnicowane i zdediferencjowane wykazują bardziej agresywny przebieg i gorsze wyniki kliniczne, co może wymagać leczenia multimodalnego, obejmującego chirurgię, radioterapię oraz terapię celowaną. Klasyfikacja patologiczna odgrywa zatem istotną rolę w wyborze metody leczenia i postępowaniu klinicznym. Niniejszy przegląd analizuje niedawne postępy w charakterystyce patologicznej i leczeniu wewnątrzczaszkowych chordomaków, ze szczególnym uwzględnieniem związku między podtypem patologicznym a strategią terapeutyczną.
Przegląd i perspektywa
1. Klasyfikacja
- Konwencjonalny/klasyczny chordoma
Konwencjonalny chordoma jest najczęstszym podtypem patologicznym16,17Mikroskopowo guz składa się głównie z komórek epiteloidalnych osadzonych w myksydalnym zrębie i ułożonych w lobule oddzielone od siebie włóknistymi przegrodami.11Komórki te, o charakterze nabłonkowym, charakteryzują się obecnością wakuol w cytoplazmie i nazywane są komórkami fizaliforowymi lub wakuolizowanymi – cechą, którą po raz pierwszy opisał niemiecki patolog Rudolf Virchow w 1857 roku.18Niektóre chordoma wykazują zarówno cytomorfologię z wakuolami, jak i hialinową macierz chrzęstną i są histologicznie podobne do chondrosarcoma; guzy te określa się mianem chordoma chondroidalnych.6,19Chordoma chondroidne było wcześniej klasyfikowane jako niezależny podtyp patologiczny, jednak w najnowszej klasyfikacji guzów kości i tkanek miękkich Światowej Organizacji Zdrowia (WHO) zostało włączone do chordoma konwencjonalnego. Chociaż wcześniejsze badania sugerowały korzystniejszą rokowanie w przypadku chordoma chondroidnego niż chordoma konwencjonalnego, nowsze analizy wskazują na minimalne różnice prognostyczne między tymi dwoma typami.20,21,22,23Dobrze zróżnicowany klasyczny chordoma może histologicznie przypominać łagodny nowotwór komórek notochordalnych (BNCT), który wiąże się z korzystniejszym rokowaniem i zazwyczaj nie wymaga interwencji chirurgicznej, co sprawia, że dokładne różnicowanie jest istotne. Klasyczny chordoma ma najkorzystniejsze rokowanie spośród trzech podtypów chordoma, przy czym mediana przeżycia całkowitego wynosi 4–7 lat, a 10-letni odsetek przeżyć wynosi około 40%–60%.12. - Słabo zróżnicowany chordoma
Słabo zróżnicowany chordoma jest bardzo rzadkim podtypem. W latach 80. i 90. Sibley, Coffin i współpracownicy zgłaszali przypadki złośliwych guzów podstawy czaszki u dzieci, w których brakowało charakterystycznych dla chordoma komórek wakuolizowanych, lecz wykazano cechy immunohistochemiczne zgodne z chordoma, w tym pozytywność w kierunku cytokeratyny, vimentyny i białka S-10024,25. W konsekwencji klasyfikacja tego nowotworu jako odrębnego podtypu patologicznego pozostawała przez dłuższy czas kontrowersyjna, a w literaturze stosowano heterogeniczne określenia, takie jak chordoma komórkowe oraz chordoma atypowe.24,25,26,27,28,29Słabo zróżnicowany chordoma został formalnie uznany za odrębny podtyp w klasyfikacji WHO Classification of Tumours of Soft Tissue and Bone z 2020 roku. Mikroskopowo komórki nowotworowe wykazują cechy rabdoidowe i obraz komórek sygnetowych, nie posiadają charakterystycznych dla konwencjonalnego chordoma komórek wakuolizowanych i rzadko wykazują obecność macierzy śluzowej.30,31,32Podtyp ten wiąże się ze znacznie gorszym rokowaniem niż w przypadku konwencjonalnego chordomy. W badaniu przeprowadzonym przez Hoch i współpracowników 5 z 6 pacjentów z niedostatecznie zróżnicowaną chordomą zmarło, co odpowiada wskaźnikowi śmiertelności na poziomie 83%; u 2 pacjentów rozwinęły się przerzuty do płuc, a u jedynego przeżyjącego pacjenta wystąpił przerzut do węzłów chłonnych szyi.33Odnotowano, że średni czas przeżycia całkowitego wynosi od około 9 do 53 miesięcy.32,34,35. - Zróżnicowany chordo-mięsak (chordoma zróżnicowany)
Chordoma niedróżnicowany to kolejny rzadki podtyp patologiczny, który dotyczy głównie osób dorosłych. Histopatologicznie guzy te charakteryzują się morfologią dwufazową, w której klasyczne wakuolizowane komórki chordoma współistnieją z komponentem sarcomatous o wysokim stopniu złośliwości, złożonym z komórek wrzecionowatych lub pleomorficznych. Dwie te komponenty zachowują wyraźne granice, wykazując jednocześnie strefy przejściowe, które obrazują progresję od różnicowania chordomatous do sarcomatous.36W badaniu immunohistochemicznym komponent konwencjonalny przypomina konwencjonalnego chordoma, podczas gdy komponent sarcomatowaty wykazuje utratę ekspresji Brachyury i jest negatywny w kierunku cytokeratyny.37Heffelfinger i in. określili tę transformację w mięsak jako „dedyferencjację”, a w późniejszych badaniach powszechnie przyjęto termin „chordoma dedyferencjowane”6,38,39,40Stosowano również takie określenia jak chordoma sarkomatoidalna oraz chordoma anaplastyczna. Ponieważ w niektórych badaniach termin „chordoma anaplastyczna” odnosił się do słabo zróżnicowanej chordomy, dalsze używanie tych nakładających się terminów nie jest zalecane.41Chordoma zróżnicowane wykazuje najbardziej agresywny przebieg kliniczny i najgorsze rokowania spośród podtypów chordoma, przy czym mediana przeżycia całkowitego po diagnozie wynosi zazwyczaj mniej niż 24 miesiące.38,42.
2. Immunohistochemia i biologia molekularna
Gen Brachyury należy do rodziny genów T-box (TBX), a kodowane przez niego białko jest istotne dla rozwoju notochordu43,44,45. Ekspresja Brachyury jest silnie ograniczona do embrionalnego notochordu i chordoma, co zapewnia wysoką czułość i swoistość jako markera diagnostycznego22,43,45,46. Brachyury jest zatem ważnym markerem immunohistochemicznym pozwalającym odróżnić chordoma od innych nowotworów. Jego ekspresja dostarcza również dowodów molekularnych potwierdzających pochodzenie chordoma z notochordu. Niektóre badania sugerowały, że chordoma Brachyury-ujemne wiążą się z gorszym rokowaniem niż guzy Brachyury-dodatnie46. Zależność ta została jednak opisana w ograniczonej liczbie badań i wymaga dalszej walidacji.
Białko SMARCB1 (SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1) jest kluczowym komponentem kompleksu przebudowy chromatyny switch/sucrose-non-fermentable (SWI/SNF). Utrata tego genu supresorowego jest silnie powiązana z rozwojem atypowych guzów teratoidalnych i rabdoidnych34,47. SMARCB1 jest zazwyczaj zachowany w podtypach chordomy, z wyjątkiem chordomy słabo zróżnicowanej, dzięki czemu może pomóc w odróżnieniu chordomy słabo zróżnicowanej od innych podtypów34,48. Chordomy charakteryzują się również ekspresją cytokeratyny, a większość z nich wykazuje ekspresję antygenu błony nabłonkowej (EMA) oraz białka S10021,46,49,50. Te markery immunohistochemiczne pomagają odróżnić chordomę od innych nowotworów. Podtypy patologiczne i charakterystyka immunohistochemiczna chordomy zostały podsumowane w Tabeli 1.
| Typ | Populacja wysokiego ryzyka | Charakterystyka patologiczna | Immunohistochemia/Biologia molekularna | Rokowanie |
| Konwencjonalny chordoma | Osoby dorosłe | Obecne są komórki wakuolizowane | Wynik dodatni dla Brachyury, cytokeratyny, białka S100 i SMARCB1 | Najkorzystniejszy spośród trzech podtypów |
| Słabo zróżnicowany chordoma | Dzieci i młodzież | Brak charakterystycznych komórek wakuolizowanych | Utrata SMARCB1 | Średniozaawansowany |
| Zróżnicowany chordoma | Osoby dorosłe | Zawiera zarówno wakuolizowane komórki chordomy, jak i komponent sarkomatowy wysokiego stopnia złośliwości | Komponent konwencjonalny przypomina konwencjonalnego chordoma; komponent zdediferencjowany wykazuje utratę ekspresji Brachyury i jest ujemny w kierunku cytokeratyny | Słaba |
Tabela 1: Podtypy patologiczne i charakterystyka immunohistochemiczna chordomy. Podsumowanie podtypów patologicznych chordomy oraz ich głównych cech immunohistochemicznych. SMARCB1, regulator chromatyny związany z macierzą, zależny od aktyny, związany z kompleksem SWI/SNF, podrodzina B, członek 1.
3. Terapia
- Terapia chirurgiczna
Resekcja chirurgiczna pozostaje główną metodą leczenia chordomy wewnątrzczaszkowej. Chordomy wewnątrzczaszkowe często powstają w kącie klina, gdzie krytyczne struktury nerwowe i naczyniowe sprawiają, że całkowita resekcja guza jest trudna pod względem technicznym. Zakres resekcji stanowi istotny czynnik prognostyczny.51W związku z tym maksymalna bezpieczna resekcja pozostaje głównym celem leczenia chirurgicznego.
Dostępy chirurgiczne można szeroko podzielić na przednie, boczne i tylne.52,53,54Dane z Beijing Tiantan Hospital wskazują, że około 60% wewnątrzczaszkowych chordomów powstaje w górnych dwóch trzecich kąta sklepienia czaszki (clivus).55Wiele chordozy intracranialnych można zatem usunąć poprzez brzuszny dostęp transnasalny i transsphenoidalny, co umożliwia resekcję guza przy jednoczesnym zachowaniu otaczających struktur anatomicznych. Chirurgię transsphenoidalną można przeprowadzić z wykorzystaniem technik wspomaganych endoskopowo lub mikroskopowo. Przegląd systematyczny przeprowadzony przez Komotara it al. przeanalizowano wyniki u 766 pacjentów z wewnątrzczaszkowym chordoma i wykazano wyższy odsetek całkowitej resekcji makroskopowej (GTR) przy zastosowaniu endoskopowej chirurgii przeznosowej (EES) niż w przypadku tradycyjnej operacji otwartej (61,0% kontra 48.1%)56Zgłoszona częstość występowania uszkodzeń nerwów, wycieku płynu mózgowo-rdzeniowego (PMR) oraz zapalenia opon mózgowo-rdzeniowych po EES wyniosła odpowiednio 1,3%, 5,0% i 0,9%, w porównaniu do 24,2%, 10,7% i 5,9% po chirurgii otwartej.56Wskaźniki śmiertelności i nawrotów były również niższe w kohortach EES niż w kohortach operacji otwarta (4,7% kontra 21,6% i 16,8% kontra odpowiednio 40%)56Nie zgłoszono statystycznie istotnych różnic w przypadku zapalenia płuc, sepsy, mocznicy z niesmaku, zakażenia rany ani wodogłowia.56Wolne przeszczepy tłuszczowe mogą wspomagać naprawę ubytków opony twardej, ograniczać wyciek płynu mózgowo-rdzeniowego oraz stanowić barierę fizyczną wzdłuż ubytków opony twardej.55.
Ograniczenia EES wiążą się przede wszystkim z lokalizacją guza, zakresem naciekania oraz wielkością nowotworu. Choć chondromaki częściej lokalizują się w górnej i środkowej części podstawy czaszki (clivus), około jednej trzeciej z nich występuje w dolnej części clivusa.9,55Dolna część sklennienia znajduje się na dystalnym końcu dostępu transsfenoidalnego, co może utrudniać całkowitą resekcję. Zgłaszano, że wskaźniki pozostawienia resztkowej tkanki nowotworowej oraz częstotliwość wznowy po operacji są wyższe w przypadku chordaom dolnej części sklennienia niż w przypadku guzów górnej i środkowej części sklennienia.8W takich przypadkach można rozważyć dostęp daleko boczny. Wybór dostępu zależy również od stopnia naciekania guza. Gdy guz rozprzestrzenia się obustronnie poza skłonu, przestrzeń operacyjna i pole widzenia dostępne przy podejściu endoskopowym mogą być ograniczone. W związku z tym opisano alternatywne techniki dostępu. Kraniotomia orbitofrontalna jest zalecana w przypadku guzów rozciągających się bocznie w stosunku do nerwu wzrokowego, natomiast w przypadku guzów rozciągających się bocznie w stosunku do tętnicy szyjnej można rozważyć dostęp daleko boczny lub tylny dostęp przezskalisty.57Wielkość guza jest kolejnym istotnym czynnikiem. Chordomy o średnicy powyżej 4 cm lub objętości przekraczającej 80 cm³3 mogą być trudne do całkowitego wycięcia przy użyciu wyłącznie EES i mogą wymagać zastosowania łączonych metod chirurgicznych58.
EES stanowi zatem ważną opcję chirurgiczną w przypadku chondromów górnej i środkowej części skłanu. W przypadku guzów zlokalizowanych w dolnej części skłanu, guzów o nadmiernych rozmiarach lub guzów z rozległą obustronną inwazją, podejście chirurgiczne powinno być zindywidualizowane w zależności od charakterystyki anatomicznej i biologicznej. Dowody porównujące podejścia chirurgiczne pozostają ograniczone ze względu na rzadkość występowania chondromów oraz brak dużych randomizowanych badań kontrolowanych. Poza kilkoma metaanalizami, największa seria z jednego ośrodka została zgłoszona przez Beijing Tiantan Hospital. Różnice między badaniami w definicjach zakresu resekcji i guza resztkowego dodatkowo ograniczają bezpośrednie porównanie wyników. W związku z tym niezbędne są większe badania wieloośrodkowe z zastosowaniem ustandaryzowanych definicji wyników, aby wyjaśnić względne zalety i ograniczenia różnych podejść chirurgicznych. - Radioterapia
Konwencjonalna radioterapia wykazuje ograniczoną skuteczność w przypadku chondrosarcoma wewnątrzczaszkowego. Terapia wiązką protonów (PBT) oraz radioterapia jonami węgla (CIRT) wiążą się z mniejszą częstotliwością wznowy i lepszymi wynikami przeżywalności.23,32Podejścia oparte na cząstkach te powodują skoncentrowane wydzielanie energii w pobliżu końca ścieżki promieniowania, znane jako pik Bragga, co pozwala na dostarczenie dawki terapeutycznej do guza przy jednoczesnym ograniczeniu ekspozycji na promieniowanie sąsiednich tkanek zdrowych.59,60,61Metody PBT i CIRT zostały ocenione w populacjach pacjentów z chordaoma kręgosłupa, kości krzyżowej oraz wewnątrzczaszkowej.62,63,64,65,66,67Systematyczny przegląd i metaanaliza przeprowadzona przez Rodriguesa i in. odnotowano 5-letnie wskaźniki przeżycia całkowitego (OS) na poziomie 83% dla PBT i 89% dla CIRT oraz 5-letnie wskaźniki przeżycia wolnego od progresji (PFS) wynoszące odpowiednio 84% i 81%67Terapia protonami (PBT) oraz terapia jonami węgla (CIRT) wymagają specjalistycznej infrastruktury i dużych akceleratorów cząstek, co ogranicza ich dostępność. Nie ustalono również ustandaryzowanych protokołów radioterapii, obejmujących wybór metody oraz dawkę promieniowania. Wcześniejsze badania często dotyczyły populacji z chordomą pozaczaszkową, podczas gdy dowody odnoszące się konkretnie do chordomy wewnątrzczaszkowej pozostają stosunkowo ograniczone.67,68,69Czynniki te nadal ograniczają szersze zastosowanie i bezpośrednie porównanie metod radioterapii cząsteczkowej. - Farmakoterapia
- Terapie celowane
Terapie celowane poddane ocenie w przypadku chordoma obejmują inhibitory receptora czynnika wzrostu pochodzenia płytkowego (PDGFR), receptora epidermalnego czynnika wzrostu (EGFR) oraz receptora czynnika wzrostu śródbłonka naczyń krwionośnych (VEGFR).
Bimesylic imatynian jest inhibitorem tyrozynowej kinazy (TKI) celującym w PDGFR i był szeroko badany w kontekście chordoma.70,71Zgłaszane wskaźniki częściowej odpowiedzi (PR) wynoszą od 0% do 5%, wskaźniki stabilizacji choroby (SD) od 69% do 74%, a wskaźniki progresji choroby (PD) od 26% do 28%; mediana przeżycia wolnego od progresji (PFS) wynosi około 9 miesięcy, a przeżycie całkowite (OS) mieści się w przedziale od około 30 do 35 miesięcy.72,73,74Imatinib oceniano również w skojarzeniu z inhibitorami kinazy mTOR (mammalian target of rapamycin), takimi jak ewerolimus lub sirolimus, a także z cyklofosfamidą.75,76,77Dasatinib, inny inhibitor PDGFR, był również oceniany w leczeniu chordomy. W badaniu fazy 2 z udziałem 32 pacjentów mediana PFS wyniosła 6,3 miesiąca, a wskaźniki OS w drugim i piątym roku wyniosły odpowiednio 43% i 18%.78.
Inhibitory EGFR oceniane w przypadku chordomy obejmują erlotynib, lapatynib i cetuksymab. Dowody kliniczne dotyczące erlotynibu pozostają ograniczone. W badaniu pięciu pacjentów otrzymujących monoterapię erlotynibem i ocenianych zgodnie z kryteriami RECIST (Response Evaluation Criteria in Solid Tumors), u jednego pacjenta uzyskano częściową odpowiedź (PR), a u czterech stwierdzono stabilizację choroby (SD).74Erlotynib oceniano również w skojarzeniu z cetuksymabem, linsitynibem oraz innymi lekami.79,80,81,82,83,84Badanie fazy II przeprowadzone przez Stacchiottiego i wsp. oceniono monoterapię lapatinibem, wykazując odpowiednio odsetki PR, SD i PD na poziomie 40%, 50% i 10%, przy medianie PFS wynoszącej 8 miesięcy i medianie OS wynoszącej 25 miesięcy85W chrzęstniakach strunowych zgłaszano również zastosowanie cetuksymabu, gefitynibu i innych inhibitorów EGFR, choć dostępne dowody pozostają ograniczone i wymagane są dalsze badania86,87.
Sorafenib jest inhibitorem kinazy tyrozynowej (TKI) ukierunkowanym na VEGFR i PDGFR88,89W badaniu fazy 2 z udziałem 27 pacjentów wskaźnik PR wyniósł 4%, 6-miesięczny wskaźnik PFS wyniósł 85,35%, 6-miesięczny wskaźnik OS wyniósł 100%, 9-miesięczny wskaźnik PFS wyniósł około 73%, a 12-miesięczny wskaźnik OS wyniósł około 86,5%.89W innym badaniu klinicznym zgłoszono odsetki odpowiedzi częściowej (PR), stabilizacji choroby (SD) oraz progresji choroby (PD) wynoszące odpowiednio 9%, 82% i 9%.74Sunitynib i pazopanib to dodatkowe wielocelowe inhibitory kinaz tyrozynowych (TKI) o podobnych mechanizmach farmakologicznych.90,91,92Zgłoszone wskaźniki SD i PD dla sunitinibu wynosiły odpowiednio 44% i 56%, podczas gdy wskaźniki SD i PD dla pazopanibu wynosiły po 50%; u niektórych pacjentów odnotowano PFS trwający do 15 miesięcy.93,94.
Ogólnie dostępne badania wskazują na potencjalną aktywność w kontroli choroby terapii celujących w PDGFR, EGFR i VEGFR. Jednak baza dowodowa pozostaje ograniczona ze względu na niewielkie liczebności próby, raporty przypadków oraz analizy retrospektywne. Największe badanie fazy 2 objęło 56 pacjentów, co dowodzi niedoboru dużych, systematycznych badań klinicznych. Większość badań oceniała również zaawansowanego chordoma bez stratyfikacji według podtypu patologicznego. W konsekwencji aktywność terapeutyczna tych środków w różnych podtypach patologicznych pozostaje niewystarczająco zdefiniowana. Wybrane badania (z wyłączeniem raportów przypadków) podsumowano w Tabela 2Terapie celowane oceniane w przypadku chordomy obejmują inhibitory receptora czynnika wzrostu płyt płytek krwi (PDGFR), receptora epidermalnego czynnika wzrostu (EGFR) oraz receptora naczyniowego czynnika wzrostu śródbłonka (VEGFR) (Rysunek 1). - Leki cytotoksyczne
W chordoma oceniano również skuteczność preparatów opartych na kamptotecynie oraz środków alkilujących. W badaniu fazy II z zastosowaniem doustnego 9-nitrokamptotecyny u pacjentów z zaawansowanym lub przerzutowym chordoma zgłoszono medianę PFS wynoszącą 9,9 tygodnia, przy czym wskaźniki PFS w 3. i 6. miesiącu wyniosły odpowiednio 47% i 33%.95W niewielkiej serii retrospektywnej Dhall i wsp. opisano trzech pacjentów leczonych pooperacyjnie cyklofosfamidą i etoposydem; u wszystkich nie stwierdzono nawrotu choroby podczas długoterminowej obserwacji, przy medianie czasu obserwacji wynoszącej 9 lat (zakres 6–13 lat)96W innym raporcie opisano całkowitą remisję u pacjenta pediatrycznego leczonego winkrystyną, cyklofosfamidą i etoposydem; obrazowanie rezonansem magnetycznym wykazało zmniejszenie guza w 3. miesiącu oraz brak wykrywalnego guza podczas kontroli po 12 i 30 miesiącach.97Zgłoszono również, że antracykliny i cisplatyna wywołują częściowe odpowiedzi u niektórych pacjentów. Doniesienia te dotyczyły jednak głównie słabo zróżnicowanych lub odróżnicowanych chordozyndromów, a dostępne dowody pozostają ograniczone. - Inne leki
Palbocyklib jest inhibitorem kinaz zależnych od cyklin (CDK). CDK to kinazy serynowo-treoninowe zaangażowane w regulację cyklu komórkowego i transkrypcję. W podgrupie chordaksom zgłoszono homozygotyczną delecję CDKN2A i CDKN2B, która wiąże się ze zmianą aktywności CDK oraz proliferacją guza.98Palbocyklib został poddany ocenie w liniach komórkowych chordoma oraz w ksenoprzeszczepach pochodzących od pacjentów; rozpoczęto również badanie kliniczne fazy 2.99,100,101,102.
Badane podejścia immunoterapeutyczne obejmują inhibitory punktów kontrolnych odpowiedzi immunologicznej, terapie limfocytami T, przeciwciała monoklonalne oraz terapie szczepionkowe skierowane przeciwko Brachyury. Większość badań znajduje się na wczesnym etapie, a dowody na korzyści kliniczne są obecnie ograniczone.103,104,105,106Wymagają one ponadto dalszego wyjaśnienia w zakresie podstawowych mechanizmów regulacyjnych. Podejścia te pozostają zatem w fazie badań jako strategie terapeutyczne w leczeniu chordoma.
- Terapie celowane
| Cel | Lek | Typ badania | Wielkość próby | PR (%) | SD (%) | PD (%) | PFS | Układ operacyjny |
| PDGFR | Imatynib | Faza 2 | 56 | 2 | 70 | 28 | 9,2 miesiąca | 35 miesięcy |
| Imatynib | Retrospekcyjna seria przypadków | 46 | 0 | 74 | 26 | 9,9 miesiąca | 30 miesięcy | |
| Imatinib | Badanie retrospektywne | 62 | 5 | 69 | 26 | NR | NR | |
| Dasatinib | Faza 2 | 32 | NR | NR | NR | 6,3 miesiąca | NR | |
| EGFR | Erlotynib | Badanie retrospektywne | 5 | 20 | 80 | NR | 4 miesiące | NR |
| Lapatinib | Faza 2 | 18 | 40 | 50 | 10 | 8 miesięcy | 25 miesięcy | |
| VEGFR | Sorafenib | Faza 2 | 27 | 4 | NR* | NR* | 6-miesięczny PFS: 85,35%; 9-miesięczny PFS: 73,0% | OS w 6. miesiącu: 100%; OS w 12. miesiącu: 86,5% |
| Sorafenib | Badanie retrospektywne | 11 | 9 | 82 | 9 | NR | NR | |
| Sunitynib | Faza 2 | 9 | NR | 44 | 56 | NR | NR | |
| Pazopanib | Seria przypadków | 4 | NR | 50 | 50 | 8,5 miesiąca | NR | |
| Skróty: PR, odpowiedź częściowa; SD, stabilizacja choroby; PD, progresja choroby; PFS, czas przeżycia wolny od progresji; OS, przeżycie całkowite | ||||||||
| Przypis w badaniu przeprowadzonym przez Bompas i wsp.89mediana PFS i OS nie została opisana. Dane te stanowiły odsetki PFS w 6./9. i 12. miesiącu | ||||||||
Tabela 2: Wybrane badania nad terapią celowaną w chordaoma. Podsumowanie wybranych badań oceniających terapie celowane w chordaoma, w tym odpowiedź na leczenie i wyniki przeżycia. PR, odpowiedź częściowa; SD, stabilizacja choroby; PD, progresja choroby; PFS, czas przeżycia wolny od progresji; OS, przeżycie całkowite.
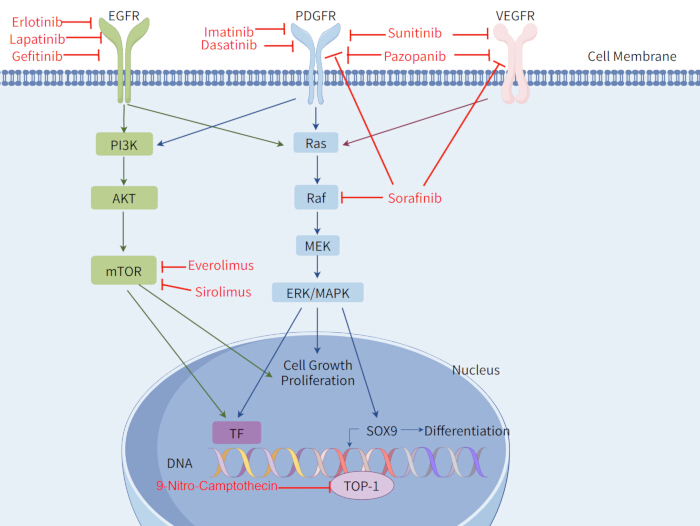
Rysunek 1: Cele terapeutyczne i ścieżki transdukcji sygnału związane z chordomą. Przegląd celów terapeutycznych związanych z chordomą oraz powiązanych ścieżek transdukcji sygnału. EGFR, receptor Epidermal Growth Factor; PDGFR, receptor Platelet-Derived Growth Factor; VEGFR, receptor Vascular Endothelial Growth Factor; PI3K, fosfoinozytydo-3-kinaza; AKT, kinaza białkowa B; mTOR, mammalian target of rapamycin; Ras, rat sarcoma; Raf, rapidly accelerated fibrosarcoma; MEK, kinaza kinazy białkowej aktywowanej mitogenem; ERK, kinaza regulowana sygnałami zewnątrzkomórkowymi; MAPK, kinaza białkowa aktywowana mitogenami; TF, czynnik transkrypcyjny; SOX9, czynnik transkrypcyjny SRY-box 9; TOP-1, topoizomeraza I. Utworzono za pomocą FigDraw. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Wnioski
Postępy w klasyfikacji patomorfologicznej i leczeniu poprawiły zrozumienie i postępowanie w przypadku chordoma. Klasyfikacja WHO z 2020 roku doprecyzowała taksonomię chordoma, uznając słabo zróżnicowane chordoma za odrębną jednostkę. Resekcja chirurgiczna pozostaje główną metodą leczenia wewnątrzczaszkowego chordoma. Chirurgia endoskopowa przeznosowa wykazała korzystne wyniki w przypadku guzów obejmujących górną i środkową część skłonu, w tym wyższe wskaźniki całkowitej resekcji makroskopowej oraz niższą częstotliwość nawrotów w badaniach obserwacyjnych. Jednak dostępne dowody opierają się w dużej mierze na badaniach retrospektywnych i połączonych seriach klinicznych, dlatego wybór podejścia chirurgicznego powinien zależeć od lokalizacji, zasięgu i wielkości guza.
W przypadku choroby nieoperacyjnej,B pozostałościowej lub nawrotowej ważnymi opcjami leczenia są terapia wiązką protonów oraz radioterapia jonami węgla, które wykazały korzystne wyniki w zakresie czasu przeżycia wolnego od progresji oraz przeżycia całkowitego. Terapie celowane, w tym inhibitory PDGFR i inne leki celowane cząsteczkowo, wykazały również aktywność w zaawansowanym chordoma, choć dowody wspierające pozostają ograniczone. Leczenie powinno uwzględniać podtyp patologiczny. Klasyczne chordoma wiążą się zazwyczaj z korzystniejszą prognozą i są leczone przede wszystkim chirurgicznie, przy czym radioterapię rozważa się w zależności od sytuacji klinicznej. Chordoma słabo zróżnicowane i niezróżnicowane wykazują bardziej agresywny przebieg kliniczny i często wymagają leczenia multimodalnego, obejmującego operację, radioterapię oraz terapię systemową.
Nadal istnieją pewne ograniczenia. Chordoma jest rzadka, a wiele dostępnych badań obejmuje małe kohorty pacjentów. Nie ustalono standardowych schematów chemioterapii, w tym dawek i cykli leczenia. Bezpośrednie porównania między terapią wiązką protonów a radioterapią jonami węgla pozostają ograniczone, a oba podejścia wymagają specjalistycznych placówek. Badania nad radioterapią i leczeniem systemowym koncentrowały się głównie na zaawansowanym stadium choroby, przy ograniczonej ilości dowodów porównujących wyniki leczenia w różnych podtypach patologicznych. Niezbędne są dalsze badania kliniczne, aby wyjaśnić rolę tych metod leczenia w różnych podtypach chordoma oraz usprawnić dobór terapii.
Oświadczenia
Nie zgłoszono żadnych konfliktów interesów.
Podziękowania
Nie otrzymano żadnych konkretnych grantów z agencji finansujących w sektorach publicznym, komercyjnym ani non-profit.
Bibliografia
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.