Geny związane z N6-metyloadenozyną (m6A) są dysregulowany w raku piersi, przy ograniczonym korelacji z metylacja lub zmianami liczby kopii. Sześć genów, w tym YTHDF3, miało wartość prognostyczną. YTHDF3 jest niezależnym czynnikiem prognostycznym, zaangażowanym w metabolizm RNA, naprawę DNA, stabilność telomerów i infiltrację immunologiczną. Jego wzmożone ekspresję potwierdzono klinicznie, co wymaga dalszych badań.
Artykuł badawczy
Kompleksowa analiza regulatorów m6A identyfikuje YTHDF3 jako obiecujący biomarker prognostyczny dla raka piersi
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Pejzaż ekspresji i wartość prognostyczna genów związanych z N6-metyloadenozyną (m6A) pozostają w dużej mierze niezbadane w raku piersi. Przeprowadziliśmy tutaj analizę integracyjną ich profili ekspresji i znaczenia klinicznego. Wykorzystując zestawy danych multi-omiczne i walidację eksperymentalną, przeprowadziliśmy systematyczne badanie genów związanych z m6A w raku piersi. Te geny wykazywały wyraźną różnicową ekspresję w raku piersi, ale ich korelację z cechami molekularnymi takimi jak metylacja promotora i zmiany liczby kopii była ograniczona. Analiza przeżycia uniwariantowego wskazała, że nieprawidłowa ekspresja RBM15B, METTL16, HNRNPC, YTHDF1, YTHDF3 i IGF2BP1 była znacząco związana z rokowaniem pacjentów. Wielowariacyjna regresja Coxa wykazała ponadto, że podwyższona ekspresja YTHDF3 jest niezależnym czynnikiem prognostycznym. Analiza funkcjonalnej sieci wskazała, że YTHDF3 jest potencjalnie zaangażowany nie tylko w przetwarzanie i metabolizm RNA, ale także w naprawę DNA, przetwarzanie pri-miRNA, stabilność telomerów i infiltrację immunologiczną. Co więcej, nadekspresja mRNA YTHDF3 została potwierdzona w klinicznych próbkach raka piersi. Łącznie, geny związane z m6A są dysregulowanie w raku piersi i korelują z wynikami u pacjentów, podkreślając ich potencjał biomarkera, przy czym YTHDF3 zasługuje na dogłębne zbadanie.
Wprowadzenie
Rak piersi jest bardzo zróżnicowaną złośliwością i stał się najczęściej rozpoznawanym rakiem na świecie, będąc wiodącą przyczyną zgonów związanych z rakiem wśród kobiet, z około 2,3 miliona nowych przypadków i ponad 680 000 zgonów w 2020 roku1,2. Pomimo postępów terapeutycznych, ostateczne wyleczenie dla wszystkich pacjentów nadal pozostaje nieosiągalne, co podkreśla potrzebę identyfikacji molekularnych biomarkerów dla wczesnej diagnozy i prognozy.
Nieprawidłowe modyfikacje epigenetyczne są charakterystyczne dla raka3. Wśród różnorodnych modyfikacji RNA, N6-metyloadenozyna (m6A) jest znakiem epitranskryptomu coraz częściej rozpoznawanym za jego rolę w raku piersi4. m6A jest odwracalną modyfikacją, przeważnie osadzaną w 3'-UTRs ludzkich mRNA i jest skoordynowana przez "pisarzy" (metylotransferazy), "styeracze" (demetylazy) oraz "czytelników" (białka wiążące)5. Pojawiające się dowody implikują geny związane z m6A w rozwoju i progresji guza6. Jednakże, obraz czynników regulacyjnych m6A w raku piersi jest słabo określony, a kompleksowe analizy genetyczne i epigenetyczne są niewystarczające.
W niniejszym badaniu zidentyfikowaliśmy różniczkowo ekspresowane geny związane z m6A w raku piersi, używając publicznych baz danych omicznych i walidacji eksperymentalnej. Dodatkowo oceniliśmy ich kliniczną wartość prognostyczną i zbadaliśmy podstawowe mechanizmy molekularne poprzez analizę przeżywalności i predykcje sieci regulacyjnej.
Protokół
Gene expression and survival data
Dane kohorty The Cancer Genome Atlas (TCGA) obejmujące 1034 próbki nowotworu piersi i 104 normalne sąsiednie tkanki (NATs) zostały uzyskane z The Human Protein Atlas, wraz z informacjami klinicznymi dla 947 pacjentów7. Te dane zostały wykorzystane do analizy profili ekspresji mRNA genów związanych z m6A i ich związku z rokowaniem. Dodatkowo użyliśmy narzędzia online Kaplan-Meier Plotter (KMplotter), które agreguje wiele zestawów danych dotyczących raka piersi, aby zweryfikować związek między ekspresją YTHDF3 a przeżyciem8. Aby dodatkowo zweryfikować wzorce ekspresji, dodaliśmy również dane z 92 zdrowych tkanek piersi pochodzących z projektu Genotype-Tissue Expression (GTEx) za pośrednictwem Breast Cancer Gene-Expression Miner v4.79,10. Poziom białka i mRNA YTHDF3 w różnych podtypach raka piersi i normalnych tkankach został przeanalizowany przez UALCAN, na podstawie danych Clinical Proteomic Tumor Analysis Consortium (CPTAC) i TCGA11.
Ocena genetyczna i epigenetyczna
Alteracje genetyczne zostały zbadane za pomocą cBioPortal, koncentrując się na zestawie danych dotyczących inwazyjnego raka piersi (TCGA, prowizoryczne, 1108 przypadków)12. Dane dotyczące metylacji promotora zostały pobrane z MethHC, które zawierały 839 próbek raka piersi i częściowo sparowane normalne kontrole sąsiednie13.
Analiza sieci regulacji genów i infiltracji immunologicznej
Interakcje białko-białko zostały zbadane za pomocą STRING (wartość pewności ustawiona na 0,4)14. Adnotacja genów i wzbogacanie ścieżek zostały przeprowadzone za pomocą Metascape (p < 0,01, minimalna liczba 3, współczynnik wzbogacania > 1,5)15. Związek ekspresji YTHDF3 w raku piersi z infiltracją immunologiczną, w tym komórkami B, CD8+ T, CD4+ T, makrofagami, neutrofilami i komórkami dendrytycznymi (DC), został przeanalizowany za pomocą Tumor Immune Estimation Resource (TIMER). Poziom ekspresji genów znormalizowany z czystością nowotworu był wyświetlany na lewym panelu16.
Ilościowa odwrotna transkrypcja reakcji łańcuchowej polimerazy (qRT-PCR)
Wszyscy uczestnicy złożyli pisemną zgodę na udział w badaniu, a badanie zostało zatwierdzone przez komitet etyczny Szpitala Afiliacyjnego Uniwersytetu Medycznego Południowo-Zachodniego (numer zgody KY2022124) i przeprowadzone zgodnie z zasadami Deklaracji Helsińskiej. Do ekstrakcji całkowitego RNA wykorzystano zamrożone próbki nowotworu piersi i dopasowane sąsiednie nie-nowotworowe próbki. Stężenie i czystość wyekstrahowanego RNA zostały oszacowane za pomocą spektrofotometru, a do analizy włączono tylko próbki z wskaźnikami A260/A280 w zakresie 1,8-2,0. Integralność RNA potwierdzono za pomocą elektroforezy na żelu agarozyowym 1,5%. Następnie pierwszo-stranniczna cDNA została wygenerowana z 1 μg całkowitego RNA w reakcji 20 μL zgodnie z instrukcjami producenta. Ilościowa reakcja PCR w czasie rzeczywistym została przeprowadzona, przy czym każda 20 μL reakcja zawierała 10 μL 2 × mieszanki SYBR Green, 0,4 μL dodatkowych i odwrotnych primerów (każdy 10 μM), 2 μL rozcieńczonej cDNA (1:10) i 7,2 μL wody wolnej od nukleazy. qRT-PCR przeprowadzono zgodnie z wcześniej opisanymi metodami17. Primery były: β-actin-F, GAAGATCAAGATCATTGCTCCT; β-actin-R, TACTCCTGCTTGCTGATCCA; YTHDF3-F, AAAAGACGGGCCTCTTCCTC; YTHDF3-R, TTGGCCGAGTGATTGTTCCA. Warunki termocyklowania obejmowały 95 °C przez 3 min, a następnie 40 cykli 95 °C przez 10 s, 55 °C przez 20 s i 72 °C przez 20 s (rejestracja fluorescencji przy 72 °C). Analiza krzywej topienia (95 °C do 60 °C, przyrost 0,5 °C/s) została przeprowadzona w celu potwierdzenia specyficzności primerów. Względna ekspresja została obliczona za pomocą metody 2-ΔΔCt.
Metoda statystyczna
Do porównań dwóch grup zastosowano niesparowane testy t. Analizę przeżycia Kaplan-Meier z testem log-rank oraz regresję Cox wielowymiarową zastosowano do oceny czynników rokowniczych. W celu walidacji qRT-PCR do porównania sparowanych próbek zastosowano dwustronny sparowany test Studenta na wartościach ΔCt. Do Rysunku 1 porównania parowanego dokonano za pomocą testu Dunnett-Tukey-Kramer. P < 0,05 uważano za statystycznie istotne.
Wyniki
Różnicowa ekspresja mRNA genów związanych z m6A w raku piersi
Analiza danych z TCGA i GTEx (1 034 guzy, 104 NAT, 92 tkanki zdrowe) wykazała, że większość genów związanych z m6A charakteryzowała się różnicową ekspresją (Rycina 1). W porównaniu z tkankami zdrowej piersi, 10 genów było istotnie upregulowanych: KIAA1429, RBM15, RBM15B, HNRNPC, YTHDF1, YTHDF2, YTHDF3, IGF2BP1, IGF2BP3, oraz ALKBH5 (wszystkie P < 0,0001, z wyjątkiem RBM15 P < 0,001). Osiem genów było downregulowanych: WTAP, METTL3, METTL14, HNRNPA2B1, YTHDC1, YTHDC2, IGF2BP2, oraz FTO (P < 0,05 do P < 0,0001). METTL16 oraz eIF3A nie wykazały istotnych różnic. W porównaniu guzów do NAT, HNRNPA2B1 był upregulowany, podczas gdy YTHDF3, eIF3A, oraz ALKBH5 były downregulowane; RBM15, RBM15B, oraz YTHDF2 nie wykazały różnic (Rycina 1). Stosowanie NAT jako kontroli jest kwestionowane, co może wyjaśniać rozbieżności w porównaniach z tkankami zdrowymi18,19. Co ciekawe, w zbiorze danych CPTAC zaobserwowano trend w kierunku wyższej zawartości białka YTHDF3 we wszystkich podtypach raka piersi w porównaniu z tkankami normalnymi (P < 0,0001). Ponadto, istotnie wyższa ekspresja mRNA YTHDF3 została zaobserwowana tylko w podtypach luminalnych raka piersi w porównaniu z tkankami normalnymi (P = 0,004, < 0,01) (Rycina dodatkowa S1). Ogólnie rzecz biorąc, w raku piersi widoczna jest istotna dysregulacja genów związanych z m6A.
Metylacja promotora i amplifikacja genów związanych z m6A w raku piersi
Metylacja DNA odgrywa istotną rolę w epigenetycznej regulacji transkrypcji genów, a hipermetylacja promotora hamuje ekspresję mRNA20. Analiza MethHC wykazała istotne różnice w metylacji promotora jedynie dla IGF2BP1, IGF2BP2, oraz IGF2BP3 w guzach w porównaniu z grupą kontrolną (P < 0.005). Obniżenie poziomu mRNA IGF2BP2 można częściowo przypisać jego hipermetylacji. Analiza cBioPortal wykazała, że w przypadku WTAP i ALKBH5 wystąpiło obniżenie ekspresji mRNA, podczas gdy KIAA1429 (VIRMA), YTHDF1, YTHDF3, oraz IGF2BP1 wykazały amplifikację genów związaną z ich nadekspresją (Rycina uzupełniająca S2, Rycina uzupełniająca S3, oraz Rycina uzupełniająca S4). Wyniki te sugerują, że poziomy mRNA genów związanych z m6A nie są determinowane głównie przez metylację promotora lub amplifikację genów.
Analiza przeżywalności genów związanych z m6A w raku piersi
Analiza przeżywalności 947 pacjentów wykazała, że niska ekspresja RBM15B oraz wysoka ekspresja METTL16, HNRNPC, YTHDF1, YTHDF3, oraz IGF2BP1 korelowały istotnie ze zmniejszoną przeżywalnością całkowitą (Rycina 2 oraz Rycina 3). Wieloczynnikowa regresja Coxa, z uwzględnieniem wieku, stopnia zaawansowania choroby i rasy, potwierdziła, że nadekspresja YTHDF3 była niezależnym predyktorem niskiej przeżywalności całkowitej (HR: 1.024, 95% CI: 1.003–1.046, P = 0.024) (Tabela 1). W ramach walidacji zewnętrznej analiza z wykorzystaniem narzędzia online KMplotter wykazała, że wysoka ekspresja YTHDF3 pozwala przewidzieć niekorzystną rokowanie choroby (Rycina uzupełniająca S5). Pozostałe geny nie wykazały niezależnej istotności statystycznej (Tabela uzupełniająca S1).
Potencjalna sieć molekularna i infiltracja immunologiczna genu związanego z m6A YTHDF3
Analiza STRING dla YTHDF3 (z ograniczoną liczbą interaktorów do 50) ujawniła sieć z 224 krawędziami i znaczącym wzbogaceniem (P < 1e-16). YTHDF3 jest ściśle powiązany z METTL3, ALKBH5, WTAP, METTL14 i innymi białkami (Rysunek 4A). Analiza wzbogacenia za pomocą narzędzia Metascape zidentyfikowała 13 istotnych funkcjonalnie klastrów (P < 0,01, minimalna liczba 3, czynnik wzbogacenia > 1,5; Rysunek 4B). Najwyżej sklasyfikowanym klastrem była regulacja metaboliczna mRNA (GO1903311, 22 geny). Dodatkowe klastry istotne w kontekście nowotworów obejmowały m.in. naprawę DNA poprzez dealkilację (GO0006307), przetwarzanie pri-miRNA (GO0031053) oraz stabilizację telomerazy (GO1904356). Pełna lista nazw klastrów, powiązanych genów i statystyk wzbogacenia znajduje się w Tabeli uzupełniającej S2. Co więcej, wyniki wykazały istotne dodatnie korelacje między ekspresją YTHDF3 a komórkami odpornościowymi (wszystkie P < 0,01) (Rysunek uzupełniający S6). Zatem nadekspresja YTHDF3 może być powiązana z metabolizmem mRNA, naprawą DNA, utrzymaniem telomerów i infiltracją immunologiczną.
Zwiększona ekspresja mRNA YTHDF3 w raku piersi
Tkanki raka piersi oraz odpowiadające im przyległe prawidłowe tkanki piersi pobrano od 20 pacjentek, które przeszły operację w Zakładzie Chirurgii Piersi w Szpitalu Affiliated of Southwest Medical University w okresie od lipca 2023 do października 2023 roku. Analiza qRT-PCR tych par próbek wykazała znacząco wyższą ekspresję mRNA YTHDF3 w tkankach nowotworowych niż w przyległych tkankach prawidłowych (P = 0.001) (Rycina uzupełniająca S7 oraz Tabela uzupełniająca S3).
Dostępność danych
Wszystkie zestawy danych analizowane w niniejszym badaniu są publicznie dostępne w następujących repozytoriach z otwartym dostępem. Ekspresja genów i dane kliniczne: dane dotyczące ekspresji RNA-seq w raku piersi oraz odpowiadające im informacje kliniczne pobrano z The Cancer Genome Atlas (TCGA-BRCA) za pośrednictwem The Human Protein Atlas (https://www.proteinatlas.org/). Dodatkowe dane dotyczące ekspresji w normalnej tkance piersi pobrano z projektu Genotype-Tissue Expression (GTEx) (numer dostępu dbGaP phs000424.v8.p2) za pomocą narzędzia Breast Cancer Gene-Expression Miner v4.7 (http://bcgenex.ico.unicancer.fr/). Walidacja przeżywalności została przeprowadzona z wykorzystaniem Kaplan-Meier Plotter (https://kmplot.com). Dane dotyczące ekspresji białek i mRNA pobrano za pomocą UALCAN (http://ualcan.path.uab.edu/). Zmiany genetyczne: dane dotyczące mutacji somatycznych i zmian liczby kopii dla zestawu danych raka piersi naciekającego (TCGA, Provisional, 1108 próbek) uzyskano poprzez cBioPortal (https://www.cbioportal.org/). Metylacja promotora DNA: dane o metylacji pobrano z MethHC (http://methhc.mbc.nctu.edu.tw/), który zawiera 839 próbek raka piersi i częściowo powiązane z nimi kontrole z sąsiedniej normalnej tkanki. Interakcje białko-białko i wzbogacenie szlaków: analiza sieci funkcjonalnych została przeprowadzona z wykorzystaniem STRING v12.0 (https://string-db.org/, confidence score 0.4) oraz Metascape (http://metascape.org/). Analiza infiltracji odpornościowej została przeprowadzona za pomocą TIMER (https://cistrome.shinyapps.io/timer/). Wszelkie dodatkowe dane stanowiące podstawę rycin są dostępne od autora korespondencyjnego na uzasadnioną prośbę.
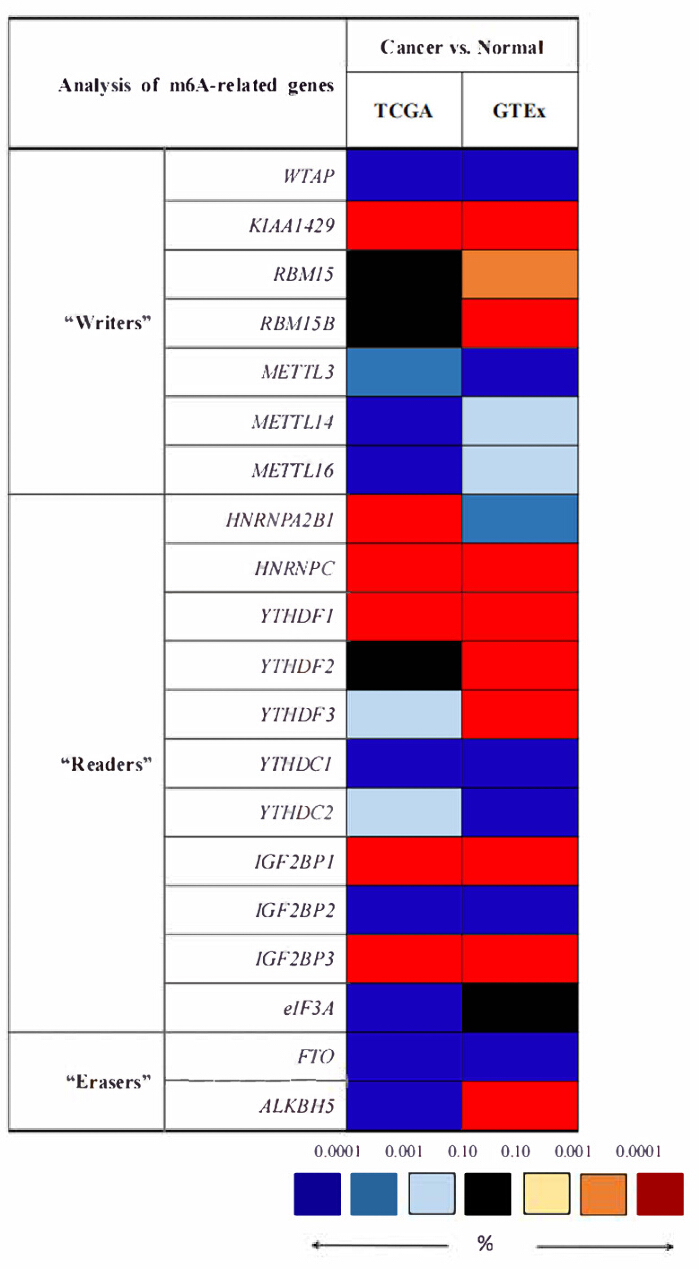
Rycina 1. Różnicowa ekspresja mRNA genów związanych z N6-metyloadenozyną (m6A) w raku piersi. Kolor czerwony oznacza upregulację; niebieski oznacza downregulację, czarny wskazuje brak różnic w ekspresji, a biały brak danych dotyczących ekspresji genów. Kodowanie kolorystyczne odzwierciedla istotność statystyczną. Do porównań parowych zastosowano test Dunnetta-Tukeya-Kramera. Uwaga: „Normal” obejmuje porównanie między guzami a NATs w TCGA, a także porównanie między guzami a zdrowymi tkankami w GTEx. Skróty: NATs = prawidłowe tkanki sąsiadujące; TCGA = The Cancer Genome Atlas; GTEx = Genotype-Tissue Expression. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
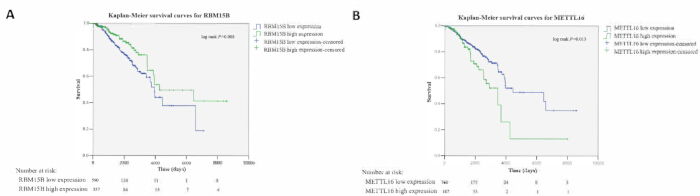
Rycina 2Związek między aberracyjną ekspresją mRNA „pisarzy” m6A RBM15B i METTL16 oraz przeżycie całkowite u pacjentek z rakiem piersi. (A) Niska ekspresja RBM15B wiązało się z krótszym przeżyciem całkowitym (test log-rank, P = 0.008, <0.01); (B) Wysoka ekspresja METTL16 wiązało się ze złym rokowaniem (test log-rank, P = 0.013, <0,05). Pacjentów podzielono na grupy o wysokiej i niskiej ekspresji, stosując optymalną wartość odcięcia. n = 947 (kohorta TCGA-BRCA). Krzywe niebieska i zielona reprezentują odpowiednio grupy o niskiej i wysokiej ekspresji. Jednostką ekspresji mRNA była liczba fragmentów na kilobazę transkryptu na milion zmapowanych odczytów (FPKM). Skróty: TCGA-BRCA = The Cancer Genome Atlas Breast Invasive Carcinoma; m6A = N6-metyloadenozyna. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ilustracji.
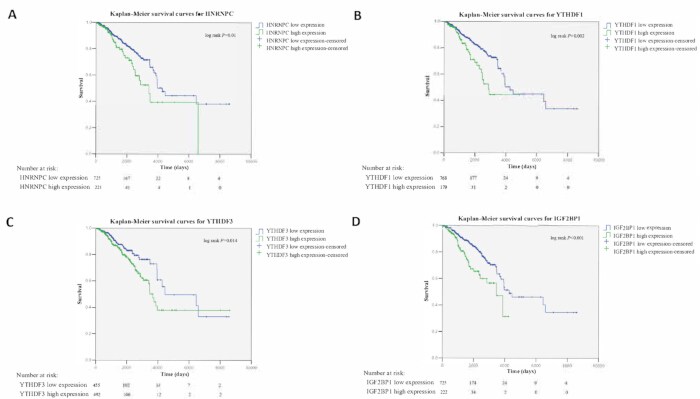
Rycina 3. Korelacja między aberrantną ekspresją mRNA „czytników” m6A HNRNPC, YTHDF1, YTHDF3, oraz IGF2BP1 a przeżywalnością całkowitą u pacjentek z rakiem piersi. (A) Wysoka ekspresja mRNA HNRNPC wiązała się ze zmniejszoną przeżywalnością całkowitą (test log-rank, P = 0,01, <0,05). (B-D) Wysoka ekspresja YTHDF1, YTHDF3, oraz IGF2BP1 była istotnie powiązana z gorszym rokowaniem (test log-rank, odpowiednio P = 0,002, P = 0,014 i P < 0,001). Pacjentki podzielono na grupy o wysokiej i niskiej ekspresji, stosując optymalną wartość odcięcia. n = 947 (kohorta TCGA-BRCA). Krzywe niebieska i zielona reprezentują odpowiednio grupy o niskiej i wysokiej ekspresji. Jednostką ekspresji mRNA genów były Fragmenty na Kilobazę transkryptu na Milion zmapowanych odczytów. Skróty: TCGA-BRCA = The Cancer Genome Atlas Breast Invasive Carcinoma; m6A = N6-metyloadenozyna. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
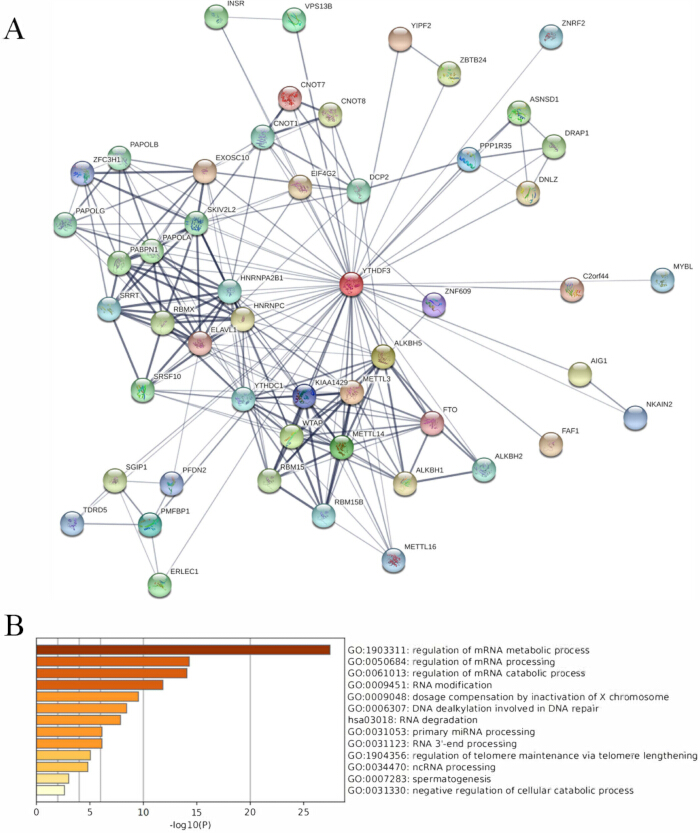
Rycina 4. Potencjalna molekularna sieć regulacyjna YTHDF3. (A) Sieć oddziaływań białkowych skonstruowana poprzez przeszukiwanie bazy danych STRING z YTHDF3 jako przynętą (wskaźnik pewności ≥ 0,4, maksymalna liczba interaktorów = 50). Szerokość krawędzi oznacza siłę dowodów wspierających. (B) Analiza Metascape zidentyfikowała 13 istotnych klastrów funkcjonalnych (P < 0,01, minimalna liczba = 3, współczynnik wzbogacenia > 1,5). Źródła ontologii obejmowały szlaki Kyoto Encyclopedia of Genes and Genomes oraz Procesy Biologiczne Gene Ontology. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Parametry | HR | 95% CI | wartość p |
| YTHDF3 | 1.024 | 1.003-1.046 | 0.024 |
| Wiek | 1.036 | 1.023-1.050 | <0.001 |
| Rasa | 1.275 | 0.892-1.821 | 0.182 |
| Etap | 2.263 | 1.796-2.851 | <0.001 |
Tabela 1: Wyniki wieloczynnikowej analizy regresji przeżycia Coxa dla genu YTHDF3 związanego z m6A.Skróty: HR = hazard ratio (iloraz hazardów); 95% CI = przedział ufności 95%.
Rycina dodatkowa S1. Poziomy białka i mRNA YTHDF3 w różnych podtypach raka piersi oraz w tkankach prawidłowych z zestawów danych CPTAC i TCGA. Ekspresja białka YTHDF3 w (A) guzach pierwotnych i tkankach prawidłowych oraz (B) podtypach inwazyjnego raka piersi. Wartości Z wskazują liczbę odchyleń standardowych od wartości mediany we wszystkich próbkach dla odpowiadającego typu nowotworu. Wartości log2 stosunku liczby widm (spectral count ratio) z CPTAC zostały znormalizowane najpierw w obrębie każdego profilu próbki, a następnie pomiędzy próbkami. (C) Ekspresja mRNA (RNA-seq, Fragments Per Kilobase of transcript per Million mapped reads) YTHDF3 w różnych podtypach inwazyjnego raka piersi. Skróty: CPTAC = Clinical Proteomic Tumor Analysis Consortium; TCGA = The Cancer Genome Atlas. Proszę kliknąć tutaj, aby pobrać ten plik.
Rycina dodatkowa S2. Status metylacji promotorów genów związanych z m6A pobranych z bazy danych MethHC. (A) Metylacja promotorów „pisarzy” (writers) m6A w raku piersi i grupach kontrolnych. (B) Metylacja promotorów „wymazywaczy” (erasers) m6A w raku piersi i grupach kontrolnych. (C) Metylacja promotorów „czytników” (readers) m6A w raku piersi i grupach kontrolnych. Czerwony, rak piersi; zielony, grupy kontrolne. *P < 0.05, **P < 0.005. Skrót: m6A = N6-metyloadenozyna. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca S3. Mutacje genów i zmiany liczby kopii analizowane za pomocą cBioPortal dla „pisarzy” i „kasowników” m6A (TCGA, Provisional, n = 1 108). (A) Zmiany w „pisarzach” m6A. (B) Zmiany w „kasownikach” m6A. Wykresy słupkowe wskazują częstotliwość każdego rodzaju zmian: mutacji missense, amplifikacji, głębokich delecji oraz zmian wielokrotnych. Przedstawiono jedynie geny o częstotliwości zmian ≥ 1%. Całkowita częstotliwość zmian dla każdego genu jest wyświetlona po prawej stronie. Skróty: TCGA = The Cancer Genome Atlas; m6A = N6-metyloadenozyna.Prosimy kliknąć tutaj, aby pobrać ten plik.
Rycina dodatkowa S4. Mutacje genowe i zmiany liczby kopii analizowane za pomocą cBioPortal dla „czytników” m6A (TCGA, Provisional, n = 1 108).Wykresy słupkowe przedstawiają częstotliwość każdego rodzaju zmiany: mutacji missense, amplifikacji, głębokich delecji oraz zmian wielokrotnych. Przedstawiono jedynie geny o częstotliwości zmian ≥ 1%. Ogólna częstotliwość zmian dla każdego genu jest wyświetlona po prawej stronie. Skróty: TCGA = The Cancer Genome Atlas; m6A = N6-metyloadenozyna.Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca S5. Korelacja YTHDF3 z przeżywalnością pacjentek z rakiem piersi w KMplotter. (A) Wysoka ekspresja mRNA YTHDF3 wiązała się z obniżoną przeżywalnością całkowitą (P = 0,011, <0,05). (B-D) Wysoka ekspresja YTHDF3 była istotnie skorelowana z gorszą przeżywalnością wolną od nawrotów, przeżywalnością wolną od przerzutów odległych oraz przeżywalnością po progresji (P = 1,9e-09, P = 0,06 i P = 0,029, odpowiednio). Wszystkie wartości P obliczono za pomocą testu log-rank. Liczba pacjentek narażonych na ryzyko jest podana pod każdym wykresem. Optymalny punkt odcięcia określono za pomocą funkcji automatycznego wyboru najlepszego punktu odcięcia (auto-select best cutoff) narzędzia. Skrót: KMplotter = Kaplan-Meier Plotter. Kliknij tutaj, aby pobrać ten plik.
Rycina dodatkowa S6. Korelacja ekspresji YTHDF3 z infiltracją immunologiczną w raku piersi. Ekspresja YTHDF3 korelowała dodatnio z poziomami infiltracji limfocytów B, limfocytów T CD4+, limfocytów T CD8+, makrofagów, neutrofili oraz DC w zbiorze danych TIMER. Czystość guza została zastosowana jako kowariant w analizie częściowej korelacji Spearmana. Skróty: DCs = komórki dendrytyczne; TIMER = Tumor Immune Estimation Resource. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca S7. Walidacja za pomocą ilościowej reakcji polimerazy w łańcuchu z odwrotną transkrypcją dla YTHDF3 Ekspresja mRNA w 20 parach tkanek z rakiem piersi i sąsiednich tkanek prawidłowych. YTHDF3 Poziomy mRNA znormalizowano do β-aktyny. Dane przedstawiono jako 2⁻ΔΔCt wartości. Porównanie statystyczne przeprowadzono przy użyciu obustronnego sparowanego testu t Studenta Proszę o podanie tekstu źródłowego do tłumaczenia.-test dla ΔCt wartości (P = 0,001). Skróty: NC = przylegające prawidłowe tkanki piersi; BrCa = tkanki z rakiem piersi.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S1. Podsumowanie wyników wielowymiarowej analizy przeżycia w genach związanych z m6A. Skróty: HR = hazard ratio (wskaźnik hazardu); 95% CI = przedział ufności 95%.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S2. Wyniki adnotacji i wzbogacenia 13 genów powiązanych z YTHDF3 opracowane na podstawie Metascape.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca S3. Informacje kliniczne dotyczące 20 par próbek raka piersi.Aby pobrać ten plik, kliknij tutaj.
Dyskusja
Mimo poprawy terapii, wczesne rozpoznanie i spersonalizowana terapia raka piersi pozostają wyzwaniem, co uzasadnia odkrycie nowych molekularnych celów21. Niniejsze badanie zintegrowało dane z wielu dziedzin nauki, aby scharakteryzować geny związane z m6A w raku piersi. Nasze wyniki wykazują szeroko rozpowszechnione nieprawidłowe regulacje tych genów, w dużej mierze niezależne od metylacji promotorów lub amplifikacji genów oraz łączą nieprawidłową ekspresję kilku genów, szczególnie YTHDF3, ze złym rokowaniem. Dodatkowo potwierdziliśmy nadekspresję YTHDF3 w próbkach klinicznych i przewidzieliśmy jego udział w drogach związanych z rakiem.
Metylacja m6A jest instalowana przez kompleks “pisarza” zawierający WTAP, KIAA1429, RBM15, METTL3 oraz METTL1422. Chociaż WTAP jest onkogenny w różnych chorobach nowotworowych23,24,25, jego downregulacja w raku piersi sugeruje funkcje zależne od kontekstu. Nadekspresja KIAA1429 jest zgodna z jego udokumentowanym działaniem w regulacji CDK1 w raku piersi25. RBM15, znany z wpływu na hematopoezę i raki miękkie26,27, został nadekspresowany, podczas gdy nadekspresja RBM15B była związana z lepszym przeżyciem, co jest zgodne z jego pozytywną korelacją z BAP128. Downregulacja METTL3, mimo raportów o jego hamowaniu let-7g, została zaobserwowana przez innych29,30. Downregulacja METTL14 jest zgodna z jego rolą supresora nowotworu poprzez modyfikację m6A31. Ekspresja METTL16 pozostaje kontrowersyjna i wymaga dalszych badań29,32.
Jeśli chodzi o “kasujące”, FTO zostało downregulowanym w naszej kohorcie, podobnie jak w niektórych badaniach opartych na TCGA29, choć sprzeczne raporty sugerują, że promuje progresję poprzez BNIP333. ALKBH5 wykazywał zmienną ekspresję w zależności od grupy kontrolnej i był implikowany w utrzymaniu macierzystości raka piersi w warunkach niedotlenienia34,35.
Domenę YTH zawierające “czytniki” rozpoznają m6A, wraz z HNRNPC i HNRNPA2B136. HNRNPA2B1 był nadekspresowany, zgodnie z jego rolą w sygnalizacji STAT3/ERK1/237,38. Nadekspresja HNRNPC jest zgodna z jego funkcją w regulacji interferonowych odpowiedzi indukowanych przez dsRNA39.
YTHDF1 i YTHDF2 wykazują podwójne role w różnych rakie40,41. Gromadzące się dowody implikują YTHDF3 w procesach onkogennych: promuje rak wątrobowokomórkowy poprzez EGFR/STAT342, glejaka poprzez EGFR/ATK/ERK/p2143, oraz przerzuty raka szyjki macicy poprzez przeprogramowanie metabolizmu44. Nasze badanie wykazało nadekspresję YTHDF1, YTHDF2 oraz YTHDF3 w raku piersi w porównaniu z tkankami zdrowymi, przy czym nadekspresja YTHDF3 została dalej potwierdzona eksperymentalnie. To wspiera dalsze badania nad YTHDF3 w raku piersi. YTHDC1 i YTHDC2 były downregulowanymi, choć inne badania raportują ich promotujące przerzuty role w raku trzonu macicy i raku jelita grubego45,46.
Białka IGF2BP służą również jako czytniki m6A47. Nadekspresja IGF2BP1 zgadza się z jego znaną rolą we wspieraniu wzrostu klonogennego48. IGF2BP2 był downregulowany, być może z powodu metylacji promotora, co kontrastuje z raportami o jego promocyjnej roli49. Nadekspresja IGF2BP3 jest zgodna z jego promowaniem proliferacji poprzez TRIM2550 i współpracującą metastazowaniem z IGF2BP2 w trójujeżdżcowym raku piersi51. eIF3A, choć tutaj downregulowany, został zaproponowany jako cel terapeutyczny52,53. Zysk liczby kopii został zgłoszony jako korelujący z ekspresją YTHDF1 i IGF2BP1 w innych rakie54
Oświadczenia
Autorzy nie mają żadnych konfliktów interesów do zadeklarowania.
Podziękowania
To dzieło zostało sfinansowane przez Fundację Nauk Przyrodniczych Prowincji Syczuan (numer grantu: 2022NSFSC1425), Specjalny Projekt Badawczy Stowarzyszenia Lekarzy Syczuanu w dziedzinie Onkologii (numer grantu: 2024HR20), Projekt Badawczy Luzhou - Southwest Medical University (numer grantu: 2024LZXNYDJ051), Fundacja Badań Klinicznych w Onkologii Xisike w Pekinie (numer grantu: Y-SS2025MS-0009) oraz Fundacja Rozwoju Medycznego Kechuang w Pekinie (numer grantu: KC2023-JX-0288-BM74).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Breast Cancer Gene-Expression Miner v4.7 | Omics Data Science Unit of Integrated Center for Oncology | http://bcgenex.ico.unicancer.fr/ | Używane do pobierania danych wyrażania GTEx normalnej tkanki piersiowej wymienione w metodach/Dostępność danych |
| cBioPortal | Nie dotyczy | https://www.cbioportal.org/ | Analiza genetycznych zmian i zmian liczby kopii; wymienione w metodach/ Dostępność danych |
| Clinical Proteomic Tumor Analysis Consortium (CPTAC) | Clinical Proteomic Tumor Analysis Consortium | Nie dotyczy | Zestaw danych proteomicznych używany przez UALCAN; wymienione w metodach/Dostępność danych |
| Genotype-Tissue Expression (GTEx) project | GTEx Consortium | dbGaP accession phs000424.v8.p2 | Źródło danych wyrażania normalnej tkanki piersiowej; wymienione w metodach/Dostępność danych |
| Hieff qPCR SYBR Green Master Mix (No Rox) | YEASEN | Mieszanka masterowa qPCR; wymieniona w poprawce autora | |
| Hifair III 1st Strand cDNA Synthesis SuperMix for qPCR | YEASEN | Synteza cDNA pierwszego łańcucha; wymienione w poprawce autora | |
| Kaplan-Meier Plotter (KMplotter) | Nie dotyczy | https://kmplot.com | Narzędzie do walidacji przeżycia online; wymienione w metodach/Dostępność danych |
| Metascape | Wspiera granty NIH U19 AI106754 U19 AI135972 R01 DA03373 | http://metascape.org/ | Analiza annotacji genów i wzbogacania ścieżek; wymienione w metodach/Dostępność danych |
| MethHC | Nie dotyczy | http://methhc.mbc.nctu.edu.tw/ | Dane dotyczące metylacji promotorów DNA/ zasób; wymienione w metodach/Dostępność danych |
| NanoDrop 2000 spectrophotometer | Thermo Fisher Scientific | Pomiar stężenia i czystości RNA; wymienione w poprawce autora | |
| QuantStudio 7 Flex Real-Time PCR System | Applied Biosystems | Ilościowa real-time PCR; wymienione w poprawce autora | |
| SPSS 13.0 | Nie podano w rękopisie | Wersja 13.0 | Analizy statystyczne; wymienione w poprawce autora |
| STRING v12.0 | STRING Consortium | https://string-db.org/ | Analiza sieci oddziaływań białko-białko; wynik pewności 0,4; wymienione w Rysunek 4/Dostępność danych |
| The Cancer Genome Atlas (TCGA-BRCA) | The Cancer Genome Atlas | TCGA-BRCA | Źródło danych dotyczących wyrażania genów, danych klinicznych, genetycznych zmian/liczby kopii; wymienione w metodach/ Dostępność danych |
| The Human Protein Atlas | The Human Protein Atlas | https://www.proteinatlas.org/ | Źródło użyte do uzyskania wyrażania RNA-seq raka piersi i danych klinicznych TCGA; wymienione w metodach/Dostępność danych |
| TIMER | X Shirley Liu Lab | https://cistrome.shinyapps.io/timer/ | Analiza infiltracji immunologicznej; wymienione w metodach/Dostępność danych |
| TRIzol reagent | Invitrogen | Ekstrakcja RNA; wymienione w poprawce autora | |
| UALCAN | The University of Alabama at Birmingham | http://ualcan.path.uab.edu/ | Analiza ekspresji białek i mRNA na podstawie danych CPTAC i TCGA; wymienione w metodach/Dostępność danych |
Bibliografia
- Yeo SK, Guan JL. Breast cancer: multiple subtypes within a tumor? Trends Cancer. 2017;3(11):753-60.
- Sung H et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2021;71(3):209-49.
- Bennett RL, Licht JD. Targeting epigenetics in cancer. Annu Rev Pharmacol Toxicol. 2018;58:187-207.
- Wu L et al. Changes of N6-methyladenosine modulators promote breast cancer progression. BMC Cancer. 2019;19(1):326.
- Roignant JY, Soller M. m6A in mRNA: an ancient mechanism for fine-tuning gene expression. Trends Genet. 2017;33(6):380-90.
- Pan Y et al. Multiple functions of m6A RNA methylation in cancer. J Hematol Oncol. 2018;11(1):48.
- Uhlen M et al. Towards a knowledge-based Human Protein Atlas. Nat Biotechnol. 2010;28(12):1248-50.
- Győrffy B. Survival analysis across the entire transcriptome identifies biomarkers with the highest prognostic power in breast cancer. Comput Struct Biotechnol J. 2021;19:4101-9.
- Jézéquel P et al. bc-GenExMiner 4.5: new mining module computes breast cancer differential gene expression analyses. Database (Oxford). 2021;2021:baab007.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369(6509):1318-30.
- Chandrashekar DS et al. UALCAN: an update to the integrated cancer data analysis platform. Neoplasia. 2022;25:18-27.
- Cerami E et al. The cBio cancer genomics portal: an open platform for exploring multidimensional cancer genomics data. Cancer Discov. 2012;2(5):401-4.
- Huang WY et al. MethHC: a database of DNA methylation and gene expression in human cancer. Nucleic Acids Res. 2015;43(Database issue):D856-61.
- Szklarczyk D et al. STRING v10: protein-protein interaction networks, integrated over the tree of life. Nucleic Acids Res. 2015;43(Database issue):D447-52.
- Zhou Y et al. Metascape provides a biologist-oriented resource for the analysis of systems-level datasets. Nat Commun. 2019;10(1):1523.
- Li T et al. TIMER: a web server for comprehensive analysis of tumor-infiltrating immune cells. Cancer Res. 2017;77(21):e108-10.
- Wang Y et al. Zinc finger and SCAN domain-containing 18 suppresses the proliferation, self-renewal, and drug resistance of glioblastoma cells. Heliyon. 2023;9(6):e17000.
- Cancer Genome Atlas Research Network. The Cancer Genome Atlas Pan-Cancer analysis project. Nat Genet. 2013;45(10):1113-20.
- Aran D et al. Comprehensive analysis of normal adjacent to tumor transcriptomes. Nat Commun. 2017;8(1):1077.
- Xiang TX et al. Aberrant promoter CpG methylation and its translational applications in breast cancer. Chin J Cancer. 2013;32(1):12-20.
- Pasculli B, Barbano R, Parrella P. Epigenetics of breast cancer: biology and clinical implication in the era of precision medicine. Semin Cancer Biol. 2018;51:22-35.
- Meyer KD, Jaffrey SR. Rethinking m6A readers, writers, and erasers. Annu Rev Cell Dev Biol. 2017;33:319-42.
- Jo HJ et al. WTAP regulates migration and invasion of cholangiocarcinoma cells. J Gastroenterol. 2013;48(11):1271-82.
- Chen Y et al. WTAP facilitates progression of hepatocellular carcinoma via m6A-HuR-dependent epigenetic silencing of ETS1. Mol Cancer. 2019;18(1):127.
- Qian JY et al. KIAA1429 acts as an oncogenic factor in breast cancer by regulating CDK1 in an N6-methyladenosine-independent manner. Oncogene. 2019;38(33):6123-41.
- Garcia-Dios DA et al. MED12, TERT promoter and RBM15 mutations in primary and recurrent phyllodes tumours. Br J Cancer. 2018;118(2):277-84.
- Hu M, Yang Y, Ji Z, Luo J. RBM15 functions in blood diseases. Curr Cancer Drug Targets. 2016;16(7):579-85.
- Shahriyari L, Abdel-Rahman M, Cebulla C. BAP1 expression is prognostic in breast and uveal melanoma but not colon cancer and is highly positively correlated with RBM15B and USP19. PLoS One. 2019;14(2):e0211507.
- Zhang B et al. Expression and prognostic characteristics of m6A RNA methylation regulators in breast cancer. Front Genet. 2020;11:604597.
- Cai X et al. HBXIP-elevated methyltransferase METTL3 promotes the progression of breast cancer via inhibiting tumor suppressor let-7g. Cancer Lett. 2018;415:11-9.
- Gu C et al. Mettl14 inhibits bladder TIC self-renewal and bladder tumorigenesis through N6-methyladenosine of Notch1. Mol Cancer. 2019;18(1):168.
- Yeon SY et al. Frameshift mutations in repeat sequences of ANK3, HACD4, TCP10L, TP53BP1, MFN1, LCMT2, RNMT, TRMT6, METTL8 and METTL16 genes in colon cancers. Pathol Oncol Res. 2018;24(3):617-22.
- Niu Y et al. RNA N6-methyladenosine demethylase FTO promotes breast tumor progression through inhibiting BNIP3. Mol Cancer. 2019;18(1):46.
- Zhang C et al. Hypoxia-inducible factors regulate pluripotency factor expression by ZNF217- and ALKBH5-mediated modulation of RNA methylation in breast cancer cells. Oncotarget. 2016;7(40):64527-42.
- Zhang C et al. Hypoxia induces the breast cancer stem cell phenotype by HIF-dependent and ALKBH5-mediated m6A-demethylation of NANOG mRNA. Proc Natl Acad Sci U S A. 2016;113(14):E2047-56.
- Liao S, Sun H, Xu C. YTH domain: a family of N6-methyladenosine (m6A) readers. Genomics Proteomics Bioinformatics. 2018;16(2):99-107.
- Alarcón CR et al. HNRNPA2B1 is a mediator of m6A-dependent nuclear RNA processing events. Cell. 2015;162(6):1299-308.
- Hu Y et al. Splicing factor hnRNPA2B1 contributes to tumorigenic potential of breast cancer cells through STAT3 and ERK1/2 signaling pathway. Tumour Biol. 2017;39(3):1010428317694318.
- Wu Y et al. Function of HNRNPC in breast cancer cells by controlling the dsRNA-induced interferon response. EMBO J. 2018;37(23):e99017.
- Nishizawa Y et al. Oncogene c-Myc promotes epitranscriptome m6A reader YTHDF1 expression in colorectal cancer. Oncotarget. 2018;9(7):7476-86.
- Zhong L et al. YTHDF2 suppresses cell proliferation and growth via destabilizing the EGFR mRNA in hepatocellular carcinoma. Cancer Lett. 2019;442:252-61.
- Hu B et al. m6A reader YTHDF3 triggers the progression of hepatocellular carcinoma through the YTHDF3/m6A-EGFR/STAT3 axis and EMT. Mol Carcinog. 2023;62(10):1599-614.
- Lee HH et al. YTHDF3 modulates EGFR/AKT/ERK/p21 signaling axis to promote cancer progression and osimertinib resistance of glioblastoma cells. Anticancer Res. 2023;43(12):5485-98.
- Zhong S et al. The inhibition of YTHDF3/m6A/LRP6 reprograms fatty acid metabolism and suppresses lymph node metastasis in cervical cancer. Int J Biol Sci. 2024;20(3):916-36.
- Zhang B et al. YT521 promotes metastases of endometrial cancer by differential splicing of vascular endothelial growth factor A. Tumour Biol. 2016;37(12):15543-9.
- Tanabe A et al. RNA helicase YTHDC2 promotes cancer metastasis via the enhancement of the efficiency by which HIF-1α mRNA is translated. Cancer Lett. 2016;376(1):34-42.
- Huang H et al. Recognition of RNA N6-methyladenosine by IGF2BP proteins enhances mRNA stability and translation. Nat Cell Biol. 2018;20(3):285-95.
- Fakhraldeen SA et al. Two isoforms of the RNA binding protein, coding region determinant-binding protein (CRD-BP/IGF2BP1), are expressed in breast epithelium and support clonogenic growth of breast tumor cells. J Biol Chem. 2015;290(21):13386-400.
- Li Y, Francia G, Zhang JY. p62/IMP2 stimulates cell migration and reduces cell adhesion in breast cancer. Oncotarget. 2015;6(32):32656-68.
- Wang Z et al. Blockade of miR-3614 maturation by IGF2BP3 increases TRIM25 expression and promotes breast cancer cell proliferation. EBioMedicine. 2019;41:357-69.
- Kim HY, Ha Thi HT, Hong S. IMP2 and IMP3 cooperate to promote the metastasis of triple-negative breast cancer through destabilization of progesterone receptor. Cancer Lett. 2018;415:30-9.
- Meyer KD et al. 5′ UTR m6A promotes cap-independent translation. Cell. 2015;163(4):999-1010.
- Yin JY et al. eIF3a: a new anticancer drug target in the eIF family. Cancer Lett. 2018;412:81-7.
- Bell JL et al. IGF2BP1 harbors prognostic significance by gene gain and diverse expression in neuroblastoma. J Clin Oncol. 2015;33(11):1285-93.
- Liu L et al. N6-methyladenosine-related genomic targets are altered in breast cancer tissue and associated with poor survival. J Cancer. 2019;10(22):5447-59.
- Anita R, Paramasivam A, Priyadharsini JV, Chitra S. The m6A readers YTHDF1 and YTHDF3 aberrations associated with metastasis and predict poor prognosis in breast cancer patients. Am J Cancer Res. 2020;10(8):2546-54.
- Zhao G et al. Gene signatures and cancer-immune phenotypes based on m6A regulators in breast cancer. Front Oncol. 2021;11:756412.
- Demircan T, Yavuz M, Akgul S. m6A pathway regulators are frequently mutated in breast invasive carcinoma and may play an important role in disease pathogenesis. OMICS. 2021;25(10):660-78.
- Lv W et al. Analysis and validation of m6A regulatory network: a novel circBACH2/hsa-miR-944/HNRNPC axis in breast cancer progression. J Transl Med. 2021;19(1):527.
- Ohashi R et al. IMP3 contributes to poor prognosis of patients with metaplastic breast carcinoma: a clinicopathological study. Ann Diagn Pathol. 2017;31:30-5.
- Ohashi R et al. Prognostic value of IMP3 expression as a determinant of chemosensitivity in triple-negative breast cancer. Pathol Res Pract. 2017;213(9):1160-5.
- Chen XY, Zhang J, Zhu JS. The role of m6A RNA methylation in human cancer. Mol Cancer. 2019;18(1):103.
- Drabløs F et al. Alkylation damage in DNA and RNA: repair mechanisms and medical significance. DNA Repair (Amst). 2004;3(11):1389-407.
- Fedeles BI et al. The AlkB family of Fe(II)/α-ketoglutarate-dependent dioxygenases: repairing nucleic acid alkylation damage and beyond. J Biol Chem. 2015;290(34):20734-42.
- Villarroya-Beltri C et al. Sumoylated hnRNPA2B1 controls the sorting of miRNAs into exosomes through binding to specific motifs. Nat Commun. 2013;4:2980.
- Hu X et al. Depletion of Ars2 inhibits cell proliferation and leukemogenesis in acute myeloid leukemia by modulating the miR-6734-3p/p27 axis. Leukemia. 2019;33(5):1090-101.
- Chen Y et al. Ars2 promotes cell proliferation and tumorigenicity in glioblastoma through regulating miR-6798-3p. Sci Rep. 2018;8(1):15602.
- Alarcón CR et al. N6-methyladenosine marks primary microRNAs for processing. Nature. 2015;519(7544):482-5.
- Shukla S et al. Inhibition of telomerase RNA decay rescues telomerase deficiency caused by dyskerin or PARN defects. Nat Struct Mol Biol. 2016;23(4):286-92.
- Chang G et al. YTHDF3 induces the translation of m6A-enriched gene transcripts to promote breast cancer brain metastasis. Cancer Cell. 2020;38(6):857-71.e7.
- Liu Z et al. YTHDF3 mediates the occurrence and development of breast cancer by regulating glycolysis through the mTOR-HIF1α-LDHA axis. J Cell Mol Med. 2026;30(9):e71105.
- Xu L et al. YTHDF3 promotes breast cancer osteolytic bone metastasis by enhancing the translation of ZEB1 and SMAD5. Oncogenesis. 2025;14(1):41.
- Zhang Y, Chen S, Wu Q. The m6A reader YTHDF3 promotes TNBC progression by regulating CENPI stabilization. Front Oncol. 2025;15:1546723.
- Chen H et al. YTHDF3 drives tumor growth and metastasis by recruiting eIF4B to promote Notch2 translation in breast cancer. Cancer Lett. 2025;614:217534.
- Luo Y et al. piR-1170 drives brain metastasis and immune evasion via WTAP-mediated m6A methylation reprogramming in triple-negative breast cancer. Mol Cancer. 2026;25(1):52.
- Zhang C et al. POP1 facilitates proliferation in triple-negative breast cancer via m6A-dependent degradation of CDKN1A mRNA. Research (Wash D C). 2024;7:0472.