Niniejszy protokół porównuje lasery diodowe, tulowe i erbowe w zakresie dezynfekcji wewnątrzkanalowej w modelu kanału korzeniowego Enterococcus faecalis ex vivo, oceniając skuteczność przeciwbakteryjną oraz temperaturę zewnętrznej powierzchni korzenia w celu zidentyfikowania bezpiecznych i skutecznych parametrów naświetlania.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł badawczy
Lasery tulowe, erbowe i diodowe w odkażaniu kanałów korzeniowych: aktywność przeciwko Enterococcus faecalis oraz bezpieczeństwo termiczne ex vivo
60 wyświetleń
⸱
11 września 2026
W tym artykule
Podsumowanie
Streszczenie
Irygacja wspomagana laserem stała się obiecującą metodą uzupełniającą dezynfekcję kanałów korzeniowych; jednak dowody bezpośrednio porównujące różne systemy laserowe w zstandaryzowanych warunkach doświadczalnych pozostają ograniczone. W niniejszym badaniu ex vivo porównano skuteczność przeciwbakteryjną i bezpieczeństwo termiczne lasera diodowego 808 nm, lasera tulowego 1940 nm oraz lasera erbowego 2940 nm w dekontaminacji wewnątrzkanałowej przeciwko Enterococcus faecalis. Zstandaryzowane, zainfekowane próbki ludzkich kanałów korzeniowych poddano działaniu z użyciem klinicznie istotnych parametrów napromieniowania. Skuteczność przeciwbakteryjną oceniono na podstawie redukcji jednostek tworzących kolonie (CFU) oraz analizy krzywej wzrostu bakterii, natomiast bezpieczeństwo termiczne oceniono poprzez pomiar zmian temperatury zewnętrznej powierzchni korzenia podczas napromieniowania laserowego. Wszystkie trzy systemy laserowe wykazały większą aktywność przeciwbakteryjną niż grupa kontrolna traktowana solą fizjologiczną. Laser erbowy osiągnął najwyższy średni stopień inhibicji (9,0%) przy 30 mJ przez 30 s, utrzymując jednocześnie wzrost temperatury zewnętrznej powierzchni korzenia poniżej przyjętego progu bezpieczeństwa termicznego wynoszącego 10°C. Laser tulowy wykazał porównywalną aktywność przeciwbakteryjną, lecz przekroczył próg bezpieczeństwa termicznego przy najwyższych ustawieniach napromieniowania. Laser diodowy wykazał niższą skuteczność przeciwbakteryjną i większe wzrosty temperatury niż lasery tulowy i erbowy w testowanych warunkach. W ramach ograniczeń tego modelu ex vivo, laser erbowy 2940 nm wykazał najkorzystniejszą równowagę między skutecznością przeciwbakteryjną a bezpieczeństwem termicznym i stanowi obiecujące podejście uzupełniające w dezynfekcji wewnątrzkanałowej.
Wprowadzenie
Główną przyczyną zapalenia miazgi i okołowierzchołkowego zapalenia tkanek jest zakażenie bakteryjne systemu kanałów korzeniowych1. Według jednego z badań Enterococcus faecalis został zidentyfikowany jako dominujący izolat bakteryjny u pacjentów z przewlekłą lub nawracającą infekcją po leczeniu endodontycznym2,3. Bakteria ta posiada liczne czynniki wirulencji, w tym zdolność do tworzenia biofilmu; potrafi ona przenikać do kanalików zębinowych na głębokość do 80 µm i przetrwać w warunkach ograniczonej dostępności składników odżywczych2,3. Właściwości te przyczyniają się do jej oporności na standardowe środki dezynfekcyjne stosowane wewnątrz kanałów podczas leczenia endodontycznego, a także na naturalne mechanizmy obronne organizmu. W związku z tym niemożność całkowitego usunięcia pozostałych komórek E. faecalis z systemu kanałów korzeniowych jest istotną przyczyną niepowodzeń w leczeniu endodontycznym4.
Obecne leczenie kanałowe łączy mechaniczne oczyszczanie za pomocą instrumentarium z irygacją chemiczną, co pomaga w eliminacji mikroorganizmów z systemu kanałów korzeniowych5. Chociaż instrumentacja mechaniczna jest bardzo skuteczna w redukcji populacji bakterii, wiele obszarów w obrębie złożonej anatomii kanału korzeniowego pozostaje niedostępnych dla samego instrumentarium5. W związku z tym środki irygacyjne pełnią istotną rolę w dezynfekcji systemu kanałów korzeniowych. Badania wykazały jednak, że nawet najsilniejsze środki chemiczne nie są w stanie całkowicie wyeliminować biofilmów bakteryjnych6. Co więcej, niektóre środki chemiczne stosowane podczas leczenia endodontycznego mogą naruszać integralność strukturalną zębiny6,7. Aby zwiększyć skuteczność dezynfekcji i osiągnąć pełniejsze usunięcie biofilmów bakteryjnych z systemu kanałów korzeniowych, zbadano kilka metod aktywacji środków irygacyjnych. Wśród nich irygacja aktywowana laserem wyłoniła się jako jedna z bardziej obiecujących alternatyw8. Oceniano również potencjał laserów diodowych, tulowych i erbowych w generowaniu efektów fototermalnych i fotomechanicznych zdolnych do rozrywania ścian komórkowych bakterii oraz biofilmów9.
Interakcja między poszczególnymi typami laserów a tkankami, z którymi oddziałują, różni się znacząco w zależności od długości fali. Lasery diodowe, które zazwyczaj emitują światło o długościach fal od 808 do 980 nm, są pochłaniane przez chromofory w tkankach biologicznych, co prowadzi do reakcji fototermicznej, w której dochodzi do denaturacji białek i eliminacji bakterii10. Lasery tulowe pracują przy 1940 nm i wykazują wysoką absorpcję w wodzie. Wykazano zatem, że lasery tulowe są dobrze dostosowane do środowisk wilgotnych, w tym do kanałów korzeniowych wypełnionych roztworem płuczącym1. Ze względu na wysoką absorpcję wody, lasery tulowe mogą szybko podgrzewać i odparowywać ciecz podczas stosowania w irygowanych kanałach korzeniowych. Odparowanie generuje fale uderzeniowe, które mogą pomagać w rozrywaniu biofilmu bakteryjnego. Lasery erbowe, w szczególności te pracujące przy 2940 nm, posiadają najwyższy współczynnik absorpcji wody spośród laserów stomatologicznych12. W irygowanych kanałach właściwość ta może generować eksplozywne odparowanie i fale uderzeniowe, które mechanicznie odrywają i zabijają bakterie, jednocześnie potencjalnie ograniczając przekazywanie ciepła do otaczającej zębiny13.
Choć zainteresowanie technologią laserową w praktyce endodontycznej stale rośnie, wiele kwestii dotyczących optymalnych parametrów klinicznych dla różnych systemów laserowych pozostaje nieznanych. Obecne metody stosowania w praktyce klinicznej opierają się zazwyczaj na doświadczeniu empirycznym lub wytycznych producenta, przy ograniczonym wsparciu opartym na dowodach14. Ponadto większość dotychczasowych badań oceniała działanie przeciwdrobnoustrojowe laserów; jednak istotny aspekt terapii laserowej otrzymał stosunkowo mniejszą uwagę: ryzyko uszkodzenia termicznego tkanek periodontu. Powszechnie przyjmuje się, że wzrost temperatury zewnętrznej powierzchni korzenia o więcej niż 10°C może prowadzić do trwałego uszkodzenia więzadła ozębnego i otaczającej kości15. Wydaje się, że nie opublikowano bezpośredniego porównania różnych systemów laserowych, które w sposób systematyczny oceniałoby zarówno ich skuteczność przeciwdrobnoustrojową, jak i bezpieczeństwo termiczne w kontrolowanych warunkach eksperymentalnych.
Głównym celem niniejszego badania ex vivo była analiza i porównanie skuteczności przeciwdrobnowej oraz bezpieczeństwa termicznego trzech systemów laserowych — lasera diodowego 808 nm, lasera tulowego 1940 nm oraz lasera erbowego 2940 nm — w usuwaniu biofilmu E. faecalis ze ścian kanałów korzeniowych. W celu zidentyfikowania kombinacji parametrów, które zapewniają skuteczną eliminację bakterii przy zachowaniu bezpieczeństwa termicznego, w badaniu oceniono klinicznie istotne parametry napromieniowania. Przewiduje się, że wyniki te pomogą klinicystom w wyborze bezpiecznych i skutecznych metod dezynfekcji endodontycznej wspomaganej laserem.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Badanie to zostało przeprowadzone zgodnie ze standardami etycznymi Szpitala Czwartego Ludowego w Szanghaju (Shanghai Fourth People’s Hospital), Wydziału Medycznego Uniwersytetu Tongji i zostało zatwierdzone przez Instytucjonalną Komisję Rewizyjną (numer zatwierdzenia 2026013-001). Wyekstrahowane ludzkie zęby wykorzystane w niniejszym badaniu zostały pobrane od pacjentów, u których dokonano ekstrakcji zębów z przyczyn ortodontycznych lub periodontalnych. Przed pobraniem próbek od wszystkich uczestników uzyskano pisemną świadomą zgodę. Na potrzeby niniejszego badania nie przeprowadzono żadnych dodatkowych interwencji klinicznych. Badanie zostało przeprowadzone zgodnie z wymogami instytucjonalnymi dotyczącymi wykorzystania wyekstrahowanych ludzkich zębów.
Przygotowanie próbek i kryteria wyboru
Z Kliniki Stomatologii przy Szpitalu Czwartego Ludowego w Szanghaju, powiązanym z Uniwersytetem Tongji, otrzymano łącznie 141 niedawno usuniętych jednokanałowych zębów trwałych (siekaczy i przedtrzonowców dolnych). Wszystkie zęby zostały usunięte z przyczyn ortodontycznych lub periodontalnych. Od każdego pacjenta uzyskano świadomą zgodę. Do badania włączono zęby o długości korzenia co najmniej 10 mm (oznaczonej za pomocą sondy periodontalnej), zęby zdrowe, bez ubytków próchnicznych lub pęknięć, z całkowicie uformowanym korzeniem i krzywizną korzenia mniejszą niż 10 stopni według metody Schneidera. Z badania wykluczono zęby z wieloma kanałami, z wapnieniem kanału, resorpcją wewnętrzną lub przebytym leczeniem endodontycznym. Po ekstrakcji wszystkie widoczne złogi kamienia oraz pozostałości tkanek miękkich usunięto za pomocą skalera periodontalnego. Zęby przechowywano następnie w 0,9% roztworze soli fizjologicznej w temperaturze 4°C do momentu użycia, aby zapobiec odwodnieniu; wszystkie eksperymenty przeprowadzono w ciągu trzech miesięcy od ekstrakcji. Próbki przydzielono do grup eksperymentalnych przy użyciu zdefiniowanej naprzemiennej sekwencji alokacji. W szczególności próbki przydzielano sekwencyjnie do każdej grupy w sposób naprzemienny, aż do osiągnięcia wymaganej liczby próbek w każdej grupie. Nie przeprowadzono formalnych obliczeń mocy a priori. Wielkość próby wybrano na podstawie wcześniejszych porównywalnych badań ex vivo, liczby ocenianych kombinacji parametrów napromieniania oraz dostępności odpowiednich zębów usuniętych.
Przygotowanie i sterylizacja kanałów korzeniowych
Koronę każdego zęba usunięto na poziomie połączenia cementowo-nasieciowego za pomocą wolnoobrotowej piły diamentowej przy ciągłym chłodzeniu wodnym, aby uzyskać znormalizowany odcinek korzenia o długości 10 mm. Długość roboczą wyznaczono jako 1 mm krótszą od otworu wierzchołkowego, używając pilnika K rozmiaru 10. Kanały korzeniowe przygotowano przy użyciu rotacyjnego systemu niklowo-tytanowego ProTaper Universal zgodnie z instrukcją producenta, stosując sekwencję S1, S2, F1, F2 i F3, aż do uzyskania rozmiaru przygotowania wierzchołkowego F3. Podczas instrumentacji kanały płukano około 2 mL 5,25% podchlorynu sodu po użyciu każdego pilnika rotacyjnego, co dało całkowitą objętość irygacji wynoszącą około 10 mL na kanał. Płukanie końcowe wykonano przy użyciu 5 mL 17% EDTA przez 1 min, a następnie 5 mL sterylnej soli fizjologicznej. Otwór wierzchołkowy uszczelniono płynnym kompozytem żywicznym, aby stworzyć zamknięty system kanałowy. Przygotowane korzenie wysterylizowano w autoklawie w temperaturze 121°C przez 20 min, przechowywano w sterylnym roztworze soli fosforanowej (PBS) w temperaturze 4°C i zaszczepiono bakteriami w ciągu 24 h po sterylizacji.
Szczep bakteryjny i warunki hodowli
Do opracowania modelu zainfekowanego kanału korzeniowego wykorzystano E. faecalis ATCC 29212. Szczep hodowano na agarze BHI (brain heart infusion) w temperaturze 37°C przez 24 h w warunkach tlenowych. Pojedynczą kolonię przeniesiono do bulionu BHI i inkubowano w temperaturze 37°C przez 18–24 h. Zawiesinę bakteryjną dostosowano do stężenia około 1,5 × 10⁸ CFU/mL, co odpowiada standardowi 0,5 wg पैमाने McFarland, wykorzystując wartość gęstości optycznej przy 600 nm (OD600) na poziomie 0,08–0,10.
Ustanowienie E. faecalis Model zainfekowanego kanału korzeniowego
Aby stworzyć model biofilmu w zainfekowanym kanale korzenia, zewnętrzną powierzchnię każdego wysterylizowanego korzenia pokryto dwiema warstwami bezbarwnego lakieru do paznokci, aby zapobiec penetracji bakterii przez cement. Obszar apikalny pokryto lakierem po uprzednim uszczelnieniu otworu wierzchołkowego płynnym kompozytem żywicznym, natomiast otwór kanału pozostawiono niezakryty, aby umożliwić inokulację bakteryjną. Używając sterylnej mikropipety, 10 µL z / od / do (zależnie od kontekstu) E. faecalis zawiesinę przeniesiono do każdego z poszczególnych kanałów korzeniowych, aby wypełnić całą ich długość, unikając wycieku poza kanał. Następnie zaszczepione próbki umieszczono pojedynczo w sterylnych 24-dołkowych płytkach hodowlanych, dodając 1,5 ml bulionu BHI do każdego dołka. Próbki inkubowano w 37°C w warunkach tlenowych przez 21 dni. Pożywkę wzrostową usuwano i zastępowano świeżą sterylną pożywką BHI co 2 dni, aby zapewnić składniki odżywcze do dalszego wzrostu bakterii oraz usunąć nagromadzone szczątki komórkowe. Podczas wymiany pożywki nie przeprowadzano dodatkowego szczepienia E. faecalis. Po zakończeniu okresu inkubacji wszystkie żywe próbki przemyto raz solą fizjologiczną (PBS), aby usunąć słabo przytwierdzone bakterie planktoniczne przed przeprowadzeniem badań eksperymentalnych. Dwie losowo wybrane próbki wykorzystano do wizualizacji dojrzałego biofilmu oraz penetracji bakterii do kanalików dentynowych za pomocą skaningowej mikroskopii elektronowej (SEM). Próbki utrwalono w 2,5% glutaraldehydzie w 4°C przez 24 h, przepłukano trzykrotnie w PBS, odwodniono w serii roztworów etanolu o rosnącym stężeniu (30%, 50%, 70%, 80%, 90% i 100%), z czasem trwania każdego etapu 10 min, następnie przekrojono wzdłużnie, wysuszono na powietrzu, zamocowano na podstawkach aluminiowych, napylono złotem i poddano analizie za pomocą SEM.
Grupy eksperymentalne i protokoły naświetlania laserowego
135 zainfekowanych próbek korzeni podzielono na trzy główne grupy eksperymentalne w zależności od zastosowanego systemu laserowego: grupę lasera diodowego 808 nm, grupę lasera tulowego 1940 nm oraz grupę lasera erbowego 2940 nm. W każdej grupie laserowej znajdowało się 45 próbek, które następnie podzielono na podgrupy zgodnie z parametrami naświetlania. Laser diodowy pracował przy średniej mocy 1,0, 1,5 lub 2,0 W, a każde ustawienie mocy było stosowane przez 10, 20 lub 30 s, co dało dziewięć podgrup po trzy próbki w każdej podgrupie. Laser tulowy pracował przy średniej mocy 1,5, 2,5 lub 3,5 W, a każde ustawienie mocy było stosowane przez 10, 20 lub 30 s, co również dało dziewięć podgrup po trzy próbki w każdej podgrupie. Laser erbowy pracował w trybie ultrakrótkich impulsów przy stałej częstotliwości 15 Hz. Energie impulsów 10, 20 lub 30 mJ stosowano przez 10, 20 lub 30 s, tworząc dziewięć podgrup po trzy próbki w każdej podgrupie. Zarówno laser diodowy 808 nm, jak i laser tulowy 1940 nm pracowały w trybie ciągłym.
Łącznie włączono sześć dodatkowych próbek, z czego po trzy próbki przypisano do grup kontrolnej ujemnej i kontrolnej dodatniej. Grupę kontrolną ujemną traktowano sterylną solą fizjologiczną, natomiast grupę kontrolną dodatnią traktowano 5,25% podchlorynem sodu (NaOCl) przez 30 s.
W grupach laserowych zastosowano standaryzowany protokół naświetlania. Włókno optyczne wprowadzono do kanału korzeniowego do długości roboczej, a następnie przesuwano je powolnym, ciągłym ruchem spiralnym w kierunku od wierzchołka do korony przez cały czas trwania naświetlania. Zamiast jednego wymiennego włókna stosowano włókna dostawcze lub końcówki specyficzne dla danego lasera. Laser diodowy 808 nm był dostarczany za pomocą włókna end-firing 200 µm, laser tulowy 1940 nm za pomocą włókna end-firing 200 µm, a laser erbowy 2940 nm za pomocą końcówki radial-firing 400 µm. Włókno dostawcze lub końcówkę wycofywano z prędkością około 1 mm/s. Po dotarciu do ujścia kanału włókno było ponownie wprowadzane do długości roboczej, a ruch spiralny od wierzchołka do korony powtarzano do momentu zakończenia wyznaczonego czasu naświetlania.
W przypadku laserów tulowego i erbnego kanały pozostawiano wypełnione sterylną solą fizjologiczną podczas naświetlania, aby symulować laserową aktywację wspomaganą wodą. Przed naświetlaniem do każdego kanału wprowadzano około 10 µL sterylną soli fizjologicznej, aby wypełnić go do poziomu ujścia kanału. W razie potrzeby sól fizjologiczną uzupełniano przed każdym cyklem naświetlania, aby utrzymać wypełnienie kanału cieczą przez cały czas trwania zabiegu. W grupie z laserem diodowym kanały przed naświetlaniem osuszano sterylnymi papierowymi czopami, ponieważ laser diodowy 808 nm wykazuje stosunkowo niską absorpcję w wodzie i był stosowany w celu uzyskania bezpośredniego fototermicznego efektu przeciwbakteryjnego wewnątrz kanału. Z kolei lasery tulowy 1940 nm i erbny 2940 nm charakteryzują się znacznie większą absorpcją wody, dlatego stosowano je w kanałach wypełnionych solą fizjologiczną, aby ułatwić wystąpienie fototermicznych i fotomechanicznych efektów pośredniczonych przez wodę. Zabieg laserowy powtarzano raz dziennie przez trzy kolejne dni.
Pomiar temperatury zewnętrznej powierzchni korzenia
Zmiany temperatury na zewnętrznej powierzchni korzenia w czasie rzeczywistym mierzono podczas pierwszego dnia naświetlania laserem. Każdy preparat korzenia zamocowano pionowo na statywie laboratoryjnym w temperaturze pokojowej (22°C ± 1°C). Termoparę typu K, podłączoną do cyfrowego termometru, przyłożono ściśle do środkowej jednej trzeciej zewnętrznej powierzchni korzenia, prostopadle do jego osi długiej. Sonda termopary została ustawiona za pomocą regulowanego zacisku i przymocowana do powierzchni korzenia za pomocą żaroodpornej taśmy klejącej, aby zapewnić stały i stabilny kontakt podczas pomiaru. Sonda termopary była kalibrowana przed każdą sesją pomiarową przy użyciu wrzącej wody (100°C) oraz mieszaniny lodu i wody (0°C). Odczyty temperatury rejestrowano w odstępach 50 ms przez cały okres naświetlania (10, 20 lub 30 s). Dla każdego preparatu mierzono zarówno temperaturę bazową, jak i maksymalną temperaturę odnotowaną w trakcie lub bezpośrednio po naświetlaniu laserem. Wzrost temperatury od wartości bazowej do szczytowej obliczono jako ΔT. Przyjęto, że ΔT przekraczające 10°C stanowi próg potencjalnego uszkodzenia tkanek okresu protetycznego.
Ocena mikrobiologiczna: liczenie kolonii i stopień inhibicji
W celu określenia działania antybakteryjnego zabiegów laserowych, po każdym zabiegu pobrano próbki. Kanał osuszono sterylnymi papierowymi punktami. Do każdego preparatu użyto nowej sterylnej pilnika Hedströma o rozmiarze 40, aby pobrać opiłki dentyny ze ścian kanału, zapobiegając tym samym kontaminacji krzyżowej między próbkami. Każdy opiłek dentyny przeniesiono do oddzielnej probówki do mikrocentryfugi zawierającej 1 mL sterylnego PBS. Probówki mieszczano intensywnie na wortexie przez 30 s, aby uwolnić bakterie z opiłków dentyny. Przygotowano seryjne rozcieńczenia dziesięciokrotne od 10−1 do 10−6, przenosząc 100 µL zawiesiny bakteryjnej do 900 µL sterylnego PBS na każdym etapie rozcieńczania. Alikwoty (30 µL) z każdego rozcieńczenia wymazano na oddzielnych płytkach z agarem BHI (brain heart infusion), które inkubowano w temperaturze 37°C przez 24 h. Kolonie przeliczono i zapisano jako jednostki tworzące kolonie (CFU). Każde rozcieńczenie wysiano w trzech powtórzeniach, a do analizy wykorzystano średnią liczbę kolonii z trzech płytek. Przed liczeniem płytki zakodowano, a badacz wykonujący liczenie kolonii nie wiedział, który preparat został poddany jakiemu zabiegowi.
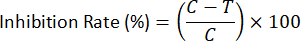
W tym przypadku C to średnia liczba CFU w grupie kontrolnej ujemnej (solanka), a T to średnia liczba CFU w grupie badawczej.
Analiza krzywej wzrostu bakterii
Wpływ różnych zabiegów laserowych na kinetykę wzrostu bakterii badano poprzez wykreślenie krzywych wzrostu. W 3. dniu po ostatnim zabiegu laserowym kanały przemyto 5 ml sterylnego roztworu soli fizjologicznej. Treść kanałów zebrano za pomocą sterylnych papierowych adapterów, które następnie przeniesiono do probówki do wirowania zawierającej 5 ml pożywki BHI. Probówkę wymieszano na wirówce typu vortex, aby zawiesić bakterie w pożywce. Zawiesinę bakteryjną dostosowano do poziomu 1 × 10⁶ CFU/ml. Stężenie bakterii skorygowano na podstawie wartości OD600 pomiary z wykorzystaniem wcześniej opracowanej krzywej kalibracyjnej dla *E. faecalis* ATCC 29212, co następnie zweryfikowano poprzez liczenie żywych kolonii. Alikwot 200 µL zawiesiny dodano do każdego dołka sterylnej mikropłytki 96-dołkowej. Ponadto, 20 µL do każdej studni dodano sterylny olej mineralny w celu zminimalizowania parowania. Mikropłytkę umieszczono w spektrofotometrze/inkubatorze utrzymującym temperaturę 37°Coraz OD600 pomiar wykonywano co godzinę przez 24 h. Przed każdym pomiarem OD600 mikroplate poddawano wstrząsaniu orbitalnemu z prędkością około 300 obr./min przez 10 s w celu zapewnienia homogeniczności zawiesiny bakteryjnej. Każdą próbkę badano w pięciu powtórzeniach w osobnych dołkach.
Analiza statystyczna
Wszystkie dane liczbowe przedstawiono jako średnią ± odchylenie standardowe (SD). Analizy statystyczne wykonano przy użyciu programu SPSS w wersji 26.0. Rozkład danych oceniono za pomocą testu Shapiro-Wilka. Do porównania więcej niż dwóch grup wykorzystano analizę wariancji (ANOVA), a następnie test Tukey'a (HSD) dla porównań parzystych. Porównania między dwiema grupami przeprowadzono za pomocą testu t dla prób niezależnych. Homogeniczność wariancji oceniono za pomocą testu Levene'a przed zastosowaniem testów parametrycznych. W przypadku naruszenia założenia o homogeniczności wariancji zastosowano, w zależności od potrzeb, poprawkę Welcha. Istotność statystyczną zdefiniowano jako P < 0,05. Wykresy wygenerowano przy użyciu programu GraphPad Prism w wersji 9.0.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Działanie przeciwbakteryjne różnych zabiegów laserowych przeciwko E. faecalis
Skuteczność przeciwbakteryjną trzech systemów laserowych przeciwko E. faecalis oceniono poprzez oznaczenie liczby CFU po trzech kolejnych zabiegach. Wyniki przedstawiono na Rysunku 1 oraz Rysunku uzupełniającym 1. W grupie kontrolnej negatywnej (sterylna sól fizjologiczna) odnotowano znaczny wzrost bakterii, przy średniej wartości szarości liczby kolonii wynos...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Niniejsze badanie ex vivo porównywało skuteczność przeciwbakteryjną i bezpieczeństwo termiczne laserów diodowego 808 nm, tulowego 1940 nm oraz erbowego 2940 nm w eliminowaniu biofilmu E. faecalis z zainfekowanych kanałów korzeniowych. Wszystkie trzy systemy laserowe wykazały silniejsze hamowanie wzrostu bakterii niż 5,25% NaOCl; jednak ich skuteczność przeciwbakteryjna i profile termiczne istotnie się różniły. Laser erbowy 2940 nm osiągnął najkorzystniejszą ogólną równowagę, łącząc najwyższą aktywność przeciwbak...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Konflikt interesów:
Autorzy oświadczają, że nie mają żadnych konfliktów interesów związanych z niniejszym badaniem. Nie istnieją żadne finansowe ani niefinansowe konflikty interesów, w tym zatrudnienie, doradztwo, posiadanie akcji, honoraria czy płatne zeznania eksperckie.
Podziękowania
Niniejsze badanie zostało wsparte przez Program Badań Medycznych Komisji Zdrowia Dzielnicy Hongkou.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0.9% roztwór soli fizjologicznej | Beyotime | ST341-50ml | Przechowywanie zębów, irygacja i kontrola ujemna |
| Probówka do mikrocentryfugi 1.5 mL | Axygen | MCT-150-C | Pobieranie próbek i rozcieńczanie seryjne |
| Płytka hodowlana 24-dołkowa | Corning | 3524 | Inkubacja biofilmu |
| Mikropłytka 96-dołkowa | Corning | 359 | Analiza krzywej wzrostu bakterii |
| Autoklaw | Tuttnauer | 2540E | Sterylizacja przygotowanych korzeni |
| Agar BHI (Brain heart infusion) | BD Biosciences | 21065 | Hodowla bakterii i wyliczanie CFU |
| Pożywka BHI (Brain heart infusion) | BD Biosciences | 237500 | Hodowla bakterii i analiza krzywej wzrostu |
| Przezroczysty lakier do paznokci | Beyotime | C0187 | Uszczelnianie zewnętrznej powierzchni korzenia |
| Piła diamentowa (niskobiegowa) | Buehler | IsoMet Low Speed Saw | Sekcjonowanie koron |
| Termometr cyfrowy (kompatybilny z termoparą typu K) | OMEGA Engineering | HH802U | Pomiar temperatury zewnętrznej powierzchni korzenia |
| Enterococcus faecalis ATCC 29212 | American Type Culture Collection (ATCC) | ATCC 29212 | Szczep bakteryjny |
| Kwas etylenodiaminotetraoctowy (EDTA), 17% | Sigma-Aldrich | E984 | Końcowe płukanie kanału |
| Kompozyt żywiczny płynny | 3M ESPE | 6031A2 | Uszczelnianie otworu wierzchołkowego |
| GraphPad Prism | GraphPad Software | Version 9.0 • RRID: SCR_02798 | Generowanie wykresów |
| Pilnik Hedström, rozmiar 40 | Dentsply Maillefer | 8060301042 | Pobieranie opiłków dentyny |
| Pilnik K, rozmiar 10 | Dentsply Maillefer | 80-0210 | Wyznaczanie długości roboczej |
| System laserowy, włókno domieszkowane tulenem 1940 nm | Menovex Medical Technology (Shenzhen) Co., Ltd. (Arpadent) | TN20 | Naświetlanie laserowe |
| System laserowy, Er:YAG 2940 nm | PointNix Co., Ltd. | Modular-beam | Naświetlanie laserowe |
| System laserowy, diodowy 808 nm | elexxion AG | Claros Nano | Naświetlanie laserowe |
| Mikropipeta | Eppendorf | 31230063 | Inokulacja próbek |
| Olej mineralny (sterylny) | Sigma-Aldrich | M5904 | Zapobieganie parowaniu podczas analizy krzywej wzrostu bakterii |
| Rotacyjny system pilników niklowo-tytanowych (przygotowanie F3) | Dentsply Sirona | ProTaper Gold | Przygotowanie kanału korzeniowego |
| Włókno optyczne dla lasera włóknistego domieszkowanego tulenem 1940 nm | Menovex Medical Technology (Shenzhen) Co., Ltd. (Arpadent) | 40 µm średnicy | Naświetlanie laserowe |
| Włókno optyczne dla lasera Er:YAG 2940 nm | PointNix Co., Ltd. | 60 µm średnicy | Naświetlanie laserowe |
| Włókno optyczne dla lasera diodowego 808 nm | elexxion AG | elexxion longlife 20, 20 µm (Art. No. 1063) | Naświetlanie laserowe |
| Sonda periodontalna | Hu-Friedy | PCPUNC156 | Pomiar długości korzenia |
| Skaaler periodontalny | Hu-Friedy | SJ34-35 | Usuwanie kamienia i tkanek miękkich |
| Fosforanowo-buforowana sól fizjologiczna (PBS) | Gibco / Thermo Fisher Scientific | 101023 | Płukanie i rozcieńczanie bakterii |
| Końcówki do pipet (10 µL, 20 µL, 10 µL) | Axygen | T-30 / T-20-Y / T-10-B | Obsługa cieczy |
| Statyw laboratoryjny | Biosharp | BS-IT-01 | Mocowanie próbek korzeni |
| Skaningowy mikroskop elektronowy (SEM) | Hitachi High-Technologies | TM40Plus | Obrazowanie biofilmu |
| Inkubator z wytrząsaniem | Thermo Fisher Scientific | MaxQ 40 | Inkubacja w pożywce płynnej |
| Podchloryn sodu (NaOCl), 5.25% | Sigma-Aldrich | 42504 | Irygacja kanału i kontrola dodatnia |
| Spektrofotometr/inkubator (czytnik mikropłytek) | BioTek / Agilent Technologies | Epoch 2 | Pomiary gęstości optycznej przy 60 nm (OD60) |
| SPSS | IBM | Version 26.0 • RRID: SCR_02865 | Analiza statystyczna |
| Sterylne papierowe wkładki | Dentsply Maillefer | Absorbent Paper Points, ISO 20, 0.02 taper, 28 mm | Osuszanie kanału i pobieranie próbek bakterii |
| Sonda termopary (typ K) | OMEGA Engineering | 80 | Pomiar temperatury |
| Mieszadło Vortex | Scientific Industries | Vortex-Genie 2 | Mieszanie zawiesin bakteryjnych |
Bibliografia
- Stuart CH, Schwartz SA, Beeson TJ, Owatz CB. Enterococcus faecalis: its role in root canal treatment failure and current concepts in retreatment. J Endod. 2006;32(2):93-98.
- Love RM. Enterococcus faecalis: a mechanism for its role in endodontic failure. Int Endod J. 2001;34(5):399-405.
- Sedgley CM, Lennan SL, Appelbe OK. Survival of Enterococcus faecalis in root canals ex vivo. Int Endod J. 2005;38(10):735-742.
- Siqueira JF Jr, Rôças IN. Clinical implications and microbiology of bacterial persistence after treatment procedures. J Endod. 2008;34(11):1291-1301.
- Peters OA. Current challenges and concepts in the preparation of root canal systems: a review. J Endod. 2004;30(8):559-567.
- Zehnder M. Root canal irrigants. J Endod. 2006;32(5):389-398.
- Marending M, et al. Effect of sodium hypochlorite on human root dentine: mechanical, chemical and structural evaluation. Int Endod J. 2007;40(10):786-793.
- de Groot SD, et al. Laser-activated irrigation within root canals: cleaning efficacy and flow visualization. Lasers Med Sci. 2009;24(6):1017-1024.
- Schoop U, et al. Innovative wavelengths in endodontic therapy: a comparative study of Er:YAG and diode laser for bacterial reduction. Lasers Surg Med. 2006;38(5):432-437.
- Gutknecht N, et al. Bactericidal effect of a 980-nm diode laser in the root canal wall dentin of bovine teeth. J Clin Laser Med Surg. 2004;22(1):9-13.
- Hin R, Klinke T, Gutknecht N. Antibacterial effect of a 1940-nm thulium laser in root canal treatment. Lasers Med Sci. 2018;33(5):1051-1056.
- Hibst R, Keller U. Experimental studies of the application of the Er:YAG laser on dental hard substances: I. Measurement of the ablation rate. Lasers Surg Med. 1989;9(4):338-344.
- DiVito E, Peters OA, Olivi G. Effectiveness of the erbium:YAG laser and new design radial and stripped tips in removing the smear layer. J Endod. 2012;38(6):763-766.
- Meire MA, et al. Effectiveness of different laser systems to kill Enterococcus faecalis in aqueous suspension and in an infected tooth model. Int Endod J. 2009;42(4):351-359.
- Eriksson AR, Albrektsson T. Temperature threshold levels for heat-induced bone tissue injury: a vital microscopic study in the rabbit. J Prosthet Dent. 1983;50(1):101-107.
- Stabholz A, Sahar-Helft S, Moshonov J. Lasers in endodontics. Dent Clin North Am. 2004;48(4):809-832.
- Gutknecht N, et al. Temperature evolution on human teeth root surface after diode laser irradiation. J Oral Laser Appl. 2005;5(2):75-80.
- Schoop U, et al. Bactericidal effect of different laser systems in the deep layers of dentin. Lasers Surg Med. 2004;35(2):111-116.
- Fried NM, Murray KE. High-power thulium fiber laser ablation of urinary tissues at 1.94 µm. J Endourol. 2005;19(1):25-31.
- Hmud R, et al. Cavitational effects in aqueous endodontic irrigants generated by near-infrared lasers. J Endod. 2010;36(2):275-278.
- Matsumoto H, Yoshimine Y, Akamine A. Visualization of irrigant flow and cavitation induced by Er:YAG laser within a root canal model. J Endod. 2011;37(6):839-843.
- George R, Walsh LJ. Thermal effects of Er:YAG laser on dentin: an in vitro study. J Oral Laser Appl. 2007;7(3):155-159.
- Siqueira JF Jr, et al. Bacteriologic investigation of the effects of sodium hypochlorite and chlorhexidine during the endodontic treatment of teeth with apical periodontitis. Oral Surg Oral Med Oral Pathol Oral Radiol Endod. 2007;104(1):122-130.
- Zou L, et al. Penetration of sodium hypochlorite into dentin. J Endod. 2010;36(5):793-796.
- Peters OA, et al. Disinfection of root canals with photon-induced photoacoustic streaming. J Endod. 2011;37(7):1008-1012.
- Attrill DC, et al. Thermal effects of the Er:YAG laser on a simulated dental pulp: a quantitative evaluation of the effects of a water spray. J Dent. 2004;32(1):35-40.
- Shen Y, Stojicic S, Haapasalo M. Antimicrobial efficacy of chlorhexidine against bacteria in biofilms at different stages of development. J Endod. 2011;37(5):657-661.
- Kimura Y, et al. Histopathological changes in dental pulp irradiated by Er:YAG laser: a preliminary report. J Clin Laser Med Surg. 2002;20(4):203-207.
- Olivi G, et al. Disinfection efficacy of photon-induced photoacoustic streaming on root canals infected with Enterococcus faecalis: an ex vivo study. J Am Dent Assoc. 2014;145(8):843-848.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.