Niniejszy protokół opisuje metody oceny wpływu peonifloryny na dysfunkcję makrofagów RAW264.7 indukowaną przez utlenione lipoproteiny o niskiej gęstości poprzez analizę metabolizmu lipidów, odpowiedzi zapalnych, stresu oksydacyjnego, apoptozy oraz sygnalizacji związanej z kinazą białkową aktywowaną przez AMP, w celu wsparcia badań nad mechanizmami dysfunkcji makrofagów.
Artykuł badawczy
Paeonifloryna łagodzi dysfunkcję komórek RAW264.7 indukowaną przez utlenione lipoproteiny o niskiej gęstości z udziałem kinazy białkowej aktywowanej przez AMP
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Niniejsze badanie opisuje protokół integrujący farmakologię sieciową i eksperymenty in vitro w celu oceny efektów ochronnych Huangqin Tang (HQT) oraz jednego z jego bioaktywnych składników, peonifloryny (PF), przeciwko dysfunkcji makrofagów indukowanej przez utlenione lipoproteiny o niskiej gęstości (ox-LDL) oraz w celu zbadania sygnalizacji związanej z kinazą białkową aktywowaną przez AMP (AMPK). Farmakologia sieciowa pozwoliła zidentyfikować cele i szlaki HQT związane z miażdżycą (AS). Model makrofagów RAW264.7 indukowany ox-LDL został wykorzystany do oceny akumulacji lipidów, odpływu cholesterolu, poziomów trifosforanu adenozyny (ATP), odpowiedzi zapalnych, funkcji mitochondrialnych, stresu oksydacyjnego, apoptozy oraz markerów fenotypowych makrofagów. HQT i PF porównano w stężeniach nietoksycznych dla komórek. Udział AMPK oceniono za pomocą testu przesunięcia termicznego komórek (CETSA), inhibicji farmakologicznej oraz wyciszenia za pomocą małych interferujących RNA (siRNA). Białka transportera ABCA1 (ATP-binding cassette transporter A1), receptora X wątroby alfa (LXRα), białka związane z jądrowym czynnikiem kappa B (NF-κB) oraz białka związane z apoptozą zbadano metodą western blotting. Farmakologia sieciowa zidentyfikowała 12 wspólnych celów, w tym TNF, PPARG i NOS3, wzbogaconych w szlaki związane z metabolizmem lipidów, stanem zapalnym, AS i sygnalizacją AMPK. Zarówno PF, jak i HQT zwiększyły fosforylację AMPK, zmniejszyły indukowaną przez ox-LDL akumulację lipidów i sekrecję cytokin zapalnych oraz poprawiły odpływ cholesterolu. PF przywróciła poziomy ATP i potencjał błony mitochondrialnej, zmniejszyła produkcję reaktywnych form tlenu i apoptozę oraz zwiększyła ekspresję ABCA1. CETSA wykazała zwiększoną stabilność termiczną AMPK po zastosowaniu PF. Inhibicja farmakologiczna lub wyciszenie AMPK za pomocą siRNA osłabiły zmiany w ekspresji ABCA1, odpływie cholesterolu, akumulacji lipidów, aktywacji LXRα i inhibicji NF-κB związane z PF. PF zmniejszyła liczbę makrofagów CD86⁺ i zwiększyła liczbę makrofagów CD206⁺, podczas gdy wyciszenie AMPK częściowo odwróciło te zmiany. Inhibicja NF-κB wywołała podobne efekty w zakresie homeostazy cholesterolu i markerów fenotypowych makrofagów. Protokół ten umożliwia ocenę efektów zapośredniczonych przez PF i HQT w odniesieniu do indukowanej przez ox-LDL dysfunkcji makrofagów i sygnalizacji związanej z AMPK. W badanych warunkach PF chroniła komórki RAW264.7 przed indukowaną przez ox-LDL dysfunkcją metaboliczną lipidów, stanem zapalnym, stresem oksydacyjnym, dysfunkcją mitochondriów i apoptozą, a PF i HQT wywołały kierunkowo podobne zmiany w punktach końcowych związanych z makrofagami.
Wprowadzenie
Choroby układu sercowo-naczyniowego są główną przyczyną zachorowalności i śmiertelności na całym świecie, a miażdżyca (AS) stanowi istotną podstawę patologiczną wielu zaburzeń sercowo-naczyniowych1,2,3,4. Miażdżyca charakteryzuje się gromadzeniem lipidów5, przewlekłym stanem zapalnym6 oraz postępującym tworzeniem się blaszek w obrębie ściany tętniczej7. Jej inicjacja i progresja obejmują dysfunkcję śródbłonka, stres oksydacyjny, zaburzenia metabolizmu lipidów oraz trwałą aktywację układu odpornościowego. Utlenione lipoproteiny niskiej gęstości (ox-LDL) promują aktywację śródbłonka oraz ekspresję cząsteczek adhezyjnych i chemokin, takich jak białko przyciągające monocyty-1 (MCP-1), co ułatwia rekrutację monocytów do błony wewnętrznej tętnic8. Po zróżnicowaniu w makrofagi, komórki te pochłaniają ox-LDL poprzez receptory scavengerowe i stopniowo przekształcają się w obciążone lipidami komórki piankowate9. Proces ten przebiega z zwiększoną produkcją reaktywnych form tlenu (ROS) i cytokin prozapalnych10, co dodatkowo nasila zapalenie naczyń i uszkodzenia oksydacyjne. Wśród tych mediatorów zapalnych czynnik martwicy nowotworów alfa (TNF-α) przyczynia się do powstawania komórek piankowatych i sygnalizacji zapalnej11, częściowo poprzez aktywację szlaku jądrowego czynnika kappa B (NF-κB). W warunkach spoczynku NF-κB jest zatrzymywany w cytoplazmie poprzez oddziaływanie z inhibitorem NF-κB alfa (IκB-α)12. Po stymulacji dochodzi do aktywacji kinazy IκB (IKK), co prowadzi do degradacji IκB-α i następczej translokacji NF-κB do jądra komórkowego13, gdzie promuje on transkrypcję genów zapalnych, w tym TNF-α, interleukiny-1 beta (IL-1β) oraz interleukiny-6 (IL-6)14. Pomimo postępów w terapiach obniżających poziom lipidów i przeciwzapalnych, nadal występuje znaczne rezydualne ryzyko sercowo-naczyniowe, co podkreśla potrzebę opracowania dodatkowych strategii terapeutycznych, które jednocześnie celują w wiele procesów patologicznych zaangażowanych w miażdżycę.
Preparaty tradycyjnej medycyny chińskiej (TCM) zawierają liczne składniki bioaktywne, które mogą wywierać działanie terapeutyczne poprzez oddziaływania z różnymi celami molekularnymi i szlakami sygnalizacyjnymi15,16. Taki wieloskładnikowy i wielocelowy mechanizm działania może oferować potencjalne zalety w leczeniu złożonych schorzeń, takich jak AS. Huangqin Tang (HQT) to klasyczna receptura TCM składająca się z czterech ziół leczniczych: Scutellaria baicalensis (Huangqin), Paeonia lactiflora (Baishao), Glycyrrhiza uralensis (Gancao) oraz Ziziphus jujuba (Dazao)17,18. Donoszono, że składniki bioaktywne pochodzące z tych ziół regulują metabolizm lipidów, łagodzą reakcje zapalne i redukują stres oksydacyjny19. Jednak cele molekularne i szlaki sygnalizacyjne leżące u podstaw potencjalnego działania przeciwmiażdżycowego HQT nie są jeszcze w pełni poznane.
W niniejszym badaniu farmakologia sieciowa została połączona z eksperymentami in vitro w celu opracowania metody badania potencjalnych mechanizmów leżących u podstaw efektów ochronnych HQT oraz jednego z jego bioaktywnych składników, peonifloryny (PF), przeciwko dysfunkcji makrofagów wywołanej przez ox-LDL. W pierwszej kolejności przeprowadzono analizę farmakologii sieciowej, aby zidentyfikować potencjalne związki, cele terapeutyczne oraz szlaki sygnalizacyjne związane z HQT i AS. Na podstawie przewidywanego udziału sygnalizacji kinazy białkowej aktywowanej przez AMP (AMPK) oraz wcześniej opublikowanych dowodów, do walidacji eksperymentalnej wybrano PF. W komórkach RAW264.7 oceniono jej wpływ na akumulację lipidów, odpływ cholesterolu, odpowiedzi zapalne, metabolizm energetyczny, funkcję mitochondriów, stres oksydacyjny, apoptozę oraz fenotypowe markery makrofagów. Porównano również HQT i PF w warunkach nietoksycznych dla komórek. Ponadto zastosowano inhibicję farmakologiczną oraz wyciszenie ekspresji AMPK za pomocą małych interferujących RNA (siRNA), aby zbadać, czy zależna od AMPK regulacja transportera ABCA1 (ATP-binding cassette transporter A1) oraz sygnalizacja LXRα (liver X receptor alpha)/NF-κB przyczyniają się do efektów ochronnych PF. To zintegrowane podejście zapewnia ramy do oceny efektów wywołanych przez HQT i PF w odniesieniu do dysfunkcji makrofagów indukowanej przez ox-LDL oraz pozwala określić, czy metoda ta jest odpowiednia do badania mechanizmów związanych z AMPK w podobnych modelach in vitro.
Protokół
Zbiór danych GSE100927 został przeanalizowany jako publicznie dostępny, niezidentyfikowany wtórny zestaw danych. Nie rekrutowano uczestników, nie pobierano nowych próbek ludzkich ani nie uzyskano dostępu do bezpośrednich identyfikatorów osobowych; w związku z tym nie wymagano dodatkowej zgody komisji bioetycznej ani świadomej zgody. Eksperymenty komórkowe wykorzystywały wyłącznie ugruntowaną linię komórkową makrofagów mysich i nie obejmowały żywych zwierząt, pierwotnych tkanek zwierzęcych, uczestników będących ludźmi ani pierwotnych materiałów ludzkich; w związku z tym zatwierdzenie instytucjonalnej komisji etyki ds. ludzi lub zwierząt nie było wymagane.
Identyfikacja bioaktywnych związków i celów HQT
Bazy danych Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP), PubMed, China National Knowledge Infrastructure (CNKI) oraz UniProt zostały przeszukane w wersjach dostępnych w dniu 16 lipca 2026 r. Gatunki Scutellaria baicalensis Georgi, Paeonia lactiflora Pall., Glycyrrhiza uralensis Fisch. oraz Ziziphus jujuba Mill. wyszukiwano oddzielnie w bazie TCMSP, stosując ich łacińskie, angielskie i chińskie nazwy medyczne. Zachowano związki o biodostępności doustnej (OB) ≥30% i wartości podobieństwa do leku (DL) ≥0,18. Powielone związki zidentyfikowane w więcej niż jednym materiale roślinnym scalono na podstawie nazwy związku oraz odpowiadającego mu identyfikatora TCMSP.
W bazie PubMed przeprowadzono wyszukiwanie przy użyciu terminów („Huangqin Tang” OR „Huang-Qin-Tang” OR „Huang Qin Tang”) AND (constituent OR compound OR ingredient OR phytochemical OR target), natomiast w bazie CNKI wyszukiwano według fraz „Huangqin Tang” AND („chemical constituents” OR „active ingredients” OR „pharmacological targets”). Przesiewowo analizowano artykuły opublikowane do 16 grudnia 2025 r. Związki lub cele włączono do analizy tylko wtedy, gdy ich powiązanie z HQT lub jednym z czterech komponentów botanicznych zostało wyraźnie opisane. Wykluczono przeglądy pozbawione możliwych do prześledzenia dowodów pierwotnych, nienazwane związki oraz przewidywane cele bez potwierdzenia eksperymentalnego lub bazodanowego.
Cele białkowe mapowano za pomocą narzędzia do mapowania identyfikatorów w bazie danych UniProt, ograniczając organizm do Homo sapiens (identyfikator taksonomiczny 9606). Zachowano zatwierdzone symbole genów ludzkich, natomiast wpisy niezmapowane i zduplikowane usunięto. Odduplikowaną listę krawędzi związek–cel zaimportowano do oprogramowania do wizualizacji sieci Cytoscape (wersja 3.7.2), w którym skonstruowano sieć związek–cel dla HQT.
Identyfikacja i analiza bioinformatyczna celów związanych z AS
Dostęp do baz danych GeneCards, Online Mendelian Inheritance in Man (OMIM), Comparative Toxicogenomics Database (CTD) oraz Gene Expression Omnibus (GEO) uzyskano w wersjach dostępnych 16 lipca 2026 r. W celu przeszukania baz GeneCards, OMIM i CTD wykorzystano termin „atherosclerosis”. Zachowano geny pobrane z bazy GeneCards, których wskaźnik istotności (Relevance Score) wynosił ≥1,163, co odpowiadało medianie wyników wszystkich pobranych rekordów. Uwzględniono wyłącznie bezpośrednio udokumentowane geny związane z AS z baz OMIM i CTD.
Macierz serii GSE100927, plik adnotacji próbek oraz plik adnotacji platformy GPL17077 pobrano z bazy GEO. Wszystkie 104 próbki tętnic obwodowych człowieka zaklasyfikowano jako AS lub kontrolne zgodnie z metadanymi fenotypowymi z repozytorium; żadne próbki nie zostały wykluczone ze względu na lokalizację tętnicy.
Analizy bioinformatyczne przeprowadzono przy użyciu oprogramowania statystycznego R (wersja 4.3.2) z pakietami limma (wersja 3.58.1), ggplot2 (wersja 3.4.4), ComplexHeatmap (wersja 2.18.0), clusterProfiler (wersja 4.10.1) oraz org.Hs.eg.db (wersja 3.18.0). Sondy zanoatowano przy użyciu pliku adnotacji platformy GPL17077, a sondy pozbawione zatwierdzonych symboli genów usunięto. W przypadku wielu sond przypisanych do tego samego genu zastosowano uśrednianie za pomocą funkcji avereps. Transformację log2(x + 1) stosowano tylko wtedy, gdy 99. percentyl przekraczał 100; w przeciwnym razie zachowano dostarczone wartości logarytmiczne. Macierze znormalizowano metodą kwantylową.
Próbki zakodowano jako „Control” oraz „AS”, a macierz projektu bez punktu przecięcia wygenerowano za pomocą funkcji model.matrix(~0 + group). Modele liniowe dopasowano przy użyciu funkcji lmFit, makeContrasts, contrasts.fit oraz eBayes. Wszystkie geny wyodrębniono za pomocą topTable(number = Inf, adjust.method = “BH”). Geny różnicowo wyrażane zdefiniowano jako te, dla których wartość bezwzględna log2 fold change była większa niż 1, a nominalna wartość p wynosiła <0.05, natomiast w pełnym wyniku zachowano wartości p skorygowane metodą Benjamini–Hochberga.
Wykresy wulkaniczne (volcano plots) zostały wygenerowane przy użyciu wartości log2 fold-change oraz −log₁₀ nominalnych wartości p. Mapy ciepła (heatmaps) sporządzono po standaryzacji wyników z-score dla wybranych genów w obrębie wierszy. Do wszystkich próbek zastosowano identyczne ustawienia przetwarzania wstępnego i wizualizacji.
Geny pozyskane z baz GeneCards, OMIM, CTD i GEO zostały ustandaryzowane przy użyciu bazy danych UniProt. Identyfikatory genów przekształcono na zatwierdzone symbole genów zapisane wielkimi literami, a puste, niezmapowane i powielone wpisy usunięto w obrębie każdego źródła danych. Jako wspólne cele związane z AS zdefiniowano geny zidentyfikowane w co najmniej dwóch z czterech źródeł danych. Do zidentyfikowania genów wspólnych ze zstandaryzowanym zestawem celów HQT wykorzystano funkcję intersect() w programie R.
Nakładające się cele HQT-AS wprowadzono do bazy danych STRING (wersja 12.0), z której korzystano 16 grudnia 2025 roku. Analizę ograniczono do Homo sapiens, minimalny wynik interakcji ustawiono na poziomie 0,700, zachowano wszystkie kanały dowodowe i nie dodawano interaktorów pierwszej ani drugiej sfery. Tabelę interakcji wyeksportowano, a następnie zaimportowano do programu Cytoscape jako sieć nieskierowaną. Usunięto pętle oraz zdublowane krawędzie, a wartości stopnia, pośrednictwa i bliskości centralności obliczono przy użyciu wtyczki CentiScaPe (wersja 2.2). Geny hub zdefiniowano jako te, w których wszystkie trzy miary centralności przekraczały odpowiednie średnie dla całej sieci.
Zatwierdzone symbole genów przekształcono na identyfikatory Entrez przy użyciu funkcji bitr. Nieprzypisane i zduplikowane identyfikatory zostały usunięte, a wszystkie pomyślnie zmapowane geny w zbiorze danych z adnotacjami wykorzystano jako tło. Analizę wzbogacenia Gene Ontology dla wszystkich ontologii przeprowadzono za pomocą funkcji enrichGO (ont = „ALL”), a analizę wzbogacenia szlaków Kyoto Encyclopedia of Genes and Genomes wykonano przy użyciu enrichKEGG (organism = „hsa”). Zastosowano korektę Benjamini–Hochberg, a zachowano terminy wzbogacone z dostosowaną wartością p <0,05.
Pełne skrypty do wstępnego przetwarzania, analizy różnicowej ekspresji, wizualizacji i analizy wzbogacenia zostały udostępnione jako TCMSP analysis.R oraz Transcriptome analysis.R. Na podstawie wyników analizy sieciowej oraz opublikowanych dowodów, peoniflorinę (PF), likwiritynę, baikalinę, wogonozyd i kwas glicyryzynowy zidentyfikowano jako główne składniki HQT20. Wybrano PF jako związek reprezentatywny ze względu na jego zgłoszoną rolę w regulacji metabolizmu lipidów oraz sygnalizacji kinazy białkowej aktywowanej przez AMP.
Przygotowanie ekstraktu HQT
Uwierzytelnione rośliny S. baicalensis Georgi, P. lactiflora Pall., G. uralensis Fisch. oraz Z. jujuba Mill. połączono w stosunku masy suchej 3:2:2:3. Dodano wodę dejonizowaną w stosunku 1:10 (w/v), a następnie mieszaninę ogrzewano w chłodnicy zwrotnej przez 1 h. Ekstrakt przefiltrowano na gorąco, a pozostałość poddano drugiej ekstrakcji wodą dejonizowaną w stosunku 1:8 (w/v) przez 1 h, zgodnie z wcześniejszym opisem19. Filtraty połączono, zagęszczono pod zmniejszonym ciśnieniem w temperaturze 60°C i suszono w próżni do stałej masy; wydajność ekstrakcji wyniosła 36,34%. Wysuszony ekstrakt rozpuszczono w sterylnej wodzie do stężenia 1 g/mL, przefiltrowano przez membranę 0,22 µm, podzielono na alikwoty i przechowywano w temperaturze −20°C do momentu użycia. Stężenia doświadczalne wyrażono jako mikrogramy wysuszonego ekstraktu na mililitr pożywki hodowlanej.
Hodowla komórkowa, transfekcja i traktowanie
Mysie makrofagi RAW264.7 hodowano w modyfikowanym pożywce Eagle'a Dulbecco z wysoką zawartością glukozy, uzupełnionej o 10% płodowej surowicy bydlęcej, 100 U/mL penicyliny oraz 100 µg/mL streptomycyny, w temperaturze 37°C w inkubatorze z nawilżaniem i zawartością 5% CO2. Komórki poddawano pasażowaniu przy konfluencji wynoszącej około 80%; do doświadczeń wykorzystywano wyłącznie komórki między 5. a 20. pasażem po rozmrożeniu. Tożsamość linii komórkowej weryfikowano z certyfikatem repozytorium, a morfologię komórek, ich adhezję i charakterystykę wzrostu monitorowano rutynowo. Wykorzystywano wyłącznie hodowle wolne od mykoplazm. Hodowle wykazujące kontaminację, nieprawidłowy wzrost, znaczną wakuolizację, dużą ilość detrytusu, wyraźne odklejanie się komórek lub nierównomierny rozkład komórek były utylizowane.
W celu wyciszenia ekspresji AMPKα1 komórki wysiano w zagęszczeniu 2 × 10⁵ komórek na dołek w 2 mL pożywki hodowlanej w płytkach 6-dołkowych i poddano transfekcji przy 50%–60% konfluencji. Łącznie 100 pmol si-AMPKα1 lub niecelującego siRNA rozcieńczono w 125 µL pożywki z obniżoną zawartością surowicy, natomiast 5 µL lipidowego odczynnika do transfekcji rozcieńczono osobno w 125 µL pożywki z obniżoną zawartością surowicy. Po 15 min inkubacji w temperaturze pokojowej oba roztwory połączono i dodawano kroplami do komórek, aby uzyskać końcowe stężenie siRNA wynoszące 50 nM. Sekwencje si-AMPKα1 były następujące: sensowna 5′-CCCATCTTATAGTTCAACCAT-3′ oraz antysensowna 5′-ATGGTTGAACTATAAGATGGG-3′. Po 6 h wymieniono pożywkę hodowlaną i kontynuowano inkubację przez łącznie 48 h przed traktowaniem ox-LDL i PF. Wyciszenie AMPKα1 potwierdzono za pomocą qRT-PCR oraz western blottingu; do dalszych analiz włączono wyłącznie eksperymenty, w których wykazano istotną redukcję w porównaniu z grupą kontrolną siRNA.
PF, dorsomorfina i BAY 11-7082 zostały przygotowane w dimetylosulfotlenku (DMSO), natomiast HQT przygotowano w wodzie sterylnej. Końcowe stężenie DMSO utrzymano na poziomie ≤0,1% we wszystkich grupach badawczych, a do grup kontrolnych dodano odpowiedni nośnik.
W celu przesiewania stężeń komórki inkubowano przez 24 h z PF w stężeniach 0, 1, 5, 10, 20 lub 40 µM lub z HQT w stężeniach 0, 12,5, 25, 50, 100 lub 200 µg/mL. Następnie oceniono żywotność komórek oraz fosforylację AMPK. Na podstawie tych wyników do wszystkich kolejnych eksperymentów wybrano 20 µM PF oraz 100 µg/mL HQT.
W celu porównania PF i HQT, grupy badawcze obejmowały grupę kontrolną, grupę z 50 µg/mL ox-LDL, grupę z ox-LDL oraz 20 µM PF oraz grupę z ox-LDL oraz 100 µg/mL HQT. Wszystkie grupy inkubowano przez 24 h. W celu farmakologicznego zahamowania AMPK, grupę ox-LDL plus PF poddano wstępnej obróbce z użyciem 10 µM dorsomorfiny przez 1 h przed 24-godzinną jednoczesną aplikacją obu substancji21,22.
W celu genetycznej inhibicji AMPK komórki przetransfekowano si-NC lub si-AMPKα1 przez 48 h, a następnie przydzielono do grup: kontrolnej, ox-LDL, PF lub si-AMPK plus PF. Grupy PF oraz si-AMPK plus PF otrzymały 50 µg/mL ox-LDL wraz z 20 µM PF przez 24 h. Grupa ox-LDL otrzymała sam ox-LDL, natomiast grupa kontrolna otrzymała odpowiedni nośnik.
Aby ocenić udział sygnalizacji NF-κB, dodatkową grupę badawczą poddano wstępnej inkubacji z 10 µM BAY 11-7082 przez 1 h przed ekspozycją na 50 µg/mL ox-LDL przez 24 h23,24,25. Następnie określono ekspresję ABCA1, odpływ cholesterolu, akumulację lipidów oraz proporcje makrofagów CD86⁺ i CD206⁺.
chyba że zaznaczono inaczej, komórki wysiano 12–16 h przed traktowaniem, a dla każdej grupy badawczej wykorzystano trzy powtórne studzienki. Każdy test przeprowadzono z użyciem trzech niezależnie hodowanych preparatów komórkowych w różne dni (n = 3), z wyjątkiem badania przeżywalności komórek, które składało się z pięciu niezależnych eksperymentów z pięcioma technicznymi powtórzeniami w każdej studzience dla danej stężenia. Powtórzenia techniczne, pomiary dubletowe oraz liczne pola mikroskopowe uśredniano hierarchicznie, aby uzyskać pojedynczą wartość dla każdego niezależnego eksperymentu.
Do zabiegów wykorzystywano wyłącznie hodowle, które przyległy równomiernie i osiągnęły konfluencję na poziomie około 60%–80%, lub 50%–60% w przypadku eksperymentów z transfekcją. Niezbędne materiały, oprogramowanie i sprzęt wymieniono w dołączonej Tabeli Materiałów.
Test żywotności komórek i ilościowa reakcja PCR w czasie rzeczywistym
Komórki RAW264.7 wysiano w zagęszczeniu 5 × 10³ komórek na dołek w płytkach 96-dołkowych i pozostawiono do przyczepienia na noc. Komórki traktowano przez 24 h stężeniami PF i HQT opisanymi w Sekcji 4. Żywotność komórek określono poprzez zastąpienie pożywki hodowlanej 100 µL roztworu roboczego testu żywotności komórek, a następnie inkubację przez 2 h w temperaturze 37°C w ciemności. Absorbancję zmierzono przy 450 nm.
Do analizy włączono dołki kontrolne zawierające wyłącznie odczynniki, a ich wartości absorbancji odjęto od wszystkich pomiarów. Obliczono średnie wartości absorbancji z pięciu powtórzeń technicznych dla każdego stężenia. Żywotność komórek obliczono według wzoru (absorbancja grupy badanej/absorbancja grupy kontrolnej) × 100, przyjmując 100% dla nieleczonej grupy kontrolnej. Przeprowadzono pięć niezależnych eksperymentów.
Całkowite RNA wyekstrahowano przy użyciu odczynnika do ekstrakcji RNA na bazie fenolu i guanidynium, a do dalszych analiz wykorzystano wyłącznie próbki o wartościach A260/A280 w przedziale od 1.8 do 2.0. Przeprowadzono odwrotną transkrypcję 1 µg całkowitego RNA; każda reakcja ilościowej PCR (qPCR) o objętości 20 µL zawierała 10 µL 2× SYBR Green master mix, po 0.4 µL starterów forward i reverse o stężeniu 10 µM, 2 µL cDNA oraz 7.2 µL wody wolnej od nukleaz.
Ilościową reakcję PCR przeprowadzono w temperaturze 95°C przez 30 s, a następnie wykonano 40 cykli obejmujących 95°C przez 10 s oraz 60°C przez 30 s. Następnie przeprowadzono analizę krzywej topnienia w zakresie od 65°C do 95°C. Sekwencje starterów były następujące: Prkaa1 forward, 5′-ACCAGAAGCGGTGCCGGAAAGCTGG-3′; Prkaa1 reverse, 5′-TGTAGTCGGTTTATGCAGCAACGAG-3′; Gapdh forward, 5′-CGACTTCAACAGCAACTCCCACTCTTCC-3′; oraz Gapdh reverse, 5′-TGGGTGGTCCAGGGTTTCTTACTCCTT-3′.
Każdą próbkę analizowano w trzech powtórzeniach technicznych, uwzględniając kontrolę bez matrycy (NTC). Pary starterów akceptowano tylko wtedy, gdy obserwowano pojedynczy pik topnienia i nie wykryto amplifikacji w kontrolach bez matrycy. Względną ekspresję Prkaa1 obliczono metodą 2−ΔΔCt, stosując Gapdh jako gen referencyjny, a ekspresję w grupie si-NC znormalizowano do 1.
Pomiar akumulacji lipidów, poziomów ATP oraz odpływu cholesterolu
Do barwienia Oil Red O wykorzystano komórki RAW264.7, które wysiano w zagęszczeniu 5 × 10⁴ komórek na dołek w 500 µL pożywki hodowlanej w płytkach 24-dołkowych. Po zakończeniu inkubacji komórki przemyto dwukrotnie 500 µL solą fizjologiczną z buforem fosforanowym (PBS), utrwalono 500 µL 10% neutralnie buforowanej formaliny przez 20 min, ponownie przemyto dwukrotnie PBS, przepłukano raz 500 µL 60% izopropanolu, a następnie barwiono 500 µL świeżo przygotowanego roztworu roboczego Oil Red O przez 15 min w temperaturze pokojowej. Zabarwione komórki przemywano wodą destylowaną do momentu uzyskania czystego tła. Z każdego dołka wykonano zdjęcia pięciu pól mikroskopowych zgodnie z opisem w sekcji 8, a obszar dodatni dla Oil Red O obliczono jako stosunek obszaru dodatniego do całkowitego obszaru pola × 100, stosując stały próg koloru. Wyniki barwienia akceptowano tylko wtedy, gdy komórki kontrolne wykazywały minimalne zabarwienie, komórki traktowane ox-LDL posiadały wyraźne wewnątrzkomórkowe kropelki lipidów, a tło pozakomórkowe pozostawało czyste. Próbki wykazujące rozproszone osady, nierównomierne zabarwienie lub rozległe odrywanie się komórek były odrzucane, a procedurę barwienia powtarzano.
Do pomiaru ATP komórki wysiano w gęstości 5 × 10⁵ komórek na studzienkę w 2 mL pożywki hodowlanej w płytkach 6-studzienkowych. Po potraktowaniu komórki przemyto dwukrotnie 1 mL lodowatego PBS, poddano lizie przy użyciu 200 µL buforu lizującego do analizy ATP, a następnie odwirowano przy 12 000 × g przez 5 min w temperaturze 4°C. Alikwot 10 µL supernatantu zmieszano z 100 µL odczynnika do detekcji ATP i zmierzono chemiluminescencję. Stężenia ATP obliczono na podstawie krzywej wzorcowej. Każdy lizat mierzono w dwóch powtórzeniach, a trzy powtórne studzienki analizowano w każdym z trzech niezależnych eksperymentów.
Do analizy odpływu cholesterolu komórki wysiano w zagęszczeniu 5 × 10⁴ komórek na dołek w 500 µL pożywki hodowlanej w płytkach 24-dołkowych. Po zastosowaniu odpowiednich zabiegów komórki obciążono 1 µg/mL NBD-cholesterolu przez 24 h, przemyto trzykrotnie 500 µL PBS i inkubowano przez 4 h w 500 µL pożywki bezzserwatkowej zawierającej 10 µg/mL apolipoproteiny A-I lub 50 µg/mL lipoprotein o wysokiej gęstości. Nadpływy z hodowli zebrano i odwirowano przy 1,000 × g przez 5 min. Komórki przemyto dwukrotnie PBS i poddano lizie w 200 µL buforu do lizy. Fluorescencję w nadpływach i lizatach zmierzono w dubletach przy długościach fal wzbudzenia i emisji odpowiednio 485 i 535 nm. Odjęto wartości fluorescencji uzyskane z dołków bez NBD-cholesterolu, a odpływ cholesterolu obliczono jako stosunek fluorescencji nadpływu do sumy fluorescencji nadpływu i lizatu × 100 dla każdego akceptora cholesterolu.
Pomiar cytokin zapalnych, potencjału błony mitochondrialnej, reaktywnych form tlenu oraz apoptozy
Do testu ELISA (enzyme-linked immunosorbent assay) komórki RAW264.7 wysiano w gęstości 5 × 10⁵ komórek na dołek w 2 mL pożywki w płytkach 6-dołkowych. Po 24 h inkubacji zebrano nadsącz z hodowli, odwirowano go z prędkością 1,000 × g przez 10 min w temperaturze 4°C, a następnie analizowano natychmiast lub rozdzielono na alykwoaty i przechowywano w temperaturze −80°C do czasu analizy. Unikano powtarzania cykli zamrażania i rozmrażania. Stężenia mysiego TNF-α, IL-6 oraz IL-1β mierzono przy użyciu zestawów sandwich ELISA. Wszystkie odczynniki doprowadzono do temperatury pokojowej przed użyciem. Standardy, próbki ślepe oraz próbki badawcze naniesiono w duplikatach w ilości 100 µL na dołek. Dołki przemywano pięciokrotnie 300 µL buforu myjącego po każdej inkubacji z przeciwciałami. Barwienie przeprowadzono przy użyciu substratu tetrametylobenzydyny, reakcję przerwano zgodnie z instrukcją producenta, a absorbancję zmierzono przy 450 nm. Stężenia cytokin obliczono na podstawie czteroparametrowych logistycznych krzywych wzorcowych i wyrażono w pg/mL. Pomiary z współczynnikiem zmienności duplikatów przekraczającym 15% powtórzono, a próbki wykraczające poza zakres testu rozcieńczono przed ponowną analizą.
W celu analizy potencjału błony mitochondrialnej komórki wysiano w liczbie 5 × 10⁴ komórek na dołek w 500 µL pożywki hodowlanej w płytkach 24-dołkowych. Po zastosowaniu odpowiedniego traktowania komórki dwukrotnie przemyto i inkubowano z 500 µL roztworu roboczego JC-1 przez 20 min w temperaturze 37°C w ciemności. Następnie komórki dwukrotnie przemyto buforem do barwienia, a fluorescencję czerwonych agregatów oraz zielonych monomerów zarejestrowano z tych samych pól mikroskopowych przy długościach fali wzbudzenia/emisji odpowiednio 525/590 nm oraz 490/530 nm. Następnie obliczono stosunek fluorescencji zielonej do czerwonej po odjęciu sygnału tła.
Do analizy wewnątrzkomórkowych reaktywnych form tlenu (ROS), komórki wysiano w zagęszczeniu 5 × 10⁴ komórek na dołek w płytkach 24-dołkowych. Po zastosowaniu zabiegu komórki przemyto dwukrotnie medium bezsurowiczym, a następnie inkubowano z 10 µL 2′,7′-dichlorodihydrofluoresceiny diadydanu rozcieńczonej w 200 µL medium hodowlanego przez 2 h w temperaturze 37°C w ciemności. Podczas inkubacji płytki delikatnie wstrząsano co 5 min. Następnie komórki przemyto trzykrotnie i zmierzono fluorescencję przy długościach fal wzbudzenia i emisji wynoszących odpowiednio 488 i 525 nm.
Do analizy apoptozy komórki wysiano w zagęszczeniu 5 × 10⁴ komórek na dołek w płytkach 24-dołkowych. Po potraktowaniu komórki przemyto dwukrotnie, utrwalono 4% paraformaldehydem przez 20 min, przemyto trzykrotnie i poddano permeabilizacji 0,1% Triton X-100 w PBS przez 10 min. Dodano łącznie 250 µL mieszaniny reakcyjnej do znakowania końców 3'-OH pęknięć DNA metodą TUNEL (terminal deoxynucleotidyl transferase dUTP nick-end labeling), a następnie inkubowano komórki przez 60 min w 37°C w wilgotnej, ciemnej komorze. Po trzykrotnym przemyciu jądra komórkowe barwiono przeciwbarwnikiem 4′,6-diamidino-2-phenylindole (DAPI) przez 5 min. W każdym eksperymencie zastosowano kontrolę negatywną bez dodatku terminal deoxynucleotidyl transferase.
Utrzymany potencjał błony mitochondrialnej objawiał się głównie punktową czerwoną fluorescencją JC-1, natomiast depolaryzację błony wskazywała zwiększona rozproszona fluorescencja zielona. Obrazy ROS akceptowano tylko wtedy, gdy fluorescencja zielona była wewnątrzkomórkowa i wolna od precypitatów lub nasycenia sygnału. Barwienie na apoptozę akceptowano tylko wtedy, gdy fluorescencja czerwona była głównie jądrowa, a kontrola bez dodatku enzymu wykazywała minimalny sygnał tła.
Pozyskiwanie obrazów i analiza ilościowa
Obrazy w polu jasnym i obrazy fluorescencyjne pozyskano za pomocą odwróconego mikroskopu fluorescencyjnego wyposażonego w kamerę cyfrową i obiektyw 20×. Z każdej studzienki zebrano pięć niepokrywających się pól, w tym jedno pole centralne i cztery pola peryferyjne. Obszary zawierające zarysowania, krawędzie studzienek, oderwane płaty komórek lub duże fragmenty debris zostały wykluczone przed ujawnieniem tożsamości grup traktowanych. Automatyczne ustawienia ekspozycji i wzmocnienia zostały wyłączone. Intensywność oświetlenia, czas ekspozycji, wzmocnienie, obiektyw oraz wymiary obrazu ustalono, korzystając z reprezentatywnych studzienek Kontrolnych oraz ox-LDL, aby zapewnić, że najsilniejszy sygnał fluorescencji pozostał nasycony. Identyczne ustawienia akwizycji obrazu zachowano dla wszystkich grup traktowanych w ramach każdego niezależnego eksperymentu. Pary kanałów fluorescencji czerwonej i zielonej pozyskano bez przesuwania stolika mikroskopu. Niekorygowane obrazy analizowano przy użyciu oprogramowania do analizy obrazu ImageJ, podczas gdy badacz pozostawał zaślepiony na przydział do grup traktowanych. Sygnał tła z regionu wolnego od komórek został odjęty, a progi obrazowania ustalono na podstawie reprezentatywnych obrazów Kontrolnych oraz ox-LDL. Te same progi stosowano w trakcie każdego eksperymentu. Jednolite korekty całego obrazu zastosowano wyłącznie w celu prezentacji rycin. Wyniki JC-1 wyrażono jako stosunek fluorescencji zielonej do czerwonej. Sygnały reaktywnych form tlenu oraz apoptozy wyrażono jako średnią fluorescencję po odjęciu tła, znormalizowaną do analizowanej powierzchni, przy czym średnią wartość grupy Kontrolnej znormalizowano do 1 dla analiz względnych. Wyciągnięto średnią z pięciu pól mikroskopowych, aby uzyskać jedną wartość dla każdej studzienki, a następnie uśredniono wartości z trzech studzienek, aby wygenerować jedną wartość dla każdego niezależnego eksperymentu.
Analiza Western Blot
Komórki RAW264.7 wysiano w zagęszczeniu 5 × 10⁵ komórek na studzienkę w 2 mL pożywki hodowlanej w płytkach 6-studzienkowych, a następnie z każdej studzienki przygotowano jeden lizat białkowy. W celu ekstrakcji białek całkowitych komórki przemyto dwukrotnie lodowatym PBS, poddano lizie przez 30 min na lodzie z użyciem buforu do radioimmunoprecypitacji (RIPA) uzupełnionego o inhibitory proteaz i fosfataz, a następnie odwirowano przy 12 000 × g przez 15 min w temperaturze 4°C. W celu ekstrakcji białek jądrowych komórki zawieszono w buforze zawierającym 10 mM HEPES, 10 mM KCl, 1,5 mM MgCl2, 0,5 mM ditiotreitol oraz inhibitory proteaz/fosfataz i inkubowano na lodzie przez 15 min. Dodano detergent niejonowy do stężenia końcowego 0,5%, po czym krótko wymieszano w wortexie i odwirowano przy 700 × g przez 5 min w temperaturze 4°C. Osad jądrowy ekstrahowano przez 30 min na lodzie przy okresowym mieszaniu w buforze zawierającym 20 mM HEPES, 420 mM NaCl, 1,5 mM MgCl2, 0,2 mM EDTA, 25% glicerolu, 0,5 mM ditiotreitol oraz inhibitory proteaz/fosfataz. Wyciąg odwirowano następnie przy 14 000 × g przez 15 min w temperaturze 4°C.
Stężenia białek określono za pomocą testu kwasu bicinchoninowego. Na każdą ścieżkę naniesiono równe ilości białka (25–30 µg), które podgrzano w temperaturze 95°C przez 5 min, rozdzielono w żelach poliakryloamidowych z dodecylosiarczanem sodu o stężeniu 8%–12% i przeniesiono na membrany z polifluorku polwinylidenu 0,45 µm przy napięciu 100 V przez 90 min w warunkach chłodzenia. Membrany zawierające białka całkowite blokowano 5% mlekiem odtłuszczonym, natomiast membrany zawierające białka fosforylowane blokowano 5% albuminą surowicy bydlęcej przygotowaną w buforze Tris-saline z dodatkiem polisorbatu 20 przez 1 h. Membrany inkubowano przez noc w temperaturze 4°C z przeciwciałami pierwszorzędowymi przeciwko AMPK, fosforylowanemu AMPK, BAX, BCL-2, kaspazie-3, ABCA1, p65, fosforylowanemu p65, LXRα, IκB-α, fosforylowanemu IκB-α oraz histonie H3 przy rozcieńczeniu 1:1 000, z wyjątkiem histony H3, którą zastosowano w rozcieńczeniu 1:2 000. Przeciwciała przeciwko GAPDH i β-aktynie zastosowano w rozcieńczeniu 1:5 000. Po inkubacji z przeciwciałami pierwszorzędowymi membrany płukano trzy razy po 10 min i inkubowano przez 1 h z wtórnymi przeciwciałami kozimi anty-króliczymi lub kozimi anty-mysimi sprzężonymi z peroksydazą chrzanową w rozcieńczeniu 1:5 000. Po dodatkowym płukaniu prążki białek wykryto za pomocą odczynnika do wzmocnionej chemiluminescencji. Wybrano najkrótszy czas ekspozycji pozwalający na uzyskanie nasyconych prążków dla wszystkich białek docelowych, a identyczne ustawienia ekspozycji i akwizycji obrazu zachowano dla wszystkich grup na tej samej membranie.
Prążki białkowe zmierzono ilościowo za pomocą oprogramowania do analizy obrazów ImageJ po odjęciu lokalnego tła. Ilość całkowitego AMPK, ABCA1, BAX, BCL-2, kaspazy-3, IκB-α oraz fosforylowanego IκB-α znormalizowano do GAPDH lub β-aktyny. Obliczono stosunki fosforylowanego AMPK do całkowitego AMPK oraz fosforylowanego p65 do całkowitego p65. Poziomy jądrowego LXRα, p65 oraz fosforylowanego p65 znormalizowano do histony H3, przyjmując wartość średnią dla grupy kontrolnej (Control) lub si-NC w każdym niezależnym eksperymencie jako 1. Do analizy włączono wyłącznie bloty wykazujące wyraźne prążki o oczekiwanych masach cząsteczkowych, niskie tło, nienasycone sygnały oraz porównywalne kontrole załadunku. Membrany z zniekształconymi ścieżkami, niepełnym transferem białka, nadmiernym tłem lub nasyceniem sygnału poddano ponownemu procesowi lub wykluczono. Przeprowadzono trzy niezależne eksperymenty z wykorzystaniem oddzielnie przygotowanych lizatów białkowych.
Analiza przesunięcia termicznego białek w komórkach (Cell Thermal Shift Assay)
Komórki RAW264.7 wysiano w zagęszczeniu 3 × 10⁶ komórki w 10 ml pożywki hodowlanej w szalkach hodowlanych o średnicy 100 mm i inkubowano przez noc. Komórki zebrano, przemyto dwukrotnie lodowatym PBS, lizowano przez 30 min na lodzie w PBS zawierającym 0,4% NP-40 oraz inhibitory proteaz i fosfataz, a następnie odwirowano przy 20 000 × g przez 20 min w temperaturze 4°COczyszczone lizaty dostosowano do stężenia białka 2 mg/ml. Równe objętości oczyszczonego lizatu inkubowano z albo 20 µM PF lub 0,1% DMSO przez 1 h w temperaturze pokojowej. Każdą próbkę podzielono na 50 µL alikwoty i podgrzewano przez 3 min w temperaturze 37°C, 41°C, 45°C, 49°C, 53°C, 57°C, 61°C, 65°C, 69°Club 73°CPróbki natychmiast schłodzono w temperaturze 4°C przez 3 min i odwirowano przy 20 000 × g przez 20 min w 4°CRówne objętości rozpuszczalnych nadsączów poddano analizie metodą western blotting w celu wykrycia AMPK oraz fosforylowanej AMPK. Sygnał uzyskany dla każdej temperatury znormalizowano względem odpowiedniego 37°C sygnał, który zdefiniowano jako 100%. Zawartość białka rozpuszczalnego przedstawiono jako funkcję temperatury, a cały test powtórzono trzykrotnie, wykorzystując niezależnie hodowane komórki. Tylko eksperymenty wykazujące wykrywalny 37°C W analizie uwzględniono prążek referencyjny, progresywny spadek ilości rozpuszczalnej AMPK wraz ze wzrostem temperatury oraz brak znacznych zniekształceń ścieżek lub anomalnych wzrostów ilości białek rozpuszczalnych w najwyższych temperaturach.
Analiza cytometrii przepływowej
Komórki RAW264.7 wysiano w zagęszczeniu 5 × 10⁵ komórek na dołek w 2 mL pożywki w płytkach 6-dołkowych. Po zakończeniu traktowania komórki dwukrotnie przemyto lodowatym PBS i delikatnie odlepiono za pomocą skrobaka komórkowego w PBS zawierającym 2% płodowej surowicy bydlęcej i 2 mM EDTA. Zawiesiny komórkowe odwirowano przy 400 × g przez 5 min w 4°C, dwukrotnie przemyto PBS i dostosowano do stężenia około 1 × 10⁶ komórek na próbkę. Komórki barwiono reaktywnym względem grup aminowych barwnikiem żywotności (fixable amine-reactive viability dye) przez 20 min w temperaturze pokojowej w ciemności. Po przemyciu zablokowano receptory Fc przeciwciałem anty-mysim CD16/32 przez 15 min w 4°C. Dodano przeciwciała koniugowane z fluorochromami przeciwko CD45, CD11b, F4/80, CD86 i CD206 w ilości 5 µL każdego przeciwciała na 1 × 10⁶ komórek, a następnie inkubowano komórki przez 30 min w 4°C w ciemności.
Po barwieniu przeciwciałami komórki przemyto dwukrotnie, zawieszono ponownie w 300 µL buforu do barwienia i analizowano metodą cytometrii przepływowej. Dla każdej próbki zarejestrowano co najmniej 50 000 zdarzeń całkowitych, a w miarę możliwości co najmniej 20 000 żywych zdarzeń CD45⁺CD11b⁺F4/80⁺. Uwzględniono kontrole niebarwione, kontrole kompensacyjne barwione pojedynczo oraz kontrole fluorescence-minus-one dla CD86 i CD206. Do wszystkich grup traktowanych w ramach każdego eksperymentu zastosowano tę samą macierz kompensacji. Odpady wykluczono na podstawie charakterystyki rozproszenia światła w przód (forward-scatter) i z boku (side-scatter), a dublety wyeliminowano, analizując powierzchnię rozproszenia w przód w stosunku do jego wysokości. Zidentyfikowano komórki negatywne względem barwnika żywotności, wyznaczono bramkę dla komórek CD45⁺, a makrofagi zdefiniowano jako komórki CD11b⁺F4/80⁺. Komórki CD86⁺ i CD206⁺ ilościowo określono w obrębie bramki makrofagów, stosując progi ustalone na podstawie odpowiadających im kontroli fluorescence-minus-one. Tę samą hierarchię bramkowania zastosowano do wszystkich próbek. Z każdego z trzech powtórzeń w dołkach przygotowano jedną zawiesinę komórek pofarbowanych, a uzyskane z trzech dołków wartości procentowe uśredniono, aby uzyskać jedną wartość dla każdego niezależnego eksperymentu. Eksperyment powtórzono trzykrotnie, wykorzystując niezależnie hodowane komórki.
Bezpieczeństwo i utylizacja odpadów
Wszystkie procedury hodowli komórkowych, operacje z ox-LDL oraz przetwarzanie materiałów pochodzenia komórkowego przeprowadzano w komorze bezpieczeństwa biologicznego klasy II zgodnie z zasadami poziomu biosafety level 2. Przez cały czas trwania procedur stosowano fartuchy laboratoryjne, rękawice oraz ochronę oczu. Powierzchnie robocze i urządzenia były dekontaminowane po każdym użyciu. Formaldehyd i paraformaldehyd były obsługiwane z zachowaniem odpowiednich środków ostrożności ze względu na ich toksyczność i potencjalną rakotwórczość. Środki utrwalające, roztwory Oil Red O, roztwory zawierające DMSO oraz roztwory do barwienia fluorescencyjnego były obsługiwane przy użyciu odpowiednich środków ochrony indywidualnej oraz w warunkach właściwej wentylacji. Środki utrwalające, roztwory barwiące, roztwory zawierające DMSO oraz pożywki hodowlane zawierające ox-LDL zbierano oddzielnie i utylizowano jako niebezpieczne odpady chemiczne zgodnie z regulacjami instytucjonalnymi. Pożywki hodowlane zawierające komórki, zanieczyszczone materiały zużywalne oraz próbki do cytometrii przepływowej traktowano jako odpady biologiczne. Płynne odpady biologiczne dezynfekowano świeżo przygotowanym 10% podchlorynem sodu przez co najmniej 30 min, a stałe odpady biologiczne autoklawowano przed utylizacją zgodnie z instytucjonalnymi procedurami bezpieczeństwa biologicznego.
Analiza statystyczna
Wszystkie analizy statystyczne przeprowadzono przy użyciu oprogramowania statystycznego GraphPad Prism (wersja 10.1.2). Dane przedstawiono jako średnią ± odchylenie standardowe. Wartość n oznacza liczbę niezależnych eksperymentów, a nie liczbę technicznych powtórzeń w dołkach, pomiarów aparaturowych czy pól widzenia mikroskopu. Do wszystkich analiz statystycznych wykorzystano wartości uśrednione hierarchicznie, uzyskane z każdego niezależnego eksperymentu, zgodnie z opisem w poprzednich sekcjach. Porównania między dwiema grupami przeprowadzono za pomocą nieparzystego dwustronnego testu t Studenta. Porównania trzech lub więcej grup przeprowadzono przy użyciu jednoczynnikowej analizy wariancji (ANOVA), a następnie testu wielokrotnych porównań Tukeya. Wszystkie testy statystyczne były dwustronne, a wartość p <0,05 uznano za statystycznie istotną.
Wyniki
Aktywne związki HQT i ich cele
W wyniku przesiewania i integracji danych pochodzących z bazy TCM Systems Pharmacology zidentyfikowano łącznie 137 potencjalnych związków aktywnych biologicznie w HQT. Po usunięciu powtarzających się wpisów zachowano 391 unikalnych domniemanych celów powiązanych z tymi związkami. Następnie, przy użyciu programu Cytoscape w wersji 3.7.2, skonstruowano sieć oddziaływań HQT–związek–cel, przedstawioną na Rysunku 1.
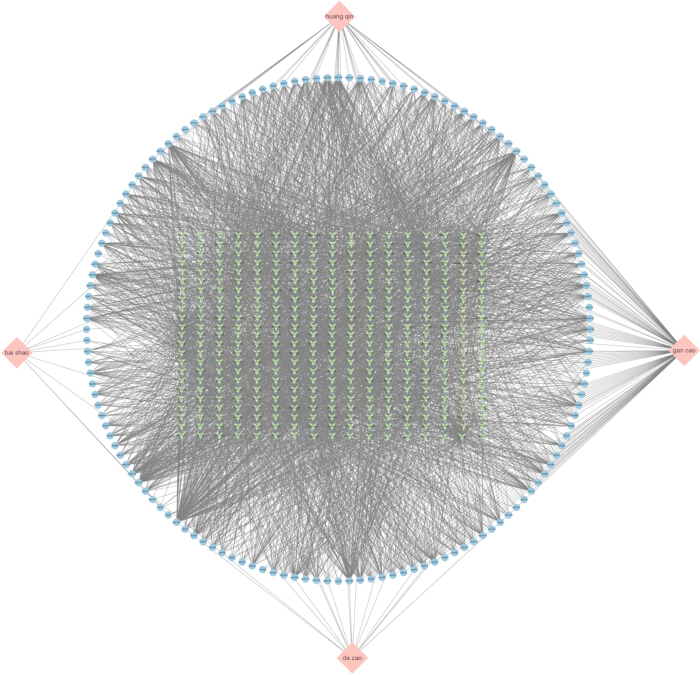
Rysunek 1. Przewidywana sieć interakcji składników Huangqin Tang i potencjalnych celów. Sieć przedstawiająca przewidywane interakcje pomiędzy czterema składnikami ziołowymi Huangqin Tang (HQT), potencjalnymi składnikami aktywnymi oraz domniemanymi celami molekularnymi. Różowe węzły w kształcie rombów reprezentują cztery komponenty ziołowe, niebieskie okrągłe węzły reprezentują potencjalne związki, a zielone węzły reprezentują przewidywane cele. Krawędzie wskazują przewidywane powiązania zioło–związek lub związek–cel. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Identyfikacja celów związanych z interwencją HQT w AS
Dane dotyczące ekspresji genów z zestawu danych GSE100927 pobrano z bazy danych Gene Expression Omnibus. Analiza ekspresji różnicowej zidentyfikowała 1513 genów o istotnie zwiększonej ekspresji oraz 922 geny o istotnie zmniejszonej ekspresji w próbkach tętnic z miażdżycą w porównaniu z kontrolnymi próbkami tętnic. Odpowiedni wykres wulkaniczny (volcano plot) oraz mapa ciepła (heatmap) przedstawione są odpowiednio na Rysunku 2A i Rysunku 2B. Następnie wyszukano cele związane z miażdżycą (AS) w bazach danych GeneCards, Online Mendelian Inheritance in Man oraz Comparative Toxicogenomics. Przy zastosowaniu progu istotności (relevance score) ≥1,163 z bazy GeneCards uzyskano 600 potencjalnych celów, natomiast z baz Online Mendelian Inheritance in Man i Comparative Toxicogenomics wyszukano odpowiednio 188 i 64 cele, co podsumowano na Rysunku 2C. Integracja celów pochodzących z baz danych z genami o różnej ekspresji pozwoliła zidentyfikować 29 celów związanych z AS, potwierdzonych przez co najmniej dwa źródła danych. Następnie cele te porównano z przewidywanymi celami HQT, co pozwoliło wyłonić 12 wspólnych celów uznanych za potencjalne punkty uchwytu, poprzez które HQT może wywierać swój wpływ na AS (Rysunek 2D).
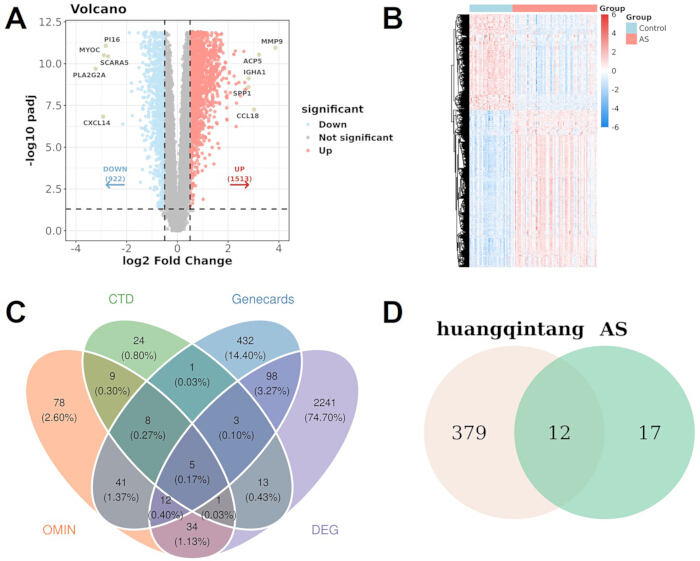
Rysunek 2. Identyfikacja genów związanych z miażdżycą i ich wspólne cele z przewidywanymi celami Huangqin Tang. (A) Wykres wulkaniczny (volcano plot) przedstawiający geny różnicowo wyrażone (DEGs) między próbkami tętnic z miażdżycą (AS) a próbkami kontrolnymi w zbiorze danych GSE100927. Czerwone i niebieskie punkty reprezentują odpowiednio geny o zwiększonej i zmniejszonej ekspresji, a szare punkty reprezentują geny, których ekspresja nie różniła się znacząco. (B) Mapa ciepła przedstawiająca wzorce ekspresji DEGs w próbkach kontrolnych i AS. (C) Diagram Venna pokazujący nakładanie się genów związanych z AS uzyskanych z bazy Comparative Toxicogenomics Database, GeneCards, Online Mendelian Inheritance in Man oraz analizy DEG z GSE100927. (D) Diagram Venna pokazujący część wspólną przewidywanych celów HQT i celów związanych z AS, które zostały zachowane z co najmniej dwóch źródeł przedstawionych na panelu C. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Sieć oddziaływań białko-białko i analizy wzbogacenia funkcjonalnego potencjalnych celów
Aby scharakteryzować interakcje i znaczenie biologiczne 12 nakładających się celów, skonstruowano sieć oddziaływań białko-białko (PPI) przy użyciu bazy danych STRING, a następnie zwizualizowano ją i przeanalizowano w programie Cytoscape. Sieć zawierała kilka celów ściśle związanych z metabolizmem lipidów, zapaleniem naczyń i AS, w tym NOS3, OLR1, ALOX5, SPP1, ESR1, IL10, TNF oraz VCAM1 (Rycina 3A). Większe i ciemniejsze węzły reprezentowały cele o większym znaczeniu topologicznym w sieci, co sugeruje, że białka te mogą zajmować stosunkowo centralne pozycje w potencjalnej sieci celów HQT przeciwko AS. Aby dalej scharakteryzować funkcje biologiczne i szlaki sygnalizacyjne związane z tymi celami, przeprowadzono analizy wzbogacenia Gene Ontology (GO) oraz Kyoto Encyclopedia of Genes and Genomes (KEGG). Analiza procesów biologicznych (BP) GO wykazała, że cele były głównie związane z procesami metabolicznymi steroidów, odpowiedziami na hormony steroidowe i poziom składników odżywczych oraz regulacją homeostazy lipidów (Rycina 3B). Analiza komponentów komórkowych (CC) GO wskazała na przeważające wzbogacenie w tratwach lipidowych i powiązanych mikrodomenach błonowych (Rycina 3C), natomiast analiza funkcji molekularnych (MF) GO ujawniła wzbogacenie w aktywność receptora cząsteczek lipoprotein o niskiej gęstości, aktywność receptora cząsteczek lipoprotein, wiązanie proteaz, aktywność cytokin, aktywność receptorów jądrowych, aktywność czynników transkrypcyjnych modulowanych przez ligandy, aktywność receptorów cargo, wiązanie koregulatorów transkrypcji, wiązanie receptorów jądrowych oraz wiązanie integryn (Rycina 3D). Analiza szlaków KEGG dodatkowo wykazała znaczące wzbogacenie w szlaki związane z metabolizmem lipidów, AS i regulacją metaboliczną, w tym szlak Lipid and Atherosclerosis, szlak sygnalizacyjny zaawansowanych produktów końcowych glikacji – receptora dla zaawansowanych produktów końcowych glikacji (AGE–RAGE) w powikłaniach cukrzycowych oraz szlak sygnalizacyjny AMPK (Rycina 3E). Wspólnie sieć PPI i analizy wzbogacenia wskazały, że potencjalne cele mogą uczestniczyć w regulacji homeostazy lipidów, sygnalizacji zapalnej i metabolizmie energetycznym. W szczególności wzbogacenie szlaku sygnalizacyjnego AMPK dostarczyło uzasadnienia do późniejszego zbadania efektów PF związanych z AMPK in vitro.
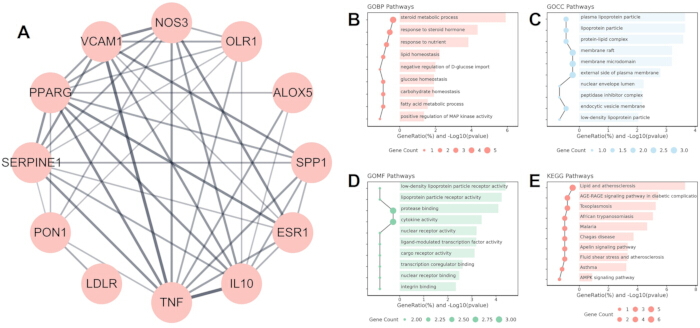
Rysunek 3. Sieć oddziaływań białko-białko i analiza wzbogacenia funkcjonalnego wspólnych celów Huangqin Tang i miażdżycy. (A) Sieć oddziaływań białko-białko dla wspólnych celów HQT i AS. Węzły reprezentują białka, a krawędzie reprezentują przewidywane lub udokumentowane powiązania białko-białko. (B) Analiza wzbogacenia procesów biologicznych w ramach Gene Ontology. (C) Analiza wzbogacenia składników komórkowych w ramach Gene Ontology. (D) Analiza wzbogacenia funkcji molekularnych w ramach Gene Ontology. (E) Analiza wzbogacenia szlaków w bazie Kyoto Encyclopedia of Genes and Genomes. Wielkość punktu reprezentuje liczbę wzbogaconych genów, a poziome słupki reprezentują odpowiednią istotność wzbogacenia i stosunek genów, zgodnie z oznaczeniami na osiach. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
PF i HQT aktywują AMPK i wykazują działanie ochronne przeciwko dysfunkcji makrofagów indukowanej przez ox-LDL
Aby ustalić odpowiednie stężenia do kolejnych eksperymentów, w pierwszej kolejności oceniono wpływ PF oraz HQT na żywotność komórek RAW264.7. Leczenie PF w stężeniach od 1 do 40 µM nie wpłynęło znacząco na żywotność komórek w porównaniu z nieleczoną grupą kontrolną (Rysunek 4A). Podobnie HQT w stężeniach od 12,5 do 200 µg/mL nie wywołało wyraźnego zmniejszenia żywotności komórek (Rysunek 4B). Wyniki te wskazały, że testowane stężenia PF i HQT były ogólnie dobrze tolerowane przez makrofagi RAW264.7. Następnie przeprowadzono analizę Western blot, aby ocenić wpływ PF i HQT na aktywację AMPK. Ekspresja całkowitego AMPK pozostała względnie stabilna w różnych grupach badawczych, natomiast PF zwiększył stosunek p-AMPK/AMPK w sposób zależny od stężenia. Leczenie HQT również zwiększyło fosforylację AMPK w testowanych stężeniach (Rysunek 4C). Biorąc pod uwagę zachowanie żywotności komórek oraz zaobserwowaną aktywację AMPK, do dalszych eksperymentów porównawczych wybrano stężenia 20 µM PF oraz 100 µg/mL HQT. Barwienie Oil Red O wykazało, że ekspozycja na ox-LDL znacznie zwiększyła wewnątrzkomórkową akumulację lipidów w komórkach RAW264.7. Leczenie PF lub HQT znacząco zredukowało obszar wybarwiony Oil Red O w porównaniu z grupą ox-LDL (Rysunek 4D). Równocześnie ekspozycja na ox-LDL upośledziła efekt efluksji cholesterolu zarówno zależnej od ApoA-I, jak i od HDL. Leczenie PF znacząco przywróciło obie formy efluksji cholesterolu, a HQT wywołało podobną poprawę w komórkowym eksporcie cholesterolu (Rysunek 4E,F). Ekspozycja na ox-LDL znacząco zwiększyła również wydzielanie prozapalnych cytokin TNF-α, IL-6 i IL-1β. Leczenie PF istotnie obniżyło stężenia wszystkich trzech cytokin w supernatancie hodowlanym. Leczenie HQT w podobny sposób osłabiło indukowane przez ox-LDL wydzielanie cytokin (Rysunek 4G). Podsumowując, wyniki te wskazują, że PF odtwarza kilka efektów ochronnych zaobserwowanych przy zastosowaniu pełnego preparatu HQT, w tym aktywację AMPK, zmniejszenie akumulacji lipidów, zwiększenie efluksji cholesterolu oraz hamowanie odpowiedzi zapalnej. Odkrycia te uzasadniają wybór PF jako bioaktywnego składnika HQT do dalszych badań mechanistycznych.
Dalszo przeprowadzono analizę przesunięcia termicznego w komórkach (CETSA), aby ocenić, czy PF wpływa na stabilność termiczną AMPK. Wraz ze wzrostem temperatury inkubacji, wykrywalne poziomy AMPK oraz fosforylowanego AMPK stopniowo spadały zarówno w próbkach kontrolnych, jak i w próbkach traktowanych PF. Jednakże traktowanie PF zwiększyło retencję AMPK i p-AMPK w kilku temperaturach w porównaniu z odpowiednimi próbkami kontrolnymi (Rycina 4H,I). Wyniki te sugerują, że PF zwiększa stabilność termiczną AMPK, co jest zgodne z potencjalnym wiązaniem PF z AMPK. Na podstawie tych wyników w kolejnych eksperymentach badano, czy farmakologiczne lub genetyczne hamowanie AMPK osłabia ochronne działanie PF w makrofagach traktowanych utlenionym LDL (ox-LDL).
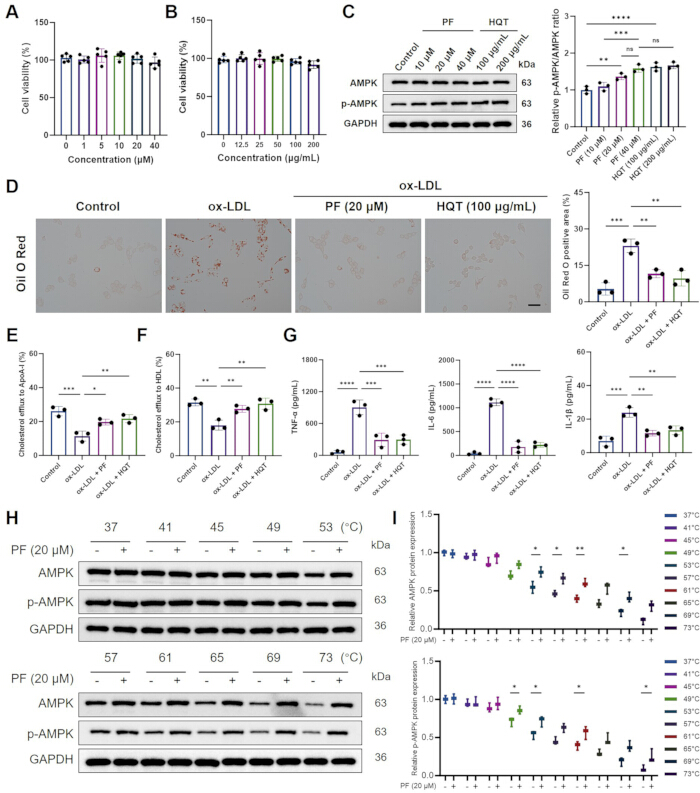
Rysunek 4. Paeonifloryna i Huangqin Tang aktywują AMPK i łagodzą dysfunkcję makrofagów wywołaną przez utlenione lipoproteiny o niskiej gęstości. (A) Żywotność komórek RAW264.7 po zastosowaniu wskazanych stężeń paeonifloryny (PF; n = 5). (B) Żywotność komórek po zastosowaniu wskazanych stężeń ekstraktu HQT (n = 5). (C) Reprezentatywne analizy western blot dla AMPK i fosforylowanego AMPK oraz ilościowe oznaczenie stosunku p-AMPK/AMPK po zastosowaniu PF lub HQT (n = 3). GAPDH posłużył jako kontrola ładunku. (D) Reprezentatywne obrazy barwienia Oil Red O i ilościowe oznaczenie wewnątrzkomórkowej akumulacji lipidów (n = 3). Pasek skali = 100 µm. (E) Ef luks cholesterolu opośredniczony przez apolipoproteinę A-I (n = 3). (F) Ef luks cholesterolu opośredniczony przez lipoproteiny o wysokiej gęstości (n = 3). (G) Stężenia TNF-α, IL-6 i IL-1β w nadnadkładkach hodowlanych zmierzone za pomocą metody ELISA (n = 3). (H) Reprezentatywne analizy cellular thermal shift assay dla AMPK i p-AMPK po inkubacji w wskazanych temperaturach w obecności lub przy braku PF. GAPDH posłużył jako kontrola ładunku. (I) Ilościowe oznaczenie stabilności termicznej AMPK i p-AMPK (n = 3). Dane przedstawiono jako średnią ± SD. Istotność statystyczną oznaczono jako *P < 0,05, **P < 0,01, ***P < 0,001 oraz ****P < 0,0001. Poziome paski wskazują badane porównania parzyste. W panelu C wskazanymi porównaniami były: grupa kontrolna versus PF (20 µM), PF (10 µM) versus PF (40 µM), PF (20 µM) versus PF (40 µM), grupa kontrolna versus HQT (100 µg/mL) oraz PF (40 µM) versus HQT (200 µg/mL). W panelach D–G wskazanymi porównaniami były: grupa kontrolna versus ox-LDL, ox-LDL versus ox-LDL + PF oraz ox-LDL versus ox-LDL + HQT. W panelu I próbki traktowane nośnikiem oraz PF porównano w każdej temperaturze wskazanej poziomym paskiem. Aby wyświetlić większą wersję tego rysunku, kliknij tutaj.
PF zmniejsza akumulację lipidów i uwalnianie cytokin zapalnych oraz przywraca wewnątrzkomórkowy poziom ATP w komórkach RAW264.7 traktowanych ox-LDL
Barwienie Oil Red O wykazało, że traktowanie ox-LDL indukuje wyraźną wewnątrzkomórkową akumulację lipidów i tworzenie komórek piankowatych w komórkach RAW264.7, o czym świadczy liczna obecność intensywnie zabarwionych kropli lipidowych w porównaniu z grupą kontrolną (Rycina 5A,B). Traktowanie PF znacząco zmniejszyło zarówno liczbę, jak i obszar zabarwienia kropli lipidowych w stosunku do grupy ox-LDL. Zgodnie z tą poprawą w zakresie akumulacji lipidów, PF osłabił również indukowaną przez ox-LDL odpowiedź zapalną. Poziomy TNF-α, IL-6 i IL-1β w nadsączach hodowli uległy znacznemu zwiększeniu po ekspozycji na ox-LDL, ale zostały wyraźnie obniżone przez traktowanie PF (Rycina 5C–E). Ponadto ox-LDL znacząco obniżył wewnątrzkomórkowe poziomy ATP, podczas gdy PF częściowo przywrócił zawartość ATP, co wskazuje na poprawę energetycznego stanu komórek (Rycina 5F). ox-LDL upośledził również efflux cholesterolu zależny od ApoA-I oraz zależny od HDL, podczas gdy PF znacząco zwiększył obie formy effluxu cholesterolu w stosunku do grupy ox-LDL (Rycina 5G,H). Współpodawanie dorsomorfiny, inhibitora AMPK, częściowo zniosło każdy z tych efektów PF, co skutkowało zwiększoną akumulacją lipidów i poziomami cytokin prozapalnych, wraz ze zmniejszoną zawartością ATP i effluxem cholesterolu, w porównaniu z samym traktowaniem PF (Rycina 5B–H). Zbiorczo wyniki te wskazują, że PF łagodzi indukowane przez ox-LDL zaburzenia w gospodarce lipidowej, odpowiedzi zapalnej i komórkowej homeostazie energetycznej w komórkach RAW264.7, a sygnalizacja AMPK potencjalnie przyczynia się do tych skoordynowanych efektów ochronnych.
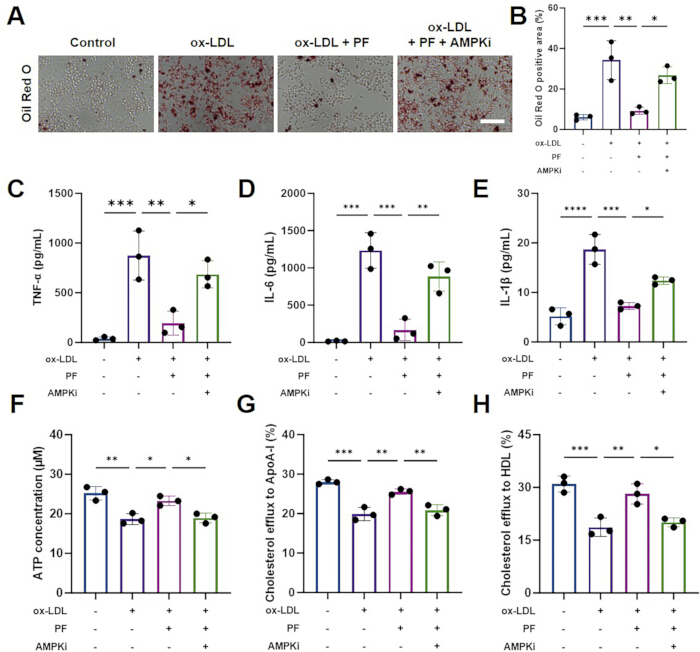
Rysunek 5. Inhibicja AMPK osłabia indukowane przez paeoniflorynę zmniejszenie stanu zapalnego i akumulacji lipidów oraz poprawę zawartości ATP i odpływu cholesterolu. (A) Reprezentatywne obrazy barwienia Oil Red O komórek RAW264.7. Pasek skali = 100 µm. (B) Ilościowe oznaczenie obszaru dodatniego pod względem barwienia Oil Red O (n = 3). (C–E) Stężenia odpowiednio TNF-α, IL-6 i IL-1β w supernatantach hodowlanych zmierzone metodą ELISA (n = 3). (F) Wewnątrzkomórkowe stężenie ATP (n = 3). (G) Odpływ cholesterolu zależny od apolipoproteiny A-I (n = 3). (H) Odpływ cholesterolu zależny od lipoprotein o wysokiej gęstości (n = 3). AMPKi oznacza inhibitor AMPK, dorsomorfinię. Dane przedstawiono jako średnią ± SD z trzech niezależnych eksperymentów. Istotność statystyczną oznaczono jako *P < 0.05, **P < 0.01, ***P < 0.001 oraz ****P < 0.0001. Poziome paski wskazują testowane porównania parowe. Na panelach B–H wskazane porównania obejmowały grupę Control i ox-LDL, ox-LDL i ox-LDL + PF oraz ox-LDL + PF i ox-LDL + PF + AMPKi. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
PF łagodzi indukowaną przez ox-LDL dysfunkcję mitochondriów, stres oksydacyjny i apoptozę
Barwienie TUNEL wykazało, że ox-LDL wyraźnie zwiększył fluorescencję TUNEL w komórkach RAW264.7, co wskazuje na nasilenie apoptozy, podczas gdy traktowanie PF znacząco zredukowało wywołaną przez ox-LDL fluorescencję TUNEL. Współleczenie inhibitorem AMPK, dorsomorfのでiną, częściowo zniosło przeciwapoptozyjny efekt PF (Rycina 6A,B). Zgodnie z tym, ox-LDL wyraźnie zwiększył wewnątrzkomórkowe poziomy ROS, co wskazywała nasilona fluorescencja DCFH-DA, natomiast PF znacząco zredukował akumulację ROS; efekt przeciwutleniający ten został częściowo zniesiony przez dorsomorfinedynę (Rycina 6C,D). Barwienie JC-1 dodatkowo wykazało, że traktowanie ox-LDL zmniejszyło czerwoną fluorescencję agregatów JC-1 i zwiększyło zieloną fluorescencję monomerów JC-1, co doprowadziło do znaczącego wzrostu stosunku fluorescencji zielonej do czerwonej, co świadczy o depolaryzacji błony mitochondrialnej. Traktowanie PF wyraźnie zredukowało stosunek fluorescencji zielonej do czerwonej, podczas gdy współleczenie dorsomorfinedyną częściowo zniosło ten efekt (Rycina 6E,F). Wspólnie wyniki te wskazują, że PF łagodzi wywołaną przez ox-LDL depolaryzację błony mitochondrialnej, nadmierną produkcję ROS oraz apoptozę w komórkach RAW264.7, przy czym sygnalizacja AMPK potencjalnie przyczynia się do tych efektów ochronnych.
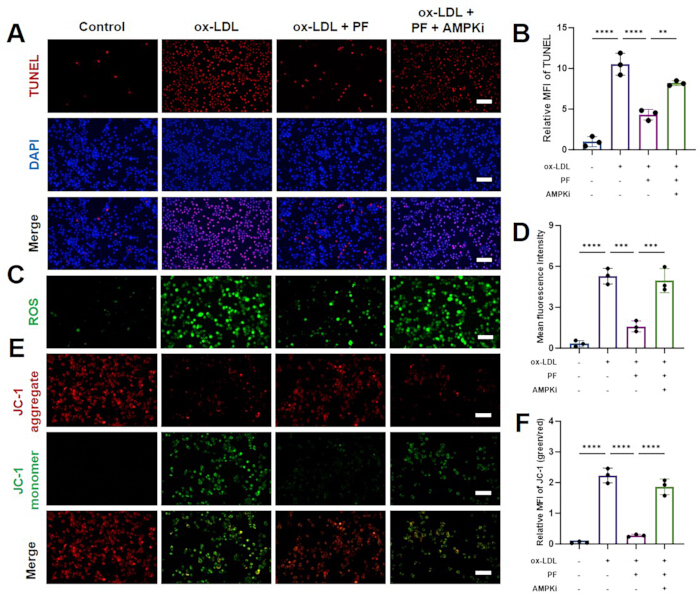
Rycina 6. Inhibicja AMPK osłabia wpływ paeonifloryny na apoptozę, stres oksydacyjny i utratę potencjału błony mitochondrialnej indukowane przez utlenione lipoproteiny o niskiej gęstości. (A) Analiza TUNEL w kierunku apoptozy w komórkach RAW264.7 (pasek skali = 100 µm) oraz (B) odpowiadająca analiza ilościowa (n = 3). (C) Barwienie ROS komórek RAW264.7 (pasek skali = 100 μm) oraz (D) wyniki ilościowe (n = 3). (E) Barwienie JC-1 komórek RAW264.7 (pasek skali = 100 μm) oraz (F) odpowiadająca analiza ilościowa (n = 3). Dane przedstawiono jako średnią ± SD z trzech niezależnych eksperymentów. Istotność statystyczną oznaczono jako *P < 0.05, **P < 0.01, ***P < 0.001 oraz ****P < 0.0001. Poziome paski wskazują testowane porównania parowe. Na panelach B, D i F wskazane porównania obejmowały grupę kontrolną względem ox-LDL, ox-LDL względem ox-LDL + PF oraz ox-LDL + PF względem ox-LDL + PF + AMPKi. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Hamowanie AMPK łagodzi zmiany w poziomach ABCA1 oraz białek związanych z apoptozą towarzyszące PF
Analiza Western blot wykazała, że całkowita zawartość białka AMPK pozostała stosunkowo stabilna w grupach badawczych, podczas gdy ox-LDL znacząco zwiększył stosunek p-AMPK/AMPK i zmniejszył ekspresję ABCA1 w porównaniu z grupą kontrolną. Leczenie PF dodatkowo zwiększyło stosunek p-AMPK/AMPK i przywróciło ekspresję ABCA1 w stosunku do grupy ox-LDL. Współpodanie inhibitora AMPK, dorsomorfiny, znacząco osłabiło te zmiany związane z PF, co doprowadziło do niższego stosunku p-AMPK/AMPK i zredukowanej ekspresji ABCA1 niż zaobserwowano w grupie ox-LDL + PF (Rysunek 7A,B). Analiza białek związanych z apoptozą wykazała, że ox-LDL znacząco zwiększył całkowitą ekspresję kaspazy-3 i zmniejszył stosunek BCL-2/BAX w porównaniu z grupą kontrolną. Leczenie PF znacząco zredukowało całkowitą ekspresję kaspazy-3 i zwiększyło stosunek BCL-2/BAX w stosunku do grupy ox-LDL. Współpodanie dorsomorfiny odwróciło te zmiany związane z PF, co skutkowało zwiększoną całkowitą ekspresją kaspazy-3 i zredukowanym stosunkiem BCL-2/BAX w porównaniu z grupą ox-LDL + PF (Rysunek 7C,D). Wyniki te wskazują, że hamowanie AMPK osłabia wpływ PF na ekspresję ABCA1 oraz profile białek związanych z apoptozą w komórkach RAW264.7 traktowanych ox-LDL.
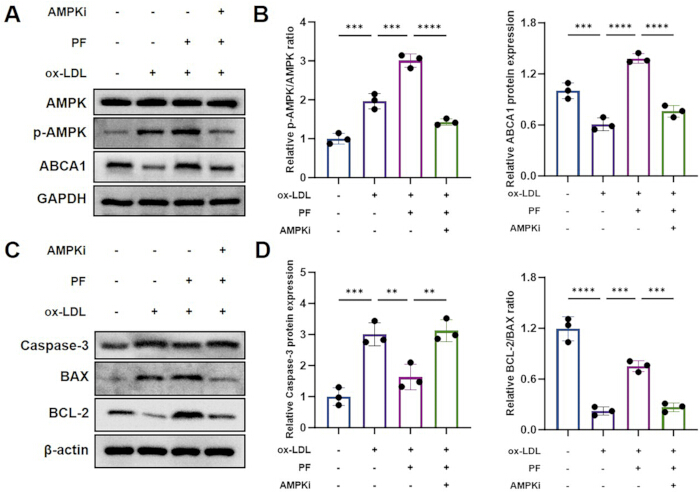
Rycina 7. Inhibicja AMPK łagodzi zmiany w fosforylacji AMPK, ekspresji ABCA1 oraz poziomach białek związanych z apoptozą wywołane przez paeoniflorinę. (A) Reprezentatywne analizy western blot dla AMPK, p-AMPK oraz transportera ABCA1 (ATP-binding cassette transporter A1). Jako kontrolę ładunku wykorzystano GAPDH. (B) Ilościowe oznaczenie stosunku p-AMPK/AMPK oraz względnej ekspresji białka ABCA1 (n = 3). (C) Reprezentatywne analizy western blot dla całkowitej kaspazy-3, BAX oraz BCL-2. Jako kontrolę ładunku wykorzystano β-Actin. (D) Ilościowe oznaczenie względnej ekspresji całkowitej kaspazy-3 oraz stosunku BCL-2/BAX (n = 3). AMPKi oznacza inhibitor AMPK, dorsomorfinę. Dane przedstawiono jako średnia ± SD z trzech niezależnych eksperymentów. Istotność statystyczną oznaczono jako *P < 0.05, **P < 0.01, ***P < 0.001 oraz ****P < 0.0001. Poziome paski wskazują testowane porównania parzyste. Dla obu wyników ilościowych w panelach B i D wskazane porównania obejmowały grupę Control względem ox-LDL, ox-LDL względem ox-LDL + PF oraz ox-LDL + PF względem ox-LDL + PF + AMPKi. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Wyciszenie AMPK łagodzi związane z PF wzrosty zawartości jądrowego LXRα oraz hamowanie sygnalizacji NF-κB w komórkach RAW264.7 traktowanych ox-LDL
Aby dokładniej określić udział AMPK w efektach PF, wyciszono ekspresję AMPK za pomocą siRNA. Poziomy mRNA i białka AMPK były znacząco obniżone w komórkach przetransfekowanych si-AMPK w porównaniu z grupą si-NC, co potwierdziło skuteczność knockdownu (Rysunek 8A,B). PF zwiększył jądrową ekspresję LXRα i obniżył jądrowy stosunek p-p65/p65 w komórkach traktowanych ox-LDL, podczas gdy knockdown AMPK znacząco osłabił te efekty (Rysunek 8C,D). Spójnie z tym, ox-LDL wyraźnie zwiększył całkowity wkomórkowy stosunek p-p65/p65, co zostało zahamowane przez PF, ale częściowo przywrócone po knockdownie AMPK (Rysunek 8E). PF odwrócił również indukowany przez ox-LDL spadek ekspresji IκB-α oraz wzrost ekspresji p-IκB-α, podczas gdy efekty te zostały osłabione przez si-AMPK (Rysunek 8F). Wspólnie wyniki te sugerują, że AMPK przyczynia się do pośredniczonego przez PF wzrostu poziomu jądrowego LXRα oraz inhibicji sygnalizacji NF-κB.
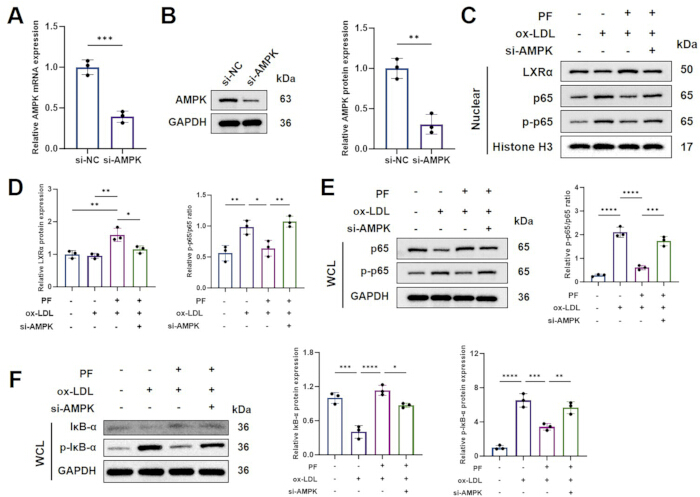
Rycina 8. Wyciszenie AMPK osłabia indukowany paeonifloriną wzrost poziomu jądrowego LXRα oraz hamowanie sygnalizacji NF-κB. (A) Względna ekspresja mRNA AMPK po transfekcji siRNA kontrolnym (negatywnym) lub siRNA skierowanym przeciwko AMPK (n = 3). (B) Reprezentatywny western blot i kwantyfikacja ekspresji białka AMPK po transfekcji siRNA (n = 3). GAPDH służył jako kontrola ładunku. (C) Reprezentatywne western bloty dla jądrowego LXRα, p65 i p-p65. Histona H3 służyła jako jądrowa kontrola ładunku. (D) Kwantyfikacja względnej ekspresji jądrowego LXRα oraz stosunku jądrowego p-p65/p65 (n = 3). (E) Reprezentatywne western bloty dla p65 i p-p65 w całych komórkach oraz kwantyfikacja stosunku p-p65/p65 (n = 3). GAPDH służył jako kontrola ładunku. (F) Reprezentatywne western bloty dla IκB-α i p-IκB-α w całych komórkach oraz odpowiadające im analizy ilościowe (n = 3). GAPDH służył jako kontrola ładunku. Dane przedstawiono jako średnia ± SD z trzech niezależnych eksperymentów. Istotność statystyczną oznaczono jako *P < 0.05, **P < 0.01, *** P < 0.001 oraz **** P < 0.0001. Poziome paski wskazują testowane porównania parzyste. Na panelach A i B porównano si-NC z si-AMPK. Dla ekspresji jądrowego LXRα na panelu D wskazane porównania to: Control versus ox-LDL + PF, ox-LDL versus ox-LDL + PF oraz ox-LDL + PF versus ox-LDL + PF + si-AMPK. Dla jądrowego stosunku p-p65/p65 na panelu D oraz analiz ilościowych na panelach E i F wskazane porównania to: Control versus ox-LDL, ox-LDL versus ox-LDL + PF oraz ox-LDL + PF versus ox-LDL + PF + si-AMPK. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wyciszenie AMPK osłabia zależny od PF odpływ cholesterolu i modulację fenotypu makrofagów
Aby sprawdzić, czy farmakologiczne hamowanie NF-κB powoduje zmiany funkcjonalne podobne do tych związanych z PF, oceniono ekspresję ABCA1, odpływ cholesterolu, akumulację lipidów oraz markery fenotypowe makrofagów. PF przywrócił ekspresję ABCA1 i zwiększył zależny od ApoA-I oraz HDL odpływ cholesterolu w komórkach traktowanych ox-LDL, podczas gdy wyciszenie AMPK znacząco osłabiło te efekty (Rycyna 9A–C). Zgodnie z tym PF zmniejszył wewnątrzkomórkową akumulację lipidów, natomiast si-AMPK częściowo odwrócił ten efekt (Rycyna 9D,E). Leczenie preparatem BAY 11-7082 wywołało zmiany podobne do indukowanych przez PF, w tym zwiększoną ekspresję ABCA1 i odpływ cholesterolu oraz zmniejszoną wewnątrzkomórkową akumulację lipidów (Rycyna 9A–E). Analizę cytometryczną przeprowadzono zgodnie ze strategią bramkowania przedstawioną na Rycynie 9F. Ox-LDL wyraźnie zwiększył odsetek makrofagów CD86-dodatnich, podczas gdy PF zmniejszył tę populację; efekt ten został osłabiony przez wyciszenie AMPK (Rycyna 9G,H). W przeciwieństwie do tego PF zwiększył odsetek makrofagów CD206-dodatnich, co zostało częściowo odwrócone przez si-AMPK (Rycyna 9I,J). BAY 11-7082 w podobny sposób zmniejszył odsetek makrofagów CD86-dodatnich i zwiększył odsetek makrofagów CD206-dodatnich (Rycyna 9G–J). Wyniki te wskazują, że AMPK przyczynia się do działania PF na homeostazę cholesterolu i modulację fenotypu makrofagów, potencjalnie poprzez regulację sygnalizacji NF-κB.
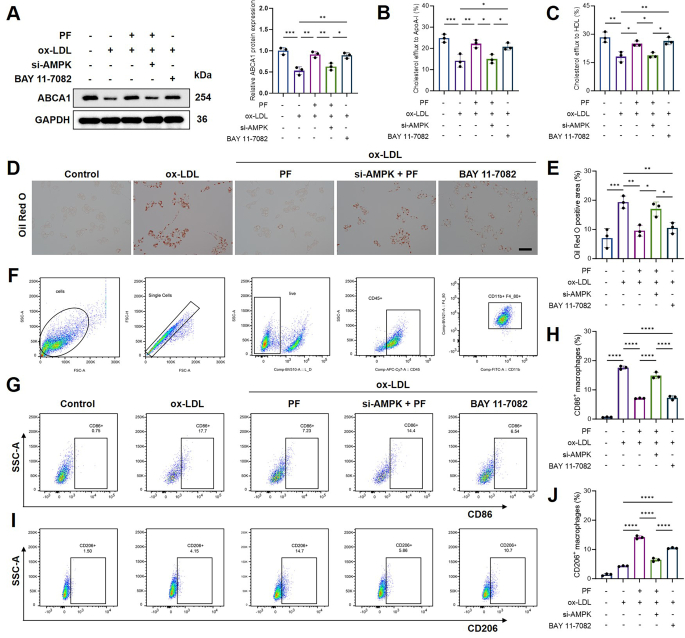
Rysunek 9. Wyciszenie AMPK i hamowanie NF-κB modulują zależny od paeonifloriny odpływ cholesterolu, akumulację lipidów i fenotyp makrofagów. (A) Reprezentatywny western blot i ilościowe oznaczenie ekspresji ABCA1 (n = 3). Jako kontrola ładowania zastosowano GAPDH. (B) Odpływ cholesterolu zapośredniczony przez apolipoproteinę A-I (n = 3). (C) Odpływ cholesterolu zapośredniczony przez lipoproteiny o wysokiej gęstości (n = 3). (D) Reprezentatywne obrazy barwienia Oil Red O. Pasek skali = 100 µm. (E) Ilościowe oznaczenie obszaru pozytywnego pod kątem Oil Red O (n = 3). (F) Sekwencyjna strategia bramkowania w cytometrii przepływowej użyta do identyfikacji komórek, singletów, żywych komórek CD45-dodatnich oraz makrofagów CD11b-dodatnich/F4/80-dodatnich. (G) Reprezentatywne wykresy cytometrii przepływowej dla makrofagów CD86-dodatnich. (H) Ilościowe oznaczenie makrofagów CD86-dodatnich (n = 3). (I) Reprezentatywne wykresy cytometrii przepływowej dla makrofagów CD206-dodatnich. (J) Ilościowe oznaczenie makrofagów CD206-dodatnich (n = 3). Jako inhibitor NF-κB zastosowano BAY 11-7082. Dane przedstawiono jako średnia ± SD z trzech niezależnych eksperymentów. Istotność statystyczną oznaczono jako *P < 0.05, **P < 0.01, ***P < 0.001 oraz ****P < 0.0001. Poziome paski wskazują testowane porównania parowe. Na panelach A–C, E i H wskazane porównania obejmowały: Control versus ox-LDL, ox-LDL versus ox-LDL + PF, ox-LDL + PF versus ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK versus ox-LDL + BAY 11-7082 oraz ox-LDL versus ox-LDL + BAY 11-7082. Na panelu J wskazane porównania obejmowały: ox-LDL versus ox-LDL + PF, ox-LDL + PF versus ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK versus ox-LDL + BAY 11-7082 oraz ox-LDL versus ox-LDL + BAY 11-7082. Proszę kliknąć tutaj, aby wyświetlić większą wersję tego rysunku.
Dostępność danych:
Publicznie dostępny zbiór danych z mikromacierzy analizowany w niniejszym badaniu jest dostępny za pośrednictwem bazy National Center for Biotechnology Information Gene Expression Omnibus (GEO) pod numerem dostępu GSE100927. Wszystkie surowe i przetworzone dane wygenerowane w tym badaniu są dostarczone do niniejszego artykułu jako pliki uzupełniające i będą publicznie dostępne bez ograniczeń po publikacji. Supplementary Data 1 zawiera źródłowe dane numeryczne stanowiące podstawę rycin 4–9 oraz odpowiadające im analizy statystyczne. Supplementary Data 2 zawiera oryginalne, nieprzycięte obrazy western blot oraz CETSA. Supplementary Data 3 zawiera oryginalne obrazy mikroskopowe w pełnej rozdzielczości wykorzystane do analizy ilościowej. Supplementary Data 4 zawiera surowe pliki FCS z cytometrii przepływowej, pliki kontrolne, informacje o kompensacji, zapisy bramkowania oraz obszar roboczy FlowJo. Supplementary Data 5 zawiera kompletne skrypty R wykorzystane do analiz farmakologii sieciowej i transkryptomicznej, w tym wstępne przetwarzanie danych, analizę ekspresji różnicowej, wizualizację, integrację celów oraz analizę wzbogacenia.
Dane uzupełniające 1. Źródłowe dane numeryczne i analizy statystyczne. Książka robocza Excel zawierająca źródłowe dane numeryczne i odpowiadające im analizy statystyczne stanowiące podstawę rysunków 4–9, uporządkowane według rysunków w osobnych arkuszach. Książka robocza zawiera dane ilościowe wykorzystane do generowania wykresów i porównań statystycznych.Prosimy kliknąć tutaj, aby pobrać ten plik.
Dane uzupełniające 2. Oryginalne nieprzycięte obrazy western blot oraz CETSA. Plik PDF zawierający oryginalne nieprzycięte obrazy dla wszystkich eksperymentów western blot i CETSA przedstawionych w manuskrypcie, uporządkowane według ryciny i panelu, w celu udokumentowania danych źródłowych wykorzystanych do przygotowania obrazów i kwantyfikacji.Aby pobrać ten plik, kliknij tutaj.
Dane uzupełniające 3. Oryginalne obrazy mikroskopowe w pełnej rozdzielczości. Plik PDF zawierający oryginalne obrazy mikroskopowe w pełnej rozdzielczości wykorzystane do prezentacji jakościowej i analiz ilościowych, w tym reprezentatywne obrazy odpowiadające rysunkom przedstawionym w manuskrypcie.Kliknij tutaj, aby pobrać ten plik.
Dane uzupełniające 4. Surowe dane z cytometrii przepływowej. Surowe pliki FCS, pliki kontrolne, informacje o kompensacji, zapisy bramkowania oraz obszar roboczy FlowJo wykorzystany do analiz cytometrii przepływowej. Pełny zestaw danych jest dostępny za pośrednictwem Microsoft OneDrive: https://1drv.ms/f/c/8d1d81159583ae0f/IgA367Hi90R5CfjDR5uwoGARiUYsefUFv0_OKSUWT5jGY?e=caEpxo. Jako kopia zapasowa udostępniono również podsumowanie analiz cytometrii przepływowej w formacie PDF.Kliknij tutaj, aby pobrać ten plik.
Dane uzupełniające 5. Skrypty R do analizy farmakologii sieciowej i transkrypcyjnej. Dwa pliki skryptów R zawierające kompletny przepływ obliczeniowy wykorzystany w analizach farmakologii sieciowej i transkrypcyjnej. Skrypty obejmują ładowanie i instalację pakietów, wstępne przetwarzanie danych, analizę ekspresji różnicowej, integrację celów, analizy wzbogacenia funkcjonalnego, wizualizację danych oraz generowanie raportowanych wyników analitycznych.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Tworzenie piankowatych komórek makrofagów jest napędzane nie tylko nadmiernym poborem zmodyfikowanych lipoprotein, ale także upośledzonym eksportem cholesterolu i uporczywą aktywacją zapalną. Niniejsze badanie łączy te procesy, identyfikując sygnalizację związaną z AMPK jako potencjalny mechanizm, poprzez który PF wiązał się z jednoczesnymi zmianami w gospodarce lipidowej, odpowiedziami zapalnymi i stresem komórkowym, z których kilka uległo osłabieniu w wyniku inhibicji lub wyciszenia AMPK. Szeroko zgodne efekty PF i HQT dodatkowo wskazują, że PF jest biologicznie istotnym składnikiem tej formuły. Niemniej jednak, ponieważ HQT zawiera wiele związków aktywnych, które mogą działać addytywnie lub synergistycznie, wyniki te wspierają uznanie PF za składnik reprezentatywny, a nie ustanawiają go główną substancją aktywną HQT.
AMPK pełni funkcję metabolicznego punktu kontrolnego, który może hamować aktywację zapalną makrofagów. Poprzednie badania wykazały, że aktywacja AMPK ogranicza degradację IκB, zmniejsza produkcję mediatorów zapalnych i sprzyja mniej zapalnemu fenotypowi makrofagów. Poinformowano również, że aktywacja AMPK tłumi wychwyt ox-LDL poprzez regulację szlaku PP2A/NF-κB/LOX-126,27. Przedstawione wyniki farmakologiczne i genetyczne rozszerzają te obserwacje, wykazując, że AMPK była niezbędna dla kilku efektów związanych z PF w zakresie eksportu cholesterolu i sygnalizacji zapalnej. Zatem AMPK może nie tylko pośredniczyć w odosobnionej odpowiedzi na PF, ale może integrować jej działania metaboliczne i immunomodulacyjne w makrofagach. Zależność między AMPK, LXRα i ABCA1 dostarcza prawdopodobnego wyjaśnienia dla zaobserwowanej poprawy odpływu cholesterolu. LXRα jest centralnym regulatorem transkrypcyjnym ABCA1, a aktywacja szlaku LXRα–ABCA1 promuje usuwanie nadmiaru cholesterolu z makrofagów28. Badania na ludzkich makrofagach dodatkowo wykazały, że AMPK może regulować LXRα i jego downstreamowe transportery cholesterolu, podczas gdy stymulowany przez LXR odpływ cholesterolu jest silnie zależny od ABCA129,30. W niniejszym badaniu wyciszenie AMPK osłabiło działanie PF na zawartość jądrowego LXRα, ekspresję ABCA1 oraz odpływ cholesterolu pośredniczony przez ApoA-I i HDL. Obserwacje te są zgodne z modelem, w którym regulacja związana z LXRα/ABCA1 zachodzi downstream od AMPK. Jednakże, ponieważ ABCA1 nie zostało bezpośrednio wyciszone, dane te wspierają — lecz nie w pełni potwierdzają — przyczynową sekwencję AMPK–LXRα–ABCA1.
Wyniki sugerują również wzajemną regulację pomiędzy homeostazą cholesterolu a sygnalizacją zapalną. Stan zapalny może hamować ekspresję ABCA1 oraz odpływ cholesterolu, co sprzyja retencji lipidów w makrofagach. Z kolei wykazano, że hamowanie NF-κB przywraca ekspresję ABCA1 i eksport cholesterolu w makrofagach zapalnych31. Podobne efekty wywołane przez PF oraz BAY 11-7082 w niniejszym badaniu potwierdzają takie wzajemne oddziaływanie: supresja sygnalizacji NF-κB wiązała się ze zwiększoną ekspresją ABCA1, nasilonym odpływem cholesterolu i zmniejszoną akumulacją lipidów. Wyciszenie AMPK osłabiło zarówno metaboliczne, jak i zapalne efekty PF, co sugeruje, że AMPK może koordynować te dwa powiązane procesy, zamiast regulować je niezależnie. Wcześniejsze prace wykazały, że PF może hamować prozapalną aktywację makrofagów poprzez inhibicję sygnalizacji NF-κB. Poinformowano również, że terapie zawierające PF zwiększają związany z ABCA1/ABCG1 eksport cholesterolu i redukują tworzenie komórek piankowatych32,33. Niniejsze badanie dostarcza dodatkowego kontekstu mechanistycznego, wiążąc te wcześniej opisane właściwości regulujące lipidy i przeciwzapalne z AMPK. Ponadto porównanie z pełnym preparatem HQT odróżnia niniejszą pracę od badań analizujących PF w izolacji i sugeruje, że PF oraz HQT wywołały częściowo nakładające się efekty w wybranych testach na makrofagach.
Mechanizmy związane z AMPK mogą przyczyniać się do wpływu PF na stres oksydacyjny i integralność mitochondrialną. Obciążenie lipidami indukowane przez Ox-LDL wywołuje znaczny stres energetyczny i oksydacyjny w makrofagach, co może promować depolaryzację mitochondriów i apoptozę. Równoczesne przywrócenie poziomów ATP, potencjału błony mitochondrialnej oraz zdolności antyoksydacyjnej zaobserwowane po zastosowaniu PF jest zatem zgodne ze skoordynowaną ochroną metaboliczną, a nie z kilkoma niezależnymi efektami. Wcześniejsze badanie na makrofagach analogicznie wykazało, że PF zmniejszał akumulację ROS, zachowywał potencjał błony mitochondrialnej i zmieniał fenotyp zapalny poprzez regulację kontroli jakości mitochondriów34. Wyniki te sugerują, że zachowanie funkcji mitochondrialnych może przyczyniać się do działań przeciwzapalnych i przeciwapoptotycznych PF, choć specyficzne efektory downstream AMPK pozostają do zidentyfikowania. Wyniki CETSA dostarczają dodatkowego dowodu łączącego PF z AMPK. Metoda CETSA została opracowana w celu oceny interakcji leku z celem wewnątrzkomórkowym poprzez wykrywanie zmian w stabilności termicznej białek związanych z ligandem35. Wyniki CETSA oparte na lizatach są zgodne ze stabilizacją AMPK lub kompleksu białkowego zawierającego AMPK w lizatach komórkowych indukowaną przez PF. Jednak sama stabilizacja termiczna nie pozwala odróżnić bezpośredniego wiązania ligandu od pośredniej stabilizacji wynikającej ze zmienionej fosforylacji, interakcji białkowych lub kontekstu komórkowego. Bezpośrednie wiązanie PF–AMPK wymagałoby potwierdzenia przy użyciu oczyszczonych białek lub innych metod biofizycznych.
PF zmniejszył również odsetek komórek CD86-dodatnich i zwiększył odsetek komórek CD206-dodatnich, a zmiany te zostały osłabione przez wyciszenie AMPK. Wyniki te są zgodne z wcześniejszymi dowodami wskazującymi, że PF może zmieniać fenotyp zapalny makrofagów32,34. Niemniej jednak aktywacja makrofagów przebiega wzdłuż wielowymiarowego spektrum, a nie w postaci dwóch stałych stanów M1 i M236. CD86 i CD206 należy zatem interpretować jako markery fenotypowe związane odpowiednio z programami zapalnymi i naprawczymi, a nie jako definitywny dowód na całkowitą konwersję M1 w M2. Do pełniejszej charakterystyki fenotypu makrofagów niezbędne byłoby zastosowanie dodatkowych markerów transkrypcyjnych, sekrecyjnych i funkcjonalnych. Należy wskazać na kilka ograniczeń. Po pierwsze, eksperymenty ograniczono do komórek RAW264.7, a wyniki wymagają walidacji na pierwotnych makrofagach lub makrofagach ludzkich oraz w modelach AS in vivo. Po drugie, mimo że wybrana koncentracja PF była nietoksyczna dla komórek i zwiększała fosforylację AMPK, nie ustalono pełnej zależności dawka-odpowiedź dla głównych wyników funkcjonalnych. Po trzecie, nie przeprowadzono specyficznych dla ABCA1 eksperymentów utraty funkcji (loss-of-function) i ratowania (rescue), dlatego proponowana ścieżka AMPK–LXRα–ABCA1 powinna być traktowana jako wspierany model mechanistyczny, a nie w pełni udowodniona kaskada liniowa. Po czwarte, PF i HQT porównywano przy użyciu różnych jednostek stężenia, a zawartość PF i spójność fitochemiczna preparatu HQT nie zostały ocenione ilościowo. Wreszcie, wyniki CETSA wskazują na potencjalne zaangażowanie celu wewnątrzkomórkowego, ale nie stanowią niezależnego dowodu na bezpośrednie wiązanie molekularne.
Podsumowując, niniejsze wyniki sugerują, że PF łagodzi dysfunkcję makrofagów wywołaną przez ox-LDL poprzez koordynację eksportu cholesterolu, sygnalizacji zapalnej, metabolizmu energetycznego i homeostazy mitochondrialnej. Hamowanie farmakologiczne oraz wyciszenie AMPK za pomocą siRNA osłabiły szereg ochronnych efektów indukowanych przez PF, czemu towarzyszyły zmiany w ilości jądrowego LXRα, ekspresji ABCA1, odpływie cholesterolu oraz sygnalizacji NF-κB. PF wykazał efekty ochronne dla makrofagów, które w badanych warunkach pokrywały się z niektórymi efektami zaobserwowanymi po zastosowaniu HQT. Wkład PF w ogólną aktywność HQT pozostaje niewyjaśniony.
Oświadczenia
Konflikt interesów:
Autorzy oświadczają, że nie istnieją żadne konflikty interesów.
Podziękowania
Brak treści źródłowej.
Wkład autorów:
Yunjie Zeng: Koncepcja, Metodologia, Badania, Analiza formalna, Opieka nad danymi, Wizualizacja i Pisanie – oryginalny szkic
Huaying Wang: Metodologia, Badania, Analiza formalna, Weryfikacja, Opieka nad danymi, Wizualizacja oraz Pisanie – oryginalny szkic
Dong Liu: Metodologia, Badania i Weryfikacja.
Yunlu Jiang: Badania, zarządzanie danymi i analiza formalna.
Pengcheng Ren: Badania, analiza formalna i wizualizacja.
Wenxin Song: Zasoby, weryfikacja i przygotowanie tekstu – recenzja & edycja
Guopeng Huang: Koncepcja, Metodologia, Nadzór, Zarządzanie projektem, Pozyskiwanie finansowania oraz Pisanie – recenzja & edycja
Xiaojiao He: koncepcja, zasoby, nadzór, zarządzanie projektem, pozyskiwanie finansowania oraz przygotowanie manuskryptu – recenzja & edycja
Yunjie Zeng i Huaying Wang przyczyniły się w równym stopniu do tej pracy i współprowadził autorstwo. Guopeng Huang i Xiaojiao He są współautorami korespondującymi. Wszyscy autorzy przejrzeli i zatwierdzili ostateczną wersję manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| System obrazowania chemiluminescencyjnego | Thermo Fisher Scientific | System obrazowania iBright | |
| Cytometr przepływowy | BD Biosciences | FACSCanto II | |
| Odwrócony mikroskop fluorescencyjny | Olympus | IX73 | |
| Czytnik mikroplatek | PerkinElmer | VICTOR X3 | |
| System PCR w czasie rzeczywistym | Bio-Rad | CFX Opus 96 | |
| Spektrofotometr | Thermo Fisher Scientific | NanoDrop 8000 |
Bibliografia
- Zysman M et al. Risk of cardiovascular events according to the severity of an exacerbation of chronic obstructive pulmonary disease. Eur J Prev Cardiol. 2025;32(15):1436-1444. doi:10.1093/eurjpc/zwaf086.
- Zvintzou E et al. Context-dependent effects of apolipoprotein A2 on lipid metabolism and atherogenesis. FASEB J. 2026;40(12):e72032. doi:10.1096/fj.202600765R.
- Zuriaga MA et al. Colchicine prevents accelerated atherosclerosis in TET2-mutant clonal haematopoiesis. Eur Heart J. 2024;45(43):4601-4615. doi:10.1093/eurheartj/ehae546.
- Zhang Y et al. Effects and mechanisms of Zhizi Chuanxiong herb pair against atherosclerosis: an integration of network pharmacology, molecular docking, and experimental validation. Chin Med. 2024;19(1):8. doi:10.1186/s13020-023-00874-x.
- Zysset D et al. TREM-1 links dyslipidemia to inflammation and lipid deposition in atherosclerosis. Nat Commun. 2016;7:13151. doi:10.1038/ncomms13151.
- Zou Z et al. Recent advances in nanozymes for the treatment of atherosclerosis. Int J Nanomedicine. 2025;20:9447-9472. doi:10.2147/IJN.S540010.
- Zoubdane N et al. High tyrosol and hydroxytyrosol intake reduces arterial inflammation and atherosclerotic lesion microcalcification in healthy older populations. Antioxidants (Basel). 2024;13(1):130. doi:10.3390/antiox13010130.
- Zhong T et al. Adaptation of endothelial cells to shear stress under atheroprone conditions by modulating internalization of vascular endothelial cadherin and vinculin. Ann Transl Med. 2020;8(21):1423. doi:10.21037/atm-20-3426.
- Zhuo S et al. Inflammatory corpuscle AIM2 facilitates macrophage foam cell formation by inhibiting cholesterol efflux protein ABCA1. Sci Rep. 2024;14(1):10782. doi:10.1038/s41598-024-61495-4.
- Zheng H et al. Lp-PLA2 silencing protects against ox-LDL-induced oxidative stress and cell apoptosis via Akt/mTOR signaling pathway in human THP-1 macrophages. Biochem Biophys Res Commun. 2016;477(4):1017-1023. doi:10.1016/j.bbrc.2016.07.022.
- Zhou Y et al. Asperlin inhibits LPS-evoked foam cell formation and prevents atherosclerosis in ApoE(-/-) mice. Mar Drugs. 2017;15(11):358. doi:10.3390/md15110358.
- Zhong Y, Liu C, Feng J, Li JF, Fan ZC. Curcumin affects ox-LDL-induced IL-6, TNF-α, MCP-1 secretion and cholesterol efflux in THP-1 cells by suppressing the TLR4/NF-κB/miR33a signaling pathway. Exp Ther Med. 2020;20(3):1856-1870. doi:10.3892/etm.2020.8915.
- Zhu C et al. TRIM64 promotes ox-LDL-induced foam cell formation, pyroptosis, and inflammation in THP-1-derived macrophages by activating a feedback loop with NF-κB via IκBα ubiquitination. Cell Biol Toxicol. 2023;39(3):607-620. doi:10.1007/s10565-022-09768-4.
- Zhang G et al. OxLDL/β2GPI/anti-β2GPI Ab complex induces inflammatory activation via the TLR4/NF-κB pathway in HUVECs. Mol Med Rep. 2021;23(2):148. doi:10.3892/mmr.2020.11787.
- Zu YX et al. Jiang Gui Fang activated interscapular brown adipose tissue and induced epididymal white adipose tissue browning through the PPARγ/SIRT1-PGC1α pathway. J Ethnopharmacol. 2020;248:112271. doi:10.1016/j.jep.2019.112271.
- Zu X et al. Antidepressant-like effect of Bacopaside I in mice exposed to chronic unpredictable mild stress by modulating the hypothalamic-pituitary-adrenal axis function and activating BDNF signaling pathway. Neurochem Res. 2017;42(11):3233-3244. doi:10.1007/s11064-017-2360-3.
- Zong K et al. Explorating the mechanism of Huangqin Tang against skin lipid accumulation through network pharmacology and experimental validation. J Ethnopharmacol. 2023;313:116581. doi:10.1016/j.jep.2023.116581.
- Zou Y et al. Huangqin Tang ameliorates dextran sodium sulphate-induced colitis by regulating intestinal epithelial cell homeostasis, inflammation and immune response. Sci Rep. 2016;6:39299. doi:10.1038/srep39299.
- Zou Y et al. Huangqin Tang ameliorates TNBS-induced colitis by regulating effector and regulatory CD4(+) T cells. Biomed Res Int. 2015;2015:102021. doi:10.1155/2015/102021.
- Wang D et al. Huangqin tang alleviates colitis-associated colorectal cancer via amino acid homeostasis and PI3K/AKT/mTOR pathway modulation. J Ethnopharmacol. 2024;334:118597. doi:10.1016/j.jep.2024.118597.
- Zhu X, Zhou Y, Cai W, Sun H, Qiu L. Salusin-β mediates high glucose-induced endothelial injury via disruption of AMPK signaling pathway. Biochem Biophys Res Commun. 2017;491(2):515-521. doi:10.1016/j.bbrc.2017.06.126.
- Zhu J, Chen H, Guo J, Zha C, Lu D. Sodium tanshinone IIA sulfonate inhibits vascular endothelial cell pyroptosis via the AMPK signaling pathway in atherosclerosis. J Inflamm Res. 2022;15:6293-6306. doi:10.2147/JIR.S386470.
- Kim J et al. Inhibition of Toll-like receptors alters macrophage cholesterol efflux and foam cell formation. Int J Mol Sci. 2024;25(12):6808. doi:10.3390/ijms25126808.
- Zuo J, Guo S, Qin X. Bisdemethoxycurcumin suppresses the progression of atherosclerosis and VSMC-derived foam cell formation by promoting lipophagy. Naunyn Schmiedebergs Arch Pharmacol. 2023;396(12):3659-3670. doi:10.1007/s00210-023-02558-7.
- Zong P et al. TRPM2 deficiency in mice protects against atherosclerosis by inhibiting TRPM2-CD36 inflammatory axis in macrophages. Nat Cardiovasc Res. 2022;1(4):344-360. doi:10.1038/s44161-022-00027-7.
- Sag D, Carling D, Stout RD, Suttles J. Adenosine 5'-monophosphate-activated protein kinase promotes macrophage polarization to an anti-inflammatory functional phenotype. J Immunol. 2008;181(12):8633-8641. doi:10.4049/jimmunol.181.12.8633.
- Chen B, Li J, Zhu H. AMP-activated protein kinase attenuates oxLDL uptake in macrophages through PP2A/NF-κB/LOX-1 pathway. Vascul Pharmacol. 2016;85:1-10. doi:10.1016/j.vph.2015.08.012.
- Chawla A et al. A PPARγ-LXR-ABCA1 pathway in macrophages is involved in cholesterol efflux and atherogenesis. Mol Cell. 2001;7(1):161-171. doi:10.1016/S1097-2765(01)00164-2.
- Saenz J et al. Grapefruit flavonoid naringenin regulates the expression of LXRα in THP-1 macrophages by modulating AMP-activated protein kinase. Mol Pharm. 2018;15(5):1735-1745. doi:10.1021/acs.molpharmaceut.7b00797.
- Larrede S et al. Stimulation of cholesterol efflux by LXR agonists in cholesterol-loaded human macrophages is ABCA1-dependent but ABCG1-independent. Arterioscler Thromb Vasc Biol. 2009;29(11):1930-1936. doi:10.1161/ATVBAHA.109.194548.
- Zhao GJ et al. Antagonism of betulinic acid on LPS-mediated inhibition of ABCA1 and cholesterol efflux through inhibiting nuclear factor-kappaB signaling pathway and miR-33 expression. PLoS One. 2013;8(9):e74782. doi:10.1371/journal.pone.0074782.
- Zhai T et al. Unique immunomodulatory effect of paeoniflorin on type I and II macrophages activities. J Pharmacol Sci. 2016;130(3):143-150. doi:10.1016/j.jphs.2015.12.007.
- Mei J et al. Tetramethylpyrazine and Paeoniflorin Synergistically Attenuate Cholesterol Efflux in Macrophage Cells via Enhancing ABCA1 and ABCG1 Expression. Evid Based Complement Alternat Med. 2022;2022:4304790. doi:10.1155/2022/4304790.
- Cao Y et al. Paeoniflorin suppresses kidney inflammation by regulating macrophage polarization via KLF4-mediated mitophagy. Phytomedicine. 2023;116:154901. doi:10.1016/j.phymed.2023.154901.
- Martinez Molina D et al. Monitoring drug target engagement in cells and tissues using the cellular thermal shift assay. Science. 2013;341(6141):84-87. doi:10.1126/science.1233606.
- Xue J et al. Transcriptome-based network analysis reveals a spectrum model of human macrophage activation. Immunity. 2014;40(2):274-288. doi:10.1016/j.immuni.2014.01.006.