W niniejszym opracowaniu opisujemy metodę wytwarzania genetycznie zmodyfikowanych embrionów przy użyciu edycji genów CRISPR-Cas9 oraz transferu jąder komórek somatycznych w celu generowania owczych modeli ludzkich chorób. Podejście to jest idealne do precyzyjnej edycji genów w komórkach dawcy oraz wytwarzania klonowanych embrionów bez mozaicyzmu genetycznego.
Artykuł metodologiczny
Generowanie genetycznie zmodyfikowanych embrionów z wykorzystaniem edycji genów i transferu jąder komórek somatycznych w celu wytworzenia owczych modeli chorób ludzkich
W tym artykule
Podsumowanie
Streszczenie
Modele dużych zwierząt są cennymi narzędziami w badaniu chorób ludzkich. Owce, świnie i kozy często lepiej odwzorowują anatomię i fizjologię ludzkich organów oraz złożoność ludzkich chorób, co zwiększa ich istotność kliniczną w porównaniu z gryzoniami. CRISPR-Cas9 oraz transfer jąder komórek somatycznych (SCNT) umożliwiają generowanie modeli dużych zwierząt z większą precyzją, wszechstronnością i jednorodnością genetyczną. Główną zaletą tego podejścia, w porównaniu z mikroiniekcją zygoty, jest możliwość potwierdzenia in vitro obecności pożądanej modyfikacji genetycznej oraz potencjalnych mutacji poza celowych w komórkach poddanych edycji genów przed produkcją zwierząt. Co więcej, SCNT eliminuje ryzyko mozaicyzmu genetycznego, który często występuje po mikroiniekcji zygoty. W niniejszym opracowaniu opisujemy generowanie edytowanych genetycznie komórek owczych poprzez niehomologiczne łączenie końców (NHEJ) oraz naprawę kierowaną homologią (HDR), a następnie produkcję klonowanych embrionów niosących interesujące nas mutacje. Modyfikacje genetyczne są wprowadzane poprzez transfekcję hodowanych komórek somatycznych, zazwyczaj fibroblastów płodowych, systemem CRISPR-Cas9. Wydajność mutacji w puli komórek jest oceniana za pomocą reakcji łańcuchowej polimerazy (PCR) i sekwencjonowania metodą Sangera edytowanych genów, a następnie analizowana przy użyciu oprogramowania Tracking of Indels by DEcomposition (TIDE)/Tracking of Insertions, Deletions, and Recombination events (TIDER). Przeprowadza się rozcieńczanie ograniczające puli komórek w celu uzyskania kolonii pochodzących z pojedynczych komórek, które są przesiewane za pomocą PCR i sekwencjonowania DNA edytowanych genów. Komórki donora z interesującą nas edycją (lub edycjami) są następnie namnażane i wykorzystywane do generowania embrionów metodą SCNT. Po rozcieńczaniu ograniczającym i przesiewaniu komórek, 2/14 (19,3%) kolonii zmodyfikowanych przez NHEJ zawierało mutacje knockout (KO), a 4/56 (7,1%) kolonii zmodyfikowanych przez HDR zawierało mutację F508del. Z czterech kolonii stworzono łącznie 370 genetycznie zmodyfikowanych embrionów. Metody te są z sukcesem stosowane do precyzyjnej edycji genów w fibroblastach płodowych i generowania inżynieryjnie zmodyfikowanych genetycznie embrionów w celu tworzenia owczych modeli chorób ludzkich.
Wprowadzenie
Modele zwierzęce są niezbędnymi narzędziami do zrozumienia biologicznych mechanizmów ludzkich chorób oraz opracowywania nowych metod terapeutycznych. Modele in vitro, takie jak hodowle komórkowe lub organoidy, nie odtwarzają złożoności subtypów komórkowych i oddziaływań międzykomórkowych, które występują in vivo w organach1,2. Zatem zwierzęta stanowią modele całego organizmu, zapewniając bardziej szczegółowy wgląd w interakcje na poziomie komórkowym i systemowym, progresję choroby oraz bezpieczeństwo terapii. Gryzonie są praktycznymi organizmami modelowymi ze względu na niskie koszty, krótki czas generacji i kompleksową charakterystykę genetyczną. Jednak modele gryzoni w badaniach nad ludzkimi chorobami są ograniczone przez różnice fizjologiczne i anatomiczne w stosunku do ludzi, a także przez szybszy metabolizm i krótszą długość życia3,4. Świadczy o tym wysoki odsetek terapii testowanych na modelach zwierzęcych, w których większość stanowią gryzonie, a które kończą się niepowodzeniem w badaniach klinicznych5,6,7,8. Owce, świnie, kozy, psy oraz naczelne niebędące ludźmi były wykorzystywane do tworzenia modeli dla szerokiej gamy ludzkich schorzeń, co może pomóc zwiększyć wskaźnik translacji klinicznej nowych terapii i leków3,9,10,1,12. Gatunki te oferują również wiele zalet w porównaniu z modelami gryzoni ze względu na większe podobieństwo do ludzi. Modele dużych zwierząt w badaniach nad ludzkimi chorobami dostarczają zatem najdokładniejszych dostępnych modeli i odgrywają kluczową rolę w przekładaniu badań na zwierzętach na zastosowania kliniczne.
Układy CRISPR (Clustered regularly interspaced short palindromic repeats)-Cas9 stanowią wszechstronną i programowalną metodę modyfikacji genetycznej komórek zwierzęcych oraz wprowadzania precyzyjnych mutacji chorobotwórczych. Edycja genów za pośrednictwem CRISPR-Cas9 wykorzystuje przewodnią cząsteczkę RNA (gRNA) komplementarną do miejsca docelowego, co pozwala białku Cas9 (CRISPR-associated protein 9) na celowane utworzenie pęknięcia obu nici DNA (DSB)13. Komórkowa naprawa DSB zachodzi głównie za pomocą dwóch mechanizmów: niehomologicznego łączenia końców (NHEJ) oraz naprawy kierowanej homologią (HDR). Szlak NHEJ naprawia DSB poprzez łączenie końców DNA; jest to mechanizm podatny na błędy, który może prowadzić do powstania przypadkowych insercji lub delecji (indeli) w miejscu pęknięcia14. Mutacje te mogą doprowadzić do wyciszenia (KO, knock-out) genu poprzez stworzenie mutacji przesunięcia ramki odczytu lub przedwczesnego kodonu stop, co zaburza funkcję genu. Naprawa HDR, zachodząca głównie w fazach S i G2 cyklu komórkowego, polega na naprawie DSB przez komórkę z wykorzystaniem allelu homologicznego jako matrycy naprawczej15,16. Wprowadzenie specyficznych insercji, delecji lub substytucji, znanych jako knock-ins (KI), jest możliwe poprzez wprowadzenie syntetycznego jednoniciowego oligodeoksynukleotydu (ssODN) lub innej matrycy DNA zawierającej pożądaną edycję, którą komórka może wykorzystać do naprawy pęknięcia. CRISPR-Cas9 może być również stosowany do edycji multipleksowej w celu jednoczesnego wprowadzenia wielu mutacji do modelowania chorób wielogenowych3. W porównaniu do wcześniejszych technik edycji genów, takich jak nukleazy z palcami cynkowymi (ZFNs) czy nukleazy TALEN (transcription activator-like effector nucleases), system CRISPR-Cas9 jest znacznie prostszy i bardziej efektywny pod względem zasobów w zastosowaniach w komórkach dużych zwierząt17. Różne loci można łatwo celować poprzez zaprojektowanie nowego gRNA, co pomogło przyspieszyć tworzenie nowych modeli dużych zwierząt z wykorzystaniem CRISPR-Cas93,13. Pozostaje jednak kilka ograniczeń, w tym efektywność edycji CRISPR-Cas9, która może znacznie różnić się w zależności od gatunku, środowiska komórkowego i rodzaju edycji18,19. W szczególności wskaźniki HDR są niższe niż wskaźniki NHEJ i w dużym stopniu zależą od typu komórki, loci genomicznych oraz fazy cyklu komórkowego20,21. Co więcej, problemem pozostaje wprowadzanie niezamierzonych edycji w loci poza celem (off-target) lub nawet w loci docelowych (on-target)2. Mimo to CRISPR-Cas9 stał się główną platformą edycji genów do wytwarzania genetycznie zmodyfikowanych modeli dużych zwierząt.
Transfer jądra komórki somatycznej (SCNT) umożliwia tworzenie genetycznie zmodyfikowanych embrionów z wysoką precyzją i jednorodnością. Proces ten, po raz pierwszy pomyślnie przeprowadzony u ssaków w 197 roku, polega na transferze jądra komórkowego do enukleowanego oocytu23. SCNT posiada wiele zalet w porównaniu z innymi technikami, takimi jak mikroiniekcja zygotyczna, w której materiał genetyczny lub systemy edycji DNA są wstrzykiwane bezpośrednio do zygoty lub wczesnego embrionu24,25,26. Mikroiniekcja zygotyczna niesie ze sobą immanentne ryzyko heterogeniczności genetycznej, czyli mozaicyzmu, pomiędzy komórkami w embrionie, co może wystąpić, jeśli replikacja DNA lub podział komórki nastąpi przed modyfikacją genetyczną27,28,29. Wartość takich mozaikowych embrionów dla modeli zwierzęcych jest ograniczona ze względu na trudności w genotypowaniu i charakterystyce fenotypowej29. W SCNT edycja genów jest oddzielona od produkcji embrionów; każdy sklonowany embrion pochodzi z jednej komórki, co eliminuje ryzyko mozaicyzmu i zapewnia genetyczną jednorodność embrionu30,31,32. Dodatkowo, komórki dawcy są edytowane i starannie przesiewane in vitro w celu potwierdzenia klonalności oraz obecności pożądanej modyfikacji przed procedurą SCNT, co pozwala oszczędzić czas i zasoby25,26. Jest to szczególnie istotne przy wprowadzaniu specyficznych KIs. Przesiewanie komórek pozwala również na identyfikację potencjalnych mutacji w miejscach poza celem (off-target), redukując tym samym ryzyko zaburzeń genetycznych w innych loci. Zalety te rozwiązują wiele problemów związanych z CRISPR-Cas9. W związku z tym SCNT zapewnia większą kontrolę nad genetyką otrzymanych embrionów w porównaniu z mikroiniekcją zygoty, zwłaszcza w przypadku bardziej złożonych edycji, takich jak edycje multipleksowe, duże insercje i allelezhumanizowane3. Niemniej jednak, SCNT jest ograniczona niską wydajnością klonowania, wymogami technicznymi oraz nieprawidłowym przeprogramowaniem epigenetycznym, co może prowadzić do zaburzeń molekularnych i fenotypowych u klonów, potencjalnie maskując efekty modyfikacji genetycznej u zwierząt założycieli. Jednakże zmiany epigenetyczne te nie są przekazywane potomstwu32,3. Pomimo tych ograniczeń, połączenie SCNT z CRISPR-Cas9 umożliwia precyzyjną inżynierię genomu z rygorystyczną kontrolą genetyki embrionów, wspierając niezawodną produkcję modeli chorób dużych zwierząt bez mozaicyzmu. W niniejszej pracy opisujemy szczegółowe podejście do modyfikacji genetycznej fibroblastów płodowych owiec (SFF) z wykorzystaniem NHEJ lub HDR, a następnie SCNT w celu produkcji sklonowanych embrionów, z ostatecznym celem stworzenia modeli chorób ludzkich u owiec. Metoda ta jest w dużej mierze stosowalna do innych gatunków zwierząt hodowlanych, choć edycja genów może wymagać optymalizacji w zależności od typu komórek, a niniejszy protokół może służyć jako przydatny punkt wyjścia.
Protokół
Wszystkie procedury dotyczące zwierząt zostały zatwierdzone przez Instytucjonalny Komitet ds. Opieki i Wykorzystania Zwierząt (IACUC: #15508 i #10089) na Uniwersytecie Stanowym Utah i przeprowadzone zgodnie z wytycznymi Narodowych Instytutów Zdrowia (NIH). W niniejszym badaniu wykorzystano owce rasy Romney (Ovis aries) w celu wyizolowania fetalnych fibroblastów owczych (Plik uzupełniający 134). Przegląd protokołu przedstawiono na Rysunku 1.
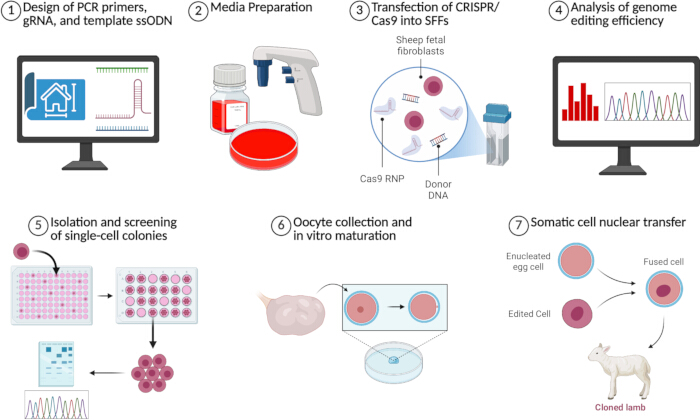
Rysunek 1: Przegląd metod CRISPR-Cas9 i SCNT stosowanych do generowania zmodyfikowanych genetycznie embrionów. Przedstawiono podsumowanie każdego z siedmiu głównych etapów protokołu. Stworzono w BioRender. Perisse, I. (2026). Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
1. Projektowanie starterów PCR, gRNA oraz matrycy ssODN
- Otwórz w programie Benchling (https://www.benchling.com/academic) region genomowy, który ma zostać poddany edycji.
- Zaprojektuj startery PCR do amplifikacji i sekwencjonowania interesującego regionu genomowego.
- Zaznacz docelowy region do amplifikacji oraz 200 par zasad powyżej i poniżej regionu docelowego, aby zapewnić odpowiedni dystans dla wysokiej jakości odczytów chromatogramów oraz dokładnej analizy wydajności mutacji za pomocą oprogramowania TIDE.
- Na prawym pasku nawigacyjnym kliknij Primers > Create Primers > Wizard.
- W sekcji Region kliknij Use Selection. W sekcji Amplicon dostosuj odpowiednio Size oraz inne parametry według uznania.
- Kliknij Generate Primers. Wybierz do zamówienia jedną lub więcej par starterów z niskimi wartościami penalty score.
UWAGA: W zależności od wprowadzanej edycji zaleca się zaprojektowanie starterów, które będą wiązać się tylko z prawidłowo zedytowanym DNA, aby umożliwić szybszą selekcję pozytywnych kolonii.
- Zaprojektuj gRNA do edycji DNA za pomocą CRISPR-Cas9.
- W programie Benchling zaznacz region docelowy do edycji, a następnie na prawym pasku nawigacyjnym kliknij CRISPR > Design and analyze guides.
- Kliknij rozwijane menu Genome i wybierz lub zaimportuj genom organizmu modelowego. Dostosuj inne parametry według uznania.
- Kliknij Finish > +.
- W sekcji Genome Region kliknij No region set i wybierz lub wprowadź region genomu zawierający miejsce docelowe. Kliknij Set genome region.
- Wybierz do zamówienia jeden lub więcej przewodników (guides) o wysokich wartościach on-target score oraz wysokich wartościach off-target score.
- W przypadku przeprowadzania edycji typu KI (knock-in), zaprojektuj matrycę ssODN.
- Na prawym pasku nawigacyjnym kliknij CRISPR > Design HR template (ssODN).
- Kliknij rozwijane menu Genome i wybierz lub zaimportuj genom organizmu modelowego. Kliknij Create.
- Przejdź do karty SEQUENCE MAP, zaznacz zasady do edycji i utwórz zmodyfikowaną wersję sekwencji DNA, wpisując żądane zmiany z klawiatury. Powróć do karty DESIGN HR TEMPLATE i kliknij Next.
- Dostosuj Template region tak, aby obejmował co najmniej 50 par zasad ramion homologii po każdej stronie edycji, a następnie kliknij Next.
- W polu Guide wprowadź sekwencję gRNA wybraną w kroku 1.3.5, aby wprowadzić ciche mutacje zaburzające motyw PAM (Protospacer Adjacent Motif). Kliknij Next.
- Kliknij Copy the template i zamów wygenerowaną matrycę ssODN.
UWAGA: Sekwencje starterów PCR, gRNA CRISPR-Cas9 oraz matryc ssODN zaprojektowanych w programie Benchling do stworzenia modelu mukowiscydozy u owiec z mutacją knockout (KO) lub mutacją F508del przedstawiono w Tabeli 1.
2. Przygotowanie pożywek
- Przygotować pożywkę do hodowli komórkowej, uzupełniając modyfikowaną pożywkę Eagle'a z dodatkiem dużego stężenia glukozy (DMEM high Glucose) o 15% płodowej surowicy bydlęcej (FBS) oraz 1% penicyliny i streptomycyny (Pen/Strep) (v/v). Przed użyciem podgrzać w kąpieli wodnej do 37 °C.
- Przygotować pożywkę do zamrażania, uzupełniając DMEM o 45% FBS oraz 10% dimetylosulfotlenku (DMSO).
- Przygotować pożywkę do zbierania oocytów, uzupełniając pożywkę M199 o 1% Pen/Strep, 0,3% albuminy surowicy bydlęcej (BSA) frakcji V, 1% FBS oraz 0,06% soli sodowej heparyny.
- Zamówić pożywki do dojrzewania in vitro (IVM) oraz hodowli in vitro (IVC), które są komercyjnie dostępnymi pożywkami bezsurowiczymi sformułowanymi odpowiednio do dojrzewania oocytów bydlęcych i hodowli zarodków.
UWAGA: Szalki do etapu po fuzji i IVC przygotowuje się z siedmioma kroplami po 40 µL pożywki IVC i przykrywa sprawdzonym pod kątem hodowli zarodków olejem mineralnym. - Przygotować pożywkę do głodzenia komórek, uzupełniając DMEM high Glucose o 0,5% FBS i 1% Pen/Strep (v/v). Przed użyciem podgrzać w kąpieli wodnej do 37 °C.
- Przygotować syntetyczny płyn jajowodowy z dodatkiem HEPES (HSOF) zgodnie z wcześniejszym opisem35.
- Przygotować pożywkę do enukleacji, uzupełniając 500 µL pożywki HSOF o 4,5 mM sacharozy i 10 µg/mL cytochalasyny B (CB).
- Przygotować pożywki do iniekcji, uzupełniając 500 µL pożywki HSOF o 10 µg/mL cytochalasyny B (CB).
UWAGA: Pożywki do enukleacji i iniekcji przygotowuje się na świeżo w dniu SCNT. Jedną kroplę (200 µL) każdej pożywki umieszcza się w szalkach 100 mm i przykrywa sprawdzonym pod kątem hodowli zarodków olejem mineralnym. - Przygotować pożywkę do fuzji zgodnie z wcześniejszym opisem35. Wyjąć 5–10 mL pożywki do fuzji z temperatury 4 °C i przechowywać w temperaturze pokojowej do momentu użycia.
- Przygotować pożywkę CB, uzupełniając pożywkę IVC o 10 µg/mL CB.
UWAGA: Szalkę CB przygotowuje się z siedmioma kroplami po 40 µL pożywki CB i przykrywa sprawdzonym pod kątem hodowli zarodków olejem mineralnym. - Przygotować pożywkę z jonomycyną, uzupełniając pożywkę HSOF o 5 µM soli wapniowej jonomycyny.
- Przygotować pożywkę aktywującą, uzupełniając pożywkę IVC o 2 mM 6-dimetyloaminopuryny (DMAP) i 10 µg/mL cykloheksymidu (CHX).
UWAGA: Szalkę aktywującą przygotowuje się z siedmioma kroplami po 40 µL pożywki aktywującej i przykrywa sprawdzonym pod kątem hodowli zarodków olejem mineralnym.
3. Transfekcja CRISPR-Cas9 do SFF
- (Warunki) Wszystkie procedury hodowli komórkowej należy przeprowadzać w komorze z laminarnym przepływem powietrza lub szafce bezpieczeństwa biologicznego. Hodować SFF w kolbie T-25 w pożywce do hodowli komórkowej w temperaturze 37 °C w atmosferze 5% CO2, 5% O2 i 90% N2 aż do uzyskania konfluencji na poziomie około 70%–80% przed transfekcją.
- Usunąć całą pożywkę z kolby i raz przemyć komórki 5 mL soli fizjologicznej z buforem fosforanowym Dulbecco (DPBS). Inkubować z 1 mL enzymu dysocjującego typu trypsyna przez 5–10 min, aż do momentu dysocjacji komórek.
- Rozcieńczyć enzym dysocjujący typu trypsyna równą objętością pożywki do hodowli komórkowej, a następnie odwirować komórki przy 200 × g przez 5 min.
- (Czas) Przygotować kompleks rybonukleoproteinowy (RNP) gRNA: Cas9 poprzez inkubację 2,5 µL gRNA o stężeniu 100 µM z 2,5 µL białka Cas9 o stężeniu 5 µg/µL przez 10 min w temperaturze pokojowej.
UWAGA: Stosunki RNP Cas9 : gRNA mogą wymagać optymalizacji w zależności od typu komórek, genu docelowego i liczby celów. - Przygotować roztwór do nukleofekcji, łącząc 82 µL roztworu do nukleofekcji z 18 µL roztworu suplementu.
- Połączyć roztwór do nukleofekcji z kompleksem RNP, a w przypadku użycia ssODN dodać 2 µL ssODN o stężeniu 200 µM, a następnie delikatnie wymieszać za pomocą pipety.
- Po wirowaniu ostrożnie usunąć nadsącz i umieścić probówkę dnem do góry na chusteczce beztkaninowej, aby usunąć resztki pożywki.
UWAGA: Pozostałości pożywki mogą wpływać na wydajność transfekcji i żywotność komórek. Przed resuspensją osadu komórkowego w roztworze do nukleofekcji należy upewnić się, że nadmiar cieczy został całkowicie usunięty. - (Krytyczne) Resuspender fibroblasty w roztworze do nukleofekcji, a następnie przenieść mieszaninę do nukleokuwety o pojemności 100 µL, unikając powstawania pęcherzyków powietrza. Delikatnie uderzyć nukleokuwetą o twardą powierzchnię, aby mieszanina opadła na dno.
UWAGA: Pęcherzyki powietrza wewnątrz nukleokuwety mogą zakłócać proces elektroporacji. - (Odpowiednie ustawienie) Przeprowadzić elektroporację komórek przy użyciu programu EH-100 lub zgodnie z zaleceniami producenta. Pozostawić komórki do regeneracji na 10 min w temperaturze pokojowej.
- Przenieść elektroporowane komórki za pomocą pipety transferowej do 5 mL uprzednio ekwilibrowanej pożywki do hodowli komórkowej z dodatkiem wzmacniacza HDR w końcowym stężeniu 1–2 µM (stężenie to może wymagać optymalizacji dla innych typów komórek).
- (Warunki) Hodować komórki w pożywce do hodowli komórkowej w temperaturze 37 °C w atmosferze 5% CO2, 5% O2 i 90% N2 przez 48 h przed izolacją genomowego DNA.
- Usunąć pożywkę z komórek, przemyć raz DPBS i dodać 1 mL enzymu dysocjującego typu trypsyna.
- Po odklejeniu się komórek dodać 1 mL pożywki do hodowli komórkowej w celu rozcieńczenia enzymu dysocjującego typu trypsyna.
- Przenieść około dwóch trzecich zawiesiny komórkowej do opisanych probówek 1,5 mL w celu kriokonserwacji, a jedną trzecią do ekstrakcji genomowego DNA. Wszystkie probówki wirować przy 200 × g przez 5 min.
- Resuspender osad komórkowy przeznaczony do kriokonserwacji w 500 µL pożywki do mrożenia. Przenieść resuspenderowane komórki do krio-probówek i umieścić w pojemniku do mrożenia o kontrolowanej szybkości w temperaturze -80 °C, minimalizując czas przebywania komórek w pożywce do mrożenia przed przeniesieniem do -80 °C.
- Resuspender osad komórkowy przeznaczony do ekstrakcji DNA w 200 µL DPBS. Wyekstrahować genomowe DNA przy użyciu zestawu do oczyszczania genomowego DNA zgodnie z instrukcjami producenta.
4. Analiza wydajności edycji genomu
- Amplikuj docelowe loci z wyizolowanego DNA, używając polimerazy DNA o wysokiej wierności oraz wcześniej zaprojektowanych starterów PCR.
- Potwierdź amplifikację PCR za pomocą elektroforezy w żelu agarozowym (żel 1% agarozy) z użyciem drabinki DNA 1 kb.
- Oczyść produkty PCR za pomocą zestawu do oczyszczania PCR i przekaż je do sekwencjonowania metodą Sangera.
- W przypadku przeprowadzenia KO użyj oprogramowania TIDE (https://apps.datacurators.nl/tide) w celu oceny wydajności edycji36. Do dokładnej analizy wydajności edycji wykorzystaj wysokiej jakości chromatogramy z minimalnym sygnałem tła.
- Otwórz TIDE i nazwij próbkę w polu Title plot. W polu Guide sequence wprowadź sekwencję użytego gRNA.
- W sekcji Control Sample Chromatogram kliknij Browse i prześlij chromatogram nieedytowanej próbki kontrolnej.
- W sekcji Test Sample Chromatogram kliknij Browse i prześlij chromatogram edytowanej próbki testowej.
- Przejdź do karty Decomposition, aby wyświetlić spektrum indeli oraz wydajność mutacji. Sprawdź wartość R2 w prawym górnym rogu widma indeli.
- Jeśli wartość R2 jest mniejsza niż 0,9, zaznacz pole Advanced settings w sekcji Parameters i dostosuj suwaki okna dopasowania (alignment window), okna dekompozycji (decomposition window) oraz rozmiaru indeli, aż wartość R2 przekroczy 0,9 i zostanie osiągnięte prawidłowe dopasowanie.
- W przypadku przeprowadzenia KI użyj oprogramowania TIDER (https://apps.datacurators.nl/tider) w celu oceny wydajności edycji37.
- Otwórz TIDER. Nazwij próbkę w polu Title plot. W polu Guide sequence wprowadź sekwencję użytego gRNA.
- W sekcji Control Sample Chromatogram kliknij Browse i prześlij chromatogram nieedytowanej próbki kontrolnej.
- W sekcji Reference Chromatogram kliknij Browse i prześlij chromatogram próbki referencyjnej zawierającej pożądaną edycję.
UWAGA: Jeśli taka sekwencja nie istnieje, można ją wygenerować poprzez amplifikację PCR z użyciem dodatkowych starterów zaprojektowanych w celu wprowadzenia mutacji do sekwencji DNA38. - W sekcji Test Sample Chromatogram kliknij Browse i prześlij chromatogram edytowanej próbki testowej.
- Przejdź do karty Decomposition, aby wyświetlić spektrum indeli, wydajność mutacji oraz wydajność HDR. Sprawdź wartość R2 w prawym górnym rogu widma indeli.
- Jeśli wartość R2 jest mniejsza niż 0,9, zaznacz pole Advanced settings w sekcji Parameters i dostosuj suwaki okna dopasowania (alignment window), okna dekompozycji (decomposition window), odległości powyżej miejsca pęknięcia (distance upstream from break site) oraz rozmiaru indeli, aż wartość R2 przekroczy 0,9 i zostanie osiągnięte prawidłowe dopasowanie.
UWAGA: (Krytyczne) Nowe sekwencjonowanie może być wymagane, jeśli jakość sekwencjonowania pliku jest niska.
5. Izolacja i przesiewanie kolonii pojedynczych komórek
- (Warunki) Rozmrozić i hodować transfektowane SFF w kolbie T-25 przez noc w temperaturze 37 °C przy 5% CO2, 5% O2 i 90% N2 lub do momentu, gdy komórki osiągną około 80% konfluencji.
- Usunąć pożywkę, raz przemyć komórki 5 mL DPBS i zdysocjować komórki za pomocą 1 mL enzymu dysocjującego typu trypsyny.
- Dodać pożywkę do hodowli komórkowej w celu rozcieńczenia enzymu dysocjującego typu trypsyny i przenieść zawiesinę komórkową do 15 mL probówki stożkowej. Odwirować komórki przy 200 × g przez 5 min.
- Odlać nadsącz i zawiesić osad komórkowy w 1 mL pożywki do hodowli komórkowej. Mieszać delikatnie, ale dokładnie, aby uzyskać jednorodną zawiesinę pojedynczych komórek.
- (Krytyczne) Przygotować rozcieńczenie zawiesiny komórkowej 1:10, a następnie policzyć komórki za pomocą hemocytometru z użyciem błękitu Trypanu.
- Obliczyć objętość rozcieńczonej zawiesiny komórkowej wymaganą do wysiania około jednej komórki na dołek.
UWAGA: W przypadku pięciu płytek 96-dołkowych przygotować około 500 komórek. - Przygotować 10 mL pożywki do hodowli komórkowej na każdą płytkę 96-dołkową w 50 mL probówce stożkowej.
- Dodać obliczoną objętość rozcieńczenia 1:10 zawiesiny komórkowej do pożywki hodowlanej i dobrze wymieszać poprzez delikatne pipetowanie i odwracanie probówki.
- Przełożyć rozcieńczoną zawiesinę komórkową do sterylnego zbiornika na odczynniki.
- Rozdzielić po 100 µL zawiesiny komórkowej do każdego dołka płytki 96-dołkowej.
- (Warunki) Inkubować płytki w temperaturze 37 °C przy 5% CO2, 5% O2 i 90% N2 przez 5 dni.
- Obejrzeć każdy dołek pod mikroskopem i zaznaczyć dołki zawierające jedną kolonię. Wykluczyć dołki zawierające więcej niż jedną kolonię.
UWAGA: Kolonie pochodzące z pojedynczych komórek są zazwyczaj okrągłe, zwarte i jednorodne morfologicznie. - Przenieść płytki z powrotem do inkubatora i hodować przez kolejne 2 dni w tych samych warunkach.
- Po łącznie 7 dniach hodowli na płytkach 96-dołkowych usunąć pożywkę z dołków zawierających pojedynczą rosnącą kolonię. Każdy wybrany dołek przemyć raz DPBS.
- Dodać 100 µL enzymu dysocjującego typu trypsyny do każdego wybranego dołka i inkubować do czasu odklejenia się komórek. Dodać 100 µL pożywki do hodowli komórkowej do każdego dołka, aby rozcieńczyć enzym dysocjujący typu trypsyny.
- Przenieść całą objętość z każdego dołka do jednego dołka płytki 24-dołkowej.
- Przemyć oryginalną płytkę 96-dołkową dodatkową pożywką do hodowli komórkowej i przenieść płuczkę do odpowiadającego dołka płytki 24-dołkowej, aby zmaksymalizować odzysk komórek. Uzupełnić końcową objętość w każdym dołku płytki 24-dołkowej do 500 µL pożywką do hodowli komórkowej.
- (Warunki) Inkubować płytki 24-dołkowe w temperaturze 37 °C przy 5% CO2, 5% O2 i 90% N2 przez 3 dni.
- Obejrzeć dołki pod mikroskopem i wybrać kolonie bliskie konfluencji.
- Usunąć pożywkę z dołków wybranych do zbioru, przemyć raz DPBS i dodać 500 µL enzymu dysocjującego typu trypsyny.
- Po odklejeniu się komórek dodać 1 mL pożywki do hodowli komórkowej, aby rozcieńczyć enzym dysocjujący typu trypsyny.
- Zamrozić komórki i wyizolować DNA genomiczne zgodnie z krokami 3.14–3.16.
- Przeprowadzić amplifikację docelowych loci metodą PCR i potwierdzić genotyp za pomocą sekwencjonowania metodą Sangera.
- Zidentyfikować kolonie typu dzikiego, KO i KI na podstawie wyników sekwencjonowania. Wykorzystać analizę TIDE/TIDER opisaną w krokach 4.4 i 4.5 do oszacowania częstości HDR i spektrum indeli w celu walidacji poprawnej edycji oraz identyfikacji kolonii niepochodzących z pojedynczych komórek.
UWAGA: Na tym etapie można również przeprowadzić analizę off-target (Supplementary File 1). - Namnożyć tylko kolonie o pożądanym genotypie i prawidłowej morfologii komórkowej do dalszych eksperymentów SCNT.
6. Pobieranie i dojrzewanie oocytów owczych in vitro
- Pobrać jajniki owcze z lokalnej rzeźni i przetransportować do laboratorium w 0,9% soli fizjologicznej w temperaturze 25 °C w ciągu 4 h od pobrania.
- Przeprowadzić dojrzewanie oocytów in vitro.
- Uwolnić kompleksy cumulus-oocyt (COCs) z jajników za pomocą ostrza skalpela, nacinając powierzchnię jajnika podczas jego zanurzenia w medium do zbierania oocytów.
- (Czas) Wybrać do IVM kompleksy COCs posiadające co najmniej 1–3 warstwy zwartych komórek cumulus oraz jednorodną cytoplazmę. Przemyć COCs w świeżym medium do zbierania oocytów i inkubować w uprzednio równoważonym medium IVM, umieszczając do 40 COCs w dołku zawierającym 500 µL medium IVM w płytce 4-dołkowej; inkubować w temperaturze 38,5 °C przy 5% CO2 przez 21–22 h.
- Sprawdzić stopień dojrzewania oocytów.
- Przenieść pożądaną liczbę COCs za pomocą pipety 200 µL do probówki mikrocentryfużowej 1,5 mL, dodając do probówki taką samą objętość (1:1) hialuronidazy o stężeniu 0,6 mg/mL.
- Pipetować mieszaninę w górę i w dół, aż do usunięcia wszystkich komórek cumulus. Przenieść oocyty do kropli HSOF 1 mL i przemyć oocyty w trzech kolejnych kroplach HSOF.
- Używając pipety ustnej lub pipety 10 µL z końcówką, toczyć i wybierać pod stereomikroskopem oocyty wykazujące obecność ciałka polarnego. Akceptowalny wskaźnik ekstruzji ciałka polarnego wynosi 50%–80%.
7. Transfer jądra komórki somatycznej
- Przygotowanie komórek dawcy przed SCNT.
- Kriokonserwowane komórki rozmrozić 3–5 dni przed SCNT w kąpieli wodnej o temperaturze 37 °C przez 1–2 min, aż w probówce nie pozostaną kryształki lodu.
- Przenieść zawiesinę komórkową i dodać równą objętość medium hodowlanego do probówki wirówkowej 15 mL, a następnie wirować przy 406 x g przez 5 min.
- Usunąć supernatant i resuspendować osad komórkowy w 500 µL medium hodowlanego.
- (Warunki) Wysiać komórki w różnych stężeniach w płytce 4-dołkowej w końcowej objętości 500 µL na dołek i hodować w temperaturze 37 °C przy 5% CO2, 5% O2 i 90% N2.
- Wymieniać medium hodowlane co 48 h. Po osiągnięciu przez komórki pełnej konfluencji, zastąpić je medium do głodzenia komórek na 24 h–48 h przed SCNT.
UWAGA: Głodzenie komórek powyżej 48 h może zwiększyć odsetek apoptozy39,40.
- Przygotowanie komórek dawcy (w dniu SCNT).
- Usunąć medium do głodzenia z dołka i wypłukać raz 500 µL DPBS (-).
- Dodać 250 µL enzymu dysocjującego typu trypsyny i inkubować w 37 °C przez 5 min lub do momentu odklejenia się komórek od płytki.
- Dodać 500 µL medium hodowlanego, aby rozcieńczyć enzym dysocjujący typu trypsyny.
- Przenieść komórki do probówki wirówkowej 15 mL i wirować przy 406 x g przez 5 min.
- Usunąć supernatant i resuspendować komórki w 60–80 µL medium HSOF; przechowywać w 4 °C do czasu użycia.
- Enukleacja oocytów.
- Przygotować pipety trzymające, wyciągając cienkościenne kapilary szklane za pomocą wyciągacza mikrokapilar i kształtując je za pomocą mikrokuźni, aby uzyskać średnicę wewnętrzną 30 µm i średnicę zewnętrzną 100 µm.
UWAGA: Obie pipety można również zakupić u komercyjnych dostawców. - Przygotować pipety do iniekcji, wyciągając cienkościenne kapilary szklane za pomocą mikrokapilary, szlifując pod kątem 45° za pomocą mikro-szlifierki i kształtując za pomocą mikrokuźni, aby uzyskać średnicę wewnętrzną 20–25 µm. Parametry wyciągacza mikrokapilar, mikrokuźni i mikro-szlifierki znajdują się w poprzednim raporcie41.
- Przenieść oocyty w stadium metafazy II (MII), w których pojawiło się ciałko biegunowe, do kropli medium do enukleacji. Unieruchomić oocyt za pomocą pipety trzymającej tak, aby ciałko biegunowe znajdowało się na pozycji godziny 4–5.
UWAGA: Standardowe procedury operacyjne mikromanipulacji można znaleźć w poprzednim raporcie41. - (Krytyczne) Użyć ściętej pipety do iniekcji z ostrym czubkiem, aby przebić zonę pellucida i odessać ciałko biegunowe oraz 10%–20% cytoplazmy znajdującej się pod ciałkiem biegunowym.
- Wypchnąć usuniętą cytoplazmę do kropli i zwolnić oocyt z pipety trzymającej.
- Powtórzyć kroki 7.3.2–7.3.4 dla wszystkich oocytów, aż wszystkie zostaną poddane enukleacji. Przenieść enukleowane oocyty do medium IVM i inkubować w temperaturze 38,5 °C i 5% CO2 przez 30 min.
- Przygotować pipety trzymające, wyciągając cienkościenne kapilary szklane za pomocą wyciągacza mikrokapilar i kształtując je za pomocą mikrokuźni, aby uzyskać średnicę wewnętrzną 30 µm i średnicę zewnętrzną 100 µm.
- Iniekcja komórek dawcy do enukleowanych oocytów.
- Dodać przygotowaną zawiesinę komórkową na dno kropli medium do iniekcji i przenieść enukleowane oocyty do tej samej kropli.
- Wybrać 1–10 okrągłych, zdrowych komórek i odessać je do pipety do iniekcji.
- Użyć pipety trzymającej do unieruchomienia oocytu i użyć pipety do iniekcji, aby przebić zonę pellucida i umieścić jedną komórkę między zoną a ooplasmą.
- Powtórzyć kroki 7.4.2–7.4.3 dla wszystkich enukleowanych oocytów i przenieść je do 2–3 mL medium HSOF w płytce 35 mm przed fuzją komórek.
- Fuzja enukleowanych oocytów i komórek dawcy.
- Podłączyć kable generatora impulsów elektrofuzyjnych do przewodów komory mikroprzesuwnicy (0,5 mm) i umieścić komorę na stoliku mikroskopu.
- Dodać do komory 600 µL medium do fuzji.
- (Krytyczne/Kluczowe ustawienie) Ustawić 4–6 par cytoplazma-komórka między dwoma przewodami komory, tak aby komórka dawcy znajdowała się na pozycji godziny 6 lub 12. Zastosować dwa impulsy elektryczne fuzji DC o wartości 2,0 kV/cm przez 40 µs.
- Usunąć pary cytoplazma-komórka z komory fuzyjnej i umieścić je w nowej płytce 35 mm zawierającej 2–3 mL medium HSOF.
- (Warunki) Powtarzać kroki 7.5.3–7.5.4, aż wszystkie iniekcyjne oocyty przejdą proces fuzji. Wypłukać powstałe pary w płytce po-fuzyjnej i inkubować w 38,5 °C przy 5% CO2, 5% O2 i 90% N2 przez 30 min. Wymieniać medium do fuzji w komorze co 15–20 min.
- Aktywacja i hodowla embrionów.
- (Warunki) 30 min po fuzji wszystkie zfuzowane embriony inkubować najpierw w medium CB w temperaturze 38,5 °C przy 5% CO2, 5% O2 i 90% N2 przez 45 min.
- Następnie pary aktywować w 5 µM ionomycyny rozcieńczonej w HSOF przez 5 min, a następnie inkubować w medium do aktywacji przez 4 h.
UWAGA: Medium z ionomycyną należy przygotować świeżo przed użyciem. Zaleca się aktywację w 24–26 h po dojrzewaniu w celu poprawy rozwoju do pełnego terminu. - (Warunki) Po aktywacji zrekonstruowane embriony wypłukać i hodować w medium IVC, maksymalnie 40 embrionów na kroplę 40 µL w temperaturze 38,5 °C przy 5% CO2, 5% O2 i 90% N2 przez noc lub do czasu transferu embrionów.
Wyniki
Główne etapy protokołu zostały podsumowane w Rysunek 1Wykorzystaliśmy system CRISPR-Cas9 oraz transfer jąder komórek somatycznych (SCNT), aby opracować model mukowiscydozy (CF) u owiec zawierający albo mutację typu indel KO powstałą w wyniku niehomologicznego łączenia końców (NHEJ), albo mutację F508del powstałą w wyniku naprawy kierowanej homologią (HDR). Część tych wyników została opublikowana wcześniej.42,43Zaprojektowaliśmy gRNA oraz startery PCR dla obu strategii, aby nakierować je na ekson 11 regulatora przewodnictwa przezbłonowego w mukowiscydozie (CFTRgen na podstawie sekwencji owczej z bazy GenBank (NC_019461.2.0). Zaprojektowano również ssODN do wprowadzania (KI) mutacji F508del, która jest delecją trzech par zasad i stanowi najczęstszą mutację powodującą mukowiscydozę (CF) u ludzi. Rysunek 2A przedstawia ekson 11 CFTR oraz obie strategie celowania KO i KI, w tym względne położenia gRNA, starterów PCR oraz mutacji. SFF wyizolowano początkowo od samca i samicy domowej owcy rasy Romney (*O. aries*) płód w 45. dniu gestation. Transfekcja gRNA 1 w celu KO CFTR następnie przeprowadzono za pomocą elektroporacji plazmidu pX330-U6-Chimeric_BB-CBh-hSpCas9 (plazmid Addgene 42230) zgodnie z wcześniejszym opisem43Transfekcja RNP CRISPR-Cas9: kompleksy gRNA z gRNA 2 i ssODN 1 wprowadzono metodą elektroporacji w celu wprowadzenia mutacji F508del (KI). Analiza TIDE wykazała, że 46,9% komórek w puli posiada delecję 3 nukleotydów (nt), przy czym R2 wynoszącej 0,96. Spektrum indeli oraz szacowana wydajność zostały przedstawione w Rycina 2BDo izolacji łącznie 170 kolonii pochodzących z pojedynczych komórek wykorzystano metodę rozcieńczeń ograniczających, a następnie poddano je screeningowi za pomocą PCR i sekwencjonowania metodą Sangera. Izolowano 114 kolonii po transfekcji bez ssODN, z czego 22 (19,3%) zawierały mutacje KO. Uzyskano 56 kolonii po transfekcji ssODN z mutacją F508del, z czego cztery (7,1%) były homozygotyczne pod kątem F508del. Wybrano dwie kolonie z mutacjami KO, które wykorzystano jako komórki donora do produkcji CFTR-/- embriony za pomocą SCNT. Mutacje KO stanowiły odpowiednio delekcje 2 i 7 nt. Wyniki sekwencjonowania metodą Sangera dla tych kolonii przedstawiono w Rycina 2CWybrano dwie kolonie z mutacją F508del w celu otrzymania CFTRF508del/F508del embriony, a wyniki ich sekwencjonowania metodą Sangera przedstawiono w Rycina 2DW sumie uzyskano 370 embrionów, z czego 233 embriony posiadały mutację KO, a 137 posiadały mutację F508del (Tabela 2). Dla in vitro rozwoju, odsetek blastocyst w embrionach owczych uzyskanych metodą SCNT wynosił około 10%–15%. Protokół ten został z powodzeniem wdrożony w celu edycji CFTR gen w SFF i uzyskanie embrionów w celu stworzenia owiczego modelu CF.

Rysunek 2: Generowanie komórek SFF CFTR -/- oraz CFTRF508del/F508del . (A) Schemat eksonu 11 genu CFTR oraz miejsc docelowych CRISPR-Cas9 wykorzystanych do wprowadzenia mutacji KO za pomocą NHEJ (po lewej) i mutacji KI F508del za pomocą HDR (po prawej). Strzałki reprezentują startery Forward i Reverse 1 (niebieskie) oraz Forward i Reverse 2 (różowe) użyte do amplifikacji eksonu 11. (B) Wykres przedstawiający widmo indeli i ogólną szacowaną wydajność edycji na podstawie danych sekwencjonowania metodą Sangera z puli komórek transfekowanych Cas9: gRNA 2 i ssODN1 w celu wprowadzenia mutacji F508del. Częstość delecji 3 nt w tych komórkach wyniosła 46,9%, co odpowiada mutacji F508del, przy R2 wynoszącym 0,96. (C) Wyniki sekwencjonowania metodą Sangera dla kolonii komórek CF19F i CF49 zawierających losowe bialleliczne mutacje KO. Obie kolonie wykazują krótkie delecje (CF19F, -2 nt; CF49, -7 nt). (D) Wyniki sekwencjonowania metodą Sangera dla kolonii komórek zawierających mutację F508del z usuniętym sekwensem „CTT”. Stworzone w BioRender. Perisse, I. (2026) https://BioRender.com/v74agcd. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Nazwa | Mutacja | Sekwencja |
| Starter bezpośredni 1 | KO | GCATAGCAGCATACCCAA |
| Starter odwrotny 1 | Wypieranie (KO) | GTAACCAAACCAGCCCAC |
| gRNA 1 | Wyciszenie genu (KO) | GGGAGAATTGGAACCTTCAG |
| Starter prawy 2 | F508del | TGAACTCAGCACCCCATCTCTG |
| Starter odwrotny 2 | F508del | TGCAGGCTTCTTATAGCAGGGG |
| gRNA 2 | F508del | ATTAAAGATAACATCATCTT |
| ssODN 1 | F508del | T*G*CTCTCAGTATTCCTGGATCATG CCTGGAACCATTAAAGATAACATCA TTGGTGTTTCCTATGATGAATATAGA TATAGGAGTGTCATCAAAGCATG*C*C |
Tabela 1: Sekwencje zaprojektowanych oligosów. Sekwencje starterów PCR, gRNA dla CRISPR-Cas9 oraz matrycowych ssODN zaprojektowanych w programie Benchling i wykorzystanych do stworzenia owczego modelu mukowiscydozy zawierającego mutację KO lub mutację F508del. Symbol „*” oznacza modyfikację fosforotiolanową.
| Kolonia | Genotyp | Liczba embrionów |
| CF19F | -/- | 134 |
| CF49 | -/- | 99 |
| Fd78 | F508del/F508del | 110 |
| Fd92 | F508del/F508del | 27 |
| Suma | 370 |
Tabela 2: Podsumowanie kolonii użytych jako komórki dawcy oraz otrzymanych embrionów. W sumie wykorzystano cztery kolonie do otrzymania 370 embrionów z mutacjami w genie CFTR. Dwie kolonie zawierały mutacje KO, a dwie mutację KI F508del. Wszystkie kolonie pochodzą z komórek męskich, z wyjątkiem CF19F, która pochodzi z żeńskiej linii komórkowej.
Plik uzupełniający 1: Protokół izolacji fibroblastów płodowych owcy i analiza efektów off-target.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W tej procedurze zaprojektowanie skutecznych starterów, gRNA oraz ssODN jest kluczowe dla pomyślnej edycji genów. Słabe wiązanie tych cząsteczek może utrudnić edycję genów oraz identyfikację pożądanych kolonii, co hamuje przejście do etapu SCNT. Przed przystąpieniem do izolacji kolonii z pojedynczych komórek zaleca się zakup wielu wariantów każdej sekwencji w celu ich przetestowania i optymalizacji. Transfekcja plazmidów Cas9 w celu przeprowadzenia KO w fibroblastach zazwyczaj skutkuje suboptymalną wydajnością edycji, dlatego dla uzyskania wyższej wydajności (70%–90%)4,45,46 zaleca się stosowanie Cas9 RNP. Prawidłowo przeprowadzone rozcieńczanie ograniczające powinno skutkować podobną proporcją kolonii z KO. Oczekiwana wydajność edycji dla KI w dużym stopniu zależy od rodzaju wprowadzanej zmiany; w naszym doświadczeniu delecje są zazwyczaj bardziej wydajne niż insercje lub zastąpienia. Zatem proporcja kolonii z mutacją KI po rozcieńczaniu ograniczającym również będzie zróżnicowana. W naszych wynikach odsetek kolonii zawierających mutację F508del (7,1%) był znacznie niższy niż szacowana wydajność edycji (46,9%), co nie jest sytuacją idealną. Nawet przy niskim odsetku poprawnych edycji w koloniach pochodzących z pojedynczych komórek, wciąż można wyprodukować wiele embrionów. Jednak im wyższy odsetek użytecznych kolonii, tym mniej czasu i zasobów jest wymaganych, co sprawia, że optymalizacja jest istotna. Aby rozwiązać problem niskiej wydajności edycji genów, należy upewnić się, że w kuwecie podczas elektroporacji nie ma pęcherzyków powietrza, zoptymalizować stosunek Cas9:gRNA poprzez miareczkowanie oraz przetestować alternatywne gRNA lub ssODN. Ponadto stosowanie Cas9 RNP jest ważne dla wydajności edycji, ponieważ wyniki wykazują, że dostarczenie plazmidów prowadzi do edycji o niższej wydajności43. W przypadku słabej żywotności i wzrostu kolonii podczas rozcieńczania ograniczającego należy rozważyć zwiększenie procentowej zawartości surowicy w pożywce, dodanie suplementów czynników wzrostu lub dostosowanie gęstości wysiewu. Należy zapewnić dokładne policzenie komórek przed wysiewem i dokładnie wymieszać zawiesinę komórkową.
Jako cenna metoda generowania modeli zwierzęcych, technika SCNT obejmuje również kilka krytycznych etapów, które mogą wpływać na wyniki rozwojowe. Po pierwsze, na jakość oocytów zazwyczaj wpływa wiek dawcy oraz pory roku, ponieważ większość ras owiec to rozmnażacze sezonowe. Jednak nasze wcześniejsze wyniki wykazały, że sezon nie wpływał na rozwój embrionów in vitro, gdy jajniki/oocyty pobierano od przedpokutowych owiec pochodzących z rzeźni47. Ponadto, przy użyciu oocytów od osobników dorosłych, rozwój in vivo był porównywalny z tym obserwowanym w przypadku oocytów przedpokutowych35. Czas aktywacji embrionów SCNT u owiec jest kluczowy dla rozwoju do pełnego terminu. Wykazano, że wczesna aktywacja w czasie od 24–26 h po dojrzewaniu zmniejsza wczesne straty w ciąży i zwiększa odsetek rozwoju do pełnego terminu35. Może to być związane ze środowiskiem o wysokim poziomie czynnika promującego dojrzewanie (MPF), towarzyszącym wczesnej aktywacji, który sprzyja zwiększonemu tempo przedwczesnej kondensacji chromosomów (PCC) jądra somatycznego, co uważa się za korzystne dla reprogramowania48.
CRISPR-Cas9 posiada wiele zalet w porównaniu z innymi technikami edycji genów ze względu na swoją wszechstronność, programowalność i prostotę17. Pomimo tych atutów, istnieją również ograniczenia. Efektywność edycji oraz aktywność poza celem (off-target) systemu CRISPR-Cas9 mogą się różnić w zależności od gatunku, typu komórek, loci genomowych, projektu gRNA oraz zamierzonej edycji, a efektywność jest często optymalizowana dla komórek gryzoni lub ludzi18,49. Ponadto nie wszystkie edycje mogą być celowane przy użyciu tradycyjnej sekwencji PAM NGG białka SpCas9. Istnieje wiele strategii pozwalających przezwyciężyć te ograniczenia, w tym optymalizacja projektu gRNA oraz dostarczanie Cas9 w formie RNP50. W celu wyeliminowania tych problemów odkryto lub zaprojektowano liczne warianty nukleaz Cas o wyższej aktywności edycyjnej, większej wierności i szerszym zakresie celowania. Co więcej, opracowano kilka alternatywnych systemów edycji genomu, w tym edytory zasad (base editors), edytory prime (prime editors) oraz edytory oparte na rekombinazach, z których wiele opiera się na białkach kierowanych przez CRISPR50. Edycja za pomocą rekombinaz jest szczególnie przydatna przy wprowadzaniu dużych insertów. Każda z tych strategii może potencjalnie zostać zastosowana w celu poprawy wyników edycji w ramach niniejszego protokołu.
W porównaniu do mikroiniekcji zygotycznej, SCNT umożliwia większą kontrolę nad genetyką embrionów dzięki możliwości badania komórek dawcy in vitro pod kątem klonalności oraz mutacji on-target i off-target przed produkcją embrionów. Pozwala to na potwierdzenie pożądanej modyfikacji genetycznej i eliminuje ryzyko mozaicyzmu w powstałych embrionach24,25,26. Co istotne, w warunkach wysokiego poziomu MPF, jądra dawcy w fazach G0/G1 mogą ulegać PCC z bardziej prawidłową replikacją DNA, podczas gdy jądra dawcy w fazach S i G2 są podatne na uszkodzenia DNA i aberracje chromosomowe51,52. Dlatego koordynacja faz cyklu komórkowego komórki dawcy i biorcy jest niezbędna dla skutecznego reprogramowania. Ponadto pożywki do IVM i IVC mogą wpływać na rozwój embrionów SCNT. Zespół dużego potomstwa (LOS) często występuje u embrionów zapłodnionych in vitro oraz SCNT u bydła i owiec. Jednym z możliwych czynników przyczyniających się do tego zjawiska jest obecność surowicy w pożywkach do dojrzewania oocytów i hodowli embrionów. W związku z tym stosowanie pożywek bezsurowiczych może zmniejszyć częstość występowania LOS w produkcji zwierząt SCNT u owiec i poprawić ogólną wydajność SCNT. SCNT pozostaje ograniczona przez niską wydajność, wysokie koszty, konieczność posiadania specjalistycznego sprzętu, wiedzy technicznej w zakresie manipulacji embrionami oraz dużej liczby biorców, choć opracowano kilka strategii poprawy wydajności klonowania poprzez regulację reprogramowania epigenetycznego53. Strategie te obejmują leki modyfikujące epigenom lub wyciszanie regulatorów epigenetycznych kontrolujących metylację DNA, modyfikacje histonów lub inaktywację chromosomu X. Chociaż sukcesy w przeniesieniu tych wyników z myszy na gatunki zwierząt hodowlanych były ograniczone, kilka z tych technik zostało zastosowanych w celu poprawy wydajności klonowania u świń i kóz54,5,56,57.
Niemniej jednak, CRISPR-Cas9 i SCNT stanowią skuteczną kombinację technik do produkcji zarodków zmodyfikowanych genetycznie. CRISPR-Cas9 jest prostszy i bardziej programowalny niż ZFN lub TALEN, co doprowadziło do jego dominacji w dziedzinie edycji genów. SCNT zwiększa precyzję produkcji zarodków, umożliwiając przesiew genetyczny przed transferem jądra i eliminując ryzyko mozaicyzmu. Poza modelami chorób zwierzęcych, metoda ta znajduje szerokie zastosowanie w rolnictwie i biomedycynie. W hodowli zwierząt może być wykorzystywana do poprawy odporności na choroby, tolerancji klimatycznej oraz cech produkcyjnych25,58. Ponadto istnieje potencjał do hodowli u zwierząt organów z inżynieryjnie zmodyfikowanym układem odpornościowym do ksenotransplantacji u ludzi lub wykorzystania ich jako bioreaktorów do produkcji cennych przeciwciał, enzymów lub białek terapeutycznych na potrzeby medyczne lub przemysłowe3,59. Podsumowując, CRISPR-Cas9 i SCNT to potężne podejścia, które umożliwiają precyzyjną i wszechstronną edycję genomu w połączeniu ze ścisłą kontrolą genetyki zarodków w celu tworzenia modeli chorób ludzkich u dużych zwierząt.
Oświadczenia
Autorzy skorzystali z programów Grammarly (Grammarly Inc.) i ChatGPT (OpenAI) w celu poprawy języka i przejrzystości tekstu rękopisu, zgodnie z praktykami akceptowanymi przez wydawców naukowych. Narzędzia te nie były wykorzystywane do generowania oryginalnego tekstu, koncepcji badawczych, danych, obrazów ani rycin w niniejszej propozycji. Po zastosowaniu tych narzędzi autorzy sprawdzili i w razie potrzeby zedytowali treść i biorą za nią pełną odpowiedzialność.
Podziękowania
Praca ta była częściowo wspierana przez Utah Agricultural Experiment Station (UTAO1328) oraz Cystic Fibrosis Foundation (grant POLEJA23PO).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| drabinka DNA 1 kb | Thermo Fisher Scientific | SM0313 | marker wielkości DNA |
| probówka wirówkowa 15 mL | Thermo Fisher Scientific | 12-565-269 | |
| probówka do mikrowirówki 1,5 mL | Thermo Fisher Scientific | 05-408-129 | |
| Jednostka główna 4D-Nucleofector Core Unit | Lonza | AAF-103B | |
| Jednostka 4D-Nucleofector X Unit | Lonza | AAF-103X | |
| płytka 4-dołkowa | Nunc | 144 | |
| probówka wirówkowa 50 mL | Thermo Fisher Scientific | 12-565-270 | |
| 6-DMAP | Sigma-Aldrich | D2629 | |
| płytka 24-dołkowa | Corning | 3524 | ekspansja komórek |
| płytka 96-dołkowa | Corning | 3596 | izolacja pojedynczych kolonii komórkowych |
| Agaroza | Thermo Fisher Scientific | BP160-10 | elektroforeza w żelu agarozowym |
| zlewka (250 mL) | Kimble | 140-250 | |
| oprogramowanie Benchling | Benchling | https://www.benchling.com/academic | wyrównywanie i analiza sekwencji |
| pożywka IVC | IVF Bioscience | 7105 | |
| pożywka IVM | IVF Bioscience | 7101 | |
| BSA | Gold Bio | A-421-250 | |
| BTX ECM | BTX | ECM-20 | sprzęt (wycofany z produkcji) |
| komora mikropreparatowa BTX | BTX | 450103 | |
| białko Cas9 | Integrated DNA Technologies | Custom | edycja genomu CRISPR-Cas9 |
| glukonian chlorheksydyny (2%) | Aspen Vet | 1584915 | |
| CHX | Sigma-Aldrich | C7698 | |
| oprogramowanie CRISPOR | CRISPOR | https://crispor.gi.ucsc.edu/ | oprogramowanie do przewidywania efektów off-target |
| krioprobówka | Thermo Fisher Scientific | 12-565-163N | |
| cytochalazyna B | Sigma-Aldrich | C6762 | |
| dimetylosulfoksyd | Fisher Scientific | BP231-10 | odczynnik do kriokonserwacji |
| DMEM z wysoką zawartością glukozy | Cytiva | SH3002 | pożywka do hodowli fibroblastów |
| zestaw do oczyszczania DNA | Thermo Fisher Scientific | K0781 | oczyszczanie genomowego DNA z krwi pełnej |
| DPBS bez Ca/Mg | Cytiva | SH30256 | używany do przemywania komórek i tkanek |
| etanol | Pharco | 10020CSGL | |
| płodowa surowica bydlęca | Cytiva | SH30396 | suplement do hodowli komórkowych |
| pinceta | Skylar | 6-612 | |
| zestaw do oczyszczania genomowego DNA | Qiagen | 69504 | ekstrakcja genomowego DNA |
| roztwór gentamycyny | Gibco | 15750-060 | używany w pożywce do płukania |
| przewodniące RNA (gRNA) | Integrated DNA Technologies | Custom | przewodniące RNA CRISPR |
| wzmacniacz HDR | Integrated DNA Technologies | 107921 | wzmacnia naprawę kierowaną homologią |
| hemocytometr | Hausser Scientific | 02-671-10 | liczenie komórek |
| zacisk hemostatyczny | Roboz Surgical | RS-784 | |
| sól sodowa heparyny | Sigma-Aldrich | H3149 | |
| polimeraza DNA Hot-Start | Promega | M5123 | amplifikacja PCR |
| hialuronidaza | Sigma-Aldrich | H3506 | |
| ionomycyna | Sigma-Aldrich | I0634 | |
| pożywka M19 | Cytiva | SH30253.01 | |
| sito z siatki (40 mesh) | Sigma-Aldrich | S-070 | rozmiar oczka 380 μm |
| mikrokowadło (Microforge) | Narishige | MF-9 | |
| mikromłynek | Narishige | EG-4 | |
| wyciągarka do mikropipet | Sutter Instrument Co | P-87 | |
| olej mineralny | Kitazato/Dibimed | 96014 | |
| pipeta ustna | Thermo Fisher Scientific | 13-678-20D | jednorazowe pipety Pasteura |
| pojemnik do mrożenia Mr. Frosty | Thermo Fisher Scientific | 15-350-50 | pojemnik do mrożenia z kontrolowaną szybkością |
| nukleokuweta | Lonza | V4XP-3032 | kuweta do elektroporacji |
| zestaw P3 Primary Cell 4D-Nucleofector X Kit L | Lonza | V4XP-3024 | zawiera roztwór do nukleofekcji, roztwór suplementujący, nukleokuwety i pipety transferowe |
| zestaw do oczyszczania PCR | Qiagen | 2806 | oczyszczanie produktów PCR |
| penicylina-streptomycyna | Gibco | 15070-063 | suplement antybiotykowy |
| płytka Petriego (10 mm) | Nunc | 172958 | |
| płytka Petriego (35 mm) | Nunc | 150460 | |
| rezerwuar na odczynniki | CELLTREAT | 3054-103 | |
| skalpel | MedBlades | MB 2-2 | |
| nożyczki | Roboz Surgical | RS-6802 | |
| jednoniciowy oligodeoksynukleotydowy szablon donora | Integrated DNA Technologies | Custom | szablon donora HDR |
| chlorek sodu | Thermo Fisher Scientific | BP358-212 | do przygotowania roztworu soli fizjologicznej |
| sacharoza | Sigma-Aldrich | S188 | |
| taca chirurgiczna | Approved Vendor | 74262 | |
| barwnik do żeli DNA SYBR Safe | Thermo Fisher Scientific | S3102 | barwnik do żelu DNA |
| kolby T-25 | Thermo Fisher Scientific | 156367 | kolba do hodowli komórek |
| kolba T-75 | Corning | 430641U | kolba do hodowli komórek |
| cienkościenna kapilara szklana | World Precision Instruments | TW10-6 | |
| oprogramowanie TIDE/TIDER | TIDE/TIDER | https://tide.nki.nl/ | oprogramowanie do analizy edycji genomu |
| błękit trypanu | Cytiva | SV3084 | |
| TrypLE Express | Gibco | 12605-010 | enzym dysocjujący typu trypsyny |
Bibliografia
- Chang MCJ, Grieder FB. The continued importance of animals in biomedical research. Lab Anim (NY). 2024;53(11):295-297.
- Bhaduri A, et al. Cell stress in cortical organoids impairs molecular subtype specification. Nature. 2020;578(7793):142-148.
- Lin Y, et al. Application of CRISPR/Cas9 system in establishing large animal models. Front Cell Dev Biol. 2022;10:919155.
- Seok J, et al. Genomic responses in mouse models poorly mimic human inflammatory diseases. Proc Natl Acad Sci U S A. 2013;110(9):3507-3512.
- Ineichen BV, et al. Analysis of animal-to-human translation shows that only 5% of animal-tested therapeutic interventions obtain regulatory approval for human applications. PLoS Biol. 2024;22(6):e3002667.
- Schuh JCL. Trials, tribulations, and trends in tumor modeling in mice. Toxicol Pathol. 2004;32(1):53-66.
- Mak IW, Evaniew N, Ghert M. Lost in translation: animal models and clinical trials in cancer treatment. Am J Transl Res. 2014;6(2):114-118.
- Domínguez-Oliva A, et al. The importance of animal models in biomedical research: current insights and applications. Animals (Basel). 2023;13(7):1223.
- Li XJ, Lai L. A booming field of large animal model research. Zool Res. 2024;45(2):311-313.
- Pinnapureddy AR, et al. Large animal models of rare genetic disorders: sheep as phenotypically relevant models of human genetic disease. Orphanet J Rare Dis. 2015;10(1):107.
- Polejaeva IA, Rutigliano HM, Wells KD. Livestock in biomedical research: history, current status and future prospective. Reprod Fertil Dev. 2015;28(2):112-124.
- Kelly OM, et al. Towards clinical translation of nanomedicines: formulation scale-up and model systems. Adv Drug Deliv Rev. 2026;234:115862.
- Jinek M, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 2012;337(6096):816-821.
- Pfeiffer P, Vielmetter W. Joining of nonhomologous DNA double strand breaks in vitro. Nucleic Acids Res. 1988;16(3):907-924.
- Thomas KR, Capecchi MR. Site-directed mutagenesis by gene targeting in mouse embryo-derived stem cells. Cell. 1987;51:503-512.
- Takata M, et al. Homologous recombination and non-homologous end-joining pathways of DNA double-strand break repair have overlapping roles in the maintenance of chromosomal integrity in vertebrate cells. EMBO J. 1998;17(18):5497-5508.
- Jiang S, Shen QW. Principles of gene editing techniques and applications in animal husbandry. 3 Biotech. 2019;9(1):28.
- Javaid N, Choi S. CRISPR/Cas system and factors affecting its precision and efficiency. Front Cell Dev Biol. 2021;9:761709.
- Wang J, et al. Application of gene editing technology in livestock: progress, challenges, and future perspectives. Agriculture (Basel). 2025;15(20):2155.
- Saleh-Gohari N, Helleday T. Conservative homologous recombination preferentially repairs DNA double-strand breaks in the S phase of the cell cycle in human cells. Nucleic Acids Res. 2004;32(12):3683-3688.
- Miyaoka Y, et al. Systematic quantification of HDR and NHEJ reveals effects of locus, nuclease, and cell type on genome-editing. Sci Rep. 2016;6:23549.
- Wen W, Zhang XB. CRISPR-Cas9 gene editing induced complex on-target outcomes in human cells. Exp Hematol. 2022;110:13-19.
- Schnieke AE, et al. Human factor IX transgenic sheep produced by transfer of nuclei from transfected fetal fibroblasts. Science. 1997;278(5346):2130-2133.
- Tang L, González R, Dobrinski I. Germline modification of domestic animals. Anim Reprod. 2015;12(1):93-104.
- Perisse IV, et al. Improvements in gene editing technology boost its applications in livestock. Front Genet. 2021;11:614688.
- Kwon DH, Gim GM, Yum SY, Jang G. Current status and future of gene engineering in livestock. BMB Rep. 2024;57(1):50-59.
- Mehravar M, Shirazi A, Nazari M, Banan M. Mosaicism in CRISPR/Cas9-mediated genome editing. Dev Biol. 2019;445(2):156-162.
- Niu Y, et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 2014;156(4):836-843.
- Yen ST, et al. Somatic mosaicism and allele complexity induced by CRISPR/Cas9 RNA injections in mouse zygotes. Dev Biol. 2014;393(1):3-9.
- Ni W, et al. Efficient gene knockout in goats using CRISPR/Cas9 system. PLoS One. 2014;9(9):e106718.
- Polejaeva IA. 25th anniversary of cloning by somatic cell nuclear transfer: generation of genetically engineered livestock using somatic cell nuclear transfer. Reproduction. 2021;162(1):F11-F22.
- Hodges CA, Stice SL. Generation of bovine transgenics using somatic cell nuclear transfer. Reprod Biol Endocrinol. 2003;1:81.
- Galli C. Current techniques of gene editing in pigs for xenotransplantation. Transpl Int. 2025;38:13807.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242-W245.
- Liu Y, et al. A retrospective analysis of sheep generated by somatic cell nuclear transfer. Theriogenology. 2024;227:102-111.
- Brinkman EK, Chen T, Amendola M, van Steensel B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Res. 2014;42(22):e168.
- Brinkman EK, et al. Easy quantification of template-directed CRISPR/Cas9 editing. Nucleic Acids Res. 2018;46(10):e58.
- Brinkman EK, Van Steensel B. Rapid quantitative evaluation of CRISPR genome editing by TIDE and TIDER. Methods Mol Biol. 2019;1961:29-44.
- Dalman A, et al. Synchronizing cell cycle of goat fibroblasts by serum starvation causes apoptosis. Reprod Domest Anim. 2010;45(5):e46-e53.
- Sadeghian-Nodoushan F, et al. Mimosine as well as serum starvation can be used for cell cycle synchronization of sheep granulosa cells. Chin J Biol. 2014;2014(1):851736.
- Page RL, Malcuit CM. Micromanipulation techniques for cloning. In: Principles of Cloning. Elsevier; 2014. p. 39-51.
- Viotti Perisse I, et al. Sheep models of F508del and G542X cystic fibrosis mutations show cellular responses to human therapeutics. FASEB Bioadv. 2021;3(10):841-854.
- Fan Z, et al. A sheep model of cystic fibrosis generated by CRISPR/Cas9 disruption of the CFTR gene. JCI Insight. 2018;3(19).
- Berthault C, et al. Highly efficient ex vivo correction of COL7A1 through ribonucleoprotein-based CRISPR/Cas9 and homology-directed repair to treat recessive dystrophic epidermolysis bullosa. J Invest Dermatol. 2024;144(6):1322-1333.e13.
- Martufi M, et al. Single-step, high-efficiency CRISPR-Cas9 genome editing in primary human disease-derived fibroblasts. CRISPR J. 2019;2(1):31-40.
- Bloomer H, Khirallah J, Li Y, Xu Q. CRISPR/Cas9 ribonucleoprotein-mediated genome and epigenome editing in mammalian cells. Adv Drug Deliv Rev. 2022;181:114087.
- Blocher R, et al. Effect of laparoscopic ovum pick-up on ovine in vitro oocyte maturation and somatic cell nuclear transfer embryo development. Anim Reprod Sci. 2026;292:108251.
- Campbell KH, Loi P, Otaegui PJ, Wilmut I. Cell cycle co-ordination in embryo cloning by nuclear transfer. Rev Reprod. 1996;1(1):40-46.
- Chen Y, Niu Y, Ji W. Genome editing in nonhuman primates: approach to generating human disease models. J Intern Med. 2016;280(3):246-251.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619-2644.
- Campbell K, Alberio R. Reprogramming the genome: role of the cell cycle. Biosci Proc. 2019.
- Chia G, et al. Genomic instability during reprogramming by nuclear transfer is DNA replication dependent. Nat Cell Biol. 2017;19(4):282-291.
- Wang X, et al. Epigenetic reprogramming during somatic cell nuclear transfer: recent progress and future directions. Front Genet. 2020;11:205.
- Loi P, Iuso D, Czernik M, Ogura A. A new, dynamic era for somatic cell nuclear transfer? Trends Biotechnol. 2016;34(10):791-797.
- Zhao J, et al. Histone deacetylase inhibitors improve in vitro and in vivo developmental competence of somatic cell nuclear transfer porcine embryos. Cell Reprogram. 2010;12(1):75-83.
- Huang J, et al. BIX-01294 increases pig cloning efficiency by improving epigenetic reprogramming of somatic cell nuclei. Reproduction. 2016;151(1):39-49.
- Han C, et al. Overexpression of TET3 in donor cells enhances goat somatic cell nuclear transfer efficiency. FEBS J. 2018;285(14):2708-2723.
- Wang S, et al. Application of gene editing technology in resistance breeding of livestock. Life (Basel). 2022;12(7):1070.
- Houdebine LM. Production of pharmaceutical proteins by transgenic animals. Comp Immunol Microbiol Infect Dis. 2009;32(2):107-121.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny