Modele mysie odgrywają kluczową rolę w poszerzaniu naszej wiedzy na temat rozwoju embrionalnego. W niniejszym opracowaniu opisujemy protokół barwienia białek i transkryptów w całych utrwalonych embrionach myszy oraz sposób ilościowej analizy uzyskanego zabarwienia w trzech wymiarach. Techniki te umożliwiają wizualizację i analizę kluczowych typów komórek i procesów rozwojowych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Zoptymalizowane metody badania ekspresji białek i transkryptów rozwojowych w całych embrionach myszy
167 wyświetleń
⸱
11 września 2026
W tym artykule
Podsumowanie
Streszczenie
Modele mysie odegrały kluczową rolę w pogłębianiu naszej wiedzy na temat rozwoju zarodkowego. Analiza ekspresji i lokalizacji białek oraz transkryptów w zarodkach jest niezbędna do wyjaśnienia mechanizmów komórkowych i molekularnych leżących u podstaw rozwoju i chorób. Jednak tradycyjne techniki stosowane do analizy transkryptów i białek w zarodkach myszy są ograniczone. Hybrydyzacja RNA in situ umożliwia barwienie transkryptów w całym preparacie, lecz nie pozwala na analizę wielu celów jednocześnie (multipleksowanie). Z kolei cięcie zarodków na sekcje umożliwia multipleksowe barwienie celów, ale jedynie w dwóch wymiarach (2D). W ostatnim czasie techniki takie jak RNAscope oraz barwienie immunofluorescencyjne zaczęto stosować w całych zarodkach, co pozwala na multipleksowanie celów w trzech wymiarach (3D). Metody te umożliwiają mapowanie kluczowych oddziaływań, szlaków i typów komórek niezbędnych do rozwoju zarodkowego, eliminując ograniczenia tradycyjnych technik.
W niniejszej pracy opisujemy zoptymalizowane metody barwienia całego preparatu (whole-mount staining) utrwalonych zarodków myszy z 8,5 (E8.5) i 9,5 (E9.5) dnia embrionalnego z wykorzystaniem techniki RNAscope lub immunofluorescencji. Obie metody umożliwiają multipleksową detekcję do 4 celów jednocześnie w jednym zarodku. Przedstawiamy również metodę łączącą barwienie immunofluorescencyjne z techniką RNAscope w tym samym zarodku, aby zwizualizować oddziaływanie białek i transkryptów podczas rozwoju. Ponadto opisujemy proces obrazowania konfokalnego i analizy 3D ekspresji celów w całym zarodku oraz w określonych typach komórek rozwojowych przy użyciu oprogramowania Zeiss Arivis Pro. Wspólnie metody te pozwalają na kompleksową analizę multipleksowych celów białkowych i transkrypcyjnych w 3D, stanowiąc potężny system do badania oddziaływań komórkowych i molekularnych w okresie od wczesnej do średniej embriogenezy.
Wprowadzenie
Modele mysie odegrały kluczową rolę w postępach biologii rozwoju, umożliwiając zrozumienie istotnych dla ludzi procesów rozwojowych in vivo dzięki homologii między rozwojem myszy i człowieka oraz możliwości modulowania ekspresji genów przy użyciu kluczowych technik, takich jak Cre-LoxP lub CRISPR/Cas91,2. Około 90% regionów genomowych jest zachowanych u myszy i ludzi3, a oba gatunki dzielą wiele procesów rozwojowych. Na przykład zarówno u myszy, jak i u ludzi przebieg embriogenezy jest podobny, obejmując tworzenie zygoty, która przekształca się w blastocystę, a następnie implantację i gastrulację4. Co więcej, rozwój większości organów jest podobny u myszy i ludzi. Przykładowo, serce człowieka i myszy przechodzi przez podobną sekwencję zapętlenia serca, przegrodzenia przedsionków i komór, tworzenia zastawek oraz formowania się odcinka wypływowego, prowadząc do powstania serca czterojamowego5. W związku z tym zarówno rozwijające się, jak i w pełni rozwinięte serca myszy i ludzi wykazują znaczne podobieństwo strukturalne6,7.
W celu zbadania procesów zachodzących w prawidłowym i patologicznym rozwoju opracowano wiele technik umożliwiających przestrzenną wizualizację kluczowych białek i transkryptów. Techniki te obejmują barwienie immunofluorescencyjne oraz hybrydyzację RNA in situ.
Hybrydyzacja RNA in situ została po raz pierwszy opisana przez Galla i Pardue8 oraz Johna, Brinstalla i Jonesa w 1969 roku9, a także przez Buongiorno-Nardelliego i Amaldiego10 w 1970 roku. Metoda ta jest wykorzystywana do badania ekspresji transkrypcyjnej w tkance8. W skrócie, dobiera się sondy zawierające sekwencję RNA komplementarną do pożądanego celu, a następnie znakuje się je markerami służącymi do detekcji. Takie znaczniki obejmują izotopy promieniotwórcze, biotynę lub digoksygeninę. Utrwalone próbki poddaje się permeabilizacji, aby umożliwić przenikanie sondy, a następnie sonda jest hybrydyzowana z tkanką. Tkanki mogą być następnie obrazowane bezpośrednio w przypadku znakowania radioaktywnego lub wizualizowane za pomocą przeciwciał sprzężonych z fosfatazą alkaliczną bądź barwnikiem fluorescencyjnym. Hybrydyzacja RNA in situ ma tę zaletę, że pozwala na barwienie całych preparatów w celu lokalizacji 3D11. Jest ona jednak zazwyczaj ograniczona brakiem możliwości multipleksowania dla więcej niż 2 celów, chyba że zastosowane zostaną zoptymalizowane techniki do bardzo specyficznych zastosowań lub hybrydyzacja DNA, taka jak M-FISH, wykorzystywana do fluorescencyjnego znakowania chromosomów12,13.
Immunofluorescencja, opracowana po raz pierwszy w 1941 roku przez Coonsa i współpracowników14,15, jest metodą wykrywania białek docelowych w próbkach utrwalonych lub mrożonych. W skrócie, próbki poddaje się blokowaniu, aby zredukować niespecyficzne wiązanie w obszarach tkanki niebędących celem. Następnie z próbkami inkubuje się przeciwciało pierwszorzędowe swoiste dla antygenu docelowego. Przeciwciała pierwszorzędowe mogą być bezpośrednio sprzężone z barwnikiem fluorescencyjnym lub białkiem albo mogą być one z kolei celem przeciwciała drugorzędowego sprzężonego z fluoresceorem, które jest skierowane przeciwko gatunkowi, w którym wytworzono przeciwciało pierwszorzędowe. Korzyścią z zastosowania przeciwciał drugorzędowych w stosunku do bezpośrednio sprzężonych przeciwciał pierwszorzędowych jest amplifikacja sygnału, co prowadzi do większej czułości. Do wielokrotnego wykrywania wielu celów (multipleksowania) można użyć kilku przeciwciał pierwszorzędowych wytworzonych w różnych gatunkach, stosując przeciwciała bezpośrednio sprzężone lub drugorzędowe sprzężone z fluoroforami o różnych widmach wzbudzenia i emisji.
Tradycyjne techniki, takie jak hybrydyzacja RNA in situ oraz immunofluorescencja, mają swoje ograniczenia. Zazwyczaj hybrydyzacja RNA in situ pozwala na wykrycie tylko jednego celu w próbce, co w znacznym stopniu ogranicza możliwość badania interakcji między różnymi typami komórek i szlakami sygnałowymi. Co więcej, immunofluorescencję wykonuje się tradycyjnie na przekrojach tkanek, a nie na preparatach całych organów (whole-mount), co ogranicza rozdzielczość przestrzenną do 2D. Nowsze techniki koncentrują się na multipleksowaniu detekcji celów w systemach 3D. Optymalizacja protokołów immunofluorescencji umożliwiła zastosowanie tej techniki w preparatach whole-mount16. Ponadto opracowano metody pozwalające na multipleksowanie detekcji transkryptów przy użyciu sond znakowanych fluorescencyjnie, w sposób zbliżony do immunofluorescencji.
Metoda RNAscope została po raz pierwszy opisana w 2012 roku przez zespół Wang i współpracowników. Opiera się ona na technologii hybrydyzacji RNA in situ17, która umożliwia przestrzenną identyfikację transkryptów w utrwalonych próbkach. W skrócie, utrwalone próbki poddawane są permeabilizacji, co pozwala na infiltrację sond celujących, które wiążą się z komplementarnymi sekwencjami transkryptów. Sondy RNAscope mają konstrukcję typu „podwójne Z”, składającą się z regionu specyficznego dla 18–25 par zasad regionu docelowego RNA, regionu ogona zawierającego 14 par zasad oraz regionu łącznika (spacer), który łączy dwie „sondy Z”. Dwa regiony ogonów wspólnie tworzą obszar o długości 28 bp, z którym wiąże się preamplifikator. Związane pary sond Z są następnie amplifikowane poprzez przyłączenie sekwencji amplifikatorów wiążących się z miejscami na preamplifikatorze. Amplifikatory mogą być specyficznie celowane przy użyciu znakowanych sond z markerami fluorescencyjnymi lub peroksydazą chrzanową (HRP). Konstrukcja sond typu podwójne Z ma na celu zapobieganie amplifikacji niezwiązanych sond, co redukuje niespecyficzną amplifikację, natomiast zastosowanie wielu amplifikatorów służy zwiększeniu czułości. Przewagą metody RNAscope nad standardową hybrydyzacją RNA in situ jest możliwość multipleksowania detekcji transkryptów w jednej próbce dzięki zastosowaniu różnych markerów fluorescencyjnych dla każdego celu. Metoda RNAscope jest szeroko stosowana w przekrojach tkanek utrwalonych w formalinie i zatopionych w parafinie, co pozwala na przestrzenną detekcję transkryptów w 2D18. W nowszych badaniach opisano barwienie RNAscope w całych preparatach embrionów myszy, co umożliwia analizę 3D kluczowych procesów rozwojowych19.
W niniejszym materiale opisujemy zoptymalizowane metody barwienia utrwalonych embrionów myszy w stadiach E8.5 i E9.5 w całym preparacie (whole-mount), z wykorzystaniem zarówno hybrydyzacji in situ RNAscope, jak i immunofluorescencji. Protokół ten opisuje zmodyfikowaną metodę łączenia immunofluorescencji z RNAscope, która jest skuteczna dla całych embrionów w stadiach E8.5/E9.5, pozwala na dodanie dodatkowego kanału do barwienia RNAscope w całym preparacie poprzez włączenie barwienia czwartą sondą RNAscope w połączeniu z fluorophorem Opal 780 oraz szczegółowo omawia szeroko stosowaną metodę analizy zabarwionych embrionów. Metody te mogą służyć do dalszego poszerzania wiedzy na temat kluczowych procesów rozwojowych, takich jak migracja komórek i szlaki sygnalizacyjne, umożliwiając multipleksową wizualizację do 4 celów białkowych i transkrypcyjnych za pomocą barwienia immunofluorescencyjnego i RNAscope, a także ilościową analizę 3D całych embrionów myszy E8.5/E9.5 podczas rozwoju.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie eksperymenty na zwierzętach zostały przeprowadzone zgodnie z brytyjską ustawą Animals (Scientific Procedures) Act 1986 i zostały zatwierdzone przez komisję ds. dobrostanu zwierząt Uniwersytetu w Oksfordzie oraz Home Office (licencja projektu PP7967396).
1. Disekcja, dehydratacja i przechowywanie embrionów myszy w stadium E8,5 i E9,5
- Uśmierć ciężarne samice przy użyciu zatwierdzonej metody w dniach E8.5 lub E9.5 gestacji.
UWAGA: Myszy w tym badaniu uśmiercono poprzez zwichnięcie kręgów szyjnych, a następnie potwierdzono śmierć poprzez upuszczenie krwi. Upuszczenie krwi wykonuje się poprzez nacięcie komór serca, co ułatwia krwawienie. Można stosować inne metody, takie jak inhalacja CO2, jednak nie zostały one przetestowane w tym protokole. - Otwórz jamę brzuszną, najpierw nacinając skórę, a następnie ścianę brzucha.
UWAGA: Przetrzyj myszy 70% etanolem, aby zmniejszyć ilość złuszczonego naskórka i zanieczyszczeń bakteryjnych. Podczas otwierania ściany brzucha ważne jest odciągnięcie ściany od wnętrza jamy brzusznej, a następnie wykonanie niewielkiego nacięcia. Wytnij ścianę brzucha w kształcie litery V, unikając przypadkowego przecięcia macicy. - Usuń macicę, przecinając ją w miejscu połączenia z pochwą. W przypadku obu rogów macicy oddziel macicę od tłuszczu brzusznego, wykonując niewielkie nacięcia, aż dotrzesz do jajnika.
UWAGA: Warto zanotować położenie każdego zarodka w macicy. Wypreparuj jajnik wraz z macicą, aby pomóc w zachowaniu orientacji. - Wycinaj pojedynczo zarodki z rogu macicy wraz z otaczającą je tkanką macicy i umieść je w naczyniu zawierającym 1× roztwór Hanks’ Basic Salt Solution z 5mM EDTA.
- Używając precyzyjnej pęsety, delikatnie oddziel macicę od zarodka, łożyska i otaczającej je decyduy.
- Zlokalizuj miejsce styku łożyska z częścią macierzystej decyduy otaczającej zarodek; między tymi dwiema sekcjami powinna występować niewielka różnica w kolorze. Ostrożnie oddziel zarodek, przecinając macierzystą decyduę, aby odłączyć łożysko i odsłonić zarodek.
- Delikatnie oddziel zarodek wraz z pęcherzykiem żółtkowym od pozostałej tkanki. Używając precyzyjnej pęsety, usuń pęcherzyk żółtkowy otaczający zarodek. Usuń błonę dopłciową. Policz somity, aby określić dokładny etap rozwoju embrionalnego.
UWAGA: Pęcherzyk żółtkowy otacza zarodek, jest grubszy i bardziej nieprzezroczysty. Błona dopłciowa jest cienka, przezroczysta i ściśle przylega do zarodka. Musi zostać ona ostrożnie usunięta, aby zapewnić penetrację sondy/przeciwciał w dalszych etapach. W przypadku starszych zarodków można wykonać niewielki otwór w głowie precyzyjną pęsetą, aby zapobiec uwięzieniu sondy w rozwijających się komorach mózgu. Na tym etapie ważne jest usunięcie jak największej części pęcherzyka żółtkowego. Pozostałości pęcherzyka żółtkowego silnie fluorescują przy użyciu przeciwciał wtórnych anty-mysich. - Opcjonalnie: Przechowuj pęcherzyk żółtkowy do genotypowania, płucząc go w 500 µL PBS lub 70% etanolu (zależnie od planowanej metody genotypowania) w probówce Eppendorf 1,5 mL, aby usunąć zanieczyszczającą krew. Przytrzymaj pęcherzyk żółtkowy w PBS precyzyjną pęsetą i mieszaj ręcznie. Przenieś wypłukany pęcherzyk żółtkowy do czystej probówki Eppendorf 1,5 mL lub na płytkę do genotypowania. Przechowuj do 4 tygodni w -20 °C lub przejdź do preferowanej techniki ekstrakcji DNA.
- Używając pipety Pasteura z polietylenu o niskiej gęstości (LDPE) o pojemności 2 mL, delikatnie pobierz zarodek i przenieś go do probówki Eppendorf o okrągłym dnie 2 mL zawierającej 1 mL świeżo przygotowanego lub rozmrożonego roztworu stokowego 4% paraformaldehydu (PFA), uważając, aby dodać minimalną ilość medium do dyssekcji do PFA.
UWAGA: Podczas dyssekcji zarodków E9.5 przytnij końcówkę pipety Pasteura pod kątem, aby zwiększyć rozmiar otworu. Jest to ważne, aby uniknąć uszkodzenia zarodka podczas pipetowania. Stosowanie probówek Eppendorf 2 mL o okrągłym dnie jest istotne, aby zapobiec zakleszczeniu się zarodka na dnie probówki i ułatwić jego odzyskanie. Unikaj wielokrotnych cykli zamrażania i rozmrażania PFA.
OSTRZEŻENIE: PFA jest toksyczne i rakotwórcze. Stosuj odpowiednie środki ochrony osobistej (PPE), nie wdychaj i nie połykaj. PFA w proszku jest niebezpieczne w przypadku wdychania, dlatego musi być przygotowywane w dygestorium. - Inkubuj zarodek w 4% PFA przez 16–24 h w 4 °C przy delikatnym kołysaniu, z probówkami ustawionymi prostopadle do kierunku kołysania.
- Odwodnij zarodek, wykonując płukania w serii metanolu. Używając pipet Pasteura LDPE i uważając, aby nie wciągnąć zarodka do pipety, usuń PFA i dodaj 1 mL PBS. Płucz przez 10 min w temperaturze pokojowej (RT) przy delikatnym kołysaniu, z probówkami ustawionymi pod kątem 90° do płaszczyzny kołysania. Powtórz czynność dla płukań w 25%, 50%, 75% i 2× 100% metanolu w PBS.
- Zastąp ostatnie płukanie w 100% metanolu 1,5 mL świeżego 100% metanolu i przechowuj w -20 °C.
UWAGA: Próbki mogą być przechowywane przez lata w -20 °C. Należy unikać odparowania.
OSTRZEŻENIE: Metanol jest łatwopalny i toksyczny. Stosuj odpowiednie PPE i przechowuj w szafce na materiały łatwopalne. Nie wdychaj i nie połykaj.
2. Barwienie całych zarodków w stadiach E8,5 i E9,5 na białka z wykorzystaniem immunofluorescencji
UWAGA: Wszystkie etapy płukania wykonuje się z użyciem 1 mL objętości w probówce Eppendorf o dnie kulistym o pojemności 2 mL. Kroki płukania 1 mL należy przeprowadzać przy delikatnym kołysaniu, trzymając probówki pod kątem 90° do płaszczyzny kołysania. Usuwanie i dodawanie cieczy należy wykonywać za pomocą pipety Pasteura z LDPE o pojemności 2 mL, uważając, aby nie odessać zarodka. W przypadku użycia zarodków E9.5 należy odciąć końcówkę pipety Pasteura, aby zapobiec uszkodzeniu zarodka w razie przypadkowego odessania. Metanol należy rozcieńczyć w PBS. Zarodki można barwić pojedynczo lub w probówce zawierającej do 12 połączonych zarodków. Dla zarodków E9.5: w jednej probówce można barwić do 2 warunków. W przypadku zastosowania wielu warunków, należy odciąć ogon jednej z grup, aby można je było rozróżnić podczas obrazowania.
- Wyjąć zarodki z przechowywania w temperaturze -20 °C i pozwolić im osiągnąć temperaturę pokojową (RT) wynoszącą 20–26 °C przez 10–20 min. Upewnić się, że zarodki mają podobną liczbę somytów, aby zapewnić porównywalność podobnych stadiów rozwojowych.
- Odbarwić i permeabilizować zarodki w roztworze 100% metanolu: dimetylosulfoksydu (DMSO): 30% nadtlenku wodoru w stosunku 4:1:1 przez 2 h.
OSTROŻNIE: Nadtlenek wodoru jest substancją żrącą i drażniącą. Może powodować poważne uszkodzenie oczu i być szkodliwy w przypadku połknięcia. W przypadku dostania się nadtlenku wodoru do oczu, płukać je wodą przez kilka minut. Nadtlenek wodoru stanowi zagrożenie dla środowiska wodnego; należy go utylizować w zatwierdzonym zakładzie utylizacji odpadów. Należy stosować odpowiednie środki ochrony osobistej (PPE), w tym ochronę oczu. Nie połykać. - Podgrzać blok grzejny do 98 °C, przygotować bufor do odmaskowania cytrynianowy poprzez rozcieńczenie 100 µL buforu do odmaskowania cytrynianowego w 10,7 mL wody destylowanej.
- Rehydratyzować próbki, płukając je w 70% metanolu, a następnie myjąc w 50% metanolu, 25% metanolu, a następnie w PBS przez 10 min każdy etap w RT przy zastosowaniu kołysania.
- Podgrzać bufor do odmaskowania cytrynianowy do 98 °C przy użyciu podgrzanego bloku grzejnego przez co najmniej 20 minut. Myć zarodki w buforze do odmaskowania cytrynianowym 3 x 10 min w RT.
- Po przemywaniach w RT dodać podgrzany bufor do odmaskowania cytrynianowego do zarodków i ogrzewać w bloku grzejnym w temperaturze 98 °C przez 10 min. Zdjąć z grzejnika i pozwolić ostygnąć przez co najmniej 40 min.
UWAGA: Nie stosować buforu do odmaskowania cytrynianowego do regeneracji antygenów w zarodkach w stadium E8.5, ponieważ może to prowadzić do dysocjacji zarodków. Zarodki mogą stać się lepkie w buforze do odmaskowania cytrynianowego, dlatego należy pozostawić próbki w spoczynku podczas mycia, aby uniknąć uszkodzeń zarodków w wyniku zlepiania się. - Myć zarodki 3 × 10 min w PBS + 0,1% Triton-X w RT z kołysaniem. Blokować zarodki przez 16–24 h w minimum 150 µL/probówkę PBS + 0,1% Triton-X + 10% normalnego surowicy osiołkowej w 4 °C z kołysaniem.
- Przygotować przeciwciała pierwszorzędowe, rozcieńczając je w PBS + 0,1% Triton-X + 10% normalnej surowicy osiołkowej w zalecanych stężeniach 1 h przed nałożeniem na zarodki i przechowywać w 4 °C.
- Usunąć roztwór blokujący z zarodków i dodać minimum 150 µL/probówkę rozcieńczonego roztworu przeciwciał. Inkubować przez 1–3 dni w 4 °C z kołysaniem.
UWAGA: Przeciwciała pierwszorzędowe mogą być stosowane w analizie wielokrotnej (multiplexing), pod warunkiem że każde przeciwciało zostało wytworzone w innym gatunku. Stosowanie przeciwciał wytworzonych w myszach oraz następujących po nich przeciwciał wtórnych anty-mysich może prowadzić do silnego niespecyficznego barwienia. Alternatywnie, w niektórych przypadkach można stosować przeciwciała pierwszorzędowe jednego gatunku, jeśli przeciwciała pierwszorzędowe należą do różnych izotypów i są łączone z izotypowo specyficznymi przeciwciałami wtórnymi. - Opłukać zarodki w PBS + 0,1% Triton-X, myć zarodki 6 × 30 min w PBS + 0,1% Triton-X w RT.
- Zblokować przeciwciała wtórne poprzez rozcieńczenie odpowiednich fluorescencyjnie sprzężonych przeciwciał wtórnych i DAPI (lub alternatywnego markera jąder) w 0,1% Triton-X + 10% normalnej surowicy osiołkowej w zalecanych stężeniach 1 h przed nałożeniem na zarodki w 4 °C w ciemności.
- Usunąć roztwór myjący, dodać rozcieńczony roztwór przeciwciał wtórnych do zarodków i inkubować przez 16–24 h w 4 °C z kołysaniem w ciemności.
UWAGA: Zalecamy stosowanie fluorescencyjnie sprzężonych przeciwciał wtórnych w formie fragmentów F(ab) zamiast pełnych przeciwciał. Fragmenty F(ab) są mniejsze, dzięki czemu mają lepszą penetrację tkanek, a brak regionu Fc pomaga zredukować niespecyficzne tło. - Opłukać zarodki w PBS + 0,1% Triton-X, a następnie myć zarodki 6 × 30 min w PBS + 0,1% Triton-X w RT z kołysaniem w ciemności. Przechowywać do 4 tygodni w PBS + 0,1% Triton-X w 4 °C w ciemności.
3. Barwienie całych zarodków E8.5 i E9.5 w celu wykrycia transkryptów za pomocą metody RNAscope
UWAGA: Wszystkie etapy płukania polegają na użyciu 1 mL płynu w probówce Eppendorfa o pojemności 2 mL. Kroki płukania 1 mL należy wykonywać przy delikatnym kołysaniu, trzymając probówki pod kątem 90° do płaszczyzny kołysania. Płyn należy usuwać i zastępować za pomocą pipety Pasteura LDPE o pojemności 2 mL, uważając, aby nie zassać zarodka. W przypadku użycia zarodków E9.5 należy odciąć końcówkę pipety Pasteura, aby zapobiec uszkodzeniu zarodka w razie przypadkowego zassania. Metanol powinien być rozcieńczony w PBS. Przed rozpoczęciem należy włączyć piecyk do hybrydyzacji, ustawiając temperaturę 40 °C i umieszczając na dnie wilgotną chusteczkę. Zarodki można barwić pojedynczo lub w probówce z maksymalnie 12 połączonymi zarodkami. W przypadku zarodków E9.5: w jednej probówce można barwić do 2 warunków. Przy zastosowaniu wielu warunków należy odciąć ogon jednej z grup, aby można było je odróżnić podczas obrazowania.
- Przygotować blat, pipety oraz statyw, przemywając je 70% etanolem, a następnie roztworem do dekontaminacji RNaz.
- Rehydratyzuj zarodki, przeprowadzając je przez szereg rozcieńczeń metanolu w PBS (75%, 50%, 25%, PBS oraz PBS + 0,1% Tween 20), przez 5 min na każdym etapie, przy delikatnym kołysaniu.
- Przeprowadzić permeabilizację zarodków poprzez inkubację w ~75 µL (3 krople) proteazy III przez 20 min w temperaturze pokojowej przy pionowym kołysaniu.
UWAGA: Czas permeabilizacji można zoptymalizować w zależności od stadium rozwoju lub wielkości zarodka. 20 min jest wartością odpowiednią dla zarodków w stadiach E8.5/E9.5, jednak w przypadku zarodków E9.5 mogą być wymagane dłuższe inkubacje w celu uwidocznienia głębszych struktur. Zbyt długi czas permeabilizacji może prowadzić do dysocjacji zarodka. - Przemyć zarodki w roztworze PBS + 0,01% Tween 20 przez 3 × 5 min.
- Przygotować sondy RNAscope, dodając około 150 µL (około 6 kropli) na probówkę z sondami C1 do probówki Eppendorf. Rozcieńć sondy C2–C4 w sondzie C1 w stosunku 1:50 i inkubuj w pozycji pionowej w piecu do hybrydyzacji w temperaturze 40 °C przez 10 min przed nałożeniem na zarodki.
UWAGA: W przypadku każdego zestawu sond RNAscope w eksperymencie, litera „C” oznacza oznaczenie kanału. Wymagana jest sonda C1, ponieważ wszystkie pozostałe sondy są rozcieńczane w sondzie C1. Należy upewnić się, że w każdej mieszaninie znajduje się tylko jedna sonda o danym oznaczeniu kanału. Mieszaniny sond można wykorzystać ponownie co najmniej 1× w przypadku przechowywania w 4 °C przez maksymalnie 6 tygodni. - Usuń ostatnie przemywanie i dodaj 150 µL mieszaniny sond do każdej probówki z zarodkami. Inkubować w pionowej pozycji w piecu do hybrydyzacji przez 16–24 h w temperaturze 40 °C.
- Usunąć mieszaninę sond i przemyć w 0,2× bufor solno-cytrynianowy (SSC) + 0,1% Tween 20 przez 3 × 8 min w temperaturze pokojowej.
- Utrwalaj zarodki w 4% PFA w temperaturze pokojowej przy delikatnym kołysaniu, z probówkami w pozycji 90° do płaszczyzny kołysania.
- Przemyć w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w temp. pokojowej.
- Inkubować próbki w przybliżeniu 150 µL (6 kropli)/probówkę odczynnika Amp1 przez 30 min w 40 °C w piecu do hybrydyzacji, utrzymując probówki w pozycji pionowej.
- Przemyć w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w temperaturze pokojowej.
- Inkubować próbki w temperaturze około 150 µL (6 kropli)/probówkę odczynnika Amp2 przez 30 min w 40 °C w piecu do hybrydyzacji, utrzymując probówki w pozycji pionowej.
- Przemyć w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w temp. pokojowej.
- Inkubować próbki w około 150 µL (6 kropli)/próbówkę odczynnika Amp3 przez 15 min w 40 °C w piecu do hybrydyzacji, utrzymując probówki w pozycji pionowej.
- Przemyć w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w temperaturze pokojowej.
- Inkubować w 150 µL (6 kropli) HRP-C1 przez 15 min w 40 °C pionowo w piecu do hybrydyzacji. Płukać w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w RT.
- Inkubować próbki z fluoroforem rozcieńczonym w buforze TSA przez 30 min w temperaturze 40 °C w piecu do hybrydyzacji, utrzymując probówki w pozycji pionowej.
UWAGA: Fluorofory RNAscope mogą być stosowane z różnymi sondami. Najwyższą jasność wykazuje TSA-vivid 570, następnie TSA-vivid 650, a następnie TSA-vivid 520. Wybór fluoroforów powinien opierać się na przewidywanej liczebności sond. - Przemyć w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w temp. pokojowej.
- Inkubować próbki w ciemności przez około 150 µL (6 kropli)/probówkę odczynnika blokującego HRP przez 15 min w 40 °C w piecu do hybrydyzacji, utrzymując probówki w pozycji pionowej.
- Przemyć w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w temp. pokojowej.
UWAGA: Protokół można w tym miejscu przerwać na 16–24 h, pozostawiając embriony w ostatnim roztworze płuczącym w temperaturze pokojowej. - Powtórz kroki 3.16–3.20 dla każdej z sond C2–C4, jeśli są one stosowane, zastępując HRP-C1 odpowiednio HRP-C2/C3/C4. Dla każdej oddzielnej sondy zastosuj inny fluorofor.
UWAGA: W przypadku użycia sond C4 wymagany jest pomocniczy zestaw RNAscope 4-plex oraz fluorofor Opal 780. Opal 780 należy stosować wyłącznie wtedy, gdy wymagane jest multipleksowanie 4 sond; powinien on być ostatnim użytym fluoroforem, ponieważ jest podatny na degradację. Przy wyborze fluoroforów ważne jest uwzględnienie możliwości platformy mikroskopowej, z której będzie korzystano. Należy zawsze upewnić się, że system obrazowania posiada odpowiednie długości fal wzbudzenia, filtrowanie emisji oraz czułość detektora dla wszystkich użytych sond. Podczas barwienia za pomocą Opal 780 należy zastąpić kroki 3.17–3.19 poniższymi instrukcjami:- Inkubować próbki w 150 µL/tube TSA-DIG (rozcieńczony 1:100 w buforze TSA) przez 30 min w temperaturze pokojowej przy łagodnym kołysaniu.
- Przemyć w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w temp. pokojowej.
- Inkubować próbki w ciemności przez około 150 µL (6 kropli)/probówkę odczynnika blokującego HRP przez 15 min w 40° w piecu do hybrydyzacji, utrzymując probówki w pozycji pionowej.
- Przemyć w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w temperaturze pokojowej.
- Inkubować próbki w 150 µL/tube Opal Polaris 780 rozcieńczonego w Antibody Diluent/Block przez 45 min w temperaturze 40 °C w piecu do hybrydyzacji, utrzymując probówki w pozycji pionowej
- Inkubować próbki w ciemności przez około 150 µL DAPI rozcieńczonego w buforze 0,2 x SSC + 0,1% Tween 20 (stężenie robocze 1µg/mL) przez 16–24 h w 4 °C przy delikatnym kołysaniu, utrzymując probówki w pozycji pionowej
- Przemyć w 0,2× bufor SSC + 0,1% Tween 20 przez 3 × 8 min w temperaturze pokojowej. Przechowywać próbki krótkoterminowo w PBS w 4 °C.
4. Połączone barwienie RNAscope i immunofluorescencyjne w całych embrionach w stadium E8.5
- Postępuj zgodnie z krokami 3.1–3.21 protokołu RNAscope.
UWAGA: Skrócenie czasu etapu permeabilizacji w protokole RNAscope może pomóc w poprawie działania przeciwciał podczas immunofluorescencji. - Przemywaj próbki przez 16–24 h w 1 mL buforu 0.2× SSC + 0.1% Tween 20 w RT przy zastosowaniu kołysarki.
- Postępuj zgodnie z krokami 2.7–2.12 protokołu immunofluorescencji.
5. Przygotowywanie całych zarodków do obrazowania z wykorzystaniem punktowej mikroskopii konfokalnej lub mikroskopii konfokalnej z dyskiem obrotowym
- Po barwieniu, używając pipety Pasteura z LDPE, delikatnie pobierz zarodek i przenieś go do wielodołkowej szkiełka do obrazowania lub szkiełka z wgłębieniem, dbając o to, aby zarodek nie wyschł. W razie potrzeby ustaw zarodek w pożądanej orientacji, uważając, by nie uszkodzić próbki.
UWAGA: Szkiełka z wgłębieniem ułatwiają kontrolę orientacji zarodków, ale mogą prowadzić do ich uciśnięcia i uszkodzenia tkanek. Wielodołkowe szkiełka do obrazowania są bezpieczniejsze dla zarodków, lecz mogą powodować zmienność w orientacji obrazowania i wprowadzać artefakty krawędziowe dołków. - Opcjonalnie – Przezrocznienie tkanek: przezrocz tkanki, delikatnie usuwając ostatni płyn z przemywania z zarodka i dodając do 200 µL roztworu CUBIC-R do naczynia do obrazowania w RT. Pozostaw zarodek w pojedynczej inkubacji w CUBIC-R przez minimum 40 min przed obrazowaniem. Przezroczone próbki należy obrazować w tym samym roztworze CUBIC-R, który był użyty do inkubacji.
OSTROŻNIE: CUBIC-R jest toksyczny przy wdychaniu i może powodować podrażnienia oczu oraz skóry. Należy unikać wdychania i stosować odpowiednie środki ochrony osobistej podczas pracy.
UWAGA: Zarodki stają się całkowicie przezroczyste krótko po ekspozycji na CUBIC-R. Dodawaj CUBIC-R bezpośrednio do naczynia do obrazowania dopiero po ustawieniu orientacji i uważaj, aby nie zgubić zarodka. Częściowe odwrócenie procesu przezrocznienia następuje po usunięciu CUBIC-R z zarodka i zastąpieniu go PBS. - W przypadku rezygnacji z przezrocznienia tkanek, dopełnij dołki PBS, aby zapobiec nadmiernemu wysychaniu zarodków. Jeśli używasz szkiełka z wgłębieniem, przykryj je szkiełkiem nakrywkowym #1.5. Na wielodołkowe szkiełko do obrazowania nałóż pokrywkę.
UWAGA: Zarodki można obrazować za pomocą szerokiego zakresu mikroskopów świetlnych. Ze względu na grubość próbki istotny jest wybór mikroskopu umożliwiającego obrazowanie na odpowiedniej głębokości. Dobierz obiektyw odpowiedni dla badanej struktury. Obiektyw 10x o niskiej aperturze numerycznej zapewnia dobry przegląd barwienia całego zarodka, jednak do rozdzielczości mniejszych lub głębszych struktur w wysokiej rozdzielczości może być konieczny obiektyw o większym powiększeniu i aperturze numerycznej. Zarodki mogą czasami przemieszczać się w naczyniu do obrazowania, co wprowadza błędy, dlatego ważne jest ograniczenie czasu obrazowania, gdzie to możliwe.
6. Analiza jąder komórkowych w celu określenia ich liczby oraz intensywności sygnału
UWAGA: Niniejszy protokół obejmuje analizę jąder komórkowych przy użyciu programu Zeiss Arivis Pro; podobne analizy mogą być możliwe z wykorzystaniem alternatywnych programów do analizy obrazu. Metoda ta sprawdza się najlepiej w przypadku próbek jądrowych, np. transkryptów lub białek jądrowych. W przypadku analizy białek niejądrowych warto zastosować barwnik do wizualizacji struktury komórki, np. CellMask, który barwi błony komórkowe, i zbadać ekspresję markerów w obrębie całej komórki.
- Konwertuj pliki obrazowe do formatu SIS, korzystając z konwertera Zeiss Arivis SIS. Otwórz konwerter, wybierz „Add files”, a następnie „Browse folder”. Wybierz folder z obrazami źródłowymi. Wybierz konwersję 1:1. Wybierz katalog wyjściowy i zaznacz „start conversion”.
- Zaimportuj pliki SIS do programu Zeiss Arivis Pro, wybierając „file”, następnie „open”, a następnie wybierając żądany plik SIS.
- Przygotuj dane do analizy potokowej poprzez rotację obrazów. W tym celu wybierz „Data”, a następnie „Transformation gallery”. Wybierz funkcję „rotation” i obróć embrion tak, aby obszar zainteresowania mógł zostać dopasowany do sztywnego prostokątnego pola.
- Wytnij obszary zainteresowania, wybierając „Data”, następnie „Transformation gallery” i opcję „Crop”. Przesuń krawędzie, aby wyciąć obszar zainteresowania, a następnie wybierz „Ok”.
UWAGA: W przypadku obszaru głowy w zarodkach w stadium E8.5 należy przyciąć obraz do obszaru głowy, odcinając go na wysokości wcięcia znajdującego się w pobliżu pęcherzyka słuchowego. W przypadku obszaru serca w zarodkach w stadium E8.5 należy przyciąć obraz od poziomu poniżej wcięcia w pobliżu pęcherzyka słuchowego do dolnej krawędzi rurki serca. Podczas przycinania obróconych obrazów należy usunąć czarne obszary powstałe jako artefakt rotacji. - Rozpocznij nowy proces przetwarzania danych (pipeline), wybierając opcję „Analysis”, a następnie „Analysis Panel”. Wybierz „new pipeline”.
- Zakres ROI: Ustaw ROI na „current image set”, kanały na „All channels”, a skalowanie na „100%”. Upewnij się, że zaznaczono opcję „include Z”.
UWAGA: Obrazy mogą zostać przeskalowane w dół (np. do 50%), jeśli są zbyt duże lub przetwarzanie przebiega zbyt wolno; spowoduje to obniżenie rozdzielczości obrazów. - Znajdź jądra komórkowe (marker nr 1) za pomocą narzędzia Blob finder: wybierz „Add Operation”, a następnie znajdź „Blob finder”. W polu kanału (channel) wybierz kanał zawierający marker jąder. Ustaw średnicę na 6 µm oraz zoptymalizować próg prawdopodobieństwa w oparciu o intensywność barwienia. Jądra w danej płaszczyźnie powinny zostać wykryte z zachowaniem odpowiedniego odstępu między nimi. Ustaw czułość podziału (split sensitivity). Wartość 55% jest odpowiednia dla większości próbek. Ustaw „Normalizację” (Normalization) na pierwszy punkt czasowy. Określ nazwę wyjściową, np. Blob finder (nuclei). Wykryte obiekty można zwizualizować, wybierając ikonę „oka” na górnym pasku operacji.
- Wyznacz ekspresję markera #2 za pomocą narzędzia Blob finder: Wybierz „Add Operation”, a następnie znajdź „Blob finder”. W polu kanału (channel) wybierz kanał zawierający marker jąder komórkowych. Ustaw średnicę (diameter) na 6 µm oraz zoptymalizować próg prawdopodobieństwa na podstawie intensywności barwienia. Obiekty („blobs”) wykazujące pozytywny wynik dla markera nr 2 w danej płaszczyźnie powinny zostać wykryte z odpowiednią separacją. Ustaw czułość podziału (split sensitivity). Wartość 55% jest odpowiednia dla większości próbek. Ustaw „Normalizację” na pierwszy punkt czasowy. Określ nazwę wyjściową, np. Blob finder (channel 2). Wykryte obiekty można zwizualizować, wybierając ikonę „oka” na górnym pasku operacji.
- Wyznacz ekspresję markera nr 3 za pomocą narzędzia blob finder: wybierz „Add Operation”, a następnie znajdź „Blob finder”. W polu kanału (channel) wybierz kanał zawierający marker jąder komórkowych. Ustaw średnicę (diameter) na 6 µm oraz zoptymalizować próg prawdopodobieństwa na podstawie intensywności barwienia. „Blobs” pozytywne pod kątem markeru nr 3 w danej płaszczyźnie powinny zostać wykryte z odpowiednią separacją. Ustawić czułość podziału (split sensitivity). Wartość 55% jest odpowiednia dla większości próbek. Ustawić „Normalizację” na µ firspunkt czasowy t. Ustaw nazwę wyjściową, np. Blob finder (kanał 3). Wykryte obiekty można zwizualizować, wybierając ikonę „oka” na górnym pasku operacji.
- Opcjonalnie: filtr objętościowy – jeśli w obrazowaniu występuje dużo zanieczyszczeń, można zastosować filtr objętościowy w celu usunięcia artefaktów. Wybierz „Add Operation”, a następnie znajdź „Object Feature Filter”. Jako wejście (input) ustaw Blob finder (nuclei) (lub inną nazwę zbioru z kroku 6.7). Ustaw parametr „is type” na „any”. Z menu rozwijanego wybierz Volume (volume) i ustaw wartość na > 6 µm3Wybierz opcję „Add filter”. Z menu rozwijanego wybierz Volume (objętość) i ustaw wartość na <3000 µm3Nazwij wynik, np. „jądra”. Uruchom potok do tego etapu, wybierając przycisk z trzema liniami w module i klikając „run pipeline to here”.
UWAGA: W razie potrzeby filtry objętościowe można zastosować również do pozostałych kanałów. Należy zoptymalizować wartości „większe niż” i „mniejsze niż”, aby zapewnić wybór wszystkich obiektów pozytywnych przy jednoczesnym wyeliminowaniu debris. - Aby zidentyfikować jądra wykazujące pozytywny wynik dla innego markera, należy użyć narzędzia intersect. Wybierz opcję „Add operation” i znajdź narzędzie „compartments”. W pierwszym polu rozwijanym dodaj wynik dla jąder (np. blob finder (nuclei) lub przefiltrowane objętościowo „nuclei”), upewniając się, że przycisk po lewej stronie pola jest zaznaczony. W polu rozwijanym inset wybierz odpowiedni kanał (np. blob finder (channel 2)). Nazwij wynik, np. „nuclei with channel 2”. Powtórz czynność dla wszystkich wybranych markerów.
- Aby zidentyfikować jądra wykazujące pozytywny wynik dla 2 lub więcej innych markerów, wybierz „Add operation” i odnajdź narzędzie „Object Feature Filter”. Jako wejście (input) ustaw marker jąder (np. „nuclei”, type = any) i po „Has tag” dodaj filtry z poprzedniego kroku, np. „Nuclei with channel 2” oraz „Nuclei with channel 3”. Nadaj nazwę wyjściu (output), np. „Nuclei with channel 2 and channel 3”. Uruchom potok przetwarzania (pipeline) do tego momentu.
- Utwórz niestandardowe cechy w celu policzenia jąder komórkowych, wybierając ikonę tabeli danych na górnym pasku, wybierając opcję „create”, a następnie „object count”. Nadaj cesze odpowiednią etykietę (np. nuclei count) i w menu tagów wybierz wynik, który ma zostać skwantyfikowany (np. nuclei). Powtórz ten krok dla każdej grupy przeznaczonej do kwantyfikacji.
- Utwórz grupy obiektów, wybierając „Add operation”, a następnie „Create object groups”. W sekcji wejść (inputs) zaznacz każdą z grup, która ma zostać wykorzystana w analizach. Oznacz wyjścia (outputs) jako „Create object groups”. Uruchom potok (pipeline) do tego etapu.
- Eksportuj podsumowania liczbowe, wybierając „Add operation”, a następnie „Export object features”. W sekcji wejść (inputs) wybierz „create object groups”. Wybierz katalog do zapisu danych. Tryb (mode) ustaw na „single table”. Kliknij features i wybierz niestandardowe cechy (custom features) utworzone w kroku 6.13.
- Wyeksportuj szczegółowe dane dotyczące jąder komórkowych, wybierając opcję „Add operation”, a następnie „Export object features”. W sekcji wejść (inputs) wybierz detekcję jąder utworzoną w kroku 6.7 (lub 6.10 w przypadku zastosowania filtra objętościowego). Wybierz katalog do zapisu danych. Tryb (mode) ustaw na „single table”. Kliknij „features” i wybierz „intensities” dla każdego kanału (#1, #2, #3 itd.) oraz inne cechy przeznaczone do eksportu, np. objętość (volume).
- Przechowuj obiekty, wybierając w polu „store objects” obiekty niezbędne do wizualizacji lub analizy.
- Zapisz potok, cofając wszystkie kroki, wybierając 3 linie w prawym górnym rogu i klikając „Export”. Wybierz folder, w którym chcesz zapisać „pipeline”, i zapisz go.
- Aby uruchomić potok przetwarzania w trybie seryjnym, ponownie uruchom program Arivis. Na górnym pasku wybierz „Analysis”, a następnie „Batch analysis”. W oknie wybierz potok zapisany w kroku 6.18. W sekcji „files” wybierz pliki do analizy i zatwierdź, klikając OK. Po załadowaniu można usunąć niepotrzebne widoki. Wybierz „Ok”. Na następnym ekranie wybierz katalog, w którym mają zostać zapisane dane. Kliknij „Run”. Dane zostaną automatycznie zapisane w wybranym folderze wyjściowym.
Przegląd schematu postępowania przedstawiono na Rysunku 1.
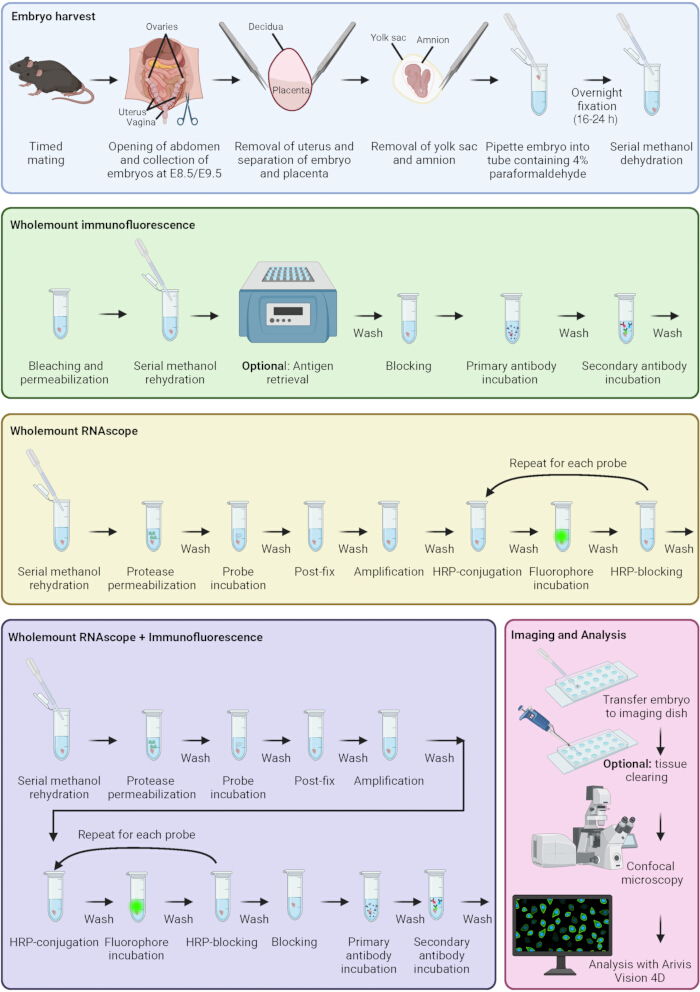
Rysunek 1: Protokół barwienia immunofluorescencyjnego i RNAscope. Schemat przedstawiający kluczowe etapy pobierania zarodków, immunofluorescencji, RNAscope, połączonej immunofluorescencji i RNAscope, obrazowania próbek oraz analizy. Kolorowe pola odpowiadają poszczególnym etapom protokołu. Utworzone w BioRender. Sparrow, D. (2026) https://BioRender.com/q6rmax8 Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Zarodki E8.5 barwiono metodą immunofluorescencji zgodnie z niniejszym protokołem, aby przeanalizować liczbę migrujących komórek grzebienia neuronalnego będących w fazie G2/M cyklu komórkowego. Próbki barwiono przeciwciałami przeciwko PHH3 w celu wizualizacji fazy G2/M cyklu komórkowego oraz przeciwko SOX10 w celu wizualizacji migrujących komórek grzebienia neuronalnego. Zarodki barwiono dodatkowo odpowiednimi przeciwciałami wtórnymi. Jądra komórkowe barwiono DAPI. Obrazowanie próbek przeprowadzono przy użyciu konfokalneg...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W niniejszym pracy opisujemy zoptymalizowaną metodę analizy przestrzennej ekspresji genów i białek w całych zarodkach myszy w stadium E8.5 i E9.5. Metody te charakteryzują się lepszą rozdzielczością przestrzenną i możliwością multipleksowania w porównaniu z tradycyjnymi metodami hybrydyzacji RNA in situ oraz immunofluorescencji na skrawkach. Niniejszy protokół opiera się na istniejących, niedawnych procedurach służących do badania szlaków rozwojowych w zarodkach myszy. W jednym z niedawnych protokołów wykorzysta...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak konfliktów interesów finansowych.
Podziękowania
Autorzy dziękują zespołowi z jednostki Cellular Imaging Core facility w Centre for Human Genetics na Uniwersytecie w Oxford za wsparcie techniczne w zakresie mikroskopii i analizy obrazów zawartych w niniejszym manuskrypcie. Autorzy dziękują pracownikom Biomedical Services na Uniwersytecie w Oxford za wsparcie w utrzymaniu zwierząt oraz w przeprowadzaniu zaplanowanych kopulacji w celu pozyskania embrionów.
Finansowanie tych badań zapewniły: British Heart Foundation Senior Fellowship FS/SBSRF/22/31022 (DBS), Additional Ventures Single Ventricle Fund (DBS), John Fell Fund, University of Oxford 0016065 (VSR) oraz Medical Sciences Internal Fund, University of Oxford 0016707 (VSR).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Wyroby plastikowe/szklane | |||
| Pipety Pasteura 3 ml, z polietylenu o niskiej gęstości (LDPE), z podziałką | Wheaton | 711116 | |
| Probówki Eppendorf Safe-lock 1,5 ml microtube | Eppendorf | 0030 120.086 | |
| Ibidi µ-płytka 18-dołkowa | Ibidi | 81817 | #szkło kryształowe 1,5 H, nieobrobione |
| Szkiełko cover-slip Menzel X1000 22x50 mm #1.5 (0,16-0,19 mm) | Thermo Scientific | 17284904 | |
| Przedmiotowe szkiełka mikroskopowe z wgłębnikami | Marienfeld Superior | 1320000 | |
| Probówka mikrocentryfugowa 2 ml z bezpiecznym zamknięciem | Sarstedt | 72.695.500 | probówka „Eppendorf” 2 ml, z zaokrąglonym dnem |
| Roztwory/buforu | |||
| 1x rozcieńczalnik/blokujący przeciwciała | Akoya Biosciences | ARD1001EA | |
| Ambion™ RnaseZap™ Roztwór do dekontaminacji RNazy | Ambion | 9780.9782 | |
| Bufor do odsłaniania epitopów z cytrynianem | Vector Labs | H-3300 | Oznaczone jako roztwór do odsłaniania antygenów, oparty na kwasie cytrynowym |
| Dimetylosulfotlenek (DMSO) | Merck (Sigma-Aldrich) | D8418 | |
| 10x zrównoważony roztwór soli Hanksa | Merck (Sigma-Aldrich) | H4641 | |
| Roztwór nadtlenku wodoru | Merck (Sigma-Aldrich) | H1009 | 30% (m/m) w H2O |
| Metanol | Merck (Sigma-Aldrich) | 32213-2.5L-M | |
| Normalny surowica osła | Abcam | Ab7475 | stężenie roztworu zapasu 100%, stężenie końcowe 10% |
| Proszek paraformaldehydu (PFA) | Merck (Sigma-Aldrich) | 158127-500g | Rozcieńczyć do stężenia 4% w wodzie. Przygotować w dygestorium. Mieszać na bloku grzejnym i dodać niewielką ilość NaOH, aby ułatwić rozpuszczanie. pH 7,2–7,6 |
| Bufor fosforanowo-solny (PBS) | Merck (Sigma-Aldrich) | P4417 | 1 tabletka na 200 ml wody destylowanej |
| Zestaw pomocniczy RNAscope 4-Plex do zestawu reagentów fluorescencyjnych do multipleksowania v2 | ACD (Bio-Techne) | 323120 | Zawiera HRP-C4 i bloker HRP |
| RNAscope™ Zestaw do multipleksowej detekcji fluorescencyjnej v2 | ACD (Bio-Techne) | 323110 | Zawiera Protease Plus, Protease III, Proteaza IV, nadtlenek wodoru, bufor TSA, Amp1/2/3, Hrp-C1/2/3, bloker HRP i DAPI |
| 20-krotny (20X) roztwór buforu sody cytranowej (SSC) | Fisher Bioreagents | BP-1325-1 | Rozcieńczyć do 0,2x w wodzie destylowanej |
| Odczyn do przejrzyszczania tkanek Cubic-R+(M) [dla zwierząt] | Tokyo Chemical Industry | T3741 | |
| Triton™ X 100 | Merck (Sigma-Aldrich) | X100 | |
| Tween® 20 | Merck (Sigma-Aldrich) | P7949 | |
| Ultrapure™ 0,5 M EDTA, pH 8 | Invitrogen | 15575020 | |
| Przeciwciała pierwotne | |||
| Przeciwciało przeciwko endomucynie (V.7C7) | Santa Cruz | SC-65495 | Stosować rozcieńczenie 1:50. |
| Przeciwciało anty-Islet 1 oraz przeciwciało anty-Islet 2 | Bank Hybrydomów Badań Rozwojowych | 34.4DS-5 | Rozcieńczyć do 50% w glicerolu. Stosować rozcieńczenie 1:50. |
| Przeciwciało monoklonalne mysie przeciwko PCNA (PC10) | Technologia sygnalizacji komórkowej | 2586S | Stosować rozcieńczenie 1:500 |
| Przeciwciało monoklonalne mysie P-histona H3 (Ser10) (6G3) | Technologia sygnalizacji komórkowej | 9706S | Zastosować rozcieńczenie 1:500 |
| P-histona H3 (Ser10) (D7N8E) XP® Królicze przeciwciało monoklonalne | Technologia sygnalizacji komórkowej | 53348S | Stosować rozcieńczenie 1:500 |
| Sox10 (E6B6I) XP® Królicze przeciwciało monoklonalne | Technologia sygnalizacji komórkowej | 69661S | Stosować rozcieńczenie 1:500 |
| Przeciwciała wtórne/barwniki jądrowe | |||
| AlexaFluor® Affinipure koniugowany z 488® przeciwciało osiołkowe przeciwko IgG (H+L) mysie | Jackson Immunoresearch | 715-545-151 | Stosować rozcieńczenie 1:500 |
| AlexaFluor® Affinipure koniugowany z 647® przeciwciała osiołkowe przeciwko IgG szczura (H+L) | Jackson Immunoresearch | 712-605-153 | Stosować rozcieńczenie 1:500 |
| AlexaFluor® Affinipure sprzężony z 647® Fragment F(ab')2 przeciwciała osioła przeciwko IgG (H+L) myszy | Jackson Immunoresearch | 715-606-150 | Stosować rozcieńczenie 1:500 |
| Cy™3 Affinipure® przeciwciało osiołkowe przeciwko IgG królika (H+L) | Jackson Immunoresearch | 711-165-152 | Stosować w rozcieńczeniu 1:500 |
| DAPI | Merck (Sigma-Aldrich) | D9542 | Stosowane w 1 µg/ml |
| Sondy RNAscope | |||
| RNAscope® Sonda - Mm Sp5-C4 | ACD (Bio-Techne) | 405681-C4 | sonda C4 |
| RNAscope® Sonda - Mm-Dlx2-C3 | ACD (Bio-Techne) | 555951-C3 | sonda C3 |
| RNAscope® Sonda - Mm-Msx1 | ACD (Bio-Techne) | 421841 | sonda C1 |
| RNAscope® Sonda - Mm-Sox10-C2 | ACD (Bio-Techne) | 435931-C2 | Sonda C2 |
| fluorofory RNAscope | |||
| Zestaw odczynników Opal 780 | Akoya Biosciences | FP1501001KT | Zawiera odczynnik Opal 780, Opal TSA-DIG, DMSO |
| TSA-vivid™ fluorofor 520 | ACD (Bio-Techne) | 323271 | teraz ClariTSA™ fluorofor 520 |
| TSA-vivid™ fluorofor 570 | ACD (Bio-Techne) | 323272 | obecnie ClariTSA™ fluorofor 570 |
| TSA-vivid™ fluorofor 650 | ACD (Bio-Techne) | 323273 | teraz ClariTSA™ fluorofor 650 |
| Sprzęt/oprogramowanie | |||
| Skanowanie laserowe Fluoview FV4000 mikroskop | Oczywisty | fv4000 | Lasery wzbudzające: 405/488/561/640/730 nm. Wykryta długość fali (Rys. 3): 430-470, 500-540, 570-620, 650-710, 750-850 nm. Wykrywana długość fali (Rys. 4) 430-470, 500-531, 570-620 nm. |
| Graphpad Prism 10 | GraphPad | v10.6.1 | |
| Blok grzejny | Grant | QBT1 | |
| Piecyk do hybrydyzacji Hybrigene | Techne (Bibby Scientific) | FHB4DD | |
| System mikroskopu superrozdzielczego Ixplore IX83 SpinSR | Olympus | ixplore-ix83-spinsr | Lasery wzbudzające: 405/488/561/640 nm. Filtry emisyjne: 447/60, 525/50, 617/73, 685/40. |
| Zeiss Arivis Pro | Carl Zeiss Microscopy GmbH | wersja 4.5 (wcześniej Arivis Vision 4D) | |
| Konwerter Zeiss Arivis SIS | Carl Zeiss Microscopy GmbH | wersja 4.3.0 |
Bibliografia
- Bruter AV, Varlamova EA, Okulova YD, Tatarskiy VV, Silaeva YY, Filatov MA. Genetically modified mice as a tool for the study of human diseases. Mol Biol Rep. 2024;51(1):135.
- Rashbrook VS, Brash JT, Ruhrberg C. Cre toxicity in mouse models of cardiovascular physiology and disease. Nat Cardiovasc Res. 2022;1:806–16.
- Breschi A, Gingeras TR, Guigo R. Comparative transcriptomics in human and mouse. Nat Rev Genet. 2017;18(7):425–40.
- Mole MA, Weberling A, Zernicka-Goetz M. Comparative analysis of human and mouse development: From zygote to pre-gastrulation. Curr Top Dev Biol. 2020;136:113–38.
- Krishnan A, Samtani R, Dhanantwari P, Lee E, Yamada S, Shiota K, et al. A detailed comparison of mouse and human cardiac development. Pediatr Res. 2014;76(6):500–7.
- Anderson RH, Bamforth SD. Morphogenesis of the Mammalian Aortic Arch Arteries. Front Cell Dev Biol. 2022;10:892900.
- Wessels A, Sedmera D. Developmental anatomy of the heart: a tale of mice and man. Physiol Genomics. 2003;15(3):165–76.
- Gall JG, Pardue ML. Formation and detection of RNA-DNA hybrid molecules in cytological preparations. Proc Natl Acad Sci U S A. 1969;63(2):378–83.
- John HA, Birnstiel ML, Jones KW. RNA-DNA hybrids at the cytological level. Nature. 1969;223(5206):582–7.
- Buongiorno-Nardelli M, Amaldi F. Autoradiographic detection of molecular hybrids between RNA and DNA in tissue sections. Nature. 1970;225(5236):946–8.
- Dakou E, Vanbekbergen N, Corradi S, Kemp CR, Willems E, Leyns L. Whole-mount in situ hybridization (WISH) optimized for gene expression analysis in mouse embryos and embryoid bodies. Methods Mol Biol. 2014;1211:27–40.
- Anderson R. Multiplex fluorescence in situ hybridization (M-FISH). Methods Mol Biol. 2010;659:83–97.
- Kearney L. Multiplex-FISH (M-FISH): technique, developments and applications. Cytogenet Genome Res. 2006;114(3-4):189–98.
- Burnett R, Guichard Y, Barale E. Immunohistochemistry for light microscopy in safety evaluation of therapeutic agents: an overview. Toxicology. 1997;119(1):83–93.
- Coons AH, Creech HJ, Jones RN. Immunological properties of an antibody containing a fluorescent group. P Soc Exp Biol Med. 1941;47(2):200–2.
- Bardot E, Tzavaras N, Benson DL, Dubois NC. Quantitative Whole-mount Immunofluorescence Analysis of Cardiac Progenitor Populations in Mouse Embryos. J Vis Exp. 2017(128).
- Wang F, Flanagan J, Su N, Wang LC, Bui S, Nielson A, et al. RNAscope: a novel in situ RNA analysis platform for formalin-fixed, paraffin-embedded tissues. J Mol Diagn. 2012;14(1):22–9.
- Erben L, Buonanno A. Detection and Quantification of Multiple RNA Sequences Using Emerging Ultrasensitive Fluorescent In Situ Hybridization Techniques. Curr Protoc Neurosci. 2019;87(1):e63.
- De Bono C, Lescroart F, Zaffran S. How to Study Gene Expression and Gain of Function of Hoxb1 in Mouse Heart Development. Methods Mol Biol. 2025;2889:121–37.
- Zhao R, Moore EL, Gogol MM, Unruh JR, Yu Z, Scott AR, et al. Identification and characterization of intermediate states in mammalian neural crest cell epithelial to mesenchymal transition and delamination. Elife. 2024;13.
- Guijarro C, Kelly RG. On the involvement of the second heart field in congenital heart defects. C R Biol. 2024;347:9–18.
- Bradshaw L, Chaudhry B, Hildreth V, Webb S, Henderson DJ. Dual role for neural crest cells during outflow tract septation in the neural crest-deficient mutant Splotch(2H). J Anat. 2009;214(2):245–57.
- Zawada D, Kornherr J, Meier AB, Santamaria G, Dorn T, Nowak-Imialek M, et al. Retinoic acid signaling modulation guides in vitro specification of human heart field-specific progenitor pools. Nat Commun. 2023;14(1):1722.
- Rabadan MA, Herrera A, Fanlo L, Usieto S, Carmona-Fontaine C, Barriga EH, et al. Delamination of neural crest cells requires transient and reversible Wnt inhibition mediated by Dact1/2. Development. 2016;143(12):2194–205.
- Bhattacharya D, Rothstein M, Azambuja AP, Simoes-Costa M. Control of neural crest multipotency by Wnt signaling and the Lin28/let-7 axis. Elife. 2018;7.
- Kishimoto K, Furukawa KT, Luz-Madrigal A, Yamaoka A, Matsuoka C, Habu M, et al. Bidirectional Wnt signaling between endoderm and mesoderm confers tracheal identity in mouse and human cells. Nat Commun. 2020;11(1):4159.
- De Bono C, Liu Y, Ferrena A, Valentine A, Zheng D, Morrow BE. Single-cell transcriptomics uncovers a non-autonomous Tbx1-dependent genetic program controlling cardiac neural crest cell development. Nat Commun. 2023;14(1):1551.
- Hazra R, Spector DL. Simultaneous visualization of RNA transcripts and proteins in whole-mount mouse preimplantation embryos using single-molecule fluorescence in situ hybridization and immunofluorescence microscopy. Front Cell Dev Biol. 2022;10:986261.
- Kann AP, Krauss RS. Multiplexed RNAscope and immunofluorescence on whole-mount skeletal myofibers and their associated stem cells. Development. 2019;146(20).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny