Niniejszy protokół przedstawia szczurzy model ostrego uszkodzenia nerek indukowanego kontrastem oraz ocenia podawanie N-acetylocysteiny i montelukastu po podaniu kontrastu, osobno oraz w kombinacji. Schematy leczenia wiązały się z mniej nasiloną dysfunkcją nerek, stresem oksydacyjnym, stanem zapalnym i uszkodzeniami histopatologicznymi, choć terapia skojarzona nie wykazała konsekwentnie lepszych wyników niż monoterapia.
Artykuł metodologiczny
Nefroprotekcyjne działanie N-acetylocysteiny i montelukastu podawanych po podaniu kontrastu w szczurzym modelu ostrej niewydolności nerek wywołanej kontrastem
W tym artykule
Podsumowanie
Streszczenie
Ostra niewydolność nerek indukowana kontrastem (CI-AKI) jest istotnym powikłaniem ekspozycji na kontrasty jodowe, w której stres oksydacyjny i procesy zapalne przyczyniają się do uszkodzenia nerek. Niniejsze badanie opracowało eksperymentalny model CI-AKI u szczurów i zbadało efekty leczenia zapoczątkowanego po podaniu kontrastu za pomocą N-acetylocysteiny (NAC), montelukastu lub kombinacji obu tych środków. Dorosłe samce szczurów Wistar poddano deprywacji wody, po której następowała sekwencyjna dożylna administracja Nω-nitro-L-argininy metyloestru (L-NAME), indometacyny i ioheksolu. Leczenie rozpoczęto 1 h po zakończeniu podawania ioheksolu, około 1,5 h po podaniu L-NAME, i kontynuowano raz dziennie przez 3 kolejne dni. Oceńiono wskaźniki funkcji nerek, parametry stresu oksydacyjnego, cytokiny zapalne, biomarkery uszkodzenia nerek oraz histopatologię nerek. Grupa z CI-AKI nieleczona wykazała wyraźną dysfunkcję nerek, niekorzystny profil stresu oksydacyjnego i stanu zapalnego oraz znaczne uszkodzenia histopatologiczne. W porównaniu z nieleczoną grupą CI-AKI, zwierzęta otrzymujące NAC, montelukast lub terapię skojarzoną wykazały ogólnie poprawę w wynikach biochemicznych i histopatologicznych. Poziomy glutationu (GSH) były najwyższe, a średnie oceny uszkodzeń histopatologicznych numerycznie najniższe w grupie z terapią skojarzoną; jednak leczenie łączone nie wykazało konsekwentnie lepszej skuteczności niż monoterapia we wszystkich ocenianych punktach końcowych. Niniejszy protokół dostarcza kontrolowanych ram przedklinicznych do oceny interwencji po podaniu kontrastu w CI-AKI, a uzyskane wyniki uzasadniają dalsze badania eksperymentalne nad NAC i montelukastem, bez rozstrzygania o skuteczności klinicznej lub specyficznej przewadze terapii łączonej.
Wprowadzenie
Ostre uszkodzenie nerek (AKI) często komplikuje przebieg choroby u pacjentów hospitalizowanych i przyczynia się do zwiększenia zapadalności, śmiertelności oraz zużycia zasobów opieki zdrowotnej. Ponieważ jodowe środki kontrastowe są rutynowo stosowane w diagnostyce obrazowej i procedurach interwencyjnych, pogorszenie funkcji nerek po ekspozycji na kontrast stało się istotnym problemem klinicznym. Obecna nomenklatura odróżnia ostre uszkodzenie nerek związane z kontrastem (CA-AKI), które obejmuje każdy epizod AKI występujący po podaniu kontrastu, od ostrego uszkodzenia nerek indukowanego kontrastem (CI-AKI), w którym uszkodzenie nerek jest przyczynowo przypisywane środkowi kontrastowemu. W kontrolowanych modelach eksperymentalnych, gdzie ekspozycję na kontrast można bezpośrednio powiązać z uszkodzeniem nerek, termin CI-AKI pozostaje zatem powszechnie stosowany1,2.
Pacjenci z przewlekłą chorobą nerek, cukrzycą, w podeszłym wieku, z niewydolnością serca lub innymi współistniejącymi schorzeniami sercowo-naczyniowymi są szczególnie podatni na CI-AKI. W wielu przypadkach funkcja nerek powraca do normy; jednak w cięższych stanach może wystąpić trwała niewydolność nerek, konieczność zastosowania terapia zastępczej nerek oraz zwiększone ryzyko zgonu. CI-AKI wiąże się również z dłuższym pobytem w szpitalu i większym zużyciem zasobów opieki zdrowotnej. Te niekorzystne skutki podkreślają nieustanną potrzebę opracowania skutecznych metod zapobiegawczych i terapeutycznych w przypadku uszkodzenia nerek związanego z podaniem kontrastu1,3,4,5.
Rozwój CI-AKI obejmuje kilka powiązanych ze sobą procesów, w tym zaburzenia perfuzji nerkowej, nierównowagę tlenową rdzenia, stres oksydacyjny, stan zapalny oraz bezpośrednią toksyczność cewkową. Ekspozycja na kontrast przesuwa napięcie naczyniowe wewnątrz nerek w stronę skurczu naczyń, jednocześnie osłabiając reakcje rozszerzające naczynia, co prowadzi do zmniejszenia przepływu krwi przez nerki. Zewnętrzna część rdzenia jest szczególnie podatna, ponieważ dostępność tlenu w tym obszarze jest już ograniczona w warunkach fizjologicznych. Dalszy spadek dostaw tlenu po podaniu kontrastu może zatem doprowadzić do niedotlenieniowego uszkodzenia cewek nerkowych2,6,7.
Niedotlenienie nerek po ekspozycji na kontrast wiąże się ze zwiększoną generacją reaktywnych form tlenu (ROS), co w znacznym stopniu przyczynia się do uszkodzenia nerek. Gdy produkcja ROS przekracza endogenną zdolność antyoksydacyjną, może dojść do uszkodzeń oksydacyjnych lipidów komórkowych, białek i DNA, przy jednoczesnym nasileniu sygnalizacji zapalnej. Zarówno w warunkach eksperymentalnych, jak i klinicznych, podawanie kontrastu wiązało się ze zwiększeniem parametrów stresu oksydacyjnego oraz upośledzeniem mechanizmów obronnych przeciwutleniających. Szlaki molekularne zaangażowane w tę odpowiedź obejmują powstawanie rodników zależne od oksydazy nikotynamido-adenyno-dinukleotydowo-fosforanowej (NADPH) oraz aktywację czynnika jądrowego kappa-B (NF-κB)1,6,8,9.
Wkład stanu zapalnego wskazuje, że CI-AKI nie można wyjaśnić wyłącznie zaburzeniami hemodynamicznymi. Niedawne dowody wskazują również na udział ferroptozy, stresu nitrosacyjnego oraz zewnątrzkomórkowych pułapek neutrofilowych w uszkodzeniu nerek po ekspozycji na kontrast. Rozpoznanie tych dodatkowych mechanizmów poszerzyło zakres badanych celów molekularnych w kontekście zapobiegania i leczenia CI-AKI1.
Kreatynina w surowicy oraz diureza są powszechnie stosowane do identyfikacji CI-AKI, jednak oba te parametry mogą ulec zmianie dopiero po rozwinięciu się uszkodzenia nerek. Ograniczenie to skłoniło do oceny wcześniejszych wskaźników, w tym cząsteczki uszkodzenia nerek-1 (KIM-1), która odzwierciedla uszkodzenie kanalikowe, oraz cystatyny C, która wiąże się ze zmianami w filtracji kłębuszkowej. Dowody z badań eksperymentalnych i klinicznych wskazują, że zmiany w tych biomarkerach mogą stać się wykrywalne w wczesnej fazie CI-AKI, a tym samym wspierać wcześniejszą ocenę uszkodzenia nerek9,10,11.
Postępy w zrozumieniu patofizjologii CI-AKI skłoniły do oceny interwencji farmakologicznych ukierunkowanych na szlaki oksydacyjne i zapalne. Odpowiednie nawodnienie pozostaje główną metodą zapobiegawczą, natomiast zgłaszane korzyści z podejść opartych na lekach różniły się w zależności od badania. W konsekwencji żadna terapia farmakologiczna nie wykazała dotąd wystarczająco spójnej skuteczności, aby została przyjęta jako standardowa interwencja kliniczna w przypadku CI-AKI1,4,12,13.
N-acetylcysteina (NAC) była szeroko badana jako podejście farmakologiczne w ograniczaniu CI-AKI. Jej proponowane efekty renoprotekcyjne wiążą się z neutralizowaniem reaktywnych form tlenu oraz przywracaniem zapasów glutationu. Wczesne wsparcie kliniczne pochodziło z przełomowego badania pacjentów z przewlekłą chorobą nerek, w którym NAC zmniejszyła częstość występowania dysfunkcji nerek związanej z kontrastem14. Późniejsze badania kliniczne i syntezy dowodów przyniosły jednak niespójne wyniki, przy czym niektóre badania zgłaszały korzyści, a inne nie wykazały istotnego efektu klinicznego. W związku z tym skuteczność NAC w przypadku CI-AKI pozostaje niepewna12,15,16,17.
Montelukast selektywnie blokuje receptor-1 cysteinyl Leukotrienów i od dawna jest stosowany w leczeniu astmy oraz schorzeń alergicznych. Dowody eksperymentalne wskazują również, że środek ten wykazuje działanie przeciwzapalne, przeciwutleniające i antyapoptotyczne. W różnych modelach uszkodzenia nerek podawanie montelukastu wiązano z redukcją peroksydacji lipidów, wzmocnieniem endogennych mechanizmów antyoksydacyjnych, mniej nasilonymi uszkodzeniami histopatologicznymi oraz łagodzeniem uszkodzeń nerek18,19,20,21,22.
Dowody specyficznie badające zastosowanie montelukastu w CI-AKI pozostają ograniczone. Dostępne wyniki eksperymentalne sugerują, że jego działanie na nerki może obejmować modulację szlaków sygnałowych utleniania i stanu zapalnego. Zaproponowano, że zmniejszona ekspresja NADPH oksydazy 4 (NOX4), p22phox oraz NF-κB jest jednym z mechanizmów, dzięki którym montelukast może łagodzić uszkodzenia nerek wywołane kontrastem9.
NAC i montelukast wpływają na częściowo odrębne, ale nakładające się szlaki uczestniczące w uszkodzeniu nerek. NAC przede wszystkim wspiera obronę przeciwutleniającą, podczas gdy montelukast wykazuje działanie zarówno przeciwzapalne, jak i przeciwutleniające. Jednoczesne podawanie tych czynników może zatem wpływać na wiele komponentów patofizjologii CI-AKI; jednak to, czy ich interakcja wywołuje efekt addytywny czy synergistyczny, nie zostało ustalone w modelach eksperymentalnych18,19,20,21,22.
Poprzednie badania oceniały głównie interwencje podawane przed ekspozycją na kontrast, podczas gdy dowody dotyczące leczenia rozpoczynanego po ekspozycji pozostają nieliczne. W szczególności podawanie montelukastu wraz z NAC po podaniu kontrastu było w ograniczonym stopniu badane w eksperymentalnym modelu CI-AKI. Niniejsze badanie oceniało zatem montelukast i NAC, podawane po ekspozycji na kontrast osobno lub w połączeniu, pod kątem funkcji nerek, parametrów stresu oksydacyjnego i mechanizmów obronnych przeciwutleniających, biomarkerów uszkodzenia nerek i stanu zapalnego oraz zmian histopatologicznych w szczurzym modelu CI-AKI.
Protokół
Wszystkie procedury eksperymentalne z udziałem zwierząt zostały przeprowadzone zgodnie z międzynarodowo uznanymi wytycznymi dotyczącymi opieki i wykorzystania zwierząt laboratoryjnych oraz były zgodne z wytycznymi Animal Research: Reporting of In Vivo Experiments (ARRIVE). Protokół eksperymentalny został zatwierdzony przez Lokalny Komitet Etyki Doświadczeń na Zwierzętach Uniwersytetu Ahi Evran w Kırşehir w Turcji (Decyzja nr 2, Posiedzenie nr 12, Data: 12 czerwca 2025). Dołożono wszelkich starań, aby zminimalizować cierpienie zwierząt oraz ograniczyć liczbę zwierząt wykorzystanych w badaniu. Szczegółowe informacje o wszystkich użytych odczynnikach i sprzęcie znajdują się w Tabeli Materiałów.
Przygotowanie odczynników
W badaniu wykorzystano Nω-nitro-L-argininę metylowy ester (L-NAME), indometacynę, ioheksol, montelukast sodowy oraz NAC. Roztwór L-NAME o stężeniu 10 mg/mL przygotowano w sterylnej 0,9% soli fizjologicznej, stosując 1 g L-NAME na 100 mL. Roztwór przygotowywano na świeżo w dniu podania i nie przechowywano go po tym terminie. W celu indukcji eksperymentalnego modelu CI-AKI, L-NAME podano dożylnie (IV) w dawce 10 mg/kg. Dla szczura o masie ciała ok. 220 g obliczona ilość wyniosła ok. 2,2 mg, co odpowiadało objętości podania ok. 0,22 mL. Indometacynę przygotowano w 5% roztworze wodorowęglanu sodu o stężeniu 10 mg/mL, rozpuszczając 100 mg w końcowej objętości 10 mL. Preparat mieszano w wstrząsarze wierzchołkowym (vortex) do uzyskania wizualnej jednorodności. Końcowe pH przygotowanego roztworu indometacyny nie było mierzone podczas eksperymentu, w związku z czym nie można go określić wstecznie. W dokumentacji eksperymentalnej nie odnotowano konkretnej procedury sterylizacji ani filtracji przygotowanego roztworu indometacyny, zatem nie można jej podać w raporcie. Nie ustalono ani nie oceniono formalnego przedziału stabilności; roztwór przygotowywano na świeżo i zużywano w tym samym dniu. Aby zindukować eksperymentalny model CI-AKI, indometacynę podano dożylnie w dawce 10 mg/kg. Dla szczura o masie ciała ok. 220 g obliczona ilość wyniosła ok. 2,2 mg, co odpowiadało objętości podania ok. 0,22 mL.
Komercyjny preparat ioheksolu, zawierający 647 mg ioheksolu/mL i równoważne stężenie jodu 300 mg/mL, podano bez dodatniego rozcieńczenia. Dokładna temperatura ioheksolu w momencie wstrzyknięcia nie była rejestrowana. Wartość osmolalności specyficzna dla preparatu nie mogła zostać wiarygodnie zweryfikowana na podstawie dostępnych zapisów eksperymentalnych i nie została zatem podana. W celu indukcji eksperymentalnego modelu CI-AKI, ioheksol podano dożylnie w dawce 3 g jodu/kg. U szczura o wadze około 220 g dawka ta dostarczyła około 0,66 g jodu i odpowiadała objętości wstrzyknięcia wynoszącej około 2,2 mL.
Przygotowano zawiesinę montelukastu sodowego w 0,5% karboksymetylocelulozie (CMC). Była ona przygotowywana na świeżo w każdym dniu podawania i mieszana w wstrząsarce typu vortex bezpośrednio przed aplikacją, aby uzyskać równomierny rozkład zawieszonych cząsteczek. Dawkę montelukastu wymaganą dla każdego zwierzęcia obliczano oddzielnie na podstawie masy ciała odnotowanej na początku badania, stosując następujący wzór: wymagana dawka (mg) = masa ciała (kg) × 10 mg/kg. Dla zwierzęcia o masie około 220 g obliczona dawka wynosiła około 2,2 mg i była podawana drogą zgłębnika do żołądka. Przed każdym podaniem zawiesinę poddawano ocenie wizualnej, a każdą partię wykazującą sedymentację ponownie mieszano w wstrząsarce typu vortex przed użyciem.
NAC podawano grupom badawczym w formie komercyjnego preparatu bez dalszego rozcieńczania w dawce śródbrzusznej 100 mg/kg. Dla każdego zwierzęcia wymaganą dawkę obliczano indywidualnie na podstawie masy ciała odnotowanej na początku badania. Dla zwierzęcia o masie około 220 g odpowiadało to około 22 mg NAC i objętości podania około 0,15 mL. Przed podaniem roztwór poddano ocenie wizualnej i użyto wyłącznie preparatów przejrzystych, pozbawionych widocznych cząsteczek.
Każdy preparat poddano kontroli wizualnej przed podaniem. Roztwory L-NAME, indometacyny, iohexolu i NAC sprawdzono pod kątem przebarwień i widocznych cząsteczek. Bezpośrednio przed podaniem zawiesinę montelukastu wymieszano w wstrząsarce wirowej (vortex) i sprawdzono wizualnie w celu potwierdzenia jednorodności. Każdy preparat, który nie spełniał tych kryteriów akceptacji, nie był stosowany. Podczas przygotowywania i podawania wszystkich substancji chemicznych noszono fartuchy laboratoryjne, rękawice ochronne oraz środki ochrony oczu. Wszystkie procedury były zgodne z instytucjonalnymi wymogami bezpieczeństwa laboratoryjnego i biobezpieczeństwa.
Wybór zwierząt, warunki utrzymania, grupy eksperymentalne i randomizacja
Trzydzieści dorosłych samców szczurów albinosów szczepu Wistar (wiek 8–12 tygodni; masa ciała 200–220 g) pozyskano z Laboratorium Badań nad Zwierzętami Doświadczalnymi Uniwersytetu Ahi Evran w Kırşehir, Turcja. Wybrano samce, aby zachować spójność metodologiczną z wcześniej opublikowanymi modelami eksperymentalnymi CI-AKI oraz aby uniknąć wprowadzenia fazy cyklu rujowego jako dodatkowej zmiennej biologicznej. Płeć nie była oceniana jako zmienna eksperymentalna w niniejszym badaniu. Placówka dla zwierząt posiadała licencję hodowlaną/produkcyjną nr 184, a szczury były tam hodowane i utrzymywane w standardowych warunkach laboratoryjnych. W momencie włączenia do badania zwierzęta nie posiadały udokumentowanego statusu wolnych od specyficznych patogenów (SPF) ani innej formalnie przypisanej klasyfikacji stanu zdrowia mikrobiologicznego. Każdy szczur był utrzymywany oddzielnie w poliwęglanowej klatce o wymiarach 40 cm × 25 cm × 20 cm, z grubo siekanymi wiórami sosnowymi jako ściółką. Warunki w pomieszczeniu utrzymywano na poziomie 24 °C ± 2 °C oraz 35% ± 10% wilgotności względnej przy użyciu zautomatyzowanego systemu sterowania środowiskiem i wentylacji. Zastosowano cykl oświetlenia 12 h światła/12 h ciemności, z oświetleniem od 07:00 do 19:00. W ciągu 7-dniowej fazy aklimatyzacji oraz w późniejszym okresie eksperymentalnym nie zapewniono dedykowanego wzbogacenia środowiskowego. Standardowa granulowana karma dla gryzoni oraz woda z kranu były dostępne ad libitum, z wyjątkiem określonego 16-godzinnego okresu deprywacji wody poprzedzającego indukcję CI-AKI. Skład paszy obejmował 24% białka surowego, 3,94% celulozy surowej, 5,08% tłuszczu surowego, 8,8% popiołu surowego, 1,44% lizyny, 0,61% metioniny, 1,14% wapnia, 0,89% fosforu i 0,28% sodu. Wszystkie zwierzęta poddano 7-dniowej aklimatyzacji przed rozpoczęciem procedur eksperymentalnych. Codzienne obserwacje prowadzono zarówno w okresie aklimatyzacji, jak i w okresie eksperymentalnym, aby ocenić stan ogólny, spożycie pokarmu i wody, ruchliwość, postawę, wygląd sierści oraz wszelkie oznaki stresu. Aby zminimalizować błąd selekcji, zwierzęta przydzielono do pięciu grup eksperymentalnych przy użyciu komputerowo generowanej sekwencji losowej, przypisując po sześć zwierząt do każdej grupy. Wielkość próby określono za pomocą analizy mocy a priori z wykorzystaniem programu G*Power wersja 3.1.9.6.
Wielkość próby została określona na podstawie analizy mocy a priori dla jednoczynnikowej analizy wariancji (ANOVA) z efektami stałymi obejmującej pięć grup eksperymentalnych. Przy założeniu wielkości efektu (f) wynoszącej 0.65, poziomu błędów typu I (α) równego 0.05 oraz mocy statystycznej na poziomie 80%, obliczono, że wymagana całkowita wielkość próby wynosi 30 zwierząt, co odpowiada sześciu zwierzętom w każdej grupie. Przyjęto a priori, że wielkość efektu (f = 0.65) reprezentuje duży ogólny efekt międzygrupowy dla porównania pięciu grup. Obliczenia te miały na celu określenie wielkości próby niezbędnej do wykrycia takiego ogólnego efektu i nie były specjalnie zaprojektowane w celu wykrycia mniejszych różnic parzystych między grupami otrzymującymi aktywne leczenie. Za jednostkę eksperymentalną we wszystkich analizach uznano pojedyncze zwierzę.
Z wyjątkiem rutynowej opieki, codziennego monitorowania stanu zdrowia oraz procedur terminalnych, zwierzęta w grupie kontrolnej (Control) nie były poddawane manipulacjom ani unieruchomieniu związanym z protokołem, deprywacji wody, zastrzykom dożylnym lub doszpikowym, zgłębnikowaniu przełykowemu ani podawaniu nośnika. Grupa CI-AKI obejmowała zwierzęta, u których w 8. dniu utworzono model CI-AKI i które nie otrzymały żadnego leczenia. Grupa CI-AKI + Montelukast obejmowała zwierzęta, u których utworzono model CI-AKI, a następnie podano montelukast. Grupa CI-AKI + NAC obejmowała zwierzęta, u których utworzono model CI-AKI, a następnie podano NAC. Grupa CI-AKI + Montelukast + NAC obejmowała zwierzęta, u których utworzono model CI-AKI, a następnie podano kombinację montelukastu i NAC. Ani grupa kontrolna, ani nieleczona grupa CI-AKI nie zostały poddane procedurom pozorowanym (sham) odpowiadającym leczeniu. Konkretnie, w tych grupach nie przeprowadzono pozornych manipulacji, pozornego zgłębnikowania przełykowego, pozornych zastrzyków leczniczych ani podawania nośnika odpowiadającego leczeniu. Nośniki użyte do przygotowania L-NAME, indometacyny i montelukastu były odpowiednio: 0,9% solą fizjologiczną, 5% roztworem wodorowęglanu sodu oraz 0,5% CMC, zgodnie z opisem w sekcji przygotowania odczynników. NAC podawano w formie komercyjnej bez dalszego rozcieńczania i nie przygotowywano dla niego oddzielnego nośnika. W 8. dniu wszystkie zwierzęta, z wyjątkiem tych z grupy kontrolnej, poddano 16 h deprywacji wody, po czym następowała sekwencyjna administracja dożylna L-NAME (10 mg/kg), indometacyny (10 mg/kg) i iohexolu (3 g jodu/kg) w celu wywołania kontrastowej ostrej niewydolności nerek. W wyznaczonych grupach leczonych montelukast (10 mg/kg, zgłębnikowanie przełykowe) i/lub NAC (100 mg/kg, zastrzyk doszpikowy) podano po raz pierwszy 1 h po zakończeniu podawania iohexolu w 8. dniu, co odpowiadało około 1,5 h po podaniu L-NAME, a następnie podawano raz dziennie o tej samej porze w dniach 9. i 10.
Protokół podawania leku
Model CI-AKI ustanowiono zgodnie z opublikowanym protokołem eksperymentalnym, obejmującym 16 h deprywacji wody, po której nastąpiła sekwencyjna dożylna administracja L-NAME, indometacyny i iohexolu23,24,25. L-NAME oraz indometacynę podawano w dawkach 10 mg/kg każdy, natomiast iohexol podawano w dawce 3 g jodu/kg. Dawki lecznicze wynosiły 10 mg/kg dla sodowego montelukastu i 100 mg/kg dla NAC. Wybór dawek indukcji modelu i dawek leczniczych oparto na wcześniej opublikowanych badaniach eksperymentalnych22,26,27. Nie przeprowadzono wstępnych badań zakresu dawek ani optymalizacji dawkowania. Dawki NAC i montelukastu wybrano niezależnie na podstawie wcześniej opublikowanych badań eksperymentalnych nad poszczególnymi substancjami i nie wynikały one z badania doboru dawek dla terapii skojarzonej. Wybrane dawki nie miały na celu reprezentowania farmakologicznie równoważnej ekspozycji; nie przeprowadzono analizy dawka-odpowiedź ani formalnej analizy interakcji leków. Nie zastosowano uprzednio określonego numerycznego lub laboratoryjnego progu w celu zdefiniowania skutecznej indukcji modelu na poziomie pojedynczego zwierzęcia. W punkcie końcowym badania o skutecznym wywołaniu uszkodzenia nerek świadczyły charakterystyczne zmiany histopatologiczne zaobserwowane w nieleczonej grupie CI-AKI w porównaniu z grupą kontrolną. W 8. dniu wszystkie zwierzęta, z wyjątkiem tych z grupy kontrolnej, poddano jednorazowej 16-godzinnej deprywacji wody bezpośrednio przed indukcją ostrej niewydolności nerek wywołanej kontrastem. Deprywacja wody nie była powtarzana w pozostałym czasie trwania okresu eksperymentalnego. Standardowa pasza granulowana pozostawała dostępna ad libitum przez cały okres deprywacji wody. Po zakończeniu jednorazowego, 16-godzinnego okresu deprywacji wody, dostęp do wody kranowej przywrócono jednocześnie i ad libitum we wszystkich grupach eksperymentalnych poddanych deprywacji, przed podaniem pierwszego czynnika indukującego model, L-NAME; dostęp ten utrzymano przez pozostałą część okresu eksperymentalnego. Czas i warunki przywrócenia dostępu do wody były identyczne we wszystkich grupach poddanych deprywacji. Pobór wody po przywróceniu dostępu nie był ograniczony do zdefiniowanej objętości i nie był mierzony ilościowo. Nie mierzono masy ciała bezpośrednio przed i po 16-godzinnym okresie deprywacji wody, w związku z czym nie można było obliczyć procentowej utraty masy ciała związanej z odwodnieniem. Diureza nie była monitorowana ilościowo. Po przywróceniu dostępu do wody rozpoczęto indukcję CI-AKI. Wszystkie sekwencyjne dożylne podania L-NAME, indometacyny i iohexolu wykonano poprzez boczną żyłę ogonową, używając igły 26 G przymocowanej do sterylnej strzykawki 5 mL. Przed podaniem dożylnym ogon ogrzewano w wodzie przez kilka minut, aby ułatwić wizualizację i rozszerzenie bocznych żył ogonowych. Po każdym podaniu dożylnym żyłę przemywano 0,5 mL sterylnego 0,9% roztworu soli fizjologicznej, dodatkowo do obliczonej objętości administracji odpowiedniego czynnika indukującego model. Miejsce wstrzyknięcia monitorowano wizualnie podczas podawania i przemywania pod kątem obrzęku, wycieku lub oznak wynaczynienia. Najpierw podano L-NAME (10 mg/kg). Piętnaście minut po podaniu L-NAME, indometacynę (10 mg/kg) podano dożylnie przez tę samą boczną żyłę ogonową. Piętnaście minut po podaniu indometacyny, iohexol podano dożylnie przez tę samą boczną żyłę ogonową w dawce 3 g jodu/kg. Dla każdego zwierzęcia dawkę iohexolu i odpowiadającą jej objętość wstrzyknięcia obliczono indywidualnie na podstawie masy ciała zapisanej przy rozpoczynaniu badania oraz komercyjnego stężenia jodu wynoszącego 300 mg jodu/mL. Odpowiadało to objętości podania 10 mL/kg, a zatem około 2,0–2,2 mL dla szczurów o masie 200–220 g. Nie określono maksymalnej dopuszczalnej objętości podania dożylnego w protokole; największą objętością podania dożylnego pojedynczego czynnika w tym badaniu był iohexol w dawce 10 mL/kg. Iohexol podawano powoli przez około 1–2 min. Poprawne podanie dożylne zweryfikowano poprzez brak widocznego obrzęku, wycieku lub wynaczynienia w miejscu wstrzyknięcia. Nie zaobserwowano częściowego wynaczynienia i żadne wstrzyknięcie nie wymagało ponownej próby ani powtórnego dawkowania z powodu podejrzenia wynaczynienia. Godzinę po zakończeniu podawania iohexolu, w grupach leczniczych podano wyznaczone preparaty. Ponieważ podawanie iohexolu rozpoczęto 30 min po podaniu L-NAME i zakończono w ciągu około 1–2 min, rozpoczęcie leczenia nastąpiło około 91–92 min (ok. 1,5 h) po podaniu L-NAME. Sodu montelukast (10 mg/kg) podawano poprzez zgłębnik dożylnie, natomiast NAC (100 mg/kg) podawano domięśniowo.
Gavage doustny wykonano przy użyciu kaniuli do karmienia ze stali nierdzewnej o rozmiarze 22 G. Każde zwierzę utrzymywano w pozycji pionowej, a kaniulę do karmienia delikatnie wprowadzano przez przełyk do żołądka. W przypadku napotkania nadmiernego oporu kaniulę wycofywano i ponownie pozycjonowano przed podaniem preparatu. Podczas oraz bezpośrednio po gavage obserwowano zwierzę pod kątem wystąpienia cofania treści żołądkowej. U żadnego z zwierząt nie zaobserwowano cofania treści ani innych dowodów na niepełne dawkowanie doustne podczas lub bezpośrednio po gavage, i żadne zwierzę nie zostało wykluczone z powodu podejrzenia nieudanego podania doustnego. Iniekcje doszpikowe podawano w prawy dolny kwadrant brzucha. Igłę wprowadzano pod kątem około 30°–45°, a przed podaniem wykonano aspirację, aby sprawdzić, czy nie doszło do przypadkowego wprowadzenia igły do naczynia krwionośnego. Miejsce wstrzyknięcia monitorowano wizualnie podczas i bezpośrednio po podaniu pod kątem wycieku, krwawienia lub innych widocznych powikłań. Wyznaczone leczenie stosowano raz dziennie o tej samej porze w dniach 8, 9 i 10. W związku z tym zwierzęta w grupie CI-AKI + Montelukast otrzymywały montelukast raz dziennie przez trzy kolejne dni, zwierzęta w grupie CI-AKI + NAC otrzymywały NAC raz dziennie przez trzy kolejne dni, a zwierzęta w grupie CI-AKI + Montelukast + NAC otrzymywały zarówno montelukast, jak i NAC raz dziennie zgodnie z tym samym 3-dniowym schematem leczenia. Wszystkie procedury indukcji modelu i podawania leków zostały wykonane przez tego samego badacza. Masę ciała mierzono raz dla każdego zwierzęcia na początku badania i nie mierzono jej ponownie w okresie eksperymentalnym. Dla każdego zwierzęcia dawkę i odpowiadającą jej objętość podania wszystkich czynników indukujących model oraz preparatów badawczych obliczono indywidualnie na podstawie masy ciała zapisanej na początku badania. Wszystkie procedury dożylne, doszpikowe i gavage doustny wykonano przy użyciu tej samej zstandaryzowanej techniki, aby zminimalizować zmienność związaną z podawaniem preparatów.
Procedura eutanazji, humanistyczne punkty końcowe i pobieranie próbek
Zwierzęta były obserwowane raz dziennie przez cały okres trwania eksperymentu pod kątem zmian w stanie ogólnym, spożycia pokarmu i wody, mobilności, postawy, wyglądu sierści oraz oznak stresu. Zdefiniowane prospektywnie punkty końcowe humanitarne obejmowały wyraźną letargię, brak możliwości dostępu do dostępnego pokarmu lub wody lub ich niespożywanie, nieprawidłową postawę, ograniczoną mobilność, trwałe piloerekcję oraz wszelkie inne jawne przejawy stresu. Zwierzęta spełniające którekolwiek z tych kryteriów miały zostać niezwłocznie poddane eutanazji; jednak w trakcie badania żadne zwierzę nie spełniło kryteriów punktów końcowych humanitarnych. W 11. dniu, 24 h po ostatnim podaniu preparatu, wprowadzono głęboką narkozę poprzez podanie doszpryciężne ketaminy (80 mg/kg) wraz z ksylazyną (10 mg/kg). Do weryfikacji odpowiedniej płaszczyzny znieczulenia wykorzystano brak odruchu wycofania łapy. Po potwierdzeniu wystarczającej głębokości znieczulenia pobrano od każdego zwierzęcia około 3–5 mL krwi poprzez punkcję wewnątrzsercową. Następnie eutanazję dokonano poprzez upuszczenie krwi, podczas gdy zwierzę pozostawało w głębokiej narkozie. Śmierć potwierdzono poprzez stwierdzenie braku czynności serca oraz spontanicznego oddychania.
Krew pobrana do pomiarów biochemicznych surowicy umieszczono w probówkach bez przeciwkrzepliwa i pozostawiono do całkowitego skrzepnięcia. Następnie probówki odwirowano z prędkością 3,000 × g przez 10–15 min w temperaturze 4 °C, po czym frakcję surowicy oddzielono i przechowywano w temperaturze −80 °C do czasu analizy. Próbki przeznaczone do pomiaru glutationu pobierano oddzielnie do probówek zawierających kwas etylenodiminotetraoctowy (EDTA). Ponieważ próbki te były przeciwkrzepliwe, przetwarzano je bez etapu krzepnięcia, zgodnie z odpowiednią procedurą analizy glutationu. Separację surowicy uznano za prawidłową, gdy odzyskana surowica była przejrzysta i nie wykazywała widocznych oznak hemolizy.
Po potwierdzeniu zgonu przeprowadzono laparotomię pośrodkową i ostrożnie usunięto obie nerki z każdego zwierzęcia. Z preparatów usunięto otaczającą tkankę tłuszczową i łączną. Prawą nerkę przeznaczono wyłącznie do badania histopatologicznego, natomiast lewa nerka została przeznaczona do analizy biochemicznej. Mieszaną tkankę z lewej nerki analizowano bez oddzielnego wycinania kory i rdzenia nerek. Obie nerki były traktowane niezależnie, a preparaty od różnych zwierząt pozostawały oddzielne podczas całego procesu przetwarzania, bez łączenia próbek. Całą prawą nerkę umieszczono w 10% neutralnym buforowanym formaldehydzie i przygotowano do oceny histopatologicznej. Przygotowano i zbadano przekroje obejmujące korę nerek i zewnętrzną część rdzenia zgodnie z procedurami opisanymi w sekcji przetwarzania i oceny histopatologicznej. Każdą lewą nerkę oznakowano indywidualnie i przechowywano w temperaturze -80 °C do momentu homogenizacji i testów biochemicznych. Po wycięciu sprawdzono makroskopową integralność tkanki i zachowano odpowiednią ilość materiału do planowanych ocen histopatologicznych i biochemicznych.
Badacz odpowiedzialny za indukcję modelu i podawanie leczenia nie mógł być zaślepiony, ponieważ grupy eksperymentalne poddawano różnym procedurom. Jednakże tożsamość grup została utajniona przed badaczami przeprowadzającymi analizy biochemiczne i statystyczne oraz przed patologiem wykonującym oceny histopatologiczne. Wszystkie włączone zwierzęta pozostały w badaniu i zostały uwzględnione w późniejszych analizach. Próbki biologiczne, tkanki zwierzęce, utrwalacze na bazie formaldehydu oraz inne odpady chemiczne były obsługiwane z użyciem odpowiedniego sprzętu ochrony osobistej. Utylizacja wszystkich odpadów biologicznych i chemicznych została przeprowadzona zgodnie z instytucjonalnymi wymogami dotyczącymi bezpieczeństwa biologicznego i gospodarowania odpadami niebezpiecznymi.
Analizy biochemiczne
Pomiary biochemiczne przeprowadzono z wykorzystaniem surowicy, krwi przeciwkrzepowej z EDTA oraz homogenizatów tkanki lewej nerki pobranych od każdego zwierzęcia. Procedury przedstawiono poniżej w zależności od matrycy biologicznej użytej dla każdego parametru. W surowicy analizowano poziom mocznika, azotu mocznikowego we krwi (BUN), kreatyniny, dysmutazy ponadtlenkowej (SOD) oraz malonaldehydu (MDA). Mocznik, BUN i kreatynina służyły jako wskaźniki funkcji nerek, natomiast aktywność SOD i stężenie MDA oceniano jako parametry stresu oksydacyjnego. Wartości mocznika i BUN w surowicy uzyskano za pomocą tej samej enzymatycznej metody ureaza–dehydrogenaza glutaminianowa. W tej metodzie mocznik był hydrolizowany przez ureazę do amoniaku, który następnie reagował z 2-oksoglutaranem i zredukowanym nikotynamidowym dinukleotydem adeninowym (NADH) w obecności dehydrogenazy glutaminianowej. Zastosowaną metodą analityczną był kinetyczny enzymatyczny test ureaza–dehydrogenaza glutaminianowa. Spadek absorbancji wynikający z zużycia NADH mierzono kinetycznie za pomocą spektrofotometru. Stężenie kreatyniny w surowicy mierzono kolorymetrycznie przy użyciu automatycznego analizatora biochemicznego. Aktywność SOD w surowicy mierzono kolorymetrycznie za pomocą dostępnego komercyjnie zestawu analitycznego na tym samym automatycznym analizatorze biochemicznym. Test SOD opierał się na generowaniu rodników ponadtlenkowych przez układ ksantyna–oksydaza ksantynowa i ich reakcji z chlorkiem 2-(4-jodofenyl)-3-(4-nitrófenyl)-5-fenylotetrazoliu w celu utworzenia barwnego produktu formazanu. Absorbancję końcową mierzono przy 505 nm, a aktywność SOD wyrażono w U/mL. Stężenie MDA w surowicy określono kolorymetrycznie za pomocą reakcji z kwasem tiobarbiturowym. Próbki surowicy zmieszano z zimnym kwasem trójchlorooctowym w celu wytrącenia białek, a powstały osad oddzielono przez wirowanie. Ten etap wirowania przeprowadzono przy 7 500 × g przez 5 min w 4 °C. Nadfiltr poddano reakcji z kwasem tiobarbiturowym w 90 °C przez 60 min, schłodzono i zmierzono przy 532 nm. Stężenia MDA obliczono na podstawie odpowiedniej krzywej kalibracyjnej i wyrażono w nmol/mL. Analizę glutationu (GSH) przeprowadzono z wykorzystaniem krwi przeciwkrzepowej z EDTA. Białka wytrącono kwasem trójchlorooctowym, a otrzymane próbki odtłuszczone z białek analizowano kolorymetrycznie zmodyfikowaną metodą Ellmana. Próbki połączono z 5,5′-ditiobis(2-nitrobenzoesanem) (DTNB) w 500 mM buforze Tris o pH 8,2. Reakcja grup tiolowych GSH z DTNB spowodowała powstanie barwnego produktu, a absorbancję zarejestrowano przy 412 nm. Aktywność katalazy (CAT) określono za pomocą dwuetapowej procedury kolorymetrycznej. Próbki inkubowano początkowo ze znaną ilością nadtlenku wodoru, który katalaza przekształciła w wodę i tlen cząsteczkowy. Po zakończeniu reakcji enzymatycznej mierzono pozostały nadtlenek wodoru za pomocą odczynnika chromogennego. Absorbancję zarejestrowano przy 405 nm, a aktywność CAT podano w U/mL. Do pomiarów w tkance nerek wykorzystano lewą nerkę każdego zwierzęcia jako tkankę zmieszaną, bez oddzielania kory od rdzenia. Zgodnie z procedurą, prawą nerkę pozostawiono wyłącznie do oceny histopatologicznej. Próbki należące do poszczególnych zwierząt przetwarzano niezależnie i nie łączono ich na żadnym etapie. Każdy preparat lewej nerki homogenizowano na lodzie w 50 mM buforze fosforanowym o pH 7,4, stosując stosunek tkanki do buforu 1:10 (w/v). Dla każdego szczura przygotowano jeden specyficzny homogenizat tkanki nerkowej. Oddzielne alikwoty tego homogenizatu wykorzystano do różnych pomiarów tkanki nerkowej, zapewniając, że wszystkie parametry pochodzą od tego samego osobnika. Otrzymane homogenizaty tkanki nerkowej wirowano przy 14 000 × g przez 10 min w 4 °C. Po wirowaniu nadfiltr otrzymany od każdego zwierzęcia zbierano osobno i dzielono na alikwoty do zaplanowanych analiz tkanki nerkowej. Stężenia czynnika martwicy nowotworów alfa (TNF-α), interleukiny-1 beta (IL-1β), interleukiny-6 (IL-6), cystatyny C i KIM-1 w nadfiltrach tkanki nerkowej mierzono za pomocą zestawów ELISA specyficznych dla szczura. Analizy przeprowadzono zgodnie z protokołami producenta. Warunki inkubacji były identyczne dla testów ELISA TNF-α, IL-1β, IL-6, cystatyny C i KIM-1. W każdym teście próbki i odczynniki ELISA inkubowano przez 1 h w 37 °C; po pięciu cyklach płukania dodano roztwory substratu A i B i inkubowano przez 10 min w 37 °C. W skrócie, standardy i nadfiltry tkanki nerkowej dodawano do dołków powlekanych przeciwciałami, a następnie dodawano odpowiednie biotynilowane przeciwciało detekcyjne oraz koniugat streptawidyna–peroksydaza chrzanowa. Po określonych etapach inkubacji nieprzypisane komponenty usunięto za pomocą automatycznej myjki do mikropłytek. Następnie dodano roztwór substratu, a reakcję barwną przerwano za pomocą kwasowego roztworu stopowego. Absorbancję mierzono przy 450 nm za pomocą czytnika mikropłytek, a stężenia analitów obliczono na podstawie odpowiednich krzywych standardowych. Pomiary ELISA dla tkanki nerkowej przeprowadzono w dubletach. Dla każdego analitu obliczono średnią z dwóch technicznych powtórzeń, aby uzyskać pojedynczą wartość na poziomie zwierzęcia. Powtórzenia techniczne i oddzielne alikwoty otrzymane z tego samego specyficznego homogenizatu nie były traktowane jako niezależne obserwacje. Wszystkie pomiary biochemiczne przeprowadzono w ustandaryzowanych warunkach specyficznych dla danego testu. Próbki surowicy, krwi przeciwkrzepowej z EDTA i tkanki nerkowej przetwarzano oddzielnie, zgodnie z wymaganiami odpowiadających im metod analitycznych. Badacze przeprowadzający analizy biochemiczne nie znali przydziału do grup. Jednostką eksperymentalną uznano poszczególne zwierzę, a nie każdą próbkę surowicy, próbkę krwi, preparat nerki, alikwot homogenizatu czy techniczne powtórzenie w dołku. Odpowiednio, do analizy statystycznej dla każdej grupy eksperymentalnej włączono sześć niezależnych obserwacji na poziomie zwierzęcia.
Opracowanie histopatologiczne i ocena
Próbki prawej nerki przygotowano do oceny mikroskopowej poprzez rutynową obróbkę histologiczną. Całą prawą nerkę z każdego zwierzęcia zanurzono w 10% neutralnym buforowanym formaldehydzie na 72 h w temperaturze pokojowej. Po fiksacji przeprowadzono sekwencyjne odwodnienie tkanek w etanolu o stężeniach 50%, 70%, 80%, 96% i 100%, stosując każde stężenie przez 1 h. Następnie próbki poddano dwukrotnej kąpieli w ksylenie przez 30 min w każdej kąpieli przed zatopieniem w parafinie. Za pomocą mikrotomu rotacyjnego z bloków parafiny wykonano przekroje o grubości 5 µm, obejmujące zarówno korę nerkową, jak i zewnętrzną część rdzenia.
W celu barwienia hematoksyliną i eozyną (HE) przekroje odparafinowano i rehydratowano, poddano działaniu hematoksyliny przez 5 min, a następnie płukano pod bieżącą wodą z kranu przez kolejne 5 min. Do różnicowania użyto alkoholu kwasowego, po czym przekroje poddano procesowi umodrzniania w wodzie amoniakalnej przez 1 min i barwieniu kontrastowym eozyną przez 2 min. Zbarwione przekroje odwodniono następnie w rosnących stężeniach alkoholu, prześwietlono ksylenem i trwale zamontowano pod szkiełkami podstawowymi.
Przekroje przeznaczone do barwienia trichromem Massona zostały w ten sam sposób odparafiniowane i rehydratowane. Traktowanie zaprawą przeprowadzono przez 60 min w 56 °C, a następnie płukano pod bieżącą wodą z kranu przez 10 min. Następnie przekroje poddano sekwencyjnej obróbce: hematoksyliną żelazową Weigerta przez 10 min, roztworem szkarłatu Biebricha i fuksyny kwasowej przez 15 min, roztworem kwasu fosfotungstowego przez 10 min oraz roztworem błękitu anilinowego przez 10 min. Po zanurzeniu w 1% kwasie octowym przez 5 min, przekroje odwodniono, odbarwiono w ksylenie i zamontowano pod szkiełkami cover-slip.
Przed oceną mikroskopową osobno zweryfikowano poprawność barwienia dla każdej z metod. Przekroje barwione HE uznano za odpowiednie, gdy szczegóły jądrowe i kontrast cytoplazmatyczny były wyraźnie dostrzegalne, natomiast przekroje barwione trichromem Massona zaakceptowano, gdy struktury tkanki łącznej można było wyraźnie zwizualizować. Dla każdego zwierzęcia zbadano trzy przekroje barwione HE i trzy przekroje barwione trichromem Massona. W każdym przekroju oceniono pięć losowo wybranych pól mikroskopowych przy użyciu obiektywu 40×. W konsekwencji dla każdego zwierzęcia zbadano 15 pól mikroskopowych na każdą metodę barwienia. Wszystkie badania mikroskopowe przeprowadzono przy użyciu tego samego obiektywu i w zestandaryzowanych warunkach oceny dla wszystkich zwierząt i grup eksperymentalnych. Przekroje barwione trichromem Massona oceniano jakościowo pod kątem rozmieszczenia i depozycji kolagenu śródmiąższowego, akumulacji macierzy pozakomórkowej oraz architektury cewkowo-śródmiąższowej. Przekroi tych nie wykorzystano do wyznaczenia półilościowych punktowych ocen uszkodzeń histopatologicznych w skali 0–3. Reprezentatywne mikrofotografie barwione HE i trichromem Massona wykonano przy użyciu obiektywu 40×, a na każdym reprezentatywnym obrazie umieszczono pasek skali 100 µm. Mikrofotografie te uzyskano w celach ilustracyjnych i nie traktowano ich jako niezależnych obserwacji w punktowaniu histopatologicznym ani w analizach statystycznych. Wszystkie oceny histopatologiczne przeprowadził jeden doświadczony patolog, który nie znał przynależności próbek do grup eksperymentalnych. Wykorzystanie jednego oślepionego badacza miało na celu ograniczenie błędów oceny i zmienności wynikającej z różnic między obserwatorami. Martwicę cewek, poszerzenie cewek, degenerację komórkową i przekrwienie naczyniowe oceniano półilościowo na przekrojach nerek barwionych HE zgodnie z systemem zaadaptowanym z wcześniej opublikowanych modeli uszkodzeń nerek28,29. Dla każdego parametru oceny mieściły się w zakresie od 0 do 3, co odpowiadało odpowiednio: brakowi, łagodnemu, umiarkowanemu i ciężkiemu uszkodzeniu histopatologicznemu. Dla każdego zwierzęcia wyniki z pięciu pól mikroskopowych zbadanych w każdym z trzech przekrojów barwionych HE, co łącznie dawało 15 pól, rozpatrywano zbiorczo w celu przypisania pojedynczej oceny 0–3 dla każdego parametru histopatologicznego. Tym samym każde zwierzę dostarczyło jednej oceny dla martwicy cewek, poszerzenia cewek, degeneracji komórkowej i przekrwienia naczyniowego. Przekroje histologiczne i pola mikroskopowe traktowano jako podpróbki wewnątrz zwierzęcia i nie uznawano ich za niezależne obserwacje. W obrębie każdego przekroju pola mikroskopowe wybierano losowo z porównywalnych obszarów kory nerek i zewnętrznej części rdzenia, aby zestandaryzować pobieranie próbek anatomicznych u zwierząt i w grupach eksperymentalnych. Za jednostkę eksperymentalną uznano poszczególne zwierzę, a nie każdą nerkę, przekrój histologiczny czy pole mikroskopowe. W związku z tym w analizie statystycznej dla każdej grupy eksperymentalnej uwzględniono sześć niezależnych obserwacji na poziomie zwierząt. Wartości przedstawione w Table 3 stanowią średnie grupowe obliczone z indywidualnych ocen sześciu zwierząt w każdej grupie eksperymentalnej.
Analiza statystyczna
Analizy statystyczne przeprowadzono przy użyciu oprogramowania do analizy statystycznej. Za jednostkę eksperymentalną we wszystkich analizach statystycznych przyjęto pojedyncze zwierzę. Każda grupa eksperymentalna składała się z sześciu niezależnych zwierząt (n = 6 na grupę). Powtórzenia techniczne, dołki analityczne, skrawki tkanek oraz pola mikroskopowe nie były traktowane jako niezależne obserwacje i nie były wykorzystywane do zwiększenia statystycznej liczebności próby. Zmienne ciągłe przedstawiono jako średnią ± odchylenie standardowe (SD). Normalność rozkładu oceniano oddzielnie w każdej grupie eksperymentalnej za pomocą testu Shapiro–Wilka, a jednorodność wariancji oceniano za pomocą testu Levene’a. Ze względu na w pełni zbilansowany plan eksperymentalny z równą liczebnością próby w grupach, do porównania grup zastosowano jednoczynnikową analizę wariancji (ANOVA). Porównania parowe przeprowadzono za pomocą testu wielokrotnych porównań post hoc według Duncan'a. Potencjalne wartości odstające oceniano poprzez graficzną analizę wykresów pudełkowych oraz inspekcję poszczególnych obserwacji. Żadna obserwacja nie została uznana za błąd pomiarowy lub nieważny wynik eksperymentalny i żaden punkt danych nie został wykluczony ze względów statystycznych. Wartość p < 0,05 uznano za statystycznie istotną.
Wyniki
Wskaźniki funkcji nerek w surowicy (mocznik, azot mocznikowy w surowicy i kreatynina)
Schemat badania, podział zwierząt na grupy, harmonogram leczenia oraz terminy pobierania próbek w obecnym badaniu przedstawiono na Rysunku 1. Stwierdzono istotne statystycznie różnice między grupami pod względem stężenia mocznika, BUN i kreatyniny w surowicy (p = 0.003, p = 0.003 oraz p = 0.002, odpowiednio). Średnie stężenie mocznika w surowicy wynosiło 67,43 mg/dL ± 53,11 mg/dL w grupie kontrolnej i wzrosło do 606,71 mg/dL ± 429,42 mg/dL w grupie CI-AKI. Podobnie średnie stężenie BUN wzrosło z 31,51 mg/dL ± 24,82 mg/dL w grupie kontrolnej do 268,63 mg/dL ± 190,84 mg/dL w grupie CI-AKI. Stężenia kreatyniny w surowicy również znacząco wzrosły, z 0,60 mg/dL ± 0,05 mg/dL w grupie kontrolnej do 3,27 mg/dL ± 2,14 mg/dL w grupie CI-AKI. Porównania a posteriori według Duncona wykazały, że stężenia mocznika, BUN i kreatyniny w surowicy były istotnie niższe w każdej z grup leczonych, tj. CI-AKI + Montelukast, CI-AKI + NAC oraz CI-AKI + Montelukast + NAC, w porównaniu z nieleczoną grupą CI-AKI (we wszystkich przypadkach p < 0,05). Dane dotyczące markerów czynności nerek w surowicy przedstawiono w Tabeli 1.
Parametry stresu oksydacyjnego i aktywność enzymów antyoksydacyjnych
Obserwowano istotne statystycznie różnice między grupami pod względem poziomów SOD, GSH, CAT i MDA (p = 0,044, p = 0,001, p = 0,003 oraz p = 0,001, odpowiednio; Tabela 1). Analiza a posteriori Duncana wykazała, że poziomy GSH były istotnie wyższe w grupach leczonych montelukastem, NAC oraz w grupie z leczeniem kombinowanym w porównaniu z nieleczoną grupą z CI-AKI (wszystkie p < 0,05). Grupa z leczeniem kombinowanym miała również istotnie wyższy poziom GSH niż grupa kontrolna (p < 0,05). Jednak nie zaobserwowano istotnych różnic statystycznie między grupą z leczeniem kombinowanym a żadną z grup z monoterapią ani między dwiema grupami z monoterapią (wszystkie p > 0,05). Najniższy poziom SOD zaobserwowano w grupie z CI-AKI (92,23 U/mL ± 16,37 U/mL), podczas gdy grupa kontrolna wykazywała wartość 147,81 U/mL ± 33,27 U/mL. Poziomy GSH były najniższe w grupie z CI-AKI (66,05 mmol/L ± 24,72 mmol/L) i najwyższe w grupie z CI-AKI + Montelukast + NAC (172,44 mmol/L ± 60,48 mmol/L). Aktywność CAT była najwyższa w grupie kontrolnej (93,35 U/mL ± 18,75 U/mL) i najniższa w grupie z CI-AKI (33,22 U/mL ± 17,07 U/mL). W odniesieniu do poziomów MDA najwyższą wartość zaobserwowano w grupie z CI-AKI (54,13 nmol/mL ± 19,37 nmol/mL), podczas gdy najniższą zanotowano w grupie z CI-AKI + NAC (21,53 nmol/mL ± 5,07 nmol/mL). Dane dotyczące parametrów stresu oksydacyjnego oraz aktywności enzymów antyoksydacyjnych przedstawiono w Tabela 1.
Uszkodzenie nerek oraz biomarkery stanu zapalnego (KIM-1, cystatyna C, TNF-α, IL-1β i IL-6)
Obserwowano istotne statystycznie różnice między grupami pod względem stężeń nerkowego cystatyny C, IL-6, KIM-1, TNF-α oraz IL-1β (p < 0,001, p = 0,008, p = 0,027, p = 0,006 oraz p < 0,001, odpowiednio; Tabela 2). Porównania a posteriori według Duncona wykazały, że stężenia cystatyny C, IL-6, KIM-1, TNF-α i IL-1β były istotnie niższe w każdej grupie leczonych, tj. w grupach CI-AKI + Montelukast, CI-AKI + NAC oraz CI-AKI + Montelukast + NAC, w porównaniu z nieleczoną grupą CI-AKI (we wszystkich przypadkach p < 0,05). W przypadku IL-1β stwierdzono również istotną różnicę statystyczną między grupami CI-AKI + Montelukast i CI-AKI + NAC (p < 0,05). Najwyższe stężenie nerkowej cystatyny C zaobserwowano w grupie CI-AKI (18,43 ng/mL ± 1,06 ng/mL), podczas gdy w grupie kontrolnej wartość ta wyniosła 10,30 ng/mL ± 0,78 ng/mL. Podobnie najwyższe stężenie IL-6 odnotowano w grupie CI-AKI (13,41 ng/L ± 2,14 ng/L), a najniższe w grupie kontrolnej (9,29 ng/L ± 2,70 ng/L). Stężenia KIM-1 były najwyższe w grupie CI-AKI (3,07 ng/mL ± 0,36 ng/mL) w porównaniu z 2,25 ng/mL ± 0,54 ng/mL w grupie kontrolnej. Również stężenia TNF-α były najwyższe w grupie CI-AKI (161,69 ng/L ± 26,14 ng/L), podczas gdy najniższe zaobserwowano w grupie kontrolnej (95,49 ng/L ± 16,98 ng/L). Stężenia IL-1β były najwyższe w grupie CI-AKI (9,28 ng/mL ± 0,68 ng/mL), podczas gdy najniższą wartość stwierdzono w grupie CI-AKI + Montelukast (7,34 ng/mL ± 0,57 ng/mL). Dane dotyczące biomarkerów uszkodzenia nerek i stanu zapalnego przedstawiono w Tabeli 2. Warto zaznaczyć, że mimo iż niektóre wartości markerów biochemicznych w grupie CI-AKI + Montelukast + NAC były liczbowo wyższe niż w grupie CI-AKI + Montelukast, porównania a posteriori według Duncona nie wykazały istotnych różnic statystycznych między tymi dwiema grupami leczonymi dla żadnej z ocenianych zmiennych biochemicznych, w tym parametrów stresu oksydacyjnego, biomarkerów uszkodzenia nerek oraz biomarkerów stanu zapalnego (p > 0,05).
Ocena histopatologiczna
Znaleziska histopatologiczne
Przekroje nerek wybarwione HE wykazały zachowaną architekturę nerek w grupie kontrolnej, z normalną morfologią kłębuszków i kanalików. W przeciwieństwie do tego, grupa nieleczona z CI-AKI wykazywała znaczne zmiany histopatologiczne, w tym uszkodzenie nabłonka kanalików, powszechne zwyrodnienie komórkowe, rozszerzenie kanalików, obecność detrytusów komórkowych w światłach kanalików oraz zatorowość naczyniową. Zmiany nekrotyczne były szczególnie widoczne w odcinkach kanalików bliższych. W grupie CI-AKI + montelukast zaobserwowano zmniejszenie nasilenia uszkodzeń kanalików w porównaniu z nieleczoną grupą CI-AKI, choć nadal występowały ogniskowe zmiany zwyrodnieniowe. Podobnie, grupa CI-AKI + NAC wykazywała lepsze zachowanie integralności nabłonka kanalików i mniejszą liczbę obszarów martwicy. W jakościowej ocenie histopatologicznej architektura nerek w grupie CI-AKI + montelukast + NAC wydawała się zachowana, z przeważnie zachowaną strukturą korową i rdzeniową oraz stosunkowo ograniczoną martwicą kanalików, rozszerzeniem kanalików, zwyrodnieniem komórkowym i zatorowością naczyniową. Przekroje wybarwione trójchromem masy wykazały normalny rozkład kolagenu międzykomórkowego w grupie kontrolnej. W nieleczoną grupie CI-AKI zaobserwowano zwiększone odkładanie kolagenu międzykomórkowego, dezorganizację architektury tubulointerstycjalnej oraz akumulację macierzy zewnątrzkomórkowej. Te zmiany były mniej nasilone w grupach leczonych, w tym w grupie z leczeniem skojarzonym, w porównaniu z nieleczoną grupą CI-AKI. Przykładowe przekroje nerek wybarwione HE oraz trójchromem masy ilustrujące te wyniki przedstawiono na Rysunku 2.
Semiilościowa ocena histopatologiczna
Półilościowa ocena histopatologiczna wykazała, że wyniki nekrozy kanalików, rozszerzenia kanalików, zwyrodnienia komórkowego oraz zatorowości naczyniowej były najwyższe w grupie nieleczonych zwierząt z CI-AKI. Średnie wyniki w tej grupie wynosiły odpowiednio 2,67, 2,83, 2,67 i 2,50. Relatywnie wysokie średnie wyniki, zbliżające się do górnej granicy skali 0–3, były zgodne z powszechnymi i ciężkimi zmianami kanalikowymi i naczyniowymi zaobserwowanymi w jakościowej ocenie histopatologicznej w tej samej grupie. W przeciwieństwie do tego, wszystkie parametry były nieobecne w grupie kontrolnej. Niższe wyniki uszkodzenia zaobserwowano we wszystkich grupach leczonych w porównaniu z grupą nieleczoną z CI-AKI. Grupa CI-AKI + Montelukast wykazała średnie wyniki równe 1,33 dla nekrozy kanalików, 1,50 dla rozszerzenia kanalików, 1,17 dla zwyrodnienia komórkowego i 1,00 dla zatorowości naczyniowej. Odpowiednie wartości w grupie CI-AKI + NAC wynosiły odpowiednio 1,17, 1,17, 0,83 i 0,83. Liczbowo najniższe średnie wyniki uszkodzenia histopatologicznego zaobserwowano w grupie CI-AKI + Montelukast + NAC, z wartościami średnimi równymi 0,50, 0,67, 0,50 i 0,17 dla nekrozy kanalików, rozszerzenia kanalików, zwyrodnienia komórkowego i zatorowości naczyniowej. Szczegółowe dane dotyczące punktacji histopatologicznej przedstawiono w Tabeli 3.
Nieprzetworzone dane leżące u podstaw wszystkich analiz biochemicznych i histopatologicznych oraz oryginalne nieprzycinane obrazy histologiczne barwione hematoksylina i eozyną oraz trójchromem Massona są dostarczone jako Supplementary File 1.
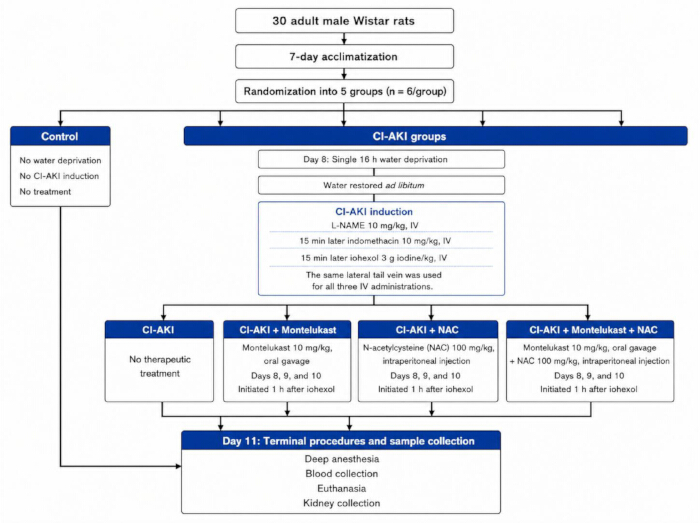
Rycina 1: Schemat badania i harmonogram przeprowadzenia eksperymentu. Schematyczne przedstawienie przebiegu eksperymentu. Trzydzieści dorosłych samców szczurów rasy Wistar podzielono losowo na pięć grup (n = 6 w każdej grupie) po 7-dniowym okresie aklimatyzacji. Grupa kontrolna nie była poddana deprywacji wody, indukcji CI-AKI ani leczeniu. Pozostałe grupy poddano jednorazowemu 16-godzinnemu okresowi deprywacji wody, po którym wykonano kolejno dożylne podanie L-NAME (10 mg/kg), indometacyny (10 mg/kg) oraz iohexolu (3 g jodu/kg) w celu wywołania CI-AKI. Godzinę po podaniu iohexolu, odpowiednie grupy leczone otrzymywały montelukast (10 mg/kg, przez żołądek), NAC (100 mg/kg, wstrzyknięcie do jamy otrzewnowej) lub oba leki raz dziennie w dniach 8–10, podczas gdy grupa z CI-AKI bez leczenia nie otrzymywała żadnej terapii. Wszystkie grupy poddano procedurom końcowym oraz zebraniu próbek w dniu 11. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
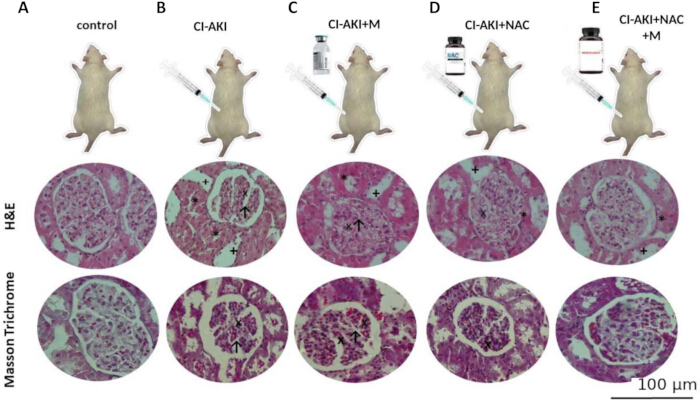
Rycina 2: Przedstawicielne przekroje nerek barwione hematoksyliną i eozyną oraz trichromem Massona z grup eksperymentalnych. Przedstawicielne przekroje nerek barwione hematoksyliną i eozyną (HE) oraz trichromem Massona uzyskane z grupy (A) kontrolnej, (B) CI-AKI, (C) CI-AKI + montelukast, (D) CI-AKI + NAC oraz (E) CI-AKI + montelukast + NAC. Przekroje barwione HE (górny rząd) wykazują zachowaną architekturę nerek w grupie kontrolnej, podczas gdy w grupie CI-AKI obserwuje się wyraźną nekrozę kanalików (*), rozszerzenie kanalików (+), zwyrodnienie komórkowe (×) oraz stężenie naczyń (↑). Te zmiany histopatologiczne były łagodniejsze w przedstawicielnych przekrojach z grup leczonych w porównaniu z grupą CI-AKI bez leczenia. Przekroje barwione trichromem Massona (dolny rząd) wykazują zwiększone odkładanie kolagenu w przestrzeni międzykomórkowej oraz zaburzoną strukturę kanalikowo-międzykomórkową w grupie CI-AKI, natomiast te zmiany były mniej nasilone w przedstawicielnych przekrojach z grup leczonych. Szerokość szkalowana = 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Zmienna | Kontrola | CI-AKI | CI-AKI+M | CI-AKI+NAC | CI-AKI+NAC+M | p |
| UREA (mg/dL) | 67,43±53,11a | 606,71±429,42b | 105,89±28,63a | 243,14±135,99a | 293,61±212,05a | 0,003 |
| BUN (mg/dL) | 31,51±24,82a | 268,63±190,84b | 51,53±14,69a | 129,54±73,54a | 108,38±87,36a | 0,003 |
| Kreatynina (mg/dL) | 0,60±0,05a | 3,27±2,14b | 0,61±0,12a | 1,53±1,17a | 1,28±0,55a | 0,002 |
| SOD (U/mL) | 147,81±33,27a | 92,23±16,37b | 130,96±42,19a | 137,87±31,95a | 141,71±30,27a | 0,044 |
| GSH (mmol/L) | 124,29±21,24b | 66,05±24,72a | 133,87±26,95bc | 139,31±30,10bc | 172,44±60,48c | 0,001 |
| CAT (U/mL) | 93,35±18,75c | 33,22±17,07a | 58,67±32,95ab | 52,64±19,97ab | 75,46±26,85bc | 0,003 |
| MDA (nmol/mL) | 23,42±13,48a | 54,13±19,37b | 22,40±14,81a | 21,53±5,07a | 37,01±9,29a | 0,001 |
| W każdym wierszu grupy posiadające co najmniej jedną wspólną literę w indeksie górnym nie różniły się istotnie, natomiast grupy nie posiadające wspólnej litery w indeksie górnym różniły się istotnie według testu post hoc Duncana (p < 0,05). | ||||||
Tabela 1: Parametry biochemiczne i stresu oksydacyjnego w grupach doświadczalnych. Istotne różnice parami: mocznik, BUN, kreatynina (CREA), SOD i MDA, CI-AKI vs kontrola, CI-AKI+M, CI-AKI+NAC oraz CI-AKI+M+NAC; GSH, CI-AKI vs wszystkie inne grupy oraz kontrola vs CI-AKI+M+NAC; CAT, kontrola vs CI-AKI, CI-AKI+M i CI-AKI+NAC oraz CI-AKI vs CI-AKI+M+NAC. Dane przedstawiono jako średnia ± SD (n = 6) i analizowano za pomocą jednoczynnikowej analizy wariancji (ANOVA), a następnie testu post hoc Duncana. Wartości oznaczone różnymi literami w indeksie górnym różnią się istotnie (p < 0,05).
| Zmienna | Kontrola | CI-AKI | CI-AKI+M | CI-AKI+NAC | CI-AKI+NAC+M | p |
| Cystatyna C (ng/mL) | 10,30±0,78a | 18,43±1,06b | 10,90±1,13a | 11,00±0,59a | 11,13±0,84a | <0,001 |
| IL-6 (ng/L) | 9,29±2,70a | 13,41±2,14b | 10,24±0,86a | 10,66±0,83a | 10,85±1,63a | 0,008 |
| KIM-1 (ng/mL) | 2,25±0,54a | 3,07±0,36b | 2,39±0,60a | 2,45±0,33a | 2,45±0,17a | 0,027 |
| TNF-α (ng/L) | 95,49±16,98a | 161,69±26,14b | 110,26±38,12a | 119,42±35,35a | 127,76±15,13a | 0,006 |
| IL-1β (ng/mL) | 7,65±0,53ab | 9,28±0,68c | 7,34±0,57a | 8,24±0,73b | 8,11±0,72ab | <0,001 |
| W każdym wierszu grupy posiadające co najmniej jedną wspólną literę w indeksie górnym nie różniły się istotnie, natomiast grupy nie posiadające wspólnej litery w indeksie górnym różniły się istotnie według testu post hoc Duncana (p < 0,05). | ||||||
Tabela 2: Poziomy biomarkerów uszkodzenia nerek i stanu zapalnego w grupach doświadczalnych. Istotne różnice parami: cystatyna C, IL-6, KIM-1 i TNF-α, CI-AKI vs kontrola, CI-AKI+M, CI-AKI+NAC oraz CI-AKI+M+NAC; IL-1β, CI-AKI vs wszystkie inne grupy oraz CI-AKI+M vs CI-AKI+NAC. Dane przedstawiono jako średnia ± SD (n = 6) i analizowano za pomocą jednoczynnikowej analizy wariancji (ANOVA), a następnie testu post hoc Duncana. Wartości nie posiadające wspólnej litery w indeksie górnym różnią się istotnie (p < 0,05).
| Grupy | Zanik kanalików | Rozszerzenie kanalików | Przerost komórkowy | Zator naczyniowy |
| Kontrola | 0 | 0 | 0 | 0 |
| CI-AKI | 2,67 | 2,83 | 2,67 | 2,5 |
| CI-AKI+M | 1,33 | 1,5 | 1,17 | 1 |
| CI-AKI+NAC | 1,17 | 1,17 | 0,83 | 0,83 |
| CI-AKI+NAC+M | 0,5 | 0,67 | 0,5 | 0,17 |
Tabela 3: Porównanie parametrów uszkodzenia histopatologicznego tkanki nerek w grupach doświadczalnych. Półilościowe wyniki oceny uszkodzenia histopatologicznego oparte na barwieniu HE przedstawiono jako średnie grupowe (n = 6 zwierząt/grupa). Wyniki oceniano w skali: 0 (brak uszkodzenia), 1 (łagodne), 2 (umiarkowane) i 3 (ciężkie uszkodzenie), przy czym wyższe wyniki wskazują na większe uszkodzenie histopatologiczne.
Dodatkowy plik 1: Dane potwierdzające wyniki tego badania.Kliknij tutaj, aby pobrać ten plik.
Dyskusja
W niniejszym badaniu eksperymentalnym nad CI-AKI oceniono wpływ leczenia po podaniu kontrastu montelukastem, NAC lub ich kombinacją na funkcję nerek, parametry stresu oksydacyjnego, odpowiedzi zapalne, biomarkery uszkodzenia nerek oraz wyniki histopatologiczne. Ekspozycja na kontrast spowodowała znaczny wzrost stężenia mocznika w surowicy, BUN i kreatyniny, a także towarzyszyły jej niekorzystne zmiany w parametrach stresu oksydacyjnego i biomarkerach zapalnych. Podwyższone poziomy KIM-1 i cystatyny C dostarczyły dodatkowych dowodów na uszkodzenie nerek.
Leczenie po podaniu kontrastu z zastosowaniem montelukastu, NAC lub ich kombinacji wiązało się z korzystnymi zmianami w kilku ocenianych parametrach. Jednakże kombinacja ta nie wykazała konsekwentnie lepszej skuteczności niż monoterapia montelukastem w zakresie wyników biochemicznych. Wspólnie spostrzeżenia te są zgodne z udziałem stresu oksydacyjnego i stanu zapalnego w CI-AKI i sugerują, że interwencje oddziałujące na te procesy mogą łagodzić uszkodzenie nerek, choć podstawowe szlaki sygnałowe nie zostały bezpośrednio zbadane w niniejszym badaniu1,30.
Wyraźne podwyższenie poziomu mocznika w surowicy, BUN oraz kreatyniny po podaniu środka kontrastowego potwierdza skuteczną indukcję dysfunkcji nerek w tym eksperymentalnym modelu CI-AKI. Ekspozycja na kontrast może upośledzać funkcję nerek poprzez współdziałające procesy, obejmujące wewnątrznerkową wazokonstrykcję, niedotlenienie rdzenia, uszkodzenia oksydacyjne oraz uszkodzenia komórek cewek. Wynikający z tego spadek perfuzji nerkowej i filtracji kłębuszkowej może ograniczać eliminację produktów przemiany azotowej, zwiększając tym samym ich stężenia w krążeniu. Zmiany funkcji nerek zaobserwowane w nieleczonej grupie CI-AKI są zgodne z wynikami raportowanymi w poprzednich badaniach eksperymentalnych1,30,31,32.
W grupie nieleczonej CI-AKI zaobserwowano znaczną zmienność wewnątrzgrupową poziomu mocznika w surowicy i BUN, co odzwierciedlają stosunkowo duże odchylenia standardowe. Rozproszenie to może wynikać z międzypersonalnych różnic biologicznych w podatności na protokół indukcji uwrażliwionej CI-AKI, w tym ze zmienności odpowiedzi nerek na deprywację wody, hamowanie szlaków tlenku azotu i prostaglandyn oraz ekspozycję na kontrast. Do heterogeniczności stopnia uszkodzenia nerek mogły przyczynić się również niewielkie różnice w czynnościowej rezerwie nerek i odpowiedziach fizjologicznych zwierząt. W związku z tym duże odchylenia standardowe należy interpretować jako dowód na istotną zmienność biologiczną w tym modelu eksperymentalnym, a nie jako błąd pomiaru. Niemniej jednak, ze względu na niewielką liczbę zwierząt w każdej grupie, charakterystykę rozkładu oraz wielkość różnic związanych z leczeniem należy interpretować z ostrożnością.
W niniejszym badaniu poziom mocznika w surowicy, BUN oraz kreatyniny był liczbowo niższy w grupie traktowanej NAC niż w nieleczonej grupie CI-AKI, co jest zgodne z możliwym złagodzeniem dysfunkcji nerek. NAC był szeroko badany w kontekście CI-AKI, jednak zgłaszane efekty jego działania na funkcję nerek różniły się w zależności od badania14,15,16,17. Proponowane mechanizmy obejmują neutralizację form reaktywnych, wspieranie syntezy glutationu oraz ograniczanie uszkodzeń oksydacyjnych w obrębie tkanki nerkowej1. Zatem profil funkcji nerek zaobserwowany po zastosowaniu NAC może być związany z jego właściwościami antyoksydacyjnymi, choć mechanizm ten nie był bezpośrednio badany w niniejszej pracy.
W niniejszym badaniu poziom mocznika w surowicy, BUN oraz kreatyniny był numerycznie niższy w grupie leczonej montelukastem niż w nieleczonej grupie z CI-AKI, co sugeruje możliwe złagodzenie dysfunkcji nerek. Wcześniejsze badania eksperymentalne, w tym analizy dotyczące CI-AKI, analogicznie wykazały niższe poziomy kreatyniny i mocznika w surowicy po podaniu montelukastu9,18,19. Grupa z terapią łączoną również wykazała numerycznie niższe wskaźniki funkcji nerek niż nieleczona grupa z CI-AKI. Jednakże poziom mocznika, BUN i kreatyniny był numerycznie niższy przy monoterapii montelukastem niż przy leczeniu skojarzonym, a porównania post hoc testem Duncan’a nie wykazały istotnych statystycznie różnic między tymi dwiema grupami (p > 0,05). Zatem terapia łączona nie wykazała wyższości nad monoterapią montelukastem w odniesieniu do tych markerów funkcji nerek.
Uszkodzenie oksydacyjne jest uważane za istotny czynnik przyczyniający się do patofizjologii CI-AKI. Niedotlenienie rdzenia wywołane ekspozycją na kontrast sprzyja nadmiernej generacji ROS, co może prowadzić do uszkodzenia lipidów komórkowych i mitochondriów, uszkodzenia komórek nabłonka cewkowego oraz nasilenia sygnalizacji zapalnej1,12,30.
W nieleczonej grupie CI-AKI odnotowano najwyższe stężenie MDA, przy jednoczesnej najniższej aktywności SOD i CAT oraz najniższym poziomie GSH, co wskazuje na zachwianie równowagi między obciążeniem oksydacyjnym a mechanizmami obronnymi przeciwutleniającymi po ekspozycji na kontrast. Podobne profile, charakteryzujące się zwiększonym poziomem MDA oraz zmniejszoną zdolnością antyoksydacyjną, zgłaszano w innych modelach eksperymentalnych CI-AKI18,19. Wyniki te są zgodne z tezą, że stres oksydacyjny przyczynia się do rozwoju i progresji uszkodzenia nerek, a nie występuje jedynie jako wtórny skutek1,30.
W porównaniu z grupą CI-AKI nieleczoną, grupy leczone NAC oraz montelukastem wykazały ogólnie niższe wartości MDA oraz wyższe wartości SOD, GSH i CAT, co jest wzorcem zgodnym z łagodzeniem uszkodzeń oksydacyjnych. Proponowane działania przeciwutleniające NAC obejmują neutralizację reaktywnych form tlenu i utrzymanie dostępności wewnątrzkomórkowego glutationu1,14. Montelukast może również ograniczać oksydacyjne uszkodzenia nerek poprzez mechanizmy wykraczające poza blokowanie receptorów cysteinilowych leukotrienów, w tym poprzez tłumienie odpowiedzi oksydacyjnych w obrębie tkanki nerkowej18,33. W poprzednich badaniach nad uszkodzeniem nerek, w tym w modelach CI-AKI, podobnie zgłaszano zmniejszenie peroksydacji lipidów i poprawę mechanizmów obronnych przeciwutleniających po leczeniu montelukastem9,19,27. Chociaż w grupie łączonej również zaobserwowano korzystne parametry stresu oksydacyjnego, terapia skojarzona nie wykazała konsekwentnie lepszych wyników niż którakolwiek z monoterapii. W związku z tym wyniki te nie potwierdzają addytywnego lub synergistycznego działania przeciwutleniającego NAC i montelukastu podawanych wspólnie.
Wyniki dotyczące KIM-1 i cystatyny C dostarczyły uzupełniających dowodów na uszkodzenie nerek po ekspozycji na kontrast. KIM-1 wiąże się przede wszystkim z uszkodzeniem nabłonka kanalikowego, podczas gdy cystatynę C stosuje się jako wskaźnik zmian związanych z filtracją i uszkodzeniem nerek; oba te białka były oceniane jako wczesne biomarkery w eksperymentalnych modelach CI-AKI1,10. W nieleczonej grupie CI-AKI najwyższe poziomy obu biomarkerów towarzyszyły wyraźnemu pogorszeniu konwencjonalnych parametrów funkcji nerek. Wzorzec ten jest zgodny z wcześniejszymi badaniami eksperymentalnymi, w których zgłoszono wzrost poziomów KIM-1 i cystatyny C po kontrastowym uszkodzeniu nerek1,10.
W porównaniu z nieleczoną grupą CI-AKI, grupy leczone wykazały niższe wartości KIM-1 i cystatyny C, co jest zgodne z łagodzeniem uszkodzenia nerek. Profil ten korelował z liczbowo niższymi stężeniami mocznika i kreatyniny w surowicy zaobserwowanymi po leczeniu. Wcześniejsze badania eksperymentalne wiązały podawanie montelukastu z obniżoną ekspresją KIM-1, mniej nasilonym uszkodzeniem kanalikowym oraz zachowaniem funkcji nerek w modelach CI-AKI i innych modeli uszkodzenia nerek9,18,19. NAC był analogicznie wiązany z korzystniejszymi profilami biomarkerów ostrego uszkodzenia nerek, potencjalnie poprzez ograniczenie uszkodzeń komórkowych związanych ze stresem oksydacyjnym14,15,16,17. Jednakże nie stwierdzono statystycznie istotnych różnic w poziomach KIM-1 lub cystatyny C pomiędzy grupą leczenia skojarzonego a grupą monoterapii montelukastem (p > 0,05). W związku z tym obecne wyniki nie wykazują dodatkowej korzyści w zakresie biomarkerów przy zastosowaniu leczenia skojarzonego.
Reakcje oksydacyjne i zapalne mogą wzajemnie się potęgować podczas CI-AKI. Nadmiar ROS może stymulować prozapalne szlaki sygnałowe, co prowadzi do wzrostu poziomu TNF-α, IL-1β oraz IL-6, co potencjalnie nasila uszkodzenie tkanki nerkowej1,12,13,30.
W nieleczonej grupie z CI-AKI odnotowano najwyższe stężenia TNF-α, IL-1β oraz IL-6, co potwierdza wystąpienie odpowiedzi zapalnej po ekspozycji na kontrast. W eksperymentalnych modelach CI-AKI wzrost poziomu tych cytokin wiązano z uszkodzeniem cewek nerkowych, naciekaniem komórek zapalnych oraz upośledzeniem funkcji nerek10,12,13. Profil cytokin zapalnych zaobserwowany w niniejszym badaniu jest zgodny z wcześniejszymi wynikami eksperymentalnymi raportowanymi po podaniu kontrastu1.
Grupy traktowane NAC i montelukastem wykazały niższe wartości TNF-α, IL-1β i IL-6 niż nieleczona grupa z CI-AKI, co jest zgodne z osłabieniem odpowiedzi zapalnej. Proponowana przeciwzapalna aktywność NAC może wynikać częściowo z redukcji obciążenia oksydacyjnego i wynikającego z tego ograniczenia produkcji cytokin prozapalnych1,14,15,16,17. Montelukast może wpływać na ekspresję cytokin poprzez blokadę receptorów cysteinylolukotrienów oraz modulację innych procesów sygnalizacji zapalnej18,33. Badania nad eksperymentalnym uszkodzeniem nerek powiązały również leczenie montelukastem ze zmniejszoną sygnalizacją zależną od NF-κB i aktywnością prozapalną9,19,27. W związku z tym profil cytokin zaobserwowany w niniejszym badaniu jest zgodny z modulacją procesów zapalnych obejmujących szlaki takie jak NF-κB oraz inflamasom NLRP3 (NOD-like receptor family pyrin domain-containing 3). Jednakże NF-κB, NLRP3 i NOX4 nie były mierzone bezpośrednio, w związku z czym wyniki dotyczące biomarkerów stanowią jedynie pośredni dowód pomocniczy i nie pozwalają na ustalenie specyficznej aktywacji lub inhibicji danych szlaków.
Wartości cytokin prozapalnych były niższe w grupie poddanej terapii łączonej niż w nieleczonej grupie z CI-AKI, jednak terapia łączona nie prowadziła konsekwentnie do uzyskania niższych wartości niż w przypadku stosowania samego montelukastu. Nie stwierdzono statystycznie istotnych różnic między grupami CI-AKI + Montelukast i CI-AKI + Montelukast + NAC w odniesieniu do TNF-α, IL-1β lub IL-6 (p > 0.05). Zatem obecne wyniki nie dostarczają dowodów na to, że dodanie NAC do montelukastu przynosi dodatkową korzyść przeciwzapalną.
Oceny histopatologiczne dodatkowo wykazały, że podanie środków kontrastowych doprowadziło do znacznych uszkodzeń strukturalnych nerek. Stwierdzona w grupie CI-AKI martwica kanalików, rozszerzenie kanalików, degeneracja komórkowa i przekrwienie naczyń stanowią charakterystyczne cechy histopatologiczne CI-AKI i są powiązane z upośledzonym przepływem krwi przez nerki, stresem oksydacyjnym oraz uszkodzeniem komórek kanalikowych1,12,18,19. Wraz z wynikami biochemicznymi, zmiany histopatologiczne te potwierdzają, że podanie środków kontrastowych spowodowało znaczne uszkodzenie tkanki nerkowej. Mniejszy stopień uszkodzeń histopatologicznych zaobserwowany w grupach leczonych montelukastem i NAC sugeruje, że związki te mogą wywierać działanie ochronne na tkankę nerkową. Warto zauważyć, że grupa leczona terapią skojarzoną wykazała numerycznie najniższe oceny uszkodzeń histopatologicznych spośród grup leczonych. Ponadto jakościowa ocena przekrojów barwionych trichromem Massona wykazała mniej nasilone odkładanie kolagenu śródmiąższowego i lepszą zachowalność architektury kanalikowo-śródmiąższowej w grupach leczonych w porównaniu z nieleczoną grupą CI-AKI. Biorąc pod uwagę krótki okres obserwacji oraz jakościowy charakter oceny trichromem Massona, wyniki te należy interpretować jako dowód na lepszą zachowalność strukturalną w badanym punkcie czasowym, a nie jako dowód na zmianę długoterminowego przebudowy macierzy zewnątrzkomórkowej.
Półilościowa ocena histopatologiczna była zgodna z obserwacjami jakościowymi, wykazując niższe oceny uszkodzeń we wszystkich grupach leczonych w porównaniu z nieleczoną grupą CI-AKI. Chociaż w grupie z terapią łączoną odnotowano numerycznie najniższe oceny uszkodzeń histopatologicznych, znalezisko to nie wiązało się ze spójną przewagą w wynikach biochemicznych. W związku z tym korzystne wyniki histopatologiczne zaobserwowane przy leczeniu łączonym nie powinny być interpretowane jako dowód na efekt addytywny lub synergistyczny w ramach obecnego schematu badania. Podobnie w poprzednich badaniach w eksperymentalnych modelach CI-AKI i innych postaciach ostrego uszkodzenia nerek wykazano, że hamowanie stresu oksydacyjnego i stanu zapalnego zmniejsza uszkodzenia histopatologiczne i przyczynia się do zachowania integralności cewek nerkowych9,18,19,27.
Zaobserwowano wyraźną rozbieżność między wynikami biochemicznymi a histopatologicznymi. Chociaż kilka zmiennych biochemicznych było numerycznie korzystniejszych w grupie monoterapii montelukastem niż w grupie łączonej, różnice te nie były istotne statystycznie. Z kolei grupa łączona wykazała numerycznie najniższe wyniki punktowe obrażeń histopatologicznych. Ta częściowa dysocjacja może odzwierciedlać różnice w procesach biologicznych i profilach czasowych uchwyconych przez obie metody oceny. Badanie histopatologiczne bezpośrednio ocenia lokalne uszkodzenia komórkowe i strukturalne w obrębie tkanki nerkowej, i może zatem ujawnić zachowanie struktur tkankowych w badanym punkcie czasowym, nawet gdy markery funkcji nerek w surowicy i inne parametry biochemiczne nie poprawiają się w tym samym stopniu. Z kolei wyniki biochemiczne stanowią pośrednie odczyty funkcjonalne lub molekularne i mogą być pod wpływem rezerwy czynnościowej nerek, mechanizmów kompensacyjnych, biologicznej zmienności między zwierzętami oraz czasu pobrania próbek. Ponieważ wszystkie punkty końcowe oceniano w jednym, końcowym punkcie czasowym, zachowanie struktury i powrót do normy biochemicznej mogły nie być zsynchronizowane. W związku z tym korzystniejszy obraz histopatologiczny w grupie łączonej należy interpretować jako różnicę między modalnościami oceny, a nie jako dowód na wyższą ogólną skuteczność. Niemniej jednak, choć oceny histopatologiczne przeprowadzono w warunkach zaślepienia, aby zminimalizować błąd obserwatora, wszystkie skrawki tkanek oceniał jeden patolog, co uniemożliwiło ocenę zmienności międzyobserwatorowej. Przyszłe badania z udziałem wielu niezależnych oceniających mogą dodatkowo zwiększyć niezawodność i powtarzalność wyników histopatologicznych.
Powtarzalność zastosowania tego modelu zależy od spójności wykonania kilku kroków proceduralnych. Czas pozbawiania wody, predefiniowane odstępy czasowe pomiędzy podaniami L-NAME, indometacyny i iohexolu oraz powolne dożylne podawanie iohexolu powinny być ustandaryzowane dla wszystkich zwierząt. Przeciekanie kontrastu poza naczynie w miejscu wstrzyknięcia do żyły ogonowej może zmniejszyć efektywną dawkę kontrastu i zwiększyć zmienność stopnia uszkodzenia nerek; dlatego miejsce wstrzyknięcia należy uważnie monitorować podczas całego procesu podawania. W przypadku wystąpienia wycieku, przedostania się płynu poza naczynie lub znacznego oporu podczas wstrzykiwania, przy interpretacji odpowiadających temu wyników należy wziąć pod uwagę możliwość niepełnego podania kontrastu. Na spójność dawkowania może również wpływać cofanie treści podczas zgłębnikowania przełykowego lub niewystarczające resuspensowanie preparatu montelukastu. Zastosowanie tych samych ustandaryzowanych procedur wobec wszystkich zwierząt oraz, w miarę możliwości, powierzenie podawania preparatów temu samemu badaczowi może ograniczyć możliwą do uniknięcia zmienność proceduralną.
Niniejszy protokół umożliwia wywołanie CI-AKI w stosunkowo krótkim czasie eksperymentalnym, pozwalając jednocześnie na badanie wyników biochemicznych i histopatologicznych w tym samym modelu zwierzęcym1,2,9.
Mocną stroną niniejszego badania jest charakterystyka uszkodzenia nerek z wykorzystaniem komplementarnych wskaźników funkcjonalnych, biochemicznych, zapalnych oraz histopatologicznych. Ocena wskaźników funkcji nerek wraz z parametrami stresu oksydacyjnego, cytokinami zapalnymi, KIM-1, cystatyną C oraz morfologią tkanki nerek pozwoliła na zbadanie kilku komponentów CI-AKI w ramach jednego eksperymentu. Włączenie KIM-1 i cystatyny C poszerzyło zakres oceny poza konwencjonalne pomiary kreatyniny w surowicy. Testowanie montelukastu i NAC zarówno osobno, jak i razem, umożliwiło bezpośrednie porównanie strategii leczenia; jednak wyniki nie wykazały spójnej przewagi terapii łączonej nad monoterapią we wszystkich ocenianych parametrach. Co więcej, w przeciwieństwie do metod indukcji opartych wyłącznie na ekspozycji na kontrast, niniejszy model uwzględnia skurcz naczyń nerkowych i niedotlenienie rdzenia, tworząc tym samym wyraźny obraz uszkodzenia nerek, w którym można ocenić biologiczne zmiany związane z leczeniem.
1-godzinny odstęp między ekspozycją na kontrast a rozpoczęciem leczenia reprezentuje jedynie punkt czasowy zbadany w niniejszym protokole eksperymentalnym i nie powinien być interpretowany jako klinicznie zwalidowane okno terapeutyczne. Chociaż leczenie wkrótce po znanej ekspozycji na kontrast może być istotne dla przyszłych badań translacyjnych, niniejsze badanie na zwierzętach nie pozwala określić jego wykonalności ani skuteczności w warunkach klinicznych. W szczególności optymalny czas rozpoczęcia, dawka, droga podania, czas trwania leczenia oraz populacja pacjentów pozostają nieznane. Czynniki te muszą zostać zbadane w dedykowanych badaniach translacyjnych i klinicznych, zanim podanie NAC lub montelukastu po podaniu kontrastu będzie można rozważyć w zastosowaniu klinicznym.
Należy uznać kilka ograniczeń niniejszego badania. Wyniki uzyskano w przedklinicznym modelu zwierzęcym, w związku z czym nie można ich bezpośrednio odnieść do praktyki klinicznej. Ponieważ protokół łączył pozbawianie wody z hamowaniem szlaków tlenku azotu i prostaglandyn, powstałe uszkodzenie nerek mogło być poważniejsze niż urazy typowo występujące u pacjentów po podaniu środka kontrastowego. Wyniki należy zatem interpretować w kontekście tych specyficznych warunków eksperymentalnych. Choć model ten umożliwia kontrolowaną ocenę odpowiedzi biologicznych na potencjalne leczenie renoprotekcyjne, nie odzwierciedla on pełnej heterogeniczności ani zakresu nasilenia klinicznego CI-AKI. Zmiany związane z leczeniem zaobserwowane w tym badaniu mogą zatem różnić się u pacjentów z łagodniejszymi lub bardziej zróżnicowanymi profilami ryzyka. Przed ustaleniem skali lub klinicznego znaczenia tych efektów wymagane jest powtórzenie badań w mniej intensywnych modelach, które dokładniej przybliżają powszechne warunki kliniczne, a następnie przeprowadzenie odpowiednio zaprojektowanych badań klinicznych. Dodatkowym ograniczeniem jest fakt, że w badaniu wzięły udział wyłącznie samce szczurów. W związku z tym nie oceniono potencjalnych różnic między płciami w podatności na CI-AKI oraz w odpowiedziach na NAC i montelukast, a obecnych wyników nie należy uznawać za uniwersalne dla osobników żeńskich. Przyszłe badania obejmujące obie płcie są niezbędne, aby ustalić, czy płeć wpływa na stopień uszkodzenia nerek lub odpowiedź na leczenie.
Kolejnym ograniczeniem jest brak grupy pozorowanej (sham) poddanej takim samym procedurom jak grupy eksperymentalne w zakresie manipulacji związanych z protokołem, unieruchomienia, deprywacji wody, iniekcji, zgłębnikowania oraz podawania nośnika. Ponieważ grupa kontrolna nie została poddana tym procedurom, nie można całkowicie wykluczyć, że nierównomierny stres proceduralny oraz niespecyficzne efekty związane z unieruchomieniem, powtarzającymi się manipulacjami, iniekcjami, zgłębnikowaniem i ekspozycją na nośnik mogły przyczynić się do niektórych obserwowanych różnic między grupą kontrolną a grupami eksperymentalnymi. Włączenie w przyszłych badaniach odpowiednio dopasowanych grup pozorowanych oraz grup kontrolnych otrzymujących nośnik pomogłoby odróżnić te niespecyficzne efekty proceduralne od tych, które można przypisać konkretnie indukcji CI-AKI i zastosowanemu leczeniu.
Chociaż uprzednio określona wielkość próby została obliczona tak, aby zapewnić 80% mocy dla wykrycia założonego dużego efektu ogólnego w pięciu grupach eksperymentalnych, badanie nie było specyficznie zaprojektowane pod kątem mocy pozwalającej na wykrycie mniejszych różnic w parach między grupami leczonymi monoterapią a grupami leczonymi terapią skojarzoną. W związku z tym badanie mogło mieć ograniczoną moc w wykrywaniu takich różnic między metodami leczenia, a nieistotne numerycznie trendy nie powinny być interpretowane jako dowód równoważności. Wymagane będą badania z większymi próbami, aby ustalić, czy trendy te reprezentują powtarzalne różnice w leczeniu.
Ponieważ oceniono jedynie pojedynczą dawkę każdego z preparatów, niniejsze badanie nie pozwala na określenie optymalnej kombinacji dawek NAC i montelukastu, opisanie zależnych od dawki interakcji synergistycznych lub antagonistycznych ani określenie względnego wkładu każdego z czynników w efekty zaobserwowane przy leczeniu skojarzonym. W związku z tym jeden z preparatów mógł w większym stopniu przyczynić się do konkretnych wyników, jednak nie można tego ustalić na podstawie obecnego projektu badania. Przyszłe badania obejmujące wiele poziomów dawek oraz formalne analizy interakcji lekowych będą niezbędne do opisania relacji dawka-odpowiedź i opracowania optymalnego schematu łączenia leków.
W badaniu oceniono biochemiczne wskaźniki stresu oksydacyjnego i stanu zapalnego, jednak nie zbadano bezpośrednio powiązanych z nimi wewnątrzkomórkowych szlaków sygnałowych. W związku z tym zaobserwowane profile biomarkerów nie pozwalają stwierdzić, czy sygnalizacja zależna od NF-κB, NLRP3 lub NOX4 została aktywowana lub zahamowana przez zastosowane leczenie. Przyszłe badania z wykorzystaniem metod molekularnych, w tym Western blotting oraz ilościowej reakcji łańcuchowej polimerazy (qPCR), są niezbędne do określenia, w jaki sposób szlaki te wpływają na działanie montelukastu i NAC w nerkach.
Ponieważ oceny ograniczono do fazy ostrej, niniejsze badanie nie dostarcza informacji na temat późniejszej regeneracji nerek lub długoterminowej przebudowy tkanek. Stosunkowo niewielkie odkładanie kolagenu zaobserwowane w grupach leczonych w badanym punkcie końcowym należy zatem uznać za wczesne znalezisko strukturalne, a nie za dowód na zapobieganie przewlekłemu włóknieniu nerek. Wynik ten może zamiast tego odzwierciedlać złagodzenie pierwotnego uszkodzenia nerek. Niezbędne są badania podłużne obejmujące późniejsze punkty oceny, aby ustalić, czy te wczesne zmiany utrzymują się i czy wpływają one na długoterminową funkcję nerek lub przebudowę tkanek.
Ogólnie rzecz biorąc, podanie montelukastu i NAC po podaniu kontrastu, zarówno osobno, jak i w połączeniu, wiązało się z osłabieniem dysfunkcji nerek, stresu oksydacyjnego, odpowiedzi zapalnych oraz uszkodzeń histopatologicznych w tym eksperymentalnym modelu CI-AKI. Jednakże leczenie skojarzone nie wykazało spójnej przewagi nad monoterapią w analizowanych punktach końcowych. Wyniki te ograniczają się do obecnego modelu przedklinicznego i stanowią podstawę do dalszych badań eksperymentalnych, a nie do bezpośredniej ekstrapolacji na praktykę kliniczną.
Podsumowując, leczenie po podaniu kontrastu za pomocą montelukastu, NAC lub ich kombinacji wiązało się z korzystniejszymi wynikami biochemicznymi i histopatologicznymi w tym eksperymentalnym modelu CI-AKI. Jednakże schemat łączony nie wykazywał konsekwentnie lepszych rezultatów niż monoterapia we wszystkich ocenianych punktach końcowych. Ponieważ obserwacje te uzyskano w przedklinicznym badaniu na zwierzętach, należy je traktować jako podstawę do dalszej weryfikacji eksperymentalnej, a nie jako dowód skuteczności klinicznej lub przydatności praktycznej. Niezbędne są dodatkowe badania w celu określenia potencjalnego znaczenia tych metod leczenia po podaniu kontrastu w kontekście klinicznym CI-AKI.
Oświadczenia
Autorzy oświadczają, że nie mają żadnych konfliktów interesów. Podczas przygotowywania niniejszego manuskryptu narzędzia wspomagane przez sztuczną inteligencję zostały wykorzystane wyłącznie do redakcji językowej i korekty gramatycznej. Żadne narzędzia sztucznej inteligencji nie zostały użyte do generowania, analizy lub interpretacji danych, ani do tworzenia jakichkolwiek rycin, tabel lub elementów graficznych. Autorzy biorą pełną odpowiedzialność za treść manuskryptu.
WKŁAD AUTORÓW:
YS, CS i OK przyczynili się do opracowania koncepcji i projektu badania. YS przeprowadził procedury eksperymentalne i zebrał dane. OK przeprowadził badania histopatologiczne. YS i CS wykonali analizy statystyczne i zinterpretowali dane. YS przygotował projekt rękopisu. Wszyscy autorzy krytycznie zrewidowali rękopis i zatwierdzili jego wersję końcową.
Podziękowania
Niniejsze badanie było wspierane przez Jednostkę Koordynacji Projektów Badań Naukowych Uniwersytetu Kırşehir Ahi Evran (Projekt nr: TIP.A3.26.006).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Automatyczna myjka do płytek Auto Strip Washer | Bio-Tek Instruments, USA | ELx50 | Zautomatyzowane mycie płytek ELISA. |
| Czytnik mikropłytek | Bio-Tek Instruments, USA | ELx800 | Pomiary absorbancji ELISA. RRID:SCR_028651 |
| 10% neutralna formaliną buforowana | Merck | Not recorded | Fixacja tkanek do badań histopatologicznych. |
| Wirówka laboratoryjna | Nüve | NF048 | Przygotowanie próbek i wirowanie. |
| Karboksymetyloceluloza (CMC) | Sigma-Aldrich, USA | C5678 | Nośnik użyty do zawiesiny montelukastu. |
| Zestaw CAT Kit Universal | Otto Scientific | Otto3051 | Kolorymetryczny pomiar aktywności CAT w surowicy przy użyciu analizatora chemicznego Mindray BS-400. |
| Cyfrowy homogenizator | Daihan Scientific | HG-15D | Homogenizacja tkanek. |
| Eozyna Y (żółtawa) | Merck | 1.15935.0025 | Barwienie H&E. |
| Roztwór hematoksyliny Harrisa | BSLAB | BS-002 | Barwienie H&E. |
| Indometacyna | Sigma-Aldrich, USA | I7378 | Używana do indukcji CI-AKI. |
| Iohexol (Omnipaque 300) | GE HealthCare | Not recorded | Środek kontrastowy używany do indukcji CI-AKI. |
| Chlorowodorek ketaminy (Ketalar) | Pfizer, USA | Not recorded | Znieczulenie ogólne przed pobraniem próbek. |
| Mikroskop świetlny (Nikon Eclipse) | Nikon | Ni-U | Badania histopatologiczne i obrazowanie. RRID:SCR_024835 |
| L-NAME (Nω-nitro-L-argininy metyloester) | Sigma-Aldrich, USA | N5751 | Używany do indukcji CI-AKI. |
| Zestaw do barwienia trichromem Massona | MOSLAB, Türkiye | BKMTO001 | Barwienie trichromem Massona. |
| Analizator chemiczny Mindray | Mindray | BS-400 | Analizy biochemiczne. |
| Montelukastu sod | Sigma-Aldrich, USA | SML0101 | Podawany doustnie przez zgłębnik jako leczenie. |
| N-acetylocysteina (ASIST 300 mg/2 mL) | MAC  laç, Türkiye | Not recorded | Podawana dostronnie jako leczenie. |
| Zestaw ELISA do cystatyny C szczura | BT Lab, China | E0145Ra | Pomiar ELISA poziomu cystatyny C w naddatkach tkanek nerek. |
| Zestaw ELISA do IL-1β szczura | BT Lab, China | E0119Ra | Pomiar ELISA poziomu IL-1β w naddatkach tkanek nerek. |
| Zestaw ELISA do IL-6 szczura | BT Lab, China | E0135Ra | Pomiar ELISA poziomu IL-6 w naddatkach tkanek nerek. |
| Zestaw ELISA do KIM-1 szczura | BT Lab, China | E0549Ra | Pomiar ELISA poziomu KIM-1 w naddatkach tkanek nerek. |
| Zestaw ELISA do TNF-α szczura | BT Lab, China | E0764Ra | Pomiar ELISA poziomu TNF-α w naddatkach tkanek nerek. |
| Stalowa igła do karmienia (kaniula do zgłębnika doustnego 22 G) | Instech Laboratories, USA | Not recorded | Podawanie przez zgłębnik doustny. |
| Standardowa paszowa karma w peletach dla gryzoni (Optima) | Optima, Türkiye | Not recorded | Nr partii 58931. Skład żywieniowy: 24% białka surowego, 3,94% celulozy surowej, 5,08% tłuszczu surowego, 8,8% popiołu surowego, 1,44% lizyny, 0,61% metioniny, 1,14% wapnia, 0,89% fosforu i 0,28% sodu. |
| Zestaw Universal Creatinine | Otto Scientific | OttoBC139 | Kolorymetryczny pomiar kreatyniny w surowicy. |
| Zestaw Universal GSH | Otto Scientific | Otto3053 | Kolorymetryczny pomiar GSH we krwi przeciwzakrzepowej z EDTA z wykorzystaniem zmodyfikowanej metody Ellmana. |
| Zestaw Universal MDA | Otto Scientific | Otto1001 | Kolorymetryczny pomiar MDA w surowicy przy użyciu czytnika mikropłytek ELx800. |
| Zestaw Universal SOD | Otto Scientific | Otto3047 | Kolorymetryczny pomiar aktywności SOD w surowicy przy użyciu analizatora chemicznego Mindray BS-400. |
| Zestaw Universal Urea | Otto Scientific | OttoBC157 | Kolorymetryczny pomiar mocznika i BUN w surowicy. |
| Chlorowodorek ksylazyny (Rompun) | Bayer, Germany | Not recorded | Znieczulenie ogólne przed pobraniem próbek. |
Bibliografia
- Wang Z, Wang Q, Gong X. Unveiling the mysteries of contrast-induced acute kidney injury: new horizons in pathogenesis and prevention. Toxics. 2024;12(8):620.
- Cho E, Ko GJ. Pathophysiology and management of radiocontrast-induced nephropathy. Diagnostics. 2022;12(1):180.
- Shuka N, et al. Contrast-induced nephropathy in interventional cardiology: incidence, risk factors, and identification of high-risk patients. Cureus. 2023;15(12):e51283.
- Shams E, Mayrovitz HN. Contrast-induced nephropathy: a review of mechanisms and risks. Cureus. 2021;13(5):e14842.
- Mehran R, et al. A simple risk score for prediction of contrast-induced nephropathy after percutaneous coronary intervention: development and initial validation. J Am Coll Cardiol. 2004;44(7):1393-1399.
- Heyman SN, Reichman J, Brezis M. Pathophysiology of radiocontrast nephropathy: a role for medullary hypoxia. Invest Radiol. 1999;34(11):685-691.
- Geenen RWF, Kingma HJ, van der Molen AJ. Contrast-induced nephropathy: pharmacology, pathophysiology and prevention. Insights Imaging. 2013;4:811-820.
- Manisaligil YA, et al. Assessment of Rac1 and β-PAK expressions in a mouse model for contrast-induced nephropathy. J Basic Clin Health Sci. 2020;4(3):230-236.
- Simsek O, et al. Preventative effect of montelukast in mild to moderate contrast-induced acute kidney injury in rats via NADPH oxidase 4, p22phox and nuclear factor kappa-B expressions. Int Urol Nephrol. 2025;57(7):2313-2325.
- Banda J, et al. Biomarkers for diagnosis and prediction of outcomes in contrast-induced nephropathy. Int J Nephrol. 2020;2020:8568139.
- Zisis IE, et al. Renoprotective effect of vardenafil and avanafil in contrast-induced nephropathy: emerging evidence from an animal model. J Pers Med. 2022;12(5):670.
- Walker H, et al. Systematic review and meta-analysis of prophylaxis use with intravenous contrast exposure to prevent contrast-induced nephropathy. Eur J Radiol. 2022;153:110368.
- Hossain MA, et al. Contrast-induced nephropathy: pathophysiology, risk factors, and prevention. Saudi J Kidney Dis Transpl. 2018;29(1):1-9.
- Tepel M, et al. Prevention of radiographic-contrast-agent-induced reductions in renal function by acetylcysteine. N Engl J Med. 2000;343(3):180-184.
- Liu R, et al. N-acetylcysteine for the prevention of contrast-induced nephropathy: a systematic review and meta-analysis. J Gen Intern Med. 2005;20(2):193-200.
- Zhu R, et al. Association of N-acetylcysteine use with contrast-induced nephropathy: an umbrella review of meta-analyses of randomized clinical trials. Front Med (Lausanne). 2023;10:1235023.
- Sandilands EA, et al. Acetylcysteine has no mechanistic effect in patients at risk of contrast-induced nephropathy: a failure of academic clinical science. Clin Pharmacol Ther. 2022;111(6):1222-1238.
- Sarmadian R, et al. The renoprotective potential of montelukast: a scoping review. Ann Med Surg (Lond). 2024;86(6):3568-3576.
- Kokate D, Marathe P. Evaluation of effect of montelukast in the model of streptozotocin-induced diabetic nephropathy in rats. Indian J Endocrinol Metab. 2024;28(1):47-54.
- Mojtahedi SY, Ghodsi M, Pourpashang P. Renoprotective efficacy of montelukast: an overview on recent advancements. J Nephropharmacol. 2025;14(1):e12759.
- Sener G, et al. Chronic renal failure-induced multiple-organ injury in rats is alleviated by the selective CysLT1 receptor antagonist montelukast. Prostaglandins Other Lipid Mediat. 2007;83(4):257-267.
- Sener G, et al. Montelukast protects against renal ischemia/reperfusion injury in rats. Pharmacol Res. 2006;54(1):65-71.
- Li LP, et al. Intrarenal oxygenation by blood oxygenation level-dependent MRI in contrast nephropathy model: effect of the viscosity and dose. J Magn Reson Imaging. 2012;36(5):1162-1167.
- Liu K, et al. A novel rat model of contrast-induced nephropathy based on dehydration. J Pharmacol Sci. 2019;141(1):49-55.
- Alshogran OY, Al Tahrawi AY, Nusair SD. Exploring the effects of edaravone in rats with contrast-induced acute kidney injury. Life Sci. 2022;309:121006.
- Suddek GM. Montelukast ameliorates kidney function and urinary bladder sensitivity in experimentally induced renal dysfunction in rats. Fundam Clin Pharmacol. 2013;27(2):186-191.
- Aydin A, et al. The examination of the nephroprotective effect of montelukast sodium and N-acetylcysteine in renal ischemia with dimercaptosuccinic acid imaging in a placebo-controlled rat model. Acta Cir Bras. 2020;35(9):e202000905.
- Kara O, Kilitci A, Daglioglu G. Protective effect of resveratrol on cisplatin-induced damage in rat kidney. Cukurova Med J. 2022;47(3):990-995.
- Pandir D, Kara O. Cisplatin-induced kidney damage and the protective effect of bilberry (Vaccinium myrtillus L.): an experimental study. Turk J Med Sci. 2013;43(6):951-956.
- Iordache AM, et al. Phosphodiesterase-5 inhibitors ameliorate structural kidney damage in a rat model of contrast-induced nephropathy. Food Chem Toxicol. 2020;143:111535.
- Morcos SK, Thomsen HS, Webb JA. Contrast-media-induced nephrotoxicity: a consensus report. Eur Radiol. 1999;9:1602-1613.
- Rudnick MR, et al. Nephrotoxicity of ionic and nonionic contrast media in 1196 patients: a randomized trial. Kidney Int. 1995;47(1):254-261.
- Modi K, Padala SA, Gupta M. Contrast-induced nephropathy. In: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2025 Jan–. Updated 2025 May 5. Available from: https://www.ncbi.nlm.nih.gov/books/NBK448066/