Cis-regulacyjne elementy pochodzące od endogennych retrowirusów regulują ekspresję genów we wczesnym stadium embrionalnym. Niniejszy protokół opisuje ich usuwanie za pomocą systemu CRISPR-Cas9 w ludzkich naiwnych pluripotencjalnych komórkach macierzystych w celu oceny ich roli w regulacji genów oraz procesach rozwojowych okołoinplantacyjnych.
Artykuł metodologiczny
Genetyczna delecja elementów cis-regulatorowych w celu analizy funkcji genomu niekodującego w ludzkich modelach przedimplantacyjnych
91 wyświetleń
⸱
11 września 2026
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Elementy cis-regulatorowe koordynują ekspresję genów w sposób kontrolowany przestrzennie i czasowo, przyczyniając się do ustanowienia odrębnych stanów komórkowych podczas rozwoju. Znaczna część transkrypcyjnie aktywnych elementów cis-regulatorowych w embrionach naczelnych pochodzi z dawnych integracji retrowirusowych w linii zarodkowej. Retrowirusy endogenne, znane również jako retrotranspozony z długimi powtórzeniami końcowymi (LTR), zachowują wewnętrzną aktywność regulacyjną i są często specyficzne dla danego gatunku, co czyni je silnymi kandydatami do regulacji aspektów rozwoju embrionalnego różniących się między gatunkami. Ograniczenia etyczne i prawne dotyczące badań nad ludzkimi embrionami historycznie ograniczały bezpośrednie badanie regulacji genów podczas ludzkiej embriogenezy. Ludzkie naiwne pluripotencjalne komórki macierzyste oraz trójwymiarowe modele blastocyst oparte na komórkach macierzystych stanowią alternatywne układy do badania wczesnych procesów rozwojowych. Niniejszy protokół opisuje delecję elementów cis-regulatorowych pochodzących z retrowirusów endogennych w ludzkich naiwnych pluripotencjalnych komórkach macierzystych za pomocą systemu CRISPR-Cas9. Wstępnie zmontowane kompleksy rybonukleoproteinowe Cas9 i sgRNA są dostarczane drogą nukleofekcji, po czym następuje klonowanie pojedynczych komórek, genotypowanie metodą PCR, sekwencjonowanie metodą Sangera, ekspansja, krio konserwacja oraz ocena stabilności genomowej zmodyfikowanych linii. Powstałe klony z delecją typu dzikiego, heterozygotyczne oraz homozygotyczne lub hemizygotyczne stanowią platformę do badania udziału poszczególnych elementów pochodzących z retrowirusów endogennych w regulacji genów w ludzkich modelach przedimplantacyjnych. Metoda ta umożliwia bezpośrednią analizę funkcjonalną specyficznych dla gatunku niekodujących sekwencji regulacyjnych i wspiera badanie mechanizmów transkrypcyjnych zaangażowanych we wczesny rozwój człowieka.
Wprowadzenie
Precyzyjna regulacja ekspresji genów podczas rozwoju jest kluczowa dla powstania złożonych systemów biologicznych. Wiele z tych informacji regulacyjnych jest zakodowanych w elementach cis-regulatorowych (CRE), które są niekodującymi sekwencjami DNA zawierającymi miejsca wiązania czynników transkrypcyjnych kontrolujących aktywność transkrypcyjną1. Podczas embriogenezy naczelnych znaczna część aktywnych CRE pochodzi z endogennych retrowirusów (ERV), znanych również jako retrotranspozony z długimi powtórzeniami końcowymi (LTR)2,3. ERV powstały w wyniku starożytnych infekcji retrowirusowych linii zarodkowej, które utrwaliły się w populacji. W czasie ewolucji większość insercji ERV zgromadziła mutacje, które zaburzyły otwarte ramki odczytu kodujące białka wirusowe, co często prowadziło do powstania solo LTR4. Mimo tej degeneracji wiele sekwencji pochodzących z ERV zachowuje wewnętrzną aktywność regulacyjną i często jest specyficznych dla gatunku, co czyni je silnymi kandydatami do napędzania procesów rozwojowych różniących gatunki. ERV mogą pełnić funkcję enhancerów, promotorów lub elementów granic chromatyny, regulując tym samym programy ekspresji genów i trójwymiarową organizację genomu5,6.
Wiele ewolucyjnie młodych rodzin ERV staje się transkrypcyjnie aktywnych w sposób specyficzny dla stadium podczas rozwoju przedimplantacyjnego ssaków. Aktywacja ta jest ułatwiona przez powszechną hipometylację DNA charakterystyczną dla wczesnej embriogenezy, która odsłania miejsca wiązania czynników transkrypcyjnych w obrębie LTR7,8,9,10. Narastające dowody wskazują, że kooptacja ERV jako CRE w znacznym stopniu przyczynia się do embriogenezy ssaków. U myszy elementy mysich endogennych retrowirusów-L wykazują wysoką ekspresję w stadium dwukomórkowym i przyczyniają się do aktywacji genomu zygotycznego, pełniąc funkcję promotorów genów11. Specyficzny dla myszy retrotranspozon MT2B2 również funkcjonuje jako promotor napędzający ekspresję konserwowanej izoformy CDK2AP1, niezbędnej do proliferacji embrionalnej12. U ludzi różne rodziny ERV mogą działać jako enhancery lub promotory regulujące ekspresję genów trofoblastu13. ERV z rodziny ludzkiego endogennego retrowirusa K (HML-2), w szczególności podtypy LTR5_Hs, są transkrypcyjnie aktywne od stadium ośmiokomórkowego do blastocysty9. Elementy LTR5_Hs mogą pełnić funkcję enhancerów14,15,16,17, a przynajmniej jedna insercja specyficzna dla człowieka jest niezbędna do rozwoju przedimplantacyjnego poprzez aktywację ZNF729 – czynnika transkrypcyjnego, który reguluje setki promotorów genów metabolicznych (housekeeping) w ludzkich naiwnych pluripotencjalnych komórkach macierzystych (hnPSCs)14. Razem wyniki te dowodzą, że ERV przebudowały rozwojowe sieci regulacyjne genów i mogą przyczyniać się do gatunkowo specyficznych aspektów rozwoju okołowszczepieniowego.
Ludzkie naiwne pluripotencjalne komórki macierzyste przypominają ludzki przedimplantacyjny epiblast pod względem transkryptomu, stanu metylacji DNA, a w komórkach żeńskich – stanu aktywacji chromosomu X18. Stabilna propagacja hnPSCs wymaga czynnika hamującego białaczkę (leukemia inhibitory factor), inhibitora kinazy białkowej aktywowanej przez mitogeny PD0325901, atypowego inhibitora proteinowej kinazy C Gö6983 oraz hamowania szlaku sygnałowego Wnt, co łącznie określa się jako warunki hodowli PXGL19. W tych warunkach hnPSCs zachowują zdolność do różnicowania się w linie trofoblastu i hypoblastu20,21,22. Mogą one również generować blastoidy – trójwymiarowe modele oparte na komórkach macierzystych, które odwzorowują kluczowe cechy ludzkiej blastocysty23,24,25,26,27,28,29. Blastoidy stanowią skalowalny system eksperymentalny do badania specyficznych dla ludzi cech wczesnego embriogenezy, ograniczając jednocześnie etyczne i prawne restrykcje związane z wykorzystaniem ludzkich embrionów. W konsekwencji hnPSCs i blastoidy oferują cenną platformę do funkcjonalnego badania sekwencji regulacyjnych zaangażowanych w ludzki rozwój przedimplantacyjny i okołowszczepienny.
Technologia CRISPR-Cas9 (clustered regularly interspaced short palindromic repeat-associated protein 9) umożliwia ukierunkowaną edycję loci genomowych w komórkach ssaków i jest szeroko stosowana w badaniach genomiki funkcjonalnej30. System ten wykorzystuje pojedynczy przewodnik RNA (sgRNA), mający zazwyczaj od 17 do 24 par zasad długości, aby skierować białko Cas9 do komplementarnej sekwencji genomowej sąsiadującej z motywem PAM (protospacer-adjacent motif). Następnie Cas9 przecina obie nici DNA, generując pęknięcie dwuniciowe. W przypadku braku homologicznego szablonu naprawczego, naprawa via niehomologiczne łączenie końców może prowadzić do insercji lub delecji nukleotydów30. Gdy dwa sgRNA są zaprojektowane tak, aby flankować element regulatorowy cis (CRE), jednoczesne cięcie może usunąć sekwencję pośredniczącą i wytworzyć allel CRE z utratą funkcji. Jednak funkcjonalna analiza CRE pochodzących z ERV w ludzkich pluripotencjalnych komórkach macierzystych (hnPSC) pozostaje trudna pod względem technicznym, ponieważ dostarczanie oparte na plazmidach może cechować się niską wydajnością edycji, niechronione sgRNA są podatne na degradację, a konwencjonalna hodowla hnPSC często zależy od komórek zasilających z embrionalnych fibroblastów myszy.
Niniejszy protokół rozwiązuje te ograniczenia poprzez wprowadzanie do hnPSC gotowych kompleksów rybonukleoproteinowych Cas9-sgRNA via nukleofekcję31,32. Podejście to pozwala uniknąć integracji plazmidów, ogranicza czas aktywności Cas9 i umożliwia efektywne usuwanie elementów CRE pochodzących z ERV. Stosując ten schemat pracy, uzyskano wydajność całkowitego usunięcia ERV na poziomie około 10%–78,9%, przy czym delecje homo- lub hemizygoticzne otrzymano w średnio 43,6% wyizolowanych klonów. Powstałe zmodyfikowane linie hnPSC mogą być wykorzystane do badania wpływu poszczególnych elementów regulacyjnych pochodzących z ERV na ekspresję genów oraz fenotypy wczesnego rozwoju (Rysunek 1). Nowością tej metody jest połączenie edycji genomu opartej na rybonukleoproteinach z modelami ludzkich naiwnych pluripotencjalnych komórek macierzystych, co pozwala na bezpośrednią analizę funkcjonalną gatunkowo specyficznych niekodujących elementów regulacyjnych podczas ludzkiego rozwoju przedimplantacyjnego.
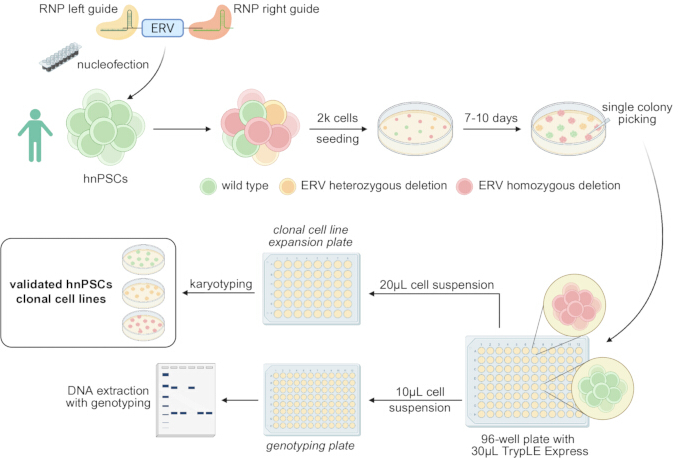
Rycina 1: Przegląd procedury delecji ERV w ludzkich naiwnych pluripotencjalnych komórkach macierzystych. Elementy cis-regulacyjne pochodzące z endogennych retrowirusów (ERV) są usuwane przy użyciu par kompleksów rybonukleoproteinowych Cas9-single-guide RNA (sgRNA) wprowadzanych do ludzkich naiwnych pluripotencjalnych komórek macierzystych (hnPSCs) poprzez nukleofekcję. Po regeneracji i wysiewie o niskiej gęstości, poszczególne kolonie są izolowane, namnażane, genotypowane i poddawane analizie kariotypu w celu zidentyfikowania klonów o genotypie dzikim, heterozygotycznym i homozygotycznym pod kątem delecji. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Protokół
Ludzka naiwna linia pluripotentowych komórek macierzystych PB004 została wygenerowana poprzez reprogramowanie komórek krwi obwodowej od ochotników, którzy wyrazili pisemną świadomą zgodę, zgodnie z obowiązującymi wytycznymi instytucjonalnymi i krajowymi oraz za zgodą odpowiedniej instytucjonalnej komisji etyki (Instytut Nauk Medycznych Uniwersytetu w Tokio, numer zgody 21-68-0409)33. Komórki te zostały uwierzytelnione metodą STR i rutynowo badane pod kątem zakażenia mikoplazmami. Narzędzia badawcze wykorzystane w tym protokole są wymienione w Tabeli materiałów.
1. Hodowla ludzkich naiwnych pluripotencjalnych komórek macierzystych
- Przygotowanie pożywek hodowlanych
UWAGA: Należy rozpocząć od ludzkich naiwnych pluripotencjalnych komórek macierzystych (hnPSCs) utrzymywanych na warstwach zasilających z nieaktywnych embrionalnych fibroblastów mysich (MEF). Przed przeprowadzeniem edycji genomu komórki należy przepasażować co najmniej raz po rozmrożeniu.
UWAGA: Do 37 °C należy ogrzewać tylko taką objętość pożywki PXGL, która jest wymagana do natychmiastowego użycia. Nie należy wielokrotnie ogrzewać całego zapasu pożywki.- Przygotowanie pożywki bazowej N2B27 oraz pożywki PXGL
- Połączyć 500 mL DMEM/F-12 z wysoką zawartością glukozy z 500 mL pożywki Neurobasal. Dodać L-glutaminę do stężenia końcowego 2 mM oraz 2-merkaptoetanol do stężenia końcowego 100 µM.
OSTROŻNIE: 2-merkaptoetanolem należy posługiwać się zgodnie z instytucjonalnymi procedurami bezpieczeństwa chemicznego. - Dodać 5 mL suplementu N2, 10 mL suplementu B27 oraz 10 mL roztworu antybiotyk-antymykotycznego, jeśli jest wymagane. W razie potrzeby przefiltrować pożywkę przez jednostkę filtrującą o rozmiarze porów 0,22 µm lub 0,45 µm.
- Otrzymaną pożywkę bazową N2B27 przechowywać w temperaturze 4 °C w ciemności do 1 miesiąca.
- Oszacować objętość pożywki PXGL potrzebną na 1 tydzień. Uzupełnić pożywkę bazową N2B27 o 1 µM PD0325901, 2 µM XAV939, 2 µM Gö6983 oraz 10 ng/mL rekombinowanego ludzkiego czynnika hamującego białaczkę.
- Dodać 10 µM Y-27632 do pożywki PXGL podczas rozmrażania, pasażowania, nukleofekcji lub wysiewania hnPSCs jako pojedynczych komórek. Pożywkę PXGL przechowywać w temperaturze 4 °C w ciemności do 1 tygodnia.
- Połączyć 500 mL DMEM/F-12 z wysoką zawartością glukozy z 500 mL pożywki Neurobasal. Dodać L-glutaminę do stężenia końcowego 2 mM oraz 2-merkaptoetanol do stężenia końcowego 100 µM.
- Przygotowanie pożywki do płukania
UWAGA: Podczas wirowania należy stosować pożywkę do płukania zawierającą albuminę surowicy wołowej (BSA), aby zmniejszyć stratę hnPSCs wynikającą z przylegania do plastikowych materiałów eksploatacyjnych.- Dodać BSA do 500 mL DMEM/F-12, aby uzyskać stężenie końcowe 0,1%. Pożywkę do płukania przechowywać w temperaturze 4 °C do 2 miesięcy.
- Przygotowanie pożywki dla MEF
- Do 500 mL zmodyfikowanej pożywki Eagle'a Dulbecco z wysoką zawartością glukozy dodać 50 mL płodowej surowicy wołowej, 1 mM pirogronianu sodu oraz 5 mL suplementu stabilizowanej L-glutaminy.
- Dodać roztwór antybiotyk-antymykotyczny, jeśli jest wymagane. W razie potrzeby przefiltrować pożywkę przez jednostkę filtrującą o rozmiarze porów 0,22 µm lub 0,45 µm i przechowywać pożywkę dla MEF w temperaturze 4 °C do 1 miesiąca.
- Przygotowanie pożywki bazowej N2B27 oraz pożywki PXGL
- Przygotowanie warstw zasilających MEF
UWAGA: MEF zapewniają wsparcie wzrostu dla hnPSCs34. Należy używać MEF inaktywowanych poprzez napromieniowanie gamma lub traktowanie mitomycyną C. Komórki MEF można wygenerować we własnym zakresie35 lub pozyskać z komercyjnego źródła. Do tego protokołu odpowiednie są MEF pochodzące od myszy CD1 lub CF1. Opisane tutaj eksperymenty przeprowadzono z użyciem zakupionych MEF CF1.- Przygotować wymaganą liczbę dołków pokrytych MEF na 48 h przed rozmrożeniem lub pasażowaniem hnPSCs. Pokryć powierzchnię do hodowli tkankowej 0,05–0,1 mL/cm2 0,1% roztworu żelatyny i inkubować w temperaturze 37 °C przez 30 min.
- Odssać roztwór żelatyny i wysiać 2–3 × 10⁴ inaktywowanych MEF/cm2 w pożywce dla MEF.
- Inkubować MEF w temperaturze 37 °C, przy 95% wilgotności i 5% CO₂ przez co najmniej 48 h przed użyciem. Wymieniać pożywkę dla MEF co 3 dni, jeśli warstwy zasilające nie są używane natychmiast.
- Warstw zasilających MEF należy użyć w ciągu 7 dni od wysiewania. Przed wysianiem hnPSCs sprawdzić warstwy zasilające i odrzucić wszystkie dołki wykazujące rozległe odklejanie się lub degradację.
- Pasażowanie hnPSCs
- Odssać pożywkę PXGL z hodowli hnPSC. Dodać 0,05–0,1 mL/cm2 odczynu do dysocjacji komórek i inkubować komórki w temperaturze 37 °C przez 5 min.
- Delikatnie pipetować kolonie kilka razy za pomocą pipety 1 000 µL, aby uzyskać zawiesinę komórek. Przenieść zawiesinę do probówki stożkowej 15 mL zawierającej 5–10 mL pożywki do płukania i odwrócić probówkę trzy razy.
- Wirować komórki przy 250 × g przez 3 min. Podczas wirowania odessać pożywkę z przygotowanej warstwy zasilającej MEF, wypłukać warstwę zasilającą raz solą fizjologiczną z buforem fosforanowym i odessać roztwór płuczący.
- Odssać pożywkę do płukania z osadu hnPSC, nie naruszając osadu. Resuspendować komórki w pożywce PXGL zawierającej 10 µM Y-27632 i wysiać komórki w stosunku rozcieńczenia 1:3 lub 1:4 na przygotowaną warstwę zasilającą MEF.
- Przepasażować komórki co 3–4 dni i inkubować je w temperaturze 37 °C, przy 7% CO₂ i 5% O₂.
2. Identyfikacja i zaprojektowanie delecji endogennego elementu cis-regulacyjnego pochodzącego z retrowirusa
UWAGA: Poniższa procedura została zoptymalizowana dla elementów cis-regulacyjnych (CRE) pochodzących z endogennych retrowirusów (ERV), jednak może zostać dostosowana do innych zdefiniowanych elementów CRE.
- Identyfikacja współrzędnych genomicznych ERV
- Wybierz kandydata na ERV zgodnie z pytaniem biologicznym i dostępnymi dowodami na aktywność promotora, enhancera lub granicy chromatyny.
- Otwórz przeglądarkę genomu UCSC Genome Browser (dostęp z dnia 15 maja 2026), wybierz odpowiedni gatunek i wersję składania genomu36, a następnie przejdź do sekcji Repeats.
- Ustaw ścieżkę RepeatMasker na Full (ścieżka ostatnio aktualizowana w UCSC 18 października 2022). Odśwież przeglądarkę i zlokalizuj kandydata na ERV, który jest wyświetlany jako retrotranspozon LTR.
UWAGA: RepeatMasker identyfikuje i klasyfikuje elementy transpozycyjne przy użyciu kuratowanych zasobów, takich jak RepBase i Dfam37–39. - Wybierz kandydata LTR, aby wyświetlić jego współrzędne genomiczne. Zapisz współrzędne ERV oraz regiony o długości 100 bp bezpośrednio powyżej (upstream) i poniżej (downstream) elementu.
UWAGA: Dla elementu LTR5_Hs zlokalizowanego w obrębie chr1:207635112–207636074 w składaniu hg38, użyj zakresu chr1:207635012–207635112 do zaprojektowania lewego przewodnika i chr1:207636074–207636174 do zaprojektowania prawego przewodnika.
- Projektowanie gRNA przy użyciu Benchling
- Otwórz projekt w Benchling (dostęp z dnia 15 maja 2026). Wybierz +, przejdź do CRISPR i wybierz CRISPR guides.
- Wybierz Import from chromosomal coordinates, wybierz odpowiednią wersję składania genomu i wprowadź współrzędne regionu 100 bp powyżej (upstream) ERV.
- Wybierz single guide jako typ projektu i ustaw długość przewodnika na 20 bp. Wybierz motyw protospacera (protospacer-adjacent motif) kompatybilny z nukleazą Cas9 i użyj NGG w przypadku zastosowania Cas9 ze Streptococcus pyogenes.
- W ustawieniach zaawansowanych włącz opcję Include masked regions in off-target search.
UWAGA: Wyklucz gRNA, których przewiduje się, że będą celować w wielokrotne sekwencje powtórzeniowe. Cięcie w wielu loci genomicznych może zmniejszyć żywotność komórek i utrudnić interpretację. - Przejrzyj region genomiczny w przeglądarce genomu i potwierdź, że sekwencja przewodnika nie pokrywa się z pobliskim elementem powtórzeniowym. Wybierz Finish.
- Przejdź do Sequence map i zaznacz pełną sekwencję. Wybierz Design CRISPR, a następnie +.
- Wybierz przewodnik z wysokim przewidywanym wynikiem on-target i niskim przewidywanym wynikiem off-target40. Zaprojektuj wybrany przewodnik upstream jako lewy przewodnik i powtórz procedurę dla regionu 100 bp poniżej (downstream) ERV, aby uzyskać prawy przewodnik.
- Wykonaj dodatkową analizę off-target in silico przy użyciu COSMID41 (dostęp z dnia 15 maja 2026). Wyklucz przewodniki, których przewiduje się, że będą celować w geny kodujące, inne CRE lub wielokrotne elementy powtórzeniowe.
- Projektowanie gRNA przy użyciu CRISPOR
- Otwórz region 100 bp powyżej (upstream) ERV w UCSC Genome Browser. Wybierz View, następnie DNA sequence i wybierz Get DNA, aby uzyskać sekwencję upstream w formacie FASTA.
- Otwórz CRISPOR (wersja 5.2)42 i wklej sekwencję upstream w formacie FASTA do pola Step 1.
- W sekcji Step 2 wybierz odpowiednią wersję składania genomu (wybierz hg38 w przypadku pracy z przykładowym locus ludzkim). W sekcji Step 3 wybierz odpowiedni motyw protospacera i prześlij sekwencję do analizy.
- Przejrzyj kandydackie przewodniki uszeregowane według wyniku specyficzności i wybierz przewodnik z wysokim wynikiem specyficzności i odpowiednią przewidywaną wydajnością.
- Zaprojektuj wybrany przewodnik jako lewy przewodnik. Powtórz kroki 2.3.1–2.3.4 dla regionu 100 bp poniżej (downstream) ERV, aby uzyskać prawy przewodnik.
- Uzyskaj każdy przewodnik jako pojedyncze gRNA (single-guide RNA), w którym CRISPR RNA jest uprzednio zhybrydyzowany z trans-aktywującym CRISPR RNA.
- Projektowanie starterów PCR do genotypowania
- Rozszerz genomiczny interwał ERV o około 500 bp powyżej (upstream) i 500 bp poniżej (downstream).
UWAGA: Dla przykładowego locus chr1:207635112–207636074 użyj rozszerzonego interwału chr1:207634612–207636574. - Zaimportuj rozszerzoną sekwencję do Primer3 (wersja 4.1.0)43.
- Ustaw minimalną, optymalną i maksymalną długość starterów odpowiednio na 18, 20 i 25 nukleotydów; minimalną, optymalną i maksymalną temperaturę topnienia odpowiednio na 57 °C, 59 °C i 62 °C oraz minimalną, optymalną i maksymalną zawartość GC odpowiednio na 30%, 50% i 70%.
- Ustaw zakres wielkości produktu tak, aby wygenerować amplikon obejmujący cały ERV oraz oba miejsca cięcia gRNA. Zaprojektuj jeden starter powyżej (upstream) i jeden starter poniżej (downstream) docelowego ERV.
- Potwierdź, że spodziewane produkty typu dzikiego oraz produkty z delecją można rozróżnić za pomocą elektroforezy w żelu agarozowym. Oznacz parę starterów jako starter 1 i 2, zgodnie z ilustracją na Rysunku 2A.
- Rozszerz genomiczny interwał ERV o około 500 bp powyżej (upstream) i 500 bp poniżej (downstream).
3. Nukleofekcja sparowanych gRNA do hnPSC
- Na 48 h przed nukleofekcją przygotować płytkę 12-dołkową zawierającą inaktywowane warstwy karmiące MEF. Obliczyć liczbę wymaganych reakcji nukleofekcji, przyjmując jedną reakcję dla każdej pary przewodników lewego i prawego.
- Dla każdej reakcji połączyć 3,6 µL suplementu do nukleofekcji z 16,4 µL roztworu do nukleofekcji i doprowadzić mieszaninę do temperatury pokojowej.
- Kompleksy rybonukleoproteinowe Cas9 z przewodnikiem lewym i prawym przygotować w osobnych probówkach. Dla każdego przewodnika połączyć 2,9 µL soli fizjologicznej (PBS), 0,6 µL sgRNA o stężeniu 100 µM oraz 0,5 µL nukleazy Cas9 o wysokiej wierności (high-fidelity) o stężeniu 62 µM, a następnie inkubować w temperaturze pokojowej przez 10–20 min.
- Podczas inkubacji rybonukleoprotein odessać pożywkę hodowlaną z hnPSC, dodać odpowiednią ilość odczynnika do dysocjacji komórek i inkubować w 37 °C przez 5 min.
- Dodać 5 mL pożywki płuczącej i zebrać zdysocjowane komórki. Wirować przy 250 × g przez 3 min, odessać nadsącz i delikatnie resuspendować osad w 2 mL pożywki PXGL zawierającej 10 µM Y-27632.
- Odliczyć 2–3 × 10⁵ komórek dla każdej reakcji nukleofekcji. Wymaganą liczbę komórek wirować przy 250 × g przez 3 min, całkowicie odessać nadsącz i usunąć pozostałą ciecz za pomocą końcówki pipety 10 µL, nie naruszając osadu.
UWAGA: Nie przeprowadzać usuwania MEF przed nukleofekcją. Odliczyć zdysocjowaną mieszaninę jako hnPSC wraz z pozostałymi MEF. - Połączyć 2 µL kompleksu Cas9 z przewodnikiem lewym z 2 µL kompleksu Cas9 z przewodnikiem prawym i wymieszać poprzez pięciokrotne pipetowanie. Dodać 4 µL połączonej mieszaniny rybonukleoprotein do 20 µL roztworu do nukleofekcji.
- Resuspendować osad hnPSC w kompletnej mieszaninie do nukleofekcji, unikając wprowadzania pęcherzyków powietrza. Przenieść zawiesinę do jednego otworu mikrokuwety do nukleofekcji, a następnie delikatnie opukać kuwetę, aby upewnić się, że ciecz pokrywa dno.
UWAGA: Postępować niezwłocznie po resuspensji komórek. Przetwarzać nie więcej niż dwie reakcje jednocześnie. - Przeprowadzić nukleofekcję komórek, korzystając z programu P3 Primary Cell DN-100. Natychmiast resuspendować nuklefektowane komórki w podgrzanej pożywce PXGL zawierającej 10 µM Y-27632.
- Wysiać komórki do jednego dołka przygotowanej 12-dołkowej płytki z warstwą karmiącą MEF i delikatnie poruszać płytką w kształcie litery T, aby równomiernie rozłożyć komórki.
- Inkubować komórki przez co najmniej 2 dni przed rozpoczęciem derywacji klonalnej. Utrzymywać oddzielny zapas nieedytowanych hnPSC i równolegle derywować klonalne linie typu dzikiego.
4. Wytwarzanie klonalnych linii hnPSC
- Przygotować szalkę 10 cm zawierającą inaktywowaną warstwę karmioną MEF na 48 h przed wysianiem pojedynczych komórek.
- Odssać medium hodowlane z kultur nukleofektowanych oraz równoległych kultur hnPSC typu dzikiego. Dodać odczyn do dysocjacji komórek i inkubować komórki w temperaturze 37 °C przez 5 min.
- Dodać 5 mL medium płuczącego i zebrać zdysocjowane komórki. Wirować komórki z prędkością 250 × g przez 3 min, odessać nadsącz i dokładnie resuspenderować komórki w 400 µL medium PXGL zawierającego 10 µM Y-27632.
UWAGA: Należy uzyskać całkowitą zawiesinę pojedynczych komórek. Niepełna dysocjacja może prowadzić do powstania kolonii zawierających mieszane genotypy. - Policzyć komórki i wysiać około 2000 komórek na przygotowaną szalkę 10 cm z warstwą karmioną MEF w medium PXGL zawierającym 10 µM Y-27632. Rozłożyć komórki równomiernie, aby zminimalizować kontakt między powstającymi koloniami.
- Podzielić pozostałą zawiesinę komórek na dwie części. Jedną część zamrozić w celu kriokonserwacji jako zapas, a z drugiej części wyizolować DNA genomiczne do genotypowania całej populacji.
- Hodować rzadko wysiane komórki przez 7–10 dni. Nie wymieniać medium w pierwszym dniu po wysianiu; w dniach 2–4 codziennie wymieniać 3 mL medium na 3 mL świeżego medium PXGL, a od 5. dnia wymieniać codziennie połowę medium. Codziennie sprawdzać hodowlę i przystąpić do wyboru kolonii, gdy widoczne będą przestrzennie odseparowane kolonie pojedynczych komórek.
UWAGA: Dostosować okres hodowli do tempa wzrostu danej linii hnPSC.
5. Przeprowadzenie masowego genotypowania populacji typu dzikiego i edytowanej
UWAGA: Do wyodrębnienia DNA genomowego z populacji zbiorczej należy użyć zestawu do ekstrakcji DNA genomowego. W celu optymalizacji tych reakcji PCR może być konieczne przetestowanie różnych polimeraz DNA. W opisanych tutaj eksperymentach rutynowo stosowano master mix wysokiej wierności polimerazy DNA.
- Wyizolować DNA genomiczne z populacji komórek typu dzikiego oraz populacji komórek poddanych edycji, używając zestawu do ekstrakcji DNA genomicznego.
- Przeprowadzić amplifikację docelowego regionu genomicznego metodą PCR, wykorzystując startery 1 i 2 oraz odpowiednią polimerazę DNA. Należy zastosować master mix polimerazy DNA o wysokiej wierności (high-fidelity) w całkowitej objętości reakcji 20 µL, zawierający 10 µL 2× master mix, 7 µL H₂O, 0,5 µL 10 µM startera 1, 0,5 µL 10 µM startera 2 oraz 2 µL DNA genomicznego o stężeniu około 50 ng/µL. Dla reakcji PCR przedstawionej na Rysunku 2, odpowiadającej elementowi LTR5_Hs zlokalizowanemu we współrzędnych chr1:207635112–207636074 (hg38), sekwencje starterów wynosiły CCCCTCCAAGATGACCAGTT (starter 1) oraz GGCCTCGCAAATCTTAACCC (starter 2). Parametry cykli obejmowały 98 °C (30 s), 30 cykli: 98 °C (10 s), 64 °C (30 s) i 72 °C (45 s), a następnie finalną elongację w 72 °C przez 10 min.
- Włączyć DNA genomiczne z populacji typu dzikiego jako kontrolę.
- Rozdzielić produkty PCR metodą elektroforezy na 1% żelu agarozowym barwionym bezpiecznym barwnikiem do DNA w buforze TAE (Tris-acetate-EDTA). Prowadzić elektroforezę przy napięciu 80 V przez około 45 min. W pierwszej studni umieścić drabinę DNA w celu oszacowania wielkości prążków.
- Zwizualizować amplifikowane prążki DNA za pomocą cyfrowego systemu obrazowania żeli.
- Porównać produkty uzyskane z populacji typu dzikiego i populacji edytowanych. Na Rysunku 2B startery 1 i 2 amplifikują prążek o wielkości 1 468 bp z alleli typu dzikiego oraz prążek o wielkości 500 bp z alleli edytowanych.
- Potwierdzić, że para starterów generuje rozróżnialne produkty pełnowymiarowe oraz produkty z delecją przed przejściem do etapu wyboru kolonii.
- Zaprojektować ponownie gRNA lub zoptymalizować warunki nukleofekcji w przypadku braku wykrycia produktu z delecją.
6. Wybór i namnażanie pojedynczych kolonii komórkowych
UWAGA: Określ liczbę kolonii do wybrania na podstawie wyników PCR populacji zbiorczej. Rozpocznij od co najmniej 48 kolonii edytowanych, gdy wykryto wyraźny produkt delecji. Wybierz około ośmiu kolonii z równoległej populacji typu dzikiego. Dąż do uzyskania nadmiaru klonów (na przykład 4 klonów typu dzikiego, 5 homozygotycznych i 3 heterozygotycznych).
- Przygotowanie płytek i odczynników
- Określić liczbę kolonii do przetworzenia i przygotować odpowiednią liczbę studni z warstwą wspierającą MEF na płytce 48-dołkowej co najmniej 48 h przed pobieraniem kolonii. W dniu pobierania kolonii odessać medium MEF, raz wypłukać każdą studnię roztworem soli fizjologicznej z buforem fosforanowym, odessać roztwór płuczący i dodać medium PXGL zawierające 10 µM Y-27632.
- Dodać 30 µL odczynnika do dysocjacji komórek do wymaganej liczby studni na okrągłodennej płytce 96-dołkowej. Rozcieńczyć odczynnik macierzy zewnątrzkomórkowej w stosunku 1:4 w zimnym DMEM/F-12 i przygotować wymaganą liczbę studni na drugiej płytce 96-dołkowej z medium PXGL zawierającym 10 µM Y-27632. Dodać rozcieńczony odczynnik macierzy zewnątrzkomórkowej do każdej studni, aby uzyskać końcowe stężenie 20 µL/mL.
UWAGA: Użyć tej bezzależnej od warstwy wspierającej płytki 96-dołkowej do genotypowania, aby uniknąć amplifikacji mysiego DNA genomowego. - Nanieść krople medium płuczącego o objętości około 40 µL na wewnętrzną powierzchnię sterylnej pokrywki do szalki 10 cm. Umieścić płytkę do dysocjacji, płytkę do ekspansji, płytkę do genotypowania oraz pokrywkę szalki w komorze z laminarnym przepływem powietrza.
- Pobieranie kolonii
UWAGA: Pobieranie kolonii należy przeprowadzać pod mikroskopem w komorze z laminarnym przepływem powietrza. W przypadku użycia pipety z regulowanym odstępem końcówek przetwarzać kolonie w grupach po osiem.- Ustawić pipetę na 20 µL i założyć sterylną końcówkę. Przygotować końcówkę, zanurzając ją w kropli medium płuczącego i wykonując dwa razy pobranie i wydzielenie cieczy.
- Zidentyfikować przestrzennie odizolowaną kolonię, która wydaje się pochodzić z jednej komórki. Unikać kolonii stykających się z sąsiednimi koloniami lub zawierających widoczne, oddzielne subkolonie; wybrać kolonie reprezentujące zakres rozmiarów i morfologii obecnych w hodowli.
- Delikatnie podważyć kolonię przygotowaną końcówką pipety, odessać oddzieloną kolonię i przenieść ją do jednej studni okrągłodennej płytki 96-dołkowej zawierającej 30 µL odczynnika do dysocjacji komórek. Powtarzać czynność, aż osiem kolonii zostanie przeniesionych do jednej kolumny płytki.
- Inkubować kolonie w odczynniku do dysocjacji komórek przez 5–10 min w temperaturze 37 °C. Ustawić pipetę z regulowanym odstępem końcówek na odstępy dla płytki 96-dołkowej i dysocjować każdą kolonię, wykonując około 15 razy pobranie i wydzielenie cieczy.
- Zbadać studnie mikroskopowo i potwierdzić, że kolonie zostały zdysocjowane. Odessać 20 µL zawiesiny z każdej zdysocjowanej kolonii, dostosować odstępy pipety do formatu płytki 48-dołkowej i nanieść zawiesinę do odpowiadającej studni zawierającej MEF na płytce do ekspansji klonalnej.
- Odessać pozostałe około 10 µL zawiesiny z każdej kolonii, dostosować odstępy pipety do formatu płytki 96-dołkowej i nanieść zawiesinę do odpowiedniej studni bezzależnej od warstwy wspierającej płytki do genotypowania.
- Powtarzać procedurę, aż zostanie pobrana wymagana liczba kolonii edytowanych i typu dzikiego. Przenieść płytki do ekspansji i genotypowania z powrotem do inkubatora.
7. Genotypowanie i konserwacja klonalnych linii komórkowych
UWAGA: Przy przetwarzaniu licznych klonów należy użyć odczynnika do szybkiej ekstrakcji genomicznego DNA zamiast zestawu.
- Ekstrakcja genomowego DNA
- Inkubować płytkę do genotypowania przez 24–48 h po wyselekcjonowaniu kolonii i potwierdzić, że w każdej studzience widoczna jest wystarczająca liczba przytwierdzonych komórek. Odessać medium i dodać 20 µL roztworu do szybkiej ekstrakcji genomowego DNA do każdej studzienki.
- Inkubować płytkę w temperaturze pokojowej przez 5 min, a następnie przenieść całą objętość z każdej studzienki do odpowiadającej jej studzienki na płytce do PCR. Uszczelnić płytkę do PCR folią.
- Inkubować płytkę w temperaturze 65 °C przez 6 min, a następnie w 98 °C przez 2 min. Użyć 2–4 µL otrzymanego lizatu bezpośrednio jako matrycy DNA do PCR.
- Identyfikacja i walidacja edytowanych klonów
- Wzmocnić docelowy region genomowy, używając starterów 1 i 2 w warunkach PCR i cyklach opisanych wcześniej. Do kontroli dołączyć DNA z nieedytowanego klonu typu dzikiego oraz z edytowanej populacji zbiorczej.
- Rozdzielić produkty PCR za pomocą elektroforezy w żelu agarozowym, stosując warunki opisane w krokach 5.4–5.5. Porównać wielkości prążków PCR uzyskanych z linii klonalnych z kontrolami typu dzikiego i edytowanej populacji zbiorczej, zgodnie z ilustracją na Rysunku 2C.
- Wyciąć odpowiednie prążki PCR za pomocą czystego skalpela i oczyścić DNA z wyciętych fragmentów żelu za pomocą zestawu. Przekazać oczyszczone produkty PCR do sekwencjonowania metodą Sangera do odpowiedniego dostawcy usług sekwencjonowania, dopasować wyniki sekwencjonowania do sekwencji referencyjnej i potwierdzić miejsce złączenia delecji oraz genotyp każdego klonu. Odrzucić lub ponownie ocenić klony, które dają nieoczekiwane produkty PCR lub niejednoznaczne wyniki sekwencjonowania.
- Ekspansja, kriokonserwacja i kontrola jakości zwalidowanych klonów
- Zidentyfikować odpowiadające studzienki na płytce do ekspansji klonalnej po potwierdzeniu genotypu. Prowadzić ekspansję co najmniej dwóch niezależnie uzyskanych edytowanych klonów oraz wielu klonów typu dzikiego, uzyskanych równolegle w tej samej procedurze klonowania pojedynczych komórek.
- Zakonserwować kriogenicznie odpowiednią liczbę fiolek każdego zwalidowanego klonu edytowanego i typu dzikiego przed rozpoczęciem dalszych eksperymentów. Przechowywać edytowaną populację zbiorczą jako kopię zapasową do czasu zwalidowania i zakonserwowania wymaganych linii klonalnych.
- Przeprowadzić analizę kariotypu lub inną zwalidowaną ocenę stabilności genomowej wybranych klonów hnPSC. Potwierdzić, że wybrane klony zachowują oczekiwaną morfologię i charakterystykę wzrostu hnPSC przed dalszym wykorzystaniem.
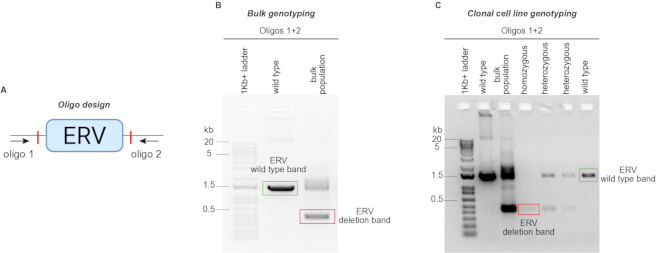
Rysunek 2: Ocena delecji ERV metodą PCR. (A) Projekt starterów do genotypowania umieszczonych powyżej i poniżej docelowego ERV. (B) Reprezentatywny wynik PCR dla całej populacji, wykazujący produkt typu dzikiego o pełnej długości oraz mniejszy produkt z delecją. Wykrycie produktu z delecją potwierdza powodzenie edycji i pomaga określić liczbę kolonii wybranych do przesiewania klonalnego. (C) Reprezentatywne genotypowanie PCR poszczególnych klonalnych linii komórkowych przed sekwencjonowaniem metodą Sangera. Klony typu dzikiego dają produkt o pełnej długości, klony heterozygotyczne dają zarówno produkt o pełnej długości, jak i produkt z delecją, a klony z delecją homozygotyczną dają wyłącznie mniejszy produkt z delecją. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Wyniki
Opisany proces umożliwia generowanie klonalnych linii ludzkich naiwnych pluripotencjalnych komórek macierzystych (hnPSC) posiadających celowane delecje elementów cis-regulatorowych (CREs) pochodzących z endogennych retrowirusów (ERV). Jak podsumowano na Rysunku 1, sparowane pojedyncze przewodnie RNA (sgRNAs) są projektowane tak, aby flankowały interesujący ERV, a następnie są osobno łączone z Cas9, mieszane przed nukleofekcją i wprowadzane do hnPSCs. Po regeneracji edytowana populacja jest wysiewana przy niskiej gęstości, aby umożliwić formowanie i izolację kolonii pochodzących z pojedynczych komórek.
PCR populacji zbiorczej daje wczesną informację o tym, czy zamierzona delecja wystąpiła. Primery rozmieszczone na zewnątrz dwóch miejsc cięcia sgRNA amplifikują większy produkt z allelu typu dzikiego oraz mniejszy produkt z allelu z delecją (Rysunek 2A, B). Wykrycie obu produktów w edytowanej populacji zbiorczej wskazuje, że kultura zawiera mieszankę komórek nieedytowanych i edytowanych. Brak wykrycia produktu delecji sugeruje niską wydajność edycji i wskazuje, że projekt przewodników, montaż rybonukleoprotein lub warunki nukleofekcji powinny zostać ponownie ocenione przed szeroko zakrojonym wybieraniem kolonii. Genotypowanie PCR pojedynczych klonów pozwala odróżnić genotypy typu dzikiego, heterozygotyczne oraz homozygotyczne delecje (Rysunek 2C). Klony typu dzikiego wytwarzają tylko produkt o pełnej długości, klony heterozygotyczne wytwarzają zarówno produkt o pełnej długości, jak i produkt z delecją, a klony z homozygotyczną delecją wytwarzają tylko mniejszy produkt z delecją. Sekwencjonowanie metodą Sangera produktów PCR potwierdza oczekiwane miejsce złączenia delecji oraz tożsamość amplifikowanego allelu.
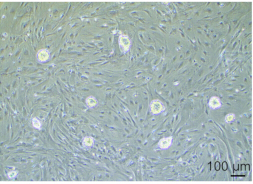
Kolonie pojedynczych komórek są zazwyczaj widoczne po 7–10 dniach hodowli i można je zidentyfikować po ich separacji przestrzennej i zwartej morfologii (Rysunek 3). Należy wybierać kolonie o różnych obserwowanych rozmiarach i morfologiach, ponieważ usunięcie funkcjonalnego elementu regulacyjnego może zmienić charakter proliferacji lub różnicowania. Należy unikać kolonii powstałych z nakładających się lub niecałkowicie oddzielonych komórek, ponieważ mogą one zawierać mieszane genotypy.
 0
Rysunek 3: Reprezentatywna morfologia kolonii hnPSC przed ich pobraniem. Obraz mikroskopii w polu jasnym przedstawiający przestrzennie oddzielone kolonie hnPSC na etapie wykorzystywanym do izolacji klonalnej. Pasek skali = 100 µm. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.
W testowanych locus ERV częstotliwość całkowitej delecji wynosiła od 10% do 78,9% w wyizolowanych klonach hnPSC, przy czym średnia i mediana częstotliwości delecji homo- lub hemizygotycznych wynosiły odpowiednio 43,6% i 45,8% (Tabela 1). Zaobserwowana zmienność prawdopodobnie odzwierciedla specyficzne dla danego locus różnice w aktywności przewodników, dostępności chromatyny, tle linii komórkowych oraz warunkach hodowli. Równoległe wywodzenie klonów typu dzikiego zapewnia kontrole, które przeszły ten sam proces klonowania pojedynczych komórek, ekspansji i historii hodowli, co linie edytowane.
| Przewodnik lewy | Właściwy przewodnik | starter forward PCR | Starter odwrotny do PCR | Wyselekcjonowane klony | Typ dziki | Hetero delecja zygotyczna | Kom- całkowita delecja | Nie- pożądany re- ułożyć mierniki | Skuteczny | Prążki niewidoczne wyraźnie | % heterogeniczności zygotyczny | % homo zygotyczny | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo zygotyczny) | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo zygotyczny) | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo zygotyczny) | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo zygotyczny) | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo zygotyczny) | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo zygotyczny) | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA (Hemi zygotyczny) | 4 (Hemi zygotyczny) | 1 | 15 | 29 | ND | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Hemi zygotyczny) | 9 (Hemi zygotyczny) | 0 | 4 | 11 | Brak danych | 69.2 | ||||
Tabela 1: Wydajność delecji genetycznych ERV. Dane przedstawiono dla ERV należących do rodziny LTR5_Hs. Wygenerowano klonalne linie komórkowe, aby sprawdzić, czy elementy LTR5_Hs regulują ekspresję wskazanych genów. Tabela zawiera współrzędne genomowe każdego ERV, przewodnie RNA użyte do delecji, startery PCR użyte do genotypowania oraz wyniki genotypowania klonów. Termin „skuteczny” odnosi się do klonów z interpretowalnymi wynikami genotypowania. Niepożądane rearanżacje odnoszą się do produktów, których wielkości nie odpowiadały oczekiwanym wielkościom produktu typu dzikiego lub produktu delecji. Sformułowanie „prążki niewyraźne” odnosi się do próbek, dla których nie uzyskano interpretowalnego produktu PCR. Procenty delecji obliczono, przyjmując klony z interpretowalnymi wynikami genotypowania jako mianownik. Delecje heterozygoticzne odnoszą się do klonów, w których ERV został usunięty w jednym z dwóch alleli. Delecje całkowite odnoszą się do klonów, w których ERV został usunięty w dwóch kopiach chromosomu (klony homozygotyczne) lub w jedynej kopii chromosomu w przypadku chromosomów płci (klony hemizygotyczne).
Zwalidowane klony typu dzikiego, heterozygotyczne oraz homozygotyczne lub hemizygotyczne z delecją mogą zostać następnie namnożone, kriokonserwowane i poddane ocenie pod kątem stabilności genomowej. Linie te stanowią platformę do badania wpływu poszczególnych CRE pochodzących z ERV na ekspresję genów, proliferację komórek, różnicowanie linii komórkowych oraz modele wczesnego rozwoju człowieka oparte na komórkach macierzystych.
Dyskusja
Niniejszy protokół opisuje podejście oparte na rybonukleoproteinach CRISPR-Cas9 w celu usunięcia elementów regulacyjnych (CRE) pochodzących z ERV w ludzkich pluripotencjalnych komórkach macierzystych (hnPSCs). Metoda ta łączy projektowanie sparowanych sgRNA, przejściowe dostarczanie wstępnie zmontowanych kompleksów Cas9-sgRNA, wyprowadzanie klonów, przesiewanie metodą PCR, sekwencjonowanie metodą Sangera oraz ocenę stabilności genomowej. Ponieważ hnPSCs są wrażliwe na dysocjację i zaburzenia hodowli, kilka etapów ma kluczowe znaczenie dla sukcesu, w tym utrzymywanie zdrowych kultur wspieranych przez komórki feeder, stosowanie kompletnej zawiesiny pojedynczych komórek, minimalizacja czasu między resuspensją komórek a nukleofekcją oraz uzupełnianie pożywki o Y-27632 podczas stresujących manipulacji. Metoda ta wymaga również starannego doboru przewodników, ponieważ ERV są sekwencjami repetytywnymi, a źle dobrane przewodniki mogą przecinać wiele loci genomowych. Ocena efektów off-target powinna zatem obejmować regiony repetytywne i wykluczać przewodniki z przewidywaną aktywnością w genach kodujących, innych elementach CRE lub wielokopiowych elementach transpozycyjnych.
Genotypowanie całej populacji jest kluczowym punktem decyzyjnym w przepływie pracy. Wykrycie produktu delecji przed wyborem kolonii potwierdza, że doszło do cięcia i delecji, co pomaga określić liczbę kolonii do przesiewu. W przypadku braku produktu delecji najskuteczniejszym działaniem naprawczym jest zazwyczaj ponowne zaprojektowanie jednego lub obu sgRNA, zamiast bezpośredniego przejścia do izolacji kolonii na dużą skalę. Niska wydajność odzysku po nukleofekcji może wynikać ze słabej jakości komórek wyjściowych, niepełnego usunięcia pozostałości pożywki z osadu komórkowego, opóźnienia w przetwarzaniu po resuspensji lub nadmiernej manipulacji komórkami. Niepełna dysocjacja pojedynczych komórek może prowadzić do powstania kolonii o mieszanych genotypach, natomiast zbyt gęste wysiewanie może spowodować zlewanie się sąsiednich kolonii. Problemy te można zminimalizować poprzez dokładną, lecz delikatną dysocjację, rzadki wysiew oraz wybór dobrze odizolowanych kolonii.
Wydajność całkowitego usunięcia ERV w badanych locus wynosiła od 10% do 78,9%, przy średniej wynoszącej 43,6%. Zakres ten wskazuje, że wydajność edycji jest silnie zależna od locus i może być również zmienna pomiędzy liniami hnPSC oraz w zależności od warunków hodowli. Aktywność cyklu komórkowego może wpływać na wydajność edycji CRISPR-Cas9, w związku z czym różnice w tempie proliferacji mogą wpływać na odzyskiwanie klonów30. Ponadto usunięcie ERV o kluczowej roli regulacyjnej może zmniejszyć proliferację, zmienić morfologię kolonii lub uniemożliwić odzyskanie klonów homozygotycznych. Niektóre zedytowane populacje mogą również nabyć kompensacyjne zmiany genomowe umożliwiające dalszy wzrost. Z tych powodów należy przeanalizować wiele niezależnie wyizolowanych klonów, a nieoczekiwane fenotypy należy potwierdzić po ponownym wyizolowaniu lub rozmrożeniu dodatkowych klonów. Przed dalszą interpretacją niezbędne jest potwierdzenie genotypu, analiza kariotypu oraz porównanie z równoległymi klonami typu dzikiego.
Głównym ograniczeniem tej metody jest jej niska przepustowość. Każdy locus wymaga indywidualnego zaprojektowania przewodnika, nukleofekcji, izolacji kolonii, genotypowania, potwierdzenia sekwencji oraz ekspansji. W konsekwencji metoda ta najlepiej nadaje się do ukierunkowanych testów funkcjonalnych wybranych ERV, a nie do przesiewu w skali całego genomu. Manipulacje multipleksowe lub obejmujące całe rodziny ERV przy użyciu regulatorów epigenetycznych opartych na dCas9 mogą zaburzać wiele powiązanych elementów jednocześnie14, jednak podejście to może wywoływać szersze efekty poza celowe i nie pozwala na łatwą identyfikację konkretnej insercji odpowiedzialnej za dany fenotyp. W przeciwieństwie do tego, niniejsza strategia umożliwia delecję specyficzną dla locus i pozwala na bezpośrednie przypisanie efektów molekularnych lub rozwojowych do zdefiniowanego CRE pochodzącego z ERV.
Metoda ta jest szczególnie istotna, ponieważ ERV w znacznym stopniu przyczyniły się do ewolucji sieci regulacyjnych ssaków i mogą pełnić funkcję promotorów, enhancerów oraz innych elementów regulacyjnych w trakcie wczesnego rozwoju5,6,13,14,44,45,46,47. Wykazano już, że niektóre pojedyncze ERV pełnią kluczowe funkcje rozwojowe12,13,14. Edytowane linie hnPSC wygenerowane zgodnie z tym protokołem mogą być wykorzystane do analizy ekspresji genów, testów proliferacji, dwuwymiarowego różnicowania linii komórkowych oraz generowania ludzkich blastoidów lub innych modeli embrionów opartych na komórkach macierzystych14,23. Zastosowania te powinny być prowadzone w ramach obowiązujących ram etycznych i regulacyjnych dotyczących badań nad modelami embrionów opartymi na ludzkich komórkach macierzystych48,49,50.
Przyszłe postępy w edycji genomu, zautomatyzowanym przetwarzaniu klonów i wysokoprzepustowym genotypowaniu mogą umożliwić bardziej systematyczną ocenę poszczególnych insercji ERV51. Do czasu, aż takie podejścia staną się rutynowo dostępne, niniejsza metoda oferuje powtarzalne ramy do testowania wybranych niekodujących elementów regulacyjnych z rozdzielczością pojedynczego locus. Jej główną zaletą jest możliwość powiązania określonej delecji genomowej z fenotypami molekularnymi i rozwojowymi w ludzkim modelu przedimplantacyjnym, co pomaga wyjaśnić, w jaki sposób specyficzne dla gatunku sekwencje pochodzące z ERV ukształtowały programy regulacji genów podczas ludzkiej embriogenezy.
Oświadczenia
Nie zgłoszono żadnych konfliktów interesów.
Podziękowania
Podziękowania kierujemy do dr. Jaaveda Mohammeda za pomocne dyskusje na temat edycji genomu. Podziękowania kierujemy również do Max Planck Foundation za wsparcie niniejszego badania oraz laboratorium Fueyo. Merel Wentink otrzymała stypendium Erasmus+ (ID 50377).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 2-merkaptoetanol | Gibco | 21985023 | Dodawany do podstawowego pożywki N2B27. Należy obchodzić się zgodnie z instytucjonalnymi procedurami bezpieczeństwa chemicznego. |
| 4D Nucleofector X-Unit | Lonza | AAF-1003X | Urządzenie stosowane do nukleofekcji. |
| Agarose Standard, 1 kg | Roth | 3810.4 | Stosowany do przygotowywania żeli do elektroforezy DNA. |
| Alt-R S. pyogenes Cas9 HiFi V3 Nuclease | Integrated DNA Technologies | 1081060 | Nukleaza Cas9 o wysokiej wierności stosowana do składania kompleksów rybonukleoproteinowych. |
| Alt-R synthetic single-guide RNA | Integrated DNA Technologies | NA | Dostosowane sgRNA zaprojektowane tak, aby flankować wybrany ERV. Sekwencje przewodnie znajdują się w Tabeli 1. |
| Antibiotic-Antimycotic | Gibco | 15240062 | Opcjonalny suplement przeciwdrobnoustrojowy do pożywek hodowlanych. |
| Mikroskop Axiovert 40 CFL | Zeiss | 491202-0002-001 | Stosowany do rutynowej obserwacji MEF i hnPSC podczas hodowli. |
| Suplement B-27, 50× | Gibco | 17504044 | Suplement dodawany do podstawowej pożywki N2B27. |
| Albuminy wołowe frakcja V, roztwór 7,5% | Gibco | 15260037 | Dodawane do pożywki do mycia w celu zmniejszenia strat hnPSC wynikających z przylegania do plastikowych materiałów zużywalnych. |
| Termocykler C1000 Touch z 96-dołkową płytką Fast Reaction | Bio-Rad | 1851196 | Urządzenie stosowane do amplifikacji PCR. |
| CF1 Mouse Embryonic Fibroblasts, irradiowane | Thermo | A234181 | Inaktywowane komórki zasilające MEF stosowane do wspierania hodowli hnPSC. Można zastosować alternatywny preparat walidowany wewnętrznie. |
| Automatyczny licznik komórek Countess 3 | Thermo / Invitrogen | AMQAX2000 | Stosowany do liczenia MEF lub hnPSC. |
| DMEM/F-12 | Gibco | 11330032 | Składnik pożywki N2B27 i pożywki do mycia; stosowany również do rozcieńczania odczynnika macierzy zewnątrzkomórkowej. |
| Fosforanowo-buforowy roztwór soli Dulbecco’s bez wapnia i magnezu | Gibco | 14190144 | Stosowany do mycia warstw zasilających. |
| ESGRO Complete Gelatin Solution | Sigma-Aldrich | SF008 | Stosowany do powlekania naczyń hodowlanych przed wysianiem komórek zasilających MEF. |
| FBS Supreme | PAN-Biotech | P30-3031 | Stosowany do przygotowania pożywki do hodowli MEF. |
| Jednostka filtrująca, 1 000 mL, rozmiar porów 0,22 µm | Corning | 431098 | Stosowana do sterylnej filtracji pożywek hodowlanych o dużej objętości. |
| Jednostka filtrująca, 500 mL, rozmiar porów 0,22 µm | Corning | 431097 | Stosowana do sterylnej filtracji pożywek hodowlanych. |
| Pożywka do krio konserwacji FreSR-S | STEMCELL Technologies | 5859 | Stosowana do kriokonserwacji hnPSC. |
| System obrazowania żeli GelDoc | Bio-Rad | 170-8195 | Urządzenie stosowane do wizualizacji prążków DNA z żeli elektroforetycznych. |
| Geltrex Flex LDEV-Free hESC-Qualified Reduced Growth Factor Basement Membrane Matrix | Thermo | A4000046803 | Macierz zewnątrzkomórkowa stosowana do hodowli hnPSC w obecności MEF. |
| Generuler 1 Kb Plus DNA Ladder | Fischer Scientific | 11581625 | Stosowany do pomiaru wielkości prążków DNA w elektroforezie. |
| Suplement GlutaMAX | Gibco | 35050061 | Stabilizowany suplement L-glutaminy stosowany w pożywce do hodowli MEF. |
| Gö6983 | Bio-Techne | 2285/10 | Atypowy inhibitor kinazy białkowej C stosowany do przygotowania pożywki PXGL. |
| Pożywka Dulbecco’s Modified Eagle z wysoką zawartością glukozy | Gibco | 11965092 | Pożywka podstawowa stosowana do przygotowania pożywki do hodowli MEF. |
| Kariotypowanie | Life&Brain | NA | Stosowane do wykrywania nieprawidłowości w chromosomach. |
| L-glutamina | Gibco | 25030081 | Dodawana do podstawowej pożywki N2B27. |
| Zestaw do ekstrakcji gDNA Monarch Spin | New England Biolabs | T3010 | Zestaw do ekstrakcji DNA genomowego z edytowanych populacji masowych. |
| Pipeta wielokanałowa Move It 8-kanałowa z regulacją odstępów, 30–300 µL | Eppendorf | 3125000176 | Stosowana do przenoszenia dysocjowanych kolonii między 96-dołkową płytką do genotypowania a 48-dołkową płytką do ekspansji. |
| Suplement N-2, 100× | Gibco | 17502048 | Suplement dodawany do podstawowej pożywki N2B27. |
| Pożywka Neurobasal | Gibco | 21103049 | Składnik podstawowej pożywki N2B27. |
| Stereomikroskop Nikon Zoom | Nikon | SMZ1270 | Stosowany do wyboru kolonii hnPSC. |
| NucleoSpin Gel and PCR Clean-up | Machery-Nagel | 740609.25 | Do ekstrakcji DNA z żeli przed sekwencjonowaniem metodą Sangera. |
| Zestaw P3 Primary Cell 4D-Nucleofector X Kit S | Lonza | V4XP-3032 | Zestaw odczynników do nukleofekcji stosowany do dostarczania kompleksów rybonukleoproteinowych Cas9-sgRNA. Zawiera kuwety. |
| Linia komórkowa PB004 | Dar od prof. Hiromitsu Nakauchi | NA | Uwierzytelniona STR, przebadana pod kątem Mycoplasmas. Opublikowana w PMID: 26023098.33 |
| Startery PCR | Sigma-Aldrich | NA | Stosowane do genotypowania klonów hnPSC metodą PCR. Sekwencje w Tabeli 1. |
| PD0325901 | Selleck Chemicals | S1036 | Inhibitor MEK stosowany do przygotowania pożywki PXGL. |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F566L | Master mix zawierający polimerazę DNA do genotypowania PCR. |
| Roztwór do ekstrakcji DNA QuickExtract | Biosearch Technologies | QE09050 | Stosowany do szybkiej ekstrakcji DNA genomowego z płytek do genotypowania komórek klonalnych. |
| Rekombinowany ludzki czynnik hamujący białaczkę | Gibco | 300-05-50UG | Dodawany do pożywki PXGL. Można zastosować równoważny preparat walidowany wewnętrznie. |
| Sekwencjonowanie Sangera | Eurofins | NA | Stosowane do sekwencjonowania DNA w celu weryfikacji genotypów. |
| Pirowinian sodu, 100 mM | Gibco | 11360070 | Dodawany do pożywki do hodowli MEF. |
| Barwnik do żeli DNA SYBR Safe | Thermo | S33102 | Barwnik do żeli do elektroforezy DNA. |
| Enzym TrypLE Express, 1×, czerwień fenolowa | Gibco | 12605036 | Stosowany do dysocjacji hnPSC podczas pasażowania, przygotowania do nukleofekcji i wyprowadzania klonów. |
| Woda, wolna od nukleaz, stopień biologii molekularnej, ultrazczysta | Thermo | J71786.AP | Stosowana do PCR genotypującego. |
| XAV939 | Cell Guidance Systems | SM38-50 | Inhibitor szlaku Wnt stosowany do przygotowania pożywki PXGL. |
| Y-27632 | STEMCELL Technologies | 72304 | Inhibitor ROCK dodawany podczas rozmrażania, pasażowania, rekonwalescencji po nukleofekcji i wysiewania pojedynczych komórek. |
Bibliografia
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.