Niniejsze badanie porównuje efekty nefroprotekcyjne etanolu i fomepizolu w modelu zatrucia metanolem u szczurów poddanych wcześniejszemu leczeniu metotreksatem, opracowanym w celu zmniejszenia zależnego od folianów oczyszczania organizmu z mrówczanu. Wyniki nerkowe oceniono za pomocą parametrów funkcji nerek, biomarkerów uszkodzenia nerek, markerów zapalnych, biomarkerów związanych z procesami redoks oraz wyników histopatologicznych.
Artykuł badawczy
Nefroprotekcyjne działanie etanolu i fomepizolu w modelu zatrucia metanolem u szczurów uprzednio traktowanych metotreksatem
W tym artykule
Podsumowanie
Streszczenie
Zatrucie metanolem powoduje kwasicę metaboliczną, uszkodzenie narządów oraz śmierć, a uszkodzenie nerek pozwala przewidzieć niekorzystne rokowania. Porównano działanie etanolu i fomepizolu w modelu zatrucia metanolem u szczurów uprzednio poddanych działaniu metotreksatu. Trzydzieści samców szczurów linii Wistar przydzielono do pięciu grup: kontrolnej, metotreksatowej (MTX), MTX + metanol, MTX + metanol + fomepizol oraz MTX + metanol + etanol (n = 6 na grupę). MTX podawano doustnie przez zgłębnik w dawce 0,3 mg/kg/dobę w dniach 1–7. Trzy grupy narażone na metanol otrzymały 3 g/kg metanolu doustnie przez zgłębnik w 8. dniu. Fomepizol podawano doglebowo w dawce 15 mg/kg 4 h po podaniu metanolu, a następnie 10 mg/kg w 12, 24 i 36 h. Etanol podano jednorazowo doustnie przez zgłębnik w dawce 0,5 g/kg 4 h po podaniu metanolu. Próbki pobrano w 10. dniu. Nie wyznaczono prospektywnie żadnego głównego punktu końcowego. Oceńiono funkcję nerek, uszkodzenia w homogenacie nerkowym, biomarkery stanu zapalnego, pochodne z krwi biomarkery związane z procesami redoks oraz zmiany histopatologiczne. Analiza wariancji (ANOVA) wykazała istotne różnice między grupami w zakresie poziomu cystatyny C w homogenacie nerkowym (p = 0,003), interleukiny-6 (IL-6; p = 0,013), cząsteczki uszkodzenia nerek-1 (KIM-1; p = 0,017), mocznika w surowicy (p = 0,017) oraz kreatyniny w surowicy (p < 0,001). Test post hoc Ducana wykazał niższe wartości tych parametrów w obu grupach otrzymujących odtrutkę niż w grupie MTX + metanol. Nie stwierdzono istotnych różnic biochemicznych między dwiema grupami otrzymującymi odtrutkę. Wyniki oceny histopatologicznej były niższe w grupach z odtrutką. Chociaż fomepizol wykazał korzystniejszy obraz opisowy, wyniki te nie potwierdzają jego wyższości nad etanolem. Heterogeniczność wariancji, wielokrotne testowanie, nierównomierne schematy podawania odtrutek, brak pomiarów toksykinetycznych i równowagi kwasowo-zasadowej oraz krótki okres obserwacji ograniczają interpretację wyników. Przyszłe badania powinny obejmować bezpośrednie pomiary zawartości metanolu i formianu, aktywność dehydrogenazy alkoholowej w cytozolu nerek, korelacje z biochemicznymi efektami nerkowymi, dłuższe okresy obserwacji oraz porównywalne schematy podawania odtrutek.
Wprowadzenie
Zatrucie alkoholem metylowym (metanolem) stanowi poważny stan nagły w toksykologii, wiążący się ze znaczną zachorowalnością i śmiertelnością na całym świecie, szczególnie po spożyciu nielegalnych lub nielegalnie produkowanych napojów alkoholowych. Choć sam metanol wykazuje stosunkowo niską toksyczność, jest on metabolizowany głównie w wątrobie przez dehydrogenazę alkoholową (ADH) do formaldehydu, a następnie do kwasu mrówkowego; wynikająca z tego akumulacja mrówczanu może prowadzić do kwasicy metabolicznej z wysoką luką anionową, neuropatii nerwu wzrokowego oraz uszkodzeń wielonarządowych1,2. Formaldehyd jest krótkotrwałym produktem pośrednim, natomiast akumulację mrówczanu uznaje się za główną przyczynę toksyczności poprzez hamowanie mitochondrialnej oksydazy cytochromowej, hipoksję komórkową i stres oksydacyjny 3. Wczesna diagnoza, korekcja kwasicy metabolicznej, terapia odtrutkowa oraz hemodializa są głównymi podejściami terapeutycznymi mającymi na celu zmniejszenie śmiertelności2.
W przypadku zatrucia metanolem objawy kliniczne zazwyczaj stają się widoczne po okresie utajenia. Nudnościom, wymiotom, bólom brzucha i łagodnej depresji ośrodkowego układu nerwowego mogą towarzyszyć kwasica metaboliczna z wysoką luką anionową, duszność, zaburzenia stanu psychicznego oraz objawy wzrokowe1,2. Rozmycie obrazu, fotofobia, mydriasis, obrzęk tarczy nerwu wzrokowego, a w ciężkich przypadkach trwała ślepota należą do najbardziej charakterystycznych toksycznych efektów związanych z hamowaniem mitochondrialnej cytochromoksydazy przez kwas mrówkowy1,2. Obecne strategie leczenia obejmują opiekę wspomagającą; korekcję kwasicy metabolicznej za pomocą wodorowęglanu sodu; suplementację kwasem folinowym lub folowym; hamowanie dehydrogenazy alkoholowej za pomocą etanolu lub fomepizolu; a w wybranych ciężkich przypadkach hemodializę w celu przyspieszenia eliminacji metanolu i formianu3,4. Fomepizol jest coraz częściej uznawany za antidotum pierwszego rzutu ze względu na bardziej przewidywalną farmakokinetykę, prostsze dawkowanie i niższe ryzyko działań niepożądanych; jednak etanol pozostaje ważną alternatywą ze względu na dostępność i niższy koszt4,5,6,7.
Choć uszkodzenia nerwu wzrokowego i ośrodkowego układu nerwowego były tradycyjnie uważane za dominujące objawy toksyczności metanolu, nerki są coraz częściej uznawane za klinicznie istotny organ docelowy8,9,10. W kohortach pacjentów z zatruciem metanolem ostre uszkodzenie nerek (AKI) wiązano z cięższą kwasicą metaboliczną, niewydolnością oddechową, wielonarządową niewydolnością, koniecznością wentylacji mechanicznej, leczeniem pozacieleсным, dłuższym pobytem w szpitalu oraz wyższą śmiertelnością wewnątrzszpitalną; jako czynniki związane z rozwojem AKI zidentyfikowano również hipowolemię, sepsę, rabdomiolizę oraz ostre zapalenie trzustki8,10. W kohorcie opisanej przez Changa i współpracowników, AKI pozostawało niezależnie powiązane ze śmiertelnością wewnątrzszpitalną w analizie wielowymiarowej; jednak retrospektywny charakter badania obserwacyjnego nie pozwala stwierdzić, że samo AKI było przyczyną zgonów8. W związku z tym AKI należy interpretować jako marker większego nasilenia choroby i gorszej prognozy w przypadku zatrucia metanolem. Z kolei przegląd systematyczny przeprowadzony przez Wanga i współpracowników oceniał wyniki nerkowe po zatruciu alkoholami toksycznymi szerzej, głównie metanolem i glikolem etylenowym; zatem jego wnioski nie odnoszą się wyłącznie do metanolu9. W przeglądzie tym wskazano na znaczną krótkoterminową śmiertelność oraz istotne luki w dowodach dotyczących długoterminowej regeneracji nerek, kontynuowania dializ oraz standaryzowanego raportowania wyników nerkowych9.
Zależność między toksycznością metanolu a AKI jest prawdopodobnie wieloczynnikowa. Kumulacja toksycznych metabolitów może przyczyniać się do uszkodzenia poprzez hamowanie funkcji mitochondriów, hipoksję komórkową, ciężką kwasicę metaboliczną oraz zaburzenia równowagi redoks, podczas gdy czynniki systemowe udokumentowane w kohortach klinicznych — w tym hipowolemia, niewydolność hemodynamiczna, rabdomioliza, sepsa, niewydolność oddechowa i wielonarządowa niewydolność organizmu — mogą stanowić dodatkowe czynniki uszkadzające nerki1,2,3,8,10. Ścieżki te stanowią biologicznie i klinicznie prawdopodobne powiązania między zatruciem metanolem a uszkodzeniem nerek. Zaburzenia metaboliczne nerek mogą wynikać z ekspozycji na krążący formian, hamowania mitochondriów, kwasicy metabolicznej oraz systemowego stresu hemodynamicznego. Jednakże specyficzny wkład metabolizmu alkoholu i aldehydów w obrębie tkanki nerkowej pozostaje niepewny, ponieważ w niniejszym badaniu nie oceniano bezpośrednio stężeń metanolu, formaldehydu i formianu, aktywności ADH w nerkach ani funkcji mitochondriów.
Głównym wyzwaniem metodologicznym w badaniach eksperymentalnych nad toksycznością metanolu jest fakt, że szczury metabolizują kwas mrówkowy szybciej niż ludzie. Chociaż gromadzenie się kwasu mrówkowego jest głównym czynnikiem determinującym toksyczność metanolu u ludzi, uzyskanie porównywalnego poziomu akumulacji i wynikającego z niej uszkodzenia narządów u szczurów jest trudniejsze ze względu na ich bardzo wydajny, zależny od folianów metabolizm mrówczanu. Dlatego w eksperymentalnych modelach toksyczności metanolu często stosuje się środki hamujące metabolizm folianów11,12. W celu zmniejszenia zależnego od folianów klirensu mrówczanu u szczurów, zwiększając tym samym podatność na toksyczność metanolu, zastosowano wstępne leczenie metotreksatem (MTX)11,12. Sam metotreksat nie indukuje toksyczności metanolu, a wynikający z niego model nie odwzorowuje wszystkich aspektów zatrucia metanolem u ludzi. Ponieważ metotreksat może niezależnie wpływać na wyniki nerkowe, oksydacyjne i zapalne, do badania włączono grupę otrzymującą wyłącznie MTX, aby scharakteryzować zmiany związane z wstępnym leczeniem. W ramach tych ograniczeń model ten stanowi kontrolowaną platformę przedkliniczną do porównywania wzorców wyników nerkowych pomiędzy grupami eksperymentalnymi poddanymi temu samemu protokołowi wstępnego leczenia metotreksatem i ekspozycji na metanol oraz do oceny tych wyników na poziomach biochemicznym, zapalnym, oksydacyjnym i histopatologicznym.
Hamowanie dehydrogenazy alkoholowej stanowi podstawę leczenia odtrutkowego w przypadku zatrucia metanolem. Dwiema substancjami najczęściej stosowanymi w tym celu w praktyce klinicznej są etanol i fomepizol (4-metylopyrazol). Etanol konkurencyjnie hamuje powstawanie toksycznych metabolitów ze względu na wyższe powinowactwo do ADH niż metanol, natomiast fomepizol, będący silnym i selektywnym inhibitorem ADH, bezpośrednio zapobiega przekształcaniu metanolu w formaldehyd i kwas mrówkowy5,6. Nie istnieje jednak pełny konsensus w kwestii porównawczej skuteczności klinicznej, bezpieczeństwa, łatwości podania oraz efektów organoprotekcyjnych tych dwóch antidotów. Fomepizol jest uważany za korzystniejszy w wielu ośrodkach ze względu na ustandaryzowany schemat dawkowania, brak konieczności monitorowania poziomu w surowicy, brak depresji ośrodkowego układu nerwowego oraz bardziej przewidywalne właściwości farmakokinetyczne, podczas gdy terapia etanolem wiąże się z potencjalnymi wadami, takimi jak hipoglikemia, hepatotoksyczność, zaburzenia stanu świadomości i potrzeba intensywnego monitorowania6,7. Z kolei szeroko zakrojone porównania kliniczne sugerują, że wpływ obu antidotów na śmiertelność i wyniki kliniczne może być podobny. W badaniu przeprowadzonym przez Zakharova i wsp., w którym oceniano przypadki masowych zatruć, nie zaobserwowano istotnej różnicy w przeżywalności między fomepizolem a etanolem5.
Pomimo prognostycznego znaczenia AKI w zatruciu metanolem8,9,10, uszkodzenie nerek poświęcono znacznie mniej uwagi niż toksyczności ocznej i neurologicznej, a porównawcze efekty nerkowe etanolu i fomepizolu pozostają niewystarczająco opisane. W związku z tym uzasadniona jest ocena skoncentrowana na nerkach, obejmująca konwencjonalne testy funkcji nerek, wczesne biomarkery uszkodzenia cewek, cytokiny zapalne, parametry związane z redoks oraz histopatologię, aby ustalić, czy dwie strategie odtrutkowe wiążą się z różnymi wzorcami wyników nerkowych. Ponadto ten kontrolowany model szczura poddanego wstępnemu leczeniu metotreksatem może ułatwić przedkliniczną ocenę potencjalnych interwencji odtrutkowych, ukierunkowanych na nerki oraz wspomagających w określonych warunkach eksperymentalnych. Wartość badawcza tego modelu tkwi w ocenie porównawczej w ostrym ustawieniu eksperymentalnym, a nie w bezpośredniej replikacji klinicznej i metabolicznej złożoności zatrucia metanolem u ludzi.
Różnice w metabolizmie metanolu między gryzoniami a ludźmi, wraz ze stosowaniem farmakologicznego przygotowania w celu ograniczenia zależnego od folianów usuwania mronianów, pozostają istotnymi ograniczeniami metodologicznymi. Co więcej, ostra toksyczność indukowana w warunkach eksperymentalnych może nie w pełni odzwierciedlać zróżnicowany czas ekspozycji oraz choroby współistniejące występujące w praktyce klinicznej. W związku z tym wyniki uzyskane w tym modelu zwierzęcym należy traktować jako wstępne dowody przedkliniczne i nie powinny być one bezpośrednio wykorzystywane do podejmowania decyzji terapeutycznych u ludzi. Przed wyciągnięciem wniosków klinicznych wymagane jest potwierdzenie w odpowiednio zaprojektowanych badaniach klinicznych. W tym kontekście kluczową luką w wiedzy jest pytanie, czy etanol i fomepizol wiążą się z różnymi wzorcami wyników nerkowych w zakresie konwencjonalnych parametrów funkcji nerek, biomarkerów uszkodzenia kanalikowego, cytokin zapalnych, parametrów związanych z redoksem oraz histopatologii w modelu szczurzym po wstępnym podaniu metotreksatu. Hipoteza badawcza zakładała, że hamowanie dehydrogenazy alkoholowej za pomocą etanolu lub fomepizolu będzie wiązało się z łagodzeniem uszkodzenia nerek, przy potencjalnych różnicach między zastosowanymi terapiami w ocenianych obszarach wyników. Nefroprotekcja została zdefiniowana operacyjnie jako korzystniejszy wzorzec wyników nerkowych niż w grupie MTX + metanol. Wzorzec ten obejmował niższe stężenia mocznika i kreatyniny w surowicy; niższe poziomy cząsteczki uszkodzenia nerek 1 (KIM-1), cystatyny C, czynnika martwicy nowotworowej alfa (TNF-α), interleukiny 6 (IL-6) i interleukiny 1 beta (IL-1β) w nerkach; niższe stężenia malondialdehydu (MDA) w surowicy; wyższą aktywność dysmutazy ponadtlenkowej (SOD) w surowicy, poziomy zredukowanego glutationu (GSH) we krwi oraz aktywność katalazy (CAT) we krwi; a także niższe oceny histopatologiczne dla degeneracji kanalików, martwicy kanalikowej, uszkodzenia kłębuszków, przekrwienia naczyniowego, zapalenia śródmiąższowego i włóknienia. Nefroprotekcji nie obliczano jako pojedynczej oceny zbiorczej; zamiast tego poszczególne wyniki oceniano łącznie w tych uzupełniających się obszarach. W związku z tym celem badania było porównanie wpływu etanolu i fomepizolu na funkcję nerek, uszkodzenie kanalikowe, stan zapalny, status redoks i histopatologię nerek w tym modelu.
Protokół
Wszystkie procedury eksperymentalne zostały zatwierdzone przez Lokalny Komitet Etyki Eksperymentów na Zwierzętach Uniwersytetu Kırşehir Ahi Evran (decyzja o zatwierdzeniu nr 1, posiedzenie nr 12, data zatwierdzenia: 12 czerwca 2025 r.) i były prowadzone zgodnie z krajowymi i międzynarodowymi wytycznymi dotyczącymi opieki i wykorzystywania zwierząt laboratoryjnych. Przez cały czas trwania badania podejmowano środki w celu zminimalizowania bólu i stresu oraz ograniczenia liczby wykorzystanych zwierząt do niezbędnego minimum.
Przygotowanie odczynników chemicznych
Metotreksat został zastosowany jako środek do wstępnego przygotowania w celu ułatwienia ustanowienia eksperymentalnego modelu toksyczności metanolu. Ponieważ utlenianie mroneczanu zależne od folianów jest bardziej efektywne u szczurów niż u ludzi, wstępne podanie metotreksatu wykorzystano w celu zmniejszenia klirensu mroneczanu i zwiększenia podatności na toksyczność metanolu; zastosowano go jako interwencję uwrażliwiającą model, a nie jako zamiennik ekspozycji na metanol11,12. Metotreksat dostarczono w formie preparatu 500 mg/5 mL, co odpowiada stężeniu zapasowemu 100 mg/mL. Preparat rozcieńczono sterylnym 0,9% roztworem chlorku sodu, aby uzyskać końcowe stężenie robocze 0,06 mg/mL. Roztwór roboczy podawano drogą gavage (zgłębnikiem do żołądka) w dawce 5 mL/kg, co odpowiadało dawce MTX wynoszącej 0,3 mg/kg. Dla szczurów o masie 200–220 g na początku badania, dobowa objętość podania wynosiła od 1,00 do 1,10 mL na zwierzę i była obliczana indywidualnie na podstawie masy ciała odnotowanej przy rozpoczęciu badania. Masa ciała nie była ponownie mierzona podczas 7-dniowego okresu wstępnego podawania MTX. Metotreksat podawano raz dziennie przez 7 kolejnych dni (dni badania 1–7), a metanol podano w 8. dniu badania, po zakończeniu protokołu wstępnego podawania MTX. Schemat ten był zgodny z wcześniej opublikowanymi modelami wstępnego podawania MTX drogą gavage13.
Metanol (czystość ≥99,8%) został przygotowany na świeżo w dniu podania jako 20% (v/v) wodny roztwór roboczy poprzez rozcieńczenie sterylną wodą destylowaną. Roztwór roboczy sporządzono, mieszając 1 objętość metanolu z 4 objętościami sterylnej wody destylowanej. Zgodnie z wcześniej opisanymi modelami zatrucia metanolem u szczurów wstępnie traktowanych metotreksatem, jednorazową dawkę metanolu w ilości 3 g/kg podano przez zgłębnik żołądkowy grupom 3–5 w 8. dniu badania. Przed podaniem metanolu nie stosowano ograniczeń w dostępie do pokarmu ani wody. Wymaganą objętość podania obliczono indywidualnie na podstawie masy ciała każdego zwierzęcia; dla 20% roztworu metanolu wynosiła ona około 18,9 mL/kg. Dla szczura o masie około 220 g dawka ta odpowiadała 0,66 g metanolu i końcowej objętości podania przez zgłębnik wynoszącej około 4,2 mL. Ten schemat ekspozycji na metanol wybrano, aby zachować porównywalność z wcześniej opublikowanymi modelami ostrej toksyczności metanolu u szczurów wstępnie traktowanych metotreksatem13,14,15.
Roztwór roboczy fomepizolu przygotowano w sterylnym 0,9% roztworze chlorku sodu o końcowym stężeniu 10 mg/mL. Dawkę nasycającą w ilości 15 mg/kg podano do jam brzusznych 4 h po podaniu metanolu, a następnie podawano dawki podtrzymujące w ilości 10 mg/kg do jam brzusznych w 12., 24. i 36. godzinie. Przy stężeniu roboczym 10 mg/mL objętości podawanych dawek wynosiły 1,5 mL/kg dla dawki nasycającej oraz 1,0 mL/kg dla każdej dawki podtrzymującej. Dla szczura o masie ciała w chwili rozpoczęcia badania wynoszącej około 220 g dawki te odpowiadały około 0,33 mL dla dawki nasycającej oraz 0,22 mL dla każdej dawki podtrzymującej. Wszystkie objętości podawanych dawek obliczono na podstawie masy ciała zarejestrowanej przy rozpoczęciu badania. Dawki nasycające i podtrzymujące fomepizolu wybrano w oparciu o uznane zalecenia dotyczące leczenia zatruć metanolem1,6.
Etanol został zastosowany jako porównawcze leczenie odtrutką. Etanol bezwodny (czystość ≥99.8%) rozcieńczono sterylną wodą destylowaną, mieszając 1 objętość etanolu bezwodnego z 4 objętościami sterylnej wody destylowanej, aby uzyskać końcowy 20% (v/v) wodny roztwór roboczy. Pojedynczą dawkę etanolu podano drogą zgłębnika żołądkowego w dawce 0.5 g/kg 4 h po podaniu metanolu; nie podawano dawek podtrzymujących etanolu. Objętość podania wynosiła około 3.2 mL/kg. Dla szczura o masie ciała w chwili rozpoczęcia badania wynoszącej około 220 g odpowiadało to końcowej objętości podania drogą zgłębnika około 0.70 mL. Objętość podania obliczono na podstawie masy ciała odnotowanej na początku badania. Stężenie etanolu, dawka, droga i czas podania zostały wybrane na podstawie wcześniej opublikowanych modeli szczurów poddanych wstępnemu leczeniu metotreksatem, w których etanol służył jako porównawcza odtrutka13,14.
Wszystkie roztwory przygotowano na świeżo w dniu podania i sprawdzono pod kątem jednorodności oraz braku widocznych cząsteczek. Podania doustne wykonano przy użyciu kaniuli do zgłębnika z nierdzewnej stali. Podczas podawania kaniulę ostrożnie wprowadzano z jamy ustnej do przełyku, unikając cofania treści żołądkowej, wycieku do jamy ustnej, aspiracji oraz duszności. Iniekcje dosytniewne wykonano w warunkach aseptycznych, używając sterylnych jednorazowych strzykawek i igieł. Wszystkie procedury związane z przygotowaniem i podawaniem substancji chemicznych przeprowadzono zgodnie z instytucjonalnymi przepisami bezpieczeństwa laboratoryjnego.
Zwierzęta doświadczalne, warunki utrzymania i randomizacja
Łącznie 30 dorosłych samców szczurów albinosów szczepu Wistar w wieku 8–12 tygodni i o masie 220 ± 20 g pozyskano z Laboratorium Badań nad Zwierzętami Doświadczalnymi Uniwersytetu Ahi Evran w Kırşehir w Turcji. Wybrano szczury Wistar, ponieważ są one powszechnie stosowane w badaniach nad toksycznością eksperymentalną i nefroprotekcją, co umożliwia porównanie z wcześniej opublikowanymi pracami. Zwierzęta utrzymywano w temperaturze 24 ± 2 °C w 12-godzinnym cyklu światła/ciemności. Standardowa karma w formie peletu oraz woda z kranu były dostępne ad libitum przez cały 10-dniowy okres eksperymentalny. Przed rozpoczęciem procedur eksperymentalnych wszystkie zwierzęta przeszły 7-dniowy okres aklimatyzacji.
Trzydzieści szczurów przydzielono do pięciu grup eksperymentalnych za pomocą komputerowej procedury randomizacji, zakładając docelowo sześć zwierząt na grupę. Dla każdego szczura wygenerowano liczbę całkowitą od 1 do 5, a następnie przypisano zwierzę do odpowiadającej tej liczbie grupy eksperymentalnej. Po zapełnieniu grupy przez sześć zwierząt, każde kolejne wylosowanie tej grupy było odrzucane, a nowa liczba losowa była generowana do momentu wybrania grupy z wolnym miejscem. Procedurę tę powtarzano do czasu przydzielenia wszystkich 30 szczurów, co dało 6 zwierząt na grupę. Ten sam badacz generował przydziały losowe i realizował alokację; nie wykorzystano osobnego operatora alokacji. Grupa 1 (kontrolna) nie otrzymała żadnego eksperymentalnego leku, a zwierzęta poddano tym samym zaplanowanym pobraniom próbek końcowych, co w pozostałych grupach. Grupa 2 (MTX) otrzymała metotreksat drogą zgłębnika do żołądka w dawce 0.3 mg/kg przez 7 dni. Grupa 3 (MTX + metanol) otrzymała metotreksat przez 7 dni, a następnie metanol w dawce 3 g/kg w 8. dniu badania. Grupa 4 (MTX + metanol + fomepizol) otrzymała wstępne leczenie metotreksatem, a następnie metanol, przy czym podawanie 4-metylopirazolu rozpoczęto 4 h później. Grupa 5 (MTX + metanol + etanol) otrzymała wstępne leczenie metotreksatem, a następnie metanol, przy czym etanol podano 4 h później.
Wszystkie trzy grupy narażone na działanie metanolu otrzymały taki sam protokół wstępnego podania MTX i podania metanolu, a różniły się jedynie pod względem leczenia odtrutką po ekspozycji. Przypisanie grup eksperymentalnych, protokół podania, czas leczenia odtrutką oraz proces pobierania próbek zostały przedstawione w Rysunku 1. Przeprowadzono a priori analizę mocy dla jednoczynnikowej analizy wariancji (ANOVA) z efektami stałymi dla pięciu niezależnych grup. Przy założeniu dużej standaryzowanej wielkości efektu (f Cohena = 0,70), poziomu istotności 0,05 i mocy statystycznej 80%, minimalna wymagana całkowita liczebność próby została obliczona na 30 zwierząt, co odpowiada sześciu zwierzętom na grupę. Obliczona moc dla całkowitej liczebności próby wynoszącej 30 wyniosła około 80,9%. Założona wielkość efektu (f Cohena = 0,70) została określona przed eksperymentem w oparciu o oczekiwania badaczy dotyczące dużego ogólnego efektu międzygrupowego w tym modelu ostrej toksyczności. Założenie to opierało się na ocenie badacza, a nie na szacunku wynikającym z danych pilotażowych lub konkretnego wcześniejszego badania. W badaniu tym nie wyznaczono prospektywnie jednego głównego punktu końcowego; obliczenie liczebności próby oparto na założeniu wystąpienia dużego ogólnego efektu w porównaniu omnibus pomiędzy pięcioma grupami eksperymentalnymi. Punktu końcowego nie można wyznaczyć retrospektywnie jako określonego prospektywnie punktu końcowego. W związku z tym obliczenie liczebności próby nie zapewnia odpowiedniej mocy dla każdego pojedynczego wyniku ani dla porównań parzystych.
Protokół intoksykacji metanolem i leczenia odtrutką
Po okresie aklimatyzacji zwierzęta w grupach 2–5 otrzymywały metotreksat raz dziennie przez 7 kolejnych dni (dni badania 1–7). W 8. dniu badania zwierzęta w grupach 3–5 otrzymały jednorazową dawkę 20% roztworu metanolu w ilości 3 g/kg za pomocą zgłębnikowania przełykowego. Przed podaniem metanolu nie stosowano głodówki ani innych ograniczeń w dostępie do pożywienia lub wody.
W grupie MTX + metanol + fomepizol, dawkę nasycającą 15 mg/kg podano drogą dosytronikową 4 h po podaniu metanolu, a następnie podawano podtrzymujące dawki 10 mg/kg drogą dosytronikową w 12., 24. i 36. godzinie po podaniu metanolu. W grupie MTX + metanol + etanol, pojedynczą dawkę etanolu 0,5 g/kg podano poprzez zgłębnik żołądkowy 4 h po podaniu metanolu; nie podawano podtrzymujących dawek etanolu. Wybrano dwa schematy odtruwania tak, aby odzwierciedlały one uznane zalecenia dotyczące dawkowania fomepizolu oraz wcześniej opublikowane protokoły porównawcze dla etanolu1,6,13,14. Schematy te nie zostały zaprojektowane w celu zapewnienia leczenia o dopasowanej dawce, drodze podania lub ekspozycji. W związku z tym powtarzalny schemat podawania fomepizolu drogą dosytronikową oraz pojedyncza doustna dawka etanolu stanowiły nierównomierne porównanie farmakologiczne. Prawidłowe podanie przez zgłębnik potwierdzono brakiem cofania treści żołądkowej, wycieku doustnego lub duszności podczas procedury. Prawidłowe podanie dosytronikowe potwierdzono brakiem wycieku, krwawienia lub wyraźnego obrzęku w miejscu wstrzyknięcia.
Po podaniu preparatów zwierzęta były regularnie monitorowane pod kątem ogólnego stanu zdrowia, mobilności, spożycia pokarmu, postawy, wyglądu futra oraz objawów toksyczności. Schemat leczenia został opracowany tak, aby umożliwić rozpoczęcie powstawania toksycznych metabolitów z metanolu, pozwalając jednocześnie na ocenę ochronnych i terapeutycznych efektów czynników odtrutwy.
Eutanazja, humanitarne punkty końcowe i pobieranie próbek
Przez cały czas trwania eksperymentu codziennie oceniano ogólny stan zdrowia wszystkich zwierząt, spożycie pokarmu i wody, mobilność oraz zmiany w zachowaniu. Kryteria humanitarnych punktów końcowych zdefiniowano jako wyraźną letargię, niezdolność do przyjmowania pokarmu lub wody, znaczny spadek masy ciała, ograniczoną mobilność, nieprawidłową postawę, uporczywe piloerekcję lub ewidentne oznaki cierpienia. Planowano poddać eutanazji humanitarnej zwierzęta spełniające jakiekolwiek z tych kryteriów. Jednak w trakcie badania żadne zwierzę nie osiągnęło zdefiniowanych humanitarnych punktów końcowych.
Wszystkie zwierzęta w pięciu grupach eksperymentalnych zostały poddane eutanazji 10. dnia badania. Dla grup MTX + metanol, MTX + metanol + fomepizol oraz MTX + metanol + etanol punkt końcowy ten przypadał 48 h po jednorazowym podaniu metanolu w 8. dniu badania. Grupa kontrolna pozostawała nieleczona do 10. dnia badania, natomiast grupę otrzymującą tylko MTX monitorowano do 10. dnia badania po zakończeniu 7-dniowego protokołu podawania MTX. Zatem wszystkie pięć grup miało ten sam całkowity czas trwania badania i zostało poddanych eutanazji oraz pobraniu próbek w tym samym dniu badania.
Do indukowania głębokiej anestezji zastosowano ketaminę i ksylazynę. Głębokość anestezji potwierdzono utratą odruchu wycofania kończyny. Po osiągnięciu głębokiej anestezji pobrano próbki krwi poprzez punkcję wewnątrzsercową. Za pomocą odpowiedniej strzykawki i igły pobrano około 3–5 mL krwi. Krew przeznaczoną do pomiaru stężeń mocznika i kreatyniny w surowicy, aktywności SOD w surowicy oraz stężenia MDA w surowicy przeniesiono do probówek bez przeciwkrzepliwych i pozostawiono do całkowitego skrzepnięcia. Krew przeznaczoną do pomiaru poziomu GSH i aktywności CAT pobrano oddzielnie do probówek zawierających kwas etylenodiaminotetraoctowy (EDTA) i przetwarzano bez etapu krzepnięcia. Po całkowitym utworzeniu skrzepu próbki surowicy odwirowano przy 3,000 × g przez 10–15 min w temperaturze 4 °C. Oddzieloną surowicę przechowywano w temperaturze −80 °C do czasu analizy. Prawidłowe oddzielenie surowicy potwierdzono klarownym, niehemolizowanym wyglądem. Po pobraniu krwi eutanazję przeprowadzono poprzez upuszczenie krwi w głębokiej anestezji. Następnie wykonano laparotomię pośrodkową i ostrożnie usunięto obie nerki. Po usunięciu otaczającej tkanki tłuszczowej i łącznej nerki przepłukano zimną solą fizjologiczną. Próbki tkanek podzielono na analizy histopatologiczne i biochemiczne. Próbki przeznaczone do badania histopatologicznego umieszczono w 10% formaldehydzie w buforze neutralnym. Próbki przeznaczone do analiz biochemicznych odpowiednio oznakowano i przechowywano w temperaturze −80 °C.
Pobieranie próbek, analizy biochemiczne oraz oceny wyników były przeprowadzane przez badaczy, którzy nie znali przydziału zwierząt do grup eksperymentalnych. Żadne zwierzęta nie zostały wykluczone z analiz.
Analizy biochemiczne
Stężenie mocznika w surowicy zmierzono za pomocą enzymatycznego kinetycznego testu ureaza–dehydrogenaza glutaminianowa na automatycznym analizatorze biochemicznym. Mocznik został poddany hydrolizie przez ureazę do amoniaku, który następnie zareagował z 2-oksoglutaranem i zredukowaną nikotynamidoadeninodynukleotydem (NADH) w obecności dehydrogenazy glutaminianowej. Spadek absorbancji wynikający z zużycia NADH mierzono kinetycznie. Stężenie kreatyniny w surowicy zmierzono kolorymetrycznie przy użyciu tego samego automatycznego analizatora biochemicznego.
Aktywność dysmutazy ponadtlenkowej (SOD) w surowicy określono za pomocą testu kolorymetrycznego opartego na generowaniu rodników ponadtlenkowych przez układ ksantyna–oksydaza ksantynowa i ich reakcji z chlorkiem 2-(4-jodofenylu)-3-(4-nitrofenylu)-5-fenylotetrazoliom w celu utworzenia barwnego produktu formazanu. Absorbancję końcową mierzono przy 505 nm. Stężenie malondialdehydu (MDA) w surowicy określono za pomocą reakcji z kwasem tiobarbiturowym. Próbki surowicy zmieszano z zimnym kwasem trójchlorooctowym w celu wytrącenia białek, a następnie odwirowano przy 7 500 × g przez 5 min w 4 °C. Otrzymany nadsącz zmieszano z równą objętością kwasu tiobarbiturowego i inkubowano w 90 °C przez 60 min. Probówki z reakcją schłodzono następnie w kąpieli wodnej z lodem przez 10 min, a absorbancję mierzono przy 532 nm. Stężenia MDA obliczono na podstawie odpowiedniej krzywej kalibracyjnej. Poziom zredukowanego glutationu (GSH) zmierzono we krwi z antykoagulantem EDTA przy użyciu zmodyfikowanej metody Ellmana. Po wytrąceniu białek kwasem trójchlorooctowym, odbiałkowane próbki poddano reakcji z 5,5′-ditionobis(2-nitrobenzoesanem) w 500 mM buforze Tris o pH 8,2, a absorbancję mierzono przy 412 nm. Aktywność katalazy (CAT) zmierzono we krwi z antykoagulantem EDTA za pomocą dwuetapowego testu kolorymetrycznego. Próbki inkubowano z określoną ilością nadtlenku wodoru, a po przerwaniu reakcji enzymatycznej mierzono pozostałą ilość nadtlenku wodoru przy użyciu odczynnika chromogennego przy 405 nm.
Ponieważ aktywność SOD i stężenie MDA mierzono w surowicy, a poziom GSH i aktywność CAT mierzono we krwi z antykoagulantem EDTA, a nie w homogenatach tkanki nerek, normalizacja tych parametrów związanych z procesami redoks do całkowitego stężenia białek tkankowych nie była możliwa. W celu interpretacji profilu biomarkerów redoks, wyższe stężenia MDA w surowicy uznano za spójne z większym peroksydowaniem lipidów, natomiast niższą aktywność SOD w surowicy, niższy poziom GSH we krwi oraz niższą aktywność CAT we krwi uznano za wskaźniki obniżonej zdolności antyoksydacyjnej; zmiany w przeciwnym kierunku zinterpretowano jako korzystniejszy profil redoks.
W celu pomiarów metodą enzymatycznego testu immunoabsorpcyjnego (ELISA) w tkance nerek, około 50 mg tkanki nerkowej przechowywanej w temperaturze −80 °C homogenizowano na lodzie w 500 µL buforu do homogenizacji zawierającego koktajl inhibitorów proteaz, co odpowiadało stałemu stosunkowi tkanki do buforu 1:10 (w/v). Dla każdego szczura przygotowano jeden homogenat z tkanki nerkowej specyficzny dla danego osobnika. Próbki od różnych zwierząt przetwarzano niezależnie i na żadnym etapie nie łączono ich w pulle. Homogenaty odwirowano przy 14 000 × g przez 10 min w temperaturze 4 °C, a uzyskany od każdego zwierzęcia nadosad zebrano osobno i podzielono na aliquoty do zaplanowanych analiz tkanki nerkowej. Nie mierzono oddzielnie całkowitego stężenia białka, w związku z czym wyniki testów ELISA dla tkanek nie były do niego normalizowane. Końcowe stężenia obliczone na podstawie odpowiednich krzywych wzorcowych dla każdego testu wyrażono w ng/L dla TNF-α i IL-6 oraz w ng/mL dla IL-1β, KIM-1 i cystatyny C.
Molekuła uszkodzenia nerek-1 (KIM-1) oraz cystatyna C zostały ocenione jako biomarkery uszkodzenia nerek, natomiast czynnik martwicy nowotworu-α (TNF-α), interleukina-6 (IL-6) i interleukina-1β (IL-1β) zostały ocenione jako markery stanu zapalnego nerek. Wszystkie pięć analitów zmierzono w homogenatach tkanki nerkowej przy użyciu specyficznych dla szczura zestawów ELISA zgodnie z protokołami producentów. Dla poszczególnych testów czułość analityczna i zakres pomiarowy wynosiły odpowiednio 2,51 ng/L i 5–1 000 ng/L dla TNF-α, 0,052 ng/L i 0,1–40 ng/L dla IL-6, 0,08 ng/mL i 0,2–60 ng/mL dla IL-1β, 0,01 ng/mL i 0,05–10 ng/mL dla KIM-1 oraz 0,25 ng/mL i 0,5–100 ng/mL dla cystatyny C. Przed analizą wszystkie odczynniki, standardy i nadsączniki z tkanki nerkowej doprowadzono do temperatury pokojowej. Krzywe wzorcowe generowano oddzielnie dla każdego cyklu pomiarowego zgodnie z zaleceniami producenta. Standardy i nadsączniki z tkanki nerkowej dodawano do dołków pokrytych przeciwciałami, a następnie dodawano odpowiadające im biotynilowane przeciwciała detekcyjne i koniugat streptawidyna-peroksydaza chrzanowa. Próbki i odczynniki ELISA inkubowano przez 1 h w 37 °C. Po pięciu cyklach płukania z użyciem automatycznej myjki do mikropłytek dodano roztwory substratów A i B i inkubowano przez 10 min w 37 °C. Reakcję barwną zatrzymano za pomocą kwaśnego roztworu stopującego, a absorbancję zmierzono przy 450 nm. Dla każdego analitu wartości absorbancji skorygowane o próbę ślepą przeliczono na stężenia przy użyciu odpowiedniej krzywej wzorcowej dla danego testu.
Wszystkie analizy biochemiczne przeprowadzono w zestandaryzowanych warunkach, a wszystkie próbki przetworzono zgodnie z tymi samymi procedurami. Pomiary ELISA w tkance nerkowej wykonano w duplikacie. Dla każdego analizowanego związku obliczono średnią z dwóch technicznych powtórzeń, aby uzyskać pojedynczą wartość na poziomie zwierzęcia. Studzienki z powtórzeniami technicznymi oraz oddzielne alikwoty uzyskane z tego samego homogenatu konkretnego zwierzęcia nie były uznawane za niezależne obserwacje. Za jednostkę eksperymentalną uznano poszczególne zwierzę, a do analizy statystycznej włączono jeden wynik na poziomie zwierzęcia dla każdego parametru.
Opracowanie histopatologiczne i ocena uszkodzeń nerek
Próbki tkanek przygotowano do oceny mikroskopowej zgodnie ze standardowymi procedurami histopatologicznymi. Tkanki nerek utrwalono w 10% neutralnie buforowanej formaldehydzie w temperaturze pokojowej przez 72 h. Po utrwaleniu tkanki odwodniono, przeprowadzając je przez stopniowo zwiększające się stężenia etanolu: 50%, 70%, 80%, 96% i 100%, przy czym każde stężenie utrzymywano przez 1 h. Następnie tkanki prześwietlono w dwuetapowej procedurze z użyciem ksylenu i zatopiono w blokach parafiny. Z bloków parafiny, przy użyciu mikrotomu rotacyjnego, wykonano przekroje o grubości 5 µm.
W celu barwienia hematoksyliną i eosiną przekroje odparafinowano i rehydratowano, barwiono hematoksyliną przez 5 min, a następnie płukano pod bieżącą wodą z kranu przez 5 min. Dyferencjację przeprowadzono przy użyciu alkoholu kwasowego, po czym przekroje pozostawiono w wodzie amoniakalnej na 1 min. Następnie przekroje poddano przeciwbarwieniu eosiną przez 2 min. W dalszej kolejności przekroje odwodniono w szeregu rosnących stężeń alkoholu, przejrzystowano w ksylenie i zamontowano przy użyciu odpowiedniego medium montażowego.
W celu przeprowadzenia barwienia trichromem Massona, skrawki odparafinowano i rehydratowano, a następnie inkubowano w roztworze zaprawy w temperaturze 56 °C przez 60 min i płukano pod bieżącą wodą przez 10 min. Następnie skrawki poddano sekwencyjnej obróbce: hematoksyliną żelazową Weigerta przez 10 min, czerwoną szkarłatem Biebricha i fuksyną kwasową przez 15 min, kwasem fosfotungstowym przez 10 min oraz błękitem anilinowym przez 10 min. Na koniec skrawki pozostawiono w 1% kwasie octowym na 5 min, odwodniono, przejrzystowano w ksylenie i zamontowano.
Prawidłowość barwienia potwierdzono poprzez wyraźne barwienie jąder komórkowych, zachowanie kontrastu cytoplazmatycznego, utrzymanie architektury nerek oraz wyraźną wizualizację struktur tkanki łącznej. Wszystkie zabarwione preparaty oceniono w warunkach standaryzowanych przy użyciu mikroskopu świetlnego wyposażonego w cyfrowy system obrazowania.
Oceny histopatologiczne zostały przeprowadzone przez jednego doświadczonego patologa, który nie znał przydziału grup eksperymentalnych. Punktacja histopatologiczna była dokonywana przy powiększeniu 200×. Dla każdego zwierzęcia i każdego parametru histopatologicznego zbadano 10 losowo wybranych pól mikroskopowych. Pole wykazujące najcięższą zmianę dla ocenianego parametru służyło do przypisania zwierzęciu pojedynczej liczby całkowitej w skali 0–4. Uszkodzenie kanalikowe oceniano pod kątem rozszerzenia kanalików, gromadzenia materiału białkowego w świetle kanalików, degeneracji nabłonka kanalikowego oraz martwicy kanalików. Uszkodzenie kłębuszków oceniano pod kątem degeneracji lub zaniku kłębuszków, powiększenia przestrzeni Bowmana oraz przekrwienia naczyniowego. Uszkodzenie śródmiąższowe oceniano na podstawie stanu zapalnego i włóknienia śródmiąższowego. Do oceny histopatologicznej wykorzystano pięciomikronowe przekroje nerek z każdego zwierzęcia, barwione hematoksyliną i eosiną oraz trichromem Massona. Reprezentatywne mikrofotografie wykonano przy powiększeniu 200×, z paskami skali odpowiadającymi 100 µm. Liczby oddzielnych przekrojów histologicznych zbadanych dla każdego zwierzęcia nie udało się odzyskać z dokumentacji badania, dlatego nie można jej podać.
Wyniki barwienia trichromem Massona zinterpretowano histomorfologicznie, biorąc pod uwagę lokalizację i wzorzec morfologiczny odkładania kolagenu, a nie tylko intensywność barwienia na niebiesko. Półilościowa ocena włóknienia śródmiąższowego opierała się na tej ocenie histomorfologicznej, a procentowy obszar dodatni pod kątem kolagenu nie był kwantyfikowany. Ocena histopatologiczna została przeprowadzona półilościowo z wykorzystaniem wcześniej opisanych kryteriów oceny uszkodzeń nerek16,17. Każdemu zwierzęciu przypisano jedną liczbę całkowitą dla każdego parametru histopatologicznego w skali 0–4, gdzie 0 = brak, 1 = minimalne, 2 = łagodne, 3 = umiarkowane i 4 = ciężkie. Kategorie stopniowania reprezentowały ogólną ocenę stopnia nasilenia morfologicznego każdej zmiany dokonaną przez patologa w ślepej próbie, a nie ciągły pomiar morfometryczny.
Środki ostrożności i gospodarka odpadami
Podczas pracy z metanolem, formaldehydem, ksylenem, próbkami biologicznymi i tkankami zwierzęcymi stosowano odpowiednie środki ochrony osobistej. Używano fartuchów laboratoryjnych, rękawiczek i ochrony oczu. Ze względu na toksyczność systemową i lotność metanolu wszystkie procedury wykonywano z zachowaniem ostrożności. Procedury z wykorzystaniem formaldehydu i ksylenu przeprowadzano w miarę możliwości pod wyciągiem chemicznym. Przedmioty ostre zbierano do odpowiednich pojemników na odpady ostre. Odpady chemiczne i materiały biologiczne utylizowano zgodnie z instytucjonalnymi procedurami bezpieczeństwa biologicznego i gospodarowania odpadami niebezpiecznymi.
Analiza statystyczna
Ciągłe zmienne biochemiczne, biomarkery uszkodzenia nerek, zmienne stanu zapalnego, funkcji nerek oraz zmienne związane z procesami redoks przedstawiono jako średnią ± odchylenie standardowe (średnia ± SD). Normalność rozkładu danych oceniono testem Shapiro-Wilka, a jednorodność wariancji oceniono testem Levene'a. Porównania międzygrupowe w odniesieniu do wyników biochemicznych przeprowadzono za pomocą jednoczynnikowej analizy wariancji (ANOVA). Weryfikacja założeń wykazała odstępstwa od normalności rozkładu w jednej grupie dla kreatyniny w surowicy oraz niejednorodność wariancji dla kilku parametrów biochemicznych. Zachowano pierwotne podejście oparte na analizie ANOVA; jednak odstępstwa te mogły wpłynąć na wiarygodność uzyskanych wartości p-, w związku z czym wyniki interpretowano z ostrożnością.
W przypadku wykrycia statystycznie istotnej różnicy za pomocą testu ANOVA, przeprowadzono porównania parowe między grupami przy użyciu testu wielokrotnych porównań post hocr Duncan’a. Wartości oznaczone tą samą literą w indeksie górnym w obrębie każdego wiersza nie różniły się istotnie zgodnie z testem post hoc Duncan’a. Nie zastosowano dodatkowej korekty na wielokrotność testów dla wyników biochemicznych. Procedura Duncan’a nie zapewniała silnej kontroli poziomu błędu I rodzaju dla całej rodziny testów, a badanie wielu parametrów dodatkowo zwiększyło ryzyko wyników fałszywie dodatnich. W związku z tym pojedyncze istotne porównania interpretowano z ostrożnością.
Ogólne wielkości efektu dla wyników biochemicznych oszacowano przy użyciu eta-kwadrat (η2), obliczonego jako (F × df_between)/(F × df_between + df_error), przy df_between = 4 i df_error = 25. Dwustronne 95% przedziały ufności obliczono poprzez odwrócenie niecentrowanego rozkładu F i przekształcenie granic niecentrowania (λ) za pomocą wzoru λ/(λ + N), gdzie N = 30. Te dodatkowe obliczenia wykonano w środowisku obliczeń naukowych. Szacunki zostały wyprowadzone z zaokrąglonych statystyk F uzyskanych z podstawowej analizy statystycznej, w związku z czym mają one charakter przybliżony. Przedziały ufności opierały się na założeniach normalności i równości wariancji modelu ANOVA i nie zostały skorygowane pod kątem wielu wyników.
Wyniki histopatologiczne stanowiły porządkowe, półilościowe obserwacje, podsumowane opisowo jako średnia ± SD, aby ukazać przeciętne obciążenie zmian na poziomie grupy oraz zmienność między zwierzętami. W przypadku wyników histopatologicznych nie przeprowadzono testów hipotez inferencyjnych ani porównań parzystych post hoc. W związku z tym analiza ANOVA, test post hoc Duncana oraz raportowanie wartości p zostały zastosowane wyłącznie do wyników biochemicznych, biomarkerów uszkodzenia nerek, parametrów stanu zapalnego, funkcji nerek oraz wyników związanych z redoks. Wartość p < 0,05 uznano za statystycznie istotną.
Wyniki
Wszystkie 30 zwierząt włączono do analiz, po sześć zwierząt w każdej z pięciu grup eksperymentalnych. Wszystkie zwierzęta z pięciu grup poddano eutanazji i pobrano próbki w 10. dniu badania. Dla trzech grup narażonych na metanol termin ten odpowiadał 48 godzinom po podaniu metanolu. W związku z tym całkowity czas trwania badania oraz czas pobierania próbek był spójny we wszystkich grupach eksperymentalnych. Ocenie poddano uraz nerek i biomarkery zapalne, funkcję nerek oraz parametry związane z redoksem i badania histopatologiczne, zgodnie z opisem poniżej.
Znalezienia biochemiczne: uszkodzenie nerek i biomarkery stanu zapalnego
Wyniki dotyczące uszkodzenia nerek oraz biomarkerów stanu zapalnego oznaczonych w homogenatach tkanki nerkowej przedstawiono w Tabela 1Jednoczynnikowa ANOVA wskazała istotne różnice ogólne między pięcioma grupami pod względem stężenia cystatyny C [F(4,25) = 5,329, p = 0,003], IL-6 [F(4,25) = 3,907, p = 0,013], KIM-1 [F(4,25) = 3,673, p = 0,017], TNF-α [F(4,25) = 7,660, p < 0,001] oraz IL-1β [F(4,25) = 11,584, p < 0,001]. Porównania grupowe a posteriori przeprowadzono za pomocą testu Duncana’test wielokrotnego porównania, z przyporządkowaniami grup wskazanymi literami nadkreślnymi w Tabela 1. Stężenia cystatyny C, IL-6 i KIM-1 w homogenatach tkanki nerkowej były najwyższe w grupie MTX + Metanol, natomiast nie zaobserwowano istotnych różnic między grupami Kontrolną, tylko MTX, MTX + Metanol + Fomepizol oraz MTX + Metanol + Etanol dla tych zmiennych. Stężenia TNF w homogenatach tkanki nerkowejα i IL-1β były również najwyższe w grupie MTX + Metanol. Grupa tylko z MTX wykazała wyższe poziomy TNF-α i IL-1β w homogenatach tkanki nerkowej niż w grupie kontrolnej, podczas gdy grupy leczone antydotą wykazywały wartości pośrednie (Tabela 1).
Funkcja nerek i parametry związane z redoksem
Wskaźniki funkcji nerek w surowicy oraz pochodzące z krwi parametry związane z redoksem zostały przedstawione w Tabela 2Jednoczynnikowa ANOVA wskazała istotne różnice ogólne między pięcioma grupami pod względem stężenia mocznika w surowicy [F(4,25) = 3,694, p = 0,017], kreatynina w surowicy [F(4,25) = 12,988, p < 0,001], aktywność SOD w surowicy [F(4,25) = 11,621, p < 0,001], poziom GSH w krwi [F(4,25) = 10,164, p < 0,001], aktywność CAT w krwi [F(4,25) = 10,631, p < 0,001] oraz stężenie MDA w surowicy [F(4,25) = 8,814, p < 0,001]. Porównania grupowe a posteriori przeprowadzono za pomocą testu Duncana’test wielokrotnego porównania, z przyporządkowaniami grup wskazanymi literami nadkreślnymi w Tabela 2.
Stężenia mocznika w surowicy, kreatyniny w surowicy oraz MDA w surowicy były najwyższe w grupie MTX + Metanol. Stężenia mocznika w surowicy oraz MDA w surowicy nie różniły się istotnie między grupami Kontrolną, tylko MTX, MTX + Metanol + Fomepizol oraz MTX + Metanol + Etanol, natomiast stężenie kreatyniny w surowicy było najniższe w grupie Kontrolnej (Tabela 2).
Grupa MTX + metanol wykazywała również najniższą aktywność SOD w surowicy, poziom GSH w krwi oraz aktywność CAT w krwi. W porównaniu z grupą MTX + metanol, grupa leczona fomepizołem wykazała istotnie wyższą aktywność SOD w surowicy i CAT w krwi, natomiast odpowiadające zwiększenia w grupie leczonej etanolem nie były statystycznie istotne. Poziomy GSH w krwi nie różniły się istotnie między grupą samym MTX, grupą MTX + metanol oraz dwiema grupami leczonymi antydotami.Tabela 2).
W porównaniu z grupą kontrolną, grupa leczona wyłącznie MTX wykazała wyższe stężenia TNF w homogenacie tkanki nerkowejα i IL-1β oraz obniżoną aktywność SOD w surowicy, poziom GSH we krwi i aktywność CAT we krwi, ale nie różniły się istotnie pod względem stężeń cystatyny C, IL-6 lub KIM-1 w homogenatach tkanki nerkowej ani pod względem stężenia mocznika, kreatyniny czy MDA w surowicy.
Znalezienia histopatologiczne i oceny uszkodzenia nerek
Wyniki oceny histopatologicznej tkanek nerek zostały przedstawione w Tabela 3Obserwowano różnicowanie opisowe między grupami pod względem rozszerzenia kanalików, gromadzenia się materiału białkowego, zwyrodnienia nabłonka kanalików, nekrozy kanalików, zwyrodnienia kłębuszków oraz powiększenia przestrzeni Bowmana’przestrzenie, zatorowość naczyniową, zapalenie międzypłciowe i włóknienie międzypłciowe
W grupie kontrolnej tkanka nerkowa zachowała normalną architekturę histologiczną, bez widocznych zmian patologicznych w strukturach kłębuszkowych i kanalikowych. W grupie MTX zaobserwowano łagodną degradację kanalików, zatorowość naczyniową oraz zapalenie międzykomórkowe.
Grupa MTX + Metanol wykazała najwyższe zaobserwowane wyniki uszkodzeń spośród ocenianych parametrów kanalikowych, kłębuszkowych, naczyniowych i międzywystępowych. Obie grupy leczone antydotami wykazały opisowo niższe wyniki niż grupa MTX + Metanol. W porównaniach opisowych, grupa leczona fomepizolem wykazała niższe wyniki niż grupa leczona etanolem w przypadku większości parametrów, szczególnie w odniesieniu do rozszerzenia kanalików, martwicy kanalików, zwyrodnienia kłębuszków, powiększenia przestrzeni Bowman’a’przestrzenie, zatorowość naczyniową i włóknienie międzykomórkowe (Tabela 3). Porównania te miały charakter opisowy i nie przeprowadzono żadnych inferencyjnych testów statystycznych dotyczących wyników oceny histopatologicznej. Przykładowe obrazy histopatologiczne nerek uzyskane przy użyciu barwienia hematoksyliną i eozyną oraz metodą Massona’z barwieniem trichromowym są pokazane w Rycina 2.
Ogólnie grupa MTX + Metanol wykazywała najwyższe wartości wskaźników uszkodzenia nerek i stanu zapalnego, najmniej korzystne profile czynności nerek i stanu redoks oraz najwyższe wyniki oceny uszkodzenia histopatologicznego. Obie grupy leczone antydotami wykazywały korzystniejsze wzorce wyników nerkowych niż grupa MTX + Metanol, przy czym grupa leczona fomepizołem prezentowała bardziej spójnie korzystne wzorce we wszystkich ocenianych dziedzinach. Grupa tylko z MTX wykazywała również zmiany wybranych parametrów związanych ze stanem zapalnym i redoksem w porównaniu z grupą kontrolną.
DOSTĘPNOŚĆ DANYCH:
Surowe dane na poziomie zwierząt, stanowiące podstawę analiz biochemicznych, biomarkerów uszkodzenia nerek, stanu zapalnego, funkcji nerek oraz analiz związanych z redoksem, są dostarczone w Plik uzupełniający 1.
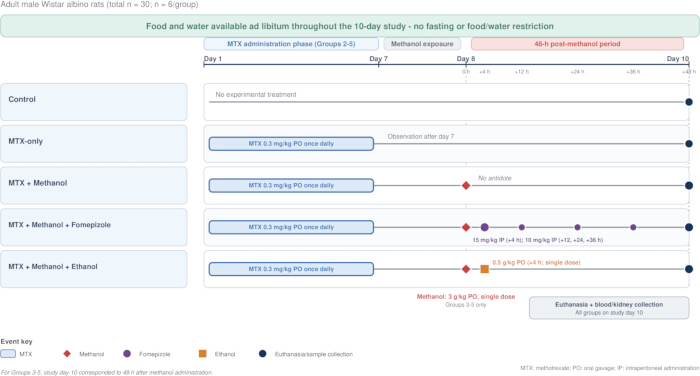
Rycina 1: Projekt eksperymentu i harmonogram leczenia. Schematyczny opis modelu doświadczalnego zatrucia metanolem u szczurów. Dorosłe samce szczurów rasy Wistar albino zostały podzielone na pięć grup: kontrolną, metotreksat (MTX) tylko, MTX + metanol, MTX + metanol + fomepizol oraz MTX + metanol + etanol (n = 6 na grupę). Podczas 10-dniowego badania zwierzęta miały nieograniczony dostęp do standardowego pokarmu w pelletach i wody z kranu; przed ani po podaniu metanolu nie stosowano głodówki ani innych ograniczeń żywieniowych czy podawania wody. Grupa kontrolna nie otrzymywała żadnego zabiegu eksperymentalnego. Zwierzęta w grupach 2–5 otrzymywało MTX przez zgłębnik żołądkowy w dawce 0,3 mg/kg raz dziennie przez siedem kolejnych dni (dni badania 1–7). Zwierzęta w grupach 3–5 otrzymało pojedynczą dawkę metanolu w dawce 3 g/kg doustnie za pomocą sondy żołądkowej w 8. dniu badania. W grupie MTX + Metanol + Fomepizol pojedynczą dawkę fomepizolu w dawce 15 mg/kg podano do jamy otrzewnowej 4 godziny po podaniu metanolu, a następnie podawano dawki utrzymujące po 10 mg/kg o godzinach 12, 24 i 36. W grupie MTX + Metanol + Etanol etanol podano jako pojedynczą dawkę 0,5 g/kg doustnie za pomocą sondy żołądkowej 4 godziny po podaniu metanolu. Wszystkie zwierzęta uśmiercono w 10. dniu badania. Dla Grup 3–5, ten punkt końcowy odpowiadał 48 godzinom po podaniu metanolu. Pobrano próbki krwi i nerek w celu analizy funkcji nerek, biomarkerów uszkodzenia nerek, cytokin zapalnych, biomarkerów związanych z redoksem oraz histopatologii nerek. Skróty: MTX = metotreksat. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
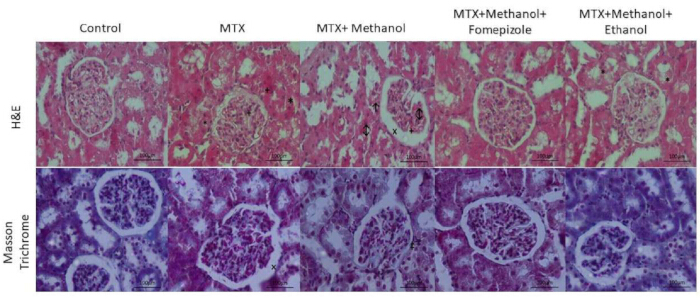
Rycina 2: Reprezentatywne obrazy histopatologiczne tkanki nerkowej z grup eksperymentalnych. Przedstawiono reprezentatywne przekroje nerek z grupy kontrolnej, MTX, MTX + Metanol, MTX + Metanol + Fomepizol oraz MTX + Metanol + Etanol. Górny rząd przedstawia barwienie hematoksyliną i eozyną (H&E) barwienie, podczas gdy dolny rząd przedstawia Masson’a’z barwieniem trichromem. Grupa kontrolna wykazywała zachowaną architekturę nerek z normalną morfologią kłębuszków i kanalików. Niebiesko zabarwiony kolagen obserwowany w błonach podstawnych kłębuszków i kanalików, ścianach naczyń oraz tkance łącznej międzykomórkowej w grupie kontrolnej uznano za kolagen fizjologiczny, a nie za dowód patologicznej włóknienia. W grupie MTX zaobserwowano łagodną degradację kanalików, zatorowość naczyniową oraz zmiany zapalne. Grupa MTX + Metanol wykazywała bardziej nasilone uszkodzenie nerek, charakteryzujące się degradacją kanalików (*), zatorowością naczyniową (+), poszerzeniem przestrzeni Bowman’a’s przestrzeni (x), nekroza kanalików (↑), zapalenie międzykomórkowe (↕) oraz gromadzenie się kolagenu wokół kłębuszków zgodne ze zmianą włóknistą o charakterze histomorfologicznym (‡), jak zaobserwowano w metodzie Masson’a’na preparacie barwionym trichromem. Grupa leczona fomepizołem wykazywała niższe wyniki oceny uszkodzeń histopatologicznych niż grupa MTX + Metanol, z zachowaną w stosunkowo dobrym stanie architekturą kanalików i kłębuszków oraz mniej nasilonymi nekrozami, stanem zapalnym, zatorowością naczyniową i zmianami związanymi z kolagenem. Grupa leczona etanolem również wykazywała niższe wyniki oceny uszkodzeń histopatologicznych w porównaniu z grupą MTX + Metanol; jednak zaobserwowano bardziej widoczne zmiany w kanalikach, kłębuszkach i naczyniach w porównaniu z grupą leczoną fomepizołem. Fotomikrografie wykonano przy powiększeniu 200× powiększenie, a belki skali odpowiadają 100 µm. Masson’Barwienie trichromem służyło jako potwierdzające dowody histomorfologiczne; różnice w intensywności niebieskiego barwienia między poszczególnymi panelami nie były wykorzystywane jako miara ilościowa do porównania stopnia włóknienia między grupami. Symbole: * zwyrodnienie kanalików; + zatorowość naczyniowa; x poszerzenie przestrzeni kłębuszka Bowman'a’s przestrzeń; ↑ nekroza kanalikowa; ↕ zapalenie międzybłoniowe; ‡ nagromadzenie kolagenu wokół kłębuszków nerkowych, zgodne z fibrozą w zmianach histomorfologicznych. MTX, metotreksat. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
| Zmienna | Kontrola (n = 6) | MTX (n = 6) | MTX + metanol (n = 6) | MTX + Metanol + Fomepizol (n = 6) | MTX + Metanol + Etanol (n = 6) | p | η² (95% przedział ufności) |
| Cystatyna C (ng/mL) | 26.07 ± 12.05a | 32.01 ± 1.86a | 45.23 ± 10.51b | 32.49 ± 1.60a | 31.27 ± 4.60a | 0.003 | 0.460 (0.084 – 0.597) |
| IL-6 (ng/L) | 7.66 ± 1.38a | 8.72 ± 2.45a | 11.02 ± 0.83b | 7.96 ± 1.54a | 8.12 ± 1.77a | 0.013 | 0.385 (0.023 – 0.535) |
| KIM-1 (ng/mL) | 2.21 ± 1.00a | 2.47 ± 0.24a | 3.45 ± 0.81b | 2.28 ± 0.58a | 2.32 ± 0.37a | 0.017 | 0.370 (0.013 – 0.522) |
| TNF-α (ng/L) | 118.66 ± 22.95a | 190.51 ± 5.84b | 238.29 ± 34.68c | 147.10 ± 24.31ab | 168.41 ± 75.41ab | <0.001 | 0.551 (0.181 – 0.668) |
| IL-1β (ng/mL) | 8.43 ± 0.59a | 12.53 ± 1.05c | 15.26 ± 1.46d | 10.05 ± 2.86ab | 11.17 ± 2.37bc | <0.001 | 0.650 (0.316 – 0.743) |
Tabela 1: Biomarkery uszkodzenia nerek i stanu zapalnego w grupach doświadczalnych. Dane przedstawiono jako średnia ± odchylenie standardowe (SD), po sześć zwierząt w każdej grupie. Wszystkie biomarkery oznaczono w homogenatach tkanki nerek. Cystatyna C, KIM-1 oraz IL-1β stężenia są wyrażane w ng/mL; IL-6 i TNF-α stężenia są wyrażane w ng/L. Podano p wartości pochodzą z jednoczynnikowej analizy wariancji typu omnibus (ANOVA) dla pięciu grup. Po uzyskaniu istotnego wyniku testu omnibus przeprowadzono porównania a posteriori za pomocą testu Duncana’test wielokrotnego porównania. W każdym wierszu grupy posiadające co najmniej jedną wspólną literę w indeksie górnym nie różnią się istotnie, natomiast grupy nie posiadające żadnej wspólnej litery różnią się istotnie na poziomie 0,05. Nie zastosowano dodatkowej korekty wielokrotności porównań pomiędzy biomarkerami. U niektórych biomarkerów stwierdzono heterogeniczność wariancji; w związku z tym wyniki analizy wariancji (ANOVA) oraz testu Duncona należy interpretować z ostrożnością. Skróty: MTX = metotreksat; KIM-1 = cząsteczkowy marker uszkodzenia nerek-1; IL-6 = interleukina-6; TNF-α = czynnik martwicy nowotworów alfa; IL-1β = interleukina-1 beta; SD = odchylenie standardowe; ANOVA = analiza wariancji; CI = przedział ufności. η2 reprezentuje ogólną wielkość efektu w pięciu grupach. Dwustronne przedziały ufności 95% są oparte na modelu, zakłada się w nich normalny rozkład błędów o równych wariancjach i nie są one skorygowane pod kątem wielokrotnych wyników. W związku z tym przedziały ufności należy interpretować ostrożnie, jeśli te założenia nie są spełnione.
| Zmienna | Kontrola | MTX | MTX + metanol | MTX + Metanol + Fomepizol | MTX + Metanol + Etanol | p | η² (95% przedział ufności) |
| Mocznik w surowicy (mg/dL) | 39.64 ± 13.69a | 46.88 ± 9.49a | 98.75 ± 59.24b | 48.03 ± 19.64a | 60.44 ± 18.53a | 0.017 | 0.371 (0.014–0.523) |
| Kreatynina w surowicy (mg/dL) | 0.50 ± 0.10a | 0.54 ± 0.05ab | 0.72 ± 0.03c | 0.54 ± 0.03ab | 0.60 ± 0.05b | <0.001 | 0.675 (0.356–0.762) |
| Aktywność SOD w surowicy (U/mL) | 470.40 ± 40.49d | 371.16 ± 17.64c | 219.29 ± 85.06a | 319.38 ± 107.20bc | 256.22 ± 67.89ab | <0.001 | 0.650 (0.317–0.743) |
| GSH we krwi (mmol/L) | 58.74 ± 31.90b | 26.36 ± 5.92a | 11.10 ± 3.73a | 19.56 ± 1.66a | 13.66 ± 5.32a | <0.001 | 0.619 (0.272–0.720) |
| Aktywność CAT we krwi (U/mL) | 220.82 ± 74.08c | 160.88 ± 55.18b | 68.90 ± 13.41a | 129.45 ± 7.49b | 110.14 ± 20.18ab | <0.001 | 0.630 (0.287–0.728) |
| MDA w surowicy (nmol/mL) | 13.17 ± 2.03a | 17.29 ± 6.36a | 31.83 ± 9.94b | 17.93 ± 2.04a | 19.34 ± 4.65a | <0.001 | 0.585 (0.225–0.694) |
Tabela 2: Funkcja nerek oraz parametry związane z redoksem w grupach doświadczalnych. Dane przedstawiono jako średnia ± odchylenie standardowe (SD), po sześć zwierząt w każdej grupie. Stężenia mocznika i kreatyniny w surowicy oraz aktywność dysmutazy ponadtlenkowej (SOD) i stężenie malonodialdehydu (MDA) oznaczano w surowicy, natomiast poziom zredukowanego glutationu (GSH) i aktywność katalazy (CAT) oznaczano we krwi skrwinkowanej kwasem etylenodiaminotetraoctowym (EDTA). Stężenia mocznika i kreatyniny w surowicy podawano w mg/dL, aktywność SOD i CAT w U/mL, poziom GSH w mmol/L, a stężenie MDA w nmol/mL. Podano p wartości pochodzą z jednoczynnikowej analizy wariancji typu omnibus (ANOVA) dla pięciu grup. Po uzyskaniu istotnego wyniku testu omnibus przeprowadzono porównania a posteriori za pomocą testu Duncana’test wielokrotnego porównania. W każdym wierszu grupy posiadające co najmniej jedną wspólną literę w indeksie górnym nie różnią się istotnie, natomiast grupy nie posiadające żadnej wspólnej litery różnią się istotnie na poziomie 0,05. Nie zastosowano dodatkowej korekty wielokrotności porównań pomiędzy biomarkerami. U niektórych wyników stwierdzono heterogeniczność wariancji; w związku z tym wyniki analizy wariancji (ANOVA) oraz testu Duncona należy interpretować ostrożnie. Biomarkery związane z redoksem są wskaźnikami pośrednimi i nie stanowią bezpośrednich pomiarów funkcji mitochondrialnych ani mechanizmów molekularnych uszkodzenia. η2 reprezentuje ogólną wielkość efektu w pięciu grupach. Dwustronne przedziały ufności 95% są oparte na modelu, zakłada się w nich normalny rozkład błędów o równych wariancjach i nie są one skorygowane pod kątem wielokrotnych wyników. Dlatego przedziały ufności należy interpretować ostrożnie, jeśli te założenia nie są spełnione. Skróty: MTX = metotreksat; SOD = dysmutaza ponadtlenkowa; GSH = glutation zredukowany; CAT = katalaza; MDA = dialdehyd malonowy; EDTA = kwas etylenodiaminotetraoctowy; SD = odchylenie standardowe; ANOVA = analiza wariancji; CI = przedział ufności.
| Zmienna | Kontrola | MTX | MTX + metanol | MTX + metanol + Fomepizol | MTX + Metanol + Etanol |
| Rozszerzenie kanalikowe | 0.16 ± 0.40 | 1.50 ± 0.54 | 3.50 ± 0.54 | 0.83 ± 0.40 | 1.66 ± 0.51 |
| Akumulacja materiału białkowego | 0.00 ± 0.00 | 1.33 ± 0.51 | 3.16 ± 0.40 | 0.66 ± 0.51 | 1.33 ± 0.51 |
| Zanik nabłonka kanalików | 0.16 ± 0.40 | 1.83 ± 0.40 | 3.83 ± 0.40 | 1.00 ± 0.00 | 2.00 ± 0.00 |
| Nekroza kanalików | 0.00 ± 0.00 | 1.00 ± 0.00 | 3.33 ± 0.51 | 0.83 ± 0.40 | 1.33 ± 0.51 |
| Zanik kłębuszków nerkowych | 0.16 ± 0.40 | 1.33 ± 0.51 | 3.33 ± 0.51 | 1.00 ± 0.00 | 1.66 ± 0.51 |
| Bowman'powiększenie przestrzeni | 0.00 ± 0.00 | 1.16 ± 0.40 | 3.00 ± 0.00 | 0.83 ± 0.40 | 1.66 ± 0.51 |
| Zatorowość naczyniowa | 0.00 ± 0.00 | 1.33 ± 0.51 | 3.16 ± 0.40 | 0.83 ± 0.40 | 1.66 ± 0.51 |
| Zapalenie międzykomórkowe | 0.00 ± 0.00 | 1.00 ± 0.00 | 3.00 ± 0.63 | 0.83 ± 0.40 | 1.16 ± 0.40 |
| Fibroza międzykomórkowa | 0.00 ± 0.00 | 1.00 ± 0.00 | 2.83 ± 0.40 | 0.66 ± 0.51 | 1.16 ± 0.40 |
Tabela 3: Opisowe wyniki histopatologiczne w grupach eksperymentalnych. Dane przedstawiono opisowo jako średnią ± odchylenie standardowe (SD), po sześć zwierząt w każdej grupie. Wyniki oceny histopatologicznej uzyskano na podstawie przekrojów nerek barwionych hematoksyliną i eozyną (H&E) oraz Masson’s barwieniem trójchromowym; wyniki są wielkościami bezwymiarowymi. Każdemu zwierzęciu przypisano jedną całkowitoliczbową ocenę dla każdego parametru histopatologicznego w skali od 0–4, gdzie 0 = brak, 1 = minimalne, 2 = łagodne, 3 = umiarkowane, a 4 = ciężkie. Wartości dziesiętne podane w tabeli reprezentują średnie arytmetyczne indywidualnych wyników całkowitych uzyskanych od sześciu zwierząt w każdej grupie eksperymentalnej i nie odzwierciedlają wyników przypisanych poszczególnym zwierzętom ani ciągłego systemu oceniania. Odchylenia standardowe przedstawiają zmienność między zwierzętami w obrębie każdej grupy. Nie przeprowadzono testów statystycznych wnioskowania ani porównań parami typu post hoc dla wyników histopatologicznych; w związku z tym obserwowane różnice między grupami należy interpretować opisowo, a nie jako statystycznie istotne różnice. Ocena histopatologiczna obejmowała rozszerzenie kanalików, gromadzenie się materiału białkowego, zwyrodnienie nabłonka kanalików, nekrozę kanalików, zwyrodnienie kłębuszków, powiększenie przestrzeni Bowmana’przestrzenie, zatorowość naczyniową, zapalenie międzywistowe i włóknienie międzywistowe.
Dodatkowy plik 1: Surowe dane uzasadniające analizy biochemiczneTen arkusz zawiera surowe dane na poziomie poszczególnych zwierząt wykorzystane do analiz biochemicznych, biomarkerów uszkodzenia nerek, analiz związanych z zapaleniem oraz z układem redoks, przedstawionych w manuskrypcie. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Głównym wnioskiem z niniejszego badania było to, że grupa MTX + metanol wykazała najbardziej niekorzystny profil uszkodzenia nerek w zakresie wyników funkcjonalnych, zapalnych, związanych z potencjałem redoks oraz histopatologicznych. W grupie tej odnotowano najwyższe wartości mocznika w surowicy, kreatyniny w surowicy, cystatyny C w nerkach, KIM-1, TNF-α, IL-6, IL-1β oraz MDA, a także najniższą aktywność SOD, poziom GSH i aktywność CAT, wraz z najwyższymi zaobserwowanymi wskaźnikami uszkodzeń histopatologicznych. Obie grupy leczone odtrutkami wykazały korzystniejsze wzorce wyników nerkowych niż grupa MTX + metanol, przy czym w grupie leczonej fomepizolem wzorzec ten był bardziej konsekwentnie korzystny we wszystkich ocenianych obszarach. Wyniki te uzyskano jednak w ostrym modelu szczurzym z wstępnym podaniem MTX, stosując nierównoważne schematy podawania odtrutek: wielokrotne podania fomepizolu drogą doszpikową w porównaniu z jednorazową dawką etanolu podaną doustnie. Różnice w drodze podania i częstotliwości dawkowania ograniczają bezpośrednie porównanie skuteczności nefroprotekcyjnej, a zaobserwowane wzorce wyników nie potwierdzają wyższości fomepizolu nad etanolem. Grupa otrzymująca wyłącznie MTX wykazała wyższe poziomy TNF-α i IL-1β oraz niższą aktywność SOD, poziom GSH i aktywność CAT w porównaniu z grupą kontrolną, podczas gdy poziomy cystatyny C w nerkach, IL-6, KIM-1, mocznika w surowicy, kreatyniny w surowicy oraz MDA pozostały statystycznie porównywalne między grupami. Wzorzec ten wskazuje, że wstępne podanie MTX przyczyniło się do bazowego profilu zapalnego i związanego z potencjałem redoks. W związku z tym dodatkowe zmiany zaobserwowane w grupie MTX + metanol wystąpiły na tle wstępnego podania MTX i nie mogły zostać przypisane wyłącznie metanolowi. Ze względu na brak grupy otrzymującej wyłącznie metanol, nie można było w pełni oddzielić niezależnego wpływu metanolu od potencjalnych interakcji między MTX a metanolem.
W oparciu o uznaną toksykologię metanolu, akumulacja toksycznych metabolitów stanowiła prawdopodobny czynnik przyczyniający się do uszkodzenia nerek. Metanol jest metabolizowany głównie w wątrobie przez ADH do formaldehydu, a następnie do kwasu mrówkowego1,3,18,19,20. Nerki mogły zatem zostać dotknięte przede wszystkim przez krążący mrówczan i wynikające z tego systemowe zaburzenia metaboliczne, a nie przez rozległy lokalny metabolizm metanolu. Jednak nie można wykluczyć wpływu metabolizmu alkoholu lub aldehydu w tkance nerkowej, ponieważ nie zmierzono stężeń metanolu, formaldehydu i mrówczanu, ani aktywności ADH w nerkach. Kwas mrówkowy hamuje mitochondrialną oksydazę cytochromu c, upośledzając tym samym fosforylację oksydacyjną, zmniejszając produkcję ATP i indukując hipoksję histotoksyczną; proces ten może prowadzić do kwasicy mleczanowej, zwiększonej generacji reaktywnych form tlenu oraz uszkodzenia błon1,2,3,19,20. W porównaniu z wątrobą, która jest głównym miejscem metabolizmu metanolu, nerki mogą być szczególnie podatne na wtórne efekty działania mrówczanu i systemowe zaburzenia metaboliczne. Komórki nabłonka cewek bliższych mają wysokie zapotrzebowanie energetyczne i są szczególnie wrażliwe na dysfunkcję mitochondriów, stres oksydacyjny oraz upośledzenie mikrokrążenia. W konsekwencji hipoksja indukowana mrówczanem, kwasica metaboliczna i stan zapalny mogą przyczyniać się do uszkodzenia nerek2,8,9,21,22,23. Badania kliniczne wykazujące powiązania ostrego uszkodzenia nerek z kwasicą metaboliczną, niewydolnością oddechową, rabdomiolizą, sepsą i wielonarządową niewydolnością sugerowały, że uszkodzenie nerek może odzwierciedlać systemowe obciążenie toksyczne8,9,10,21. Szybsze niż u ludzi utlenianie mrówczanu zależne od folianów u szczurów stanowiło istotne ograniczenie modeli eksperymentalnych1,11,12. W związku z tym wstępne podanie metotreksatu zastosowano w celu zmniejszenia klirensu mrówczanu i zwiększenia podatności na toksyczność metanolu, a nie w celu odtworzenia pełnych obrazów klinicznych i metabolicznych ludzkiego zatrucia metanolem.
Dysfunkcję nerek wykazano poprzez łączną ocenę konwencjonalnych parametrów biochemicznych oraz biomarkerów uszkodzenia nerek. Podwyższone stężenia mocznika i kreatyniny w surowicy w grupie MTX + Methanol potwierdziły upośledzenie filtracji nerkowej i zdolności wydalniczych. Zwiększone poziomy cystatyny C i KIM-1 w nerkach sugerowały, że upośledzeniu funkcjonalnemu towarzyszyło uszkodzenie kanalikowe. Biorąc pod uwagę związek KIM-1 z uszkodzeniem kanalików proksymalnych, wzrost ten był spójny z degeneracją, rozszerzeniem i martwicą nabłonka kanalikowego24,25. Podwyższone poziomy cystatyny C potwierdziły również występowanie upośledzonej funkcji nerek26,27. Niższe poziomy tych biomarkerów w grupach leczonych fomepizolem i etanolem sugerowały złagodzenie uszkodzenia nerek, przy czym bardziej spójny wzorzec zaobserwowano w grupie leczonej fomepizolem. Wzorzec biomarkerów związanych z procesami redox był spójny z uznaniem stresu oksydacyjnego za możliwy czynnik przyczyniający się do uszkodzenia nerek, a nie za dowód potwierdzonego mechanizmu. MDA jest powszechnie stosowane jako wskaźnik peroksydacji lipidów, podczas gdy GSH przyczynia się do utrzymania komórkowej homeostazy redox28,29. W modelach eksperymentalnych zatrucia metanolem i neuropatii optycznej związanej z metanolem stres oksydacyjny, peroksydacja lipidów i obniżona zdolność antyoksydacyjna były również powiązane z uszkodzeniem tkanek10,15,20. Niższa aktywność SOD w surowicy, wyższe stężenia MDA w surowicy oraz niższe poziomy GSH we krwi i aktywność CAT w grupie MTX + Methanol były spójne z obniżoną zdolnością antyoksydacyjną i zwiększoną peroksydacją lipidów; jednak pomiary te nie ustanowiły podstawowego mechanizmu mitochondrialnego ani molekularnego. Niższe stężenia MDA w surowicy oraz częściowe przywrócenie aktywności SOD w surowicy i CAT we krwi w grupach leczonych odtrutkami były zgodne z korzystniejszym profilem biomarkerów związanych z procesami redox, przy czym bardziej konsekwentnie korzystny wzorzec zaobserwowano w grupie leczonej fomepizolem.
Wyższe wartości TNF-α, IL-6 i IL-1β w grupie MTX + Methanol były zgodne z prozapalnym profilem nerek. Ponieważ cytokiny te nie były specyficzne dla danej ścieżki, a sam MTX wiązał się ze zmianami w wybranych markerach zapalnych, wyniki te wskazywały na zapalenie jako możliwy czynnik przyczyniający się do uszkodzenia nerek, a nie jako potwierdzony mechanizm tego procesu. Dysfunkcja mitochondriów wywołana kwasem mrówkowym, hipoksja komórkowa i stres oksydacyjny mogą stanowić podstawę aktywacji szlaków zapalnych; w związku z tym stres oksydacyjny i zapalenie mogą postępować jako procesy wzajemnie się wzmacniające w toksyczności metanolu1,2,3,15. W eksperymentalnych modelach zatrucia metanolem zgłaszano powiązania ekspozycji na metanol z infiltracją komórek zapalnych, uszkodzeniami histopatologicznymi oraz zwiększonymi poziomami markerów prozapalnych, takich jak IL-1β i TNF-α13,15. Wyniki te były zgodne ze zwiększonymi poziomami cytokin prozapalnych oraz podwyższonymi wynikami zapalenia śródmiąższowego, degeneracji kanalikowej i martwicy kanalikowej zaobserwowanymi w grupie MTX + Methanol. Zbiorczo wyniki te były zgodne z procesem wieloczynnikowym obejmującym efekty toksycznych metabolitów, stres oksydacyjny, zapalenie, zaburzenia mikrokrążenia i ogólnoustrojowe obciążenie toksyczne; jednak szlaki te nie zostały ocenione bezpośrednio. Niższe poziomy TNF-α, IL-6 i IL-1β w grupach leczonych odtrutką sugerowały, że hamowanie tworzenia toksycznych metabolitów mogło również ograniczyć odpowiedź zapalną. Znaleziska histopatologiczne dostarczyły korelacji uszkodzenia nerek na poziomie tkankowym, przy czym grupa MTX + Methanol wykazała najwyższe zaobserwowane wyniki uszkodzeń w parametrach kanalikowych, kłębuszkowych, naczyniowych i śródmiąższowych. Obie grupy leczone odtrutką wykazały opisowo niższe wyniki uszkodzeń histopatologicznych, a grupa leczona fomepizolem wykazała opisowo niższe wyniki niż grupa leczona etanolem w większości parametrów. Jednak ze względu na brak wnioskowania statystycznego w odniesieniu do wyników histopatologicznych, obserwacje te nie potwierdziły statystycznie istotnej ochrony histopatologicznej ani wyższości którejkolwiek z odtrutek16,17.
Działania odtrutkowe etanolu i fomepizolu w zatruciu metanolem opierają się na hamowaniu metabolizmu pośredniczonego przez dehydrogenazę alkoholową, co zmniejsza powstawanie formaldehydu i kwasu mrówkowego. Etanol działa jako substrat konkurencyjny, podczas gdy fomepizol pełni funkcję bezpośredniego i silnego inhibitora dehydrogenazy alkoholowej1,3,4,6,7,30,31,32. Korzystniejsze wzorce wyników nerkowych zaobserwowane w obu grupach leczonych odtrutką były zgodne z oczekiwanymi efektami hamowania dehydrogenazy alkoholowej. Niemniej jednak obecna literatura nie wykazuje jednoznacznej przewagi klinicznej fomepizolu nad etanolem. Choć fomepizol jest często preferowany ze względu na łatwiejsze dawkowanie, przewidywalną farmakokinetykę i mniejszą liczbę działań niepożądanych, etanol pozostaje skuteczną alternatywą1,3,4,6,7,30,32. W danych dotyczących masowego zatrucia metanolem raportowanych przez Zakharova i wsp. nie zaobserwowano wyraźnych różnic między obiema odtrutkami w zakresie śmiertelności, czasu przebywania na oddziale intensywnej terapii ani zapotrzebowania na dializę; w związku z tym interpretacje dotyczące przewagi klinicznej wymagają ostrożności5. Przy użyciu testu post hoc Duncana nie zidentyfikowano statystycznie istotnych bezpośrednich różnic między grupami leczonymi fomepizolem a etanolem w odniesieniu do wyników biochemicznych. Co więcej, fomepizol podawano w dawkach powtarzanych, podczas gdy etanol podano w pojedynczej dawce. Schematy leczenia nie były ujednolicone pod względem drogi podania, częstotliwości dawkowania ani ekspozycji systemowej. W konsekwencji opisowo korzystniejszy wzorzec związany z fomepizolem mógł odzwierciedlać różnice w harmonogramie dawkowania, drodze podania lub ekspozycji na lek, oprócz różnic między samymi środkami odtrutkowymi, i nie ustanowił większej skuteczności biochemicznej, przewagi klinicznej ani preferencji w leczeniu klinicznym5,6,30,32. Główną zaletą badania była zintegrowana ocena poziomu mocznika i kreatyniny w surowicy, cystatyny C, KIM-1, cytokin prozapalnych, biomarkerów związanych z potencjałem redoks oraz ocen histopatologicznych w uzupełniających się domenach funkcjonalnych, kanalikowych, zapalnych, redoksowych i strukturalnych. Ten model skoncentrowany na uszkodzeniu nerek może stanowić użyteczne ramy przedkliniczne do oceny schematów odtrutkowania, pomocniczych interwencji renoprotekcyjnych oraz biomarkerów uszkodzenia nerek w warunkach zmniejszonego zależnego od folianów usuwania mrówczanu8,9,10,21.
Interpretację wyników wpłynęło kilka ograniczeń. Bezpośrednia generalizacja na kliniczne zatrucia metanolem była ograniczona przez zastosowanie eksperymentalnego modelu zwierzęcego oraz międzygatunkowe różnice metaboliczne. Metotreksat może niezależnie wpływać na wyniki nerkowe, zapalne i oksydacyjne33, a brak grupy otrzymującej wyłącznie metanol uniemożliwił pełne oddzielenie efektów metanolu od potencjalnych interakcji MTX–metanol. Nie zmierzono stężeń metanolu, formaldehydu, mronganu, etanolu i fomepizolu w surowicy lub tkankach, a aktywności ADH w surowej frakcji cytosolowej nerek nie oceniono; w związku z tym nie można było bezpośrednio zweryfikować uwrażliwienia metabolicznego, tworzenia toksycznych metabolitów, ekspozycji na odtrutkę oraz hamowania metabolizmu metanolu, a także nie przeprowadzono analiz korelacji z biochemicznymi wynikami nerkowymi. Nie zmierzono zmiennych kwasowo-zasadowych, w tym pH, wodorowęglanów, nadwyżki zasad i luki anionowej. Obserwacja po 48 h pozwoliła na ocenę jedynie ostrych wyników nerkowych i nie ustaliła stopnia regeneracji nerek, trwałości lub odwracalności uszkodzeń, ani przewlekłych zmian strukturalnych. Barwienie trichromem Massona oceniono histomorfologicznie bez ilościowego pomiaru obszaru dodatniego dla kolagenu, a markerów włóknienia molekularnych lub biochemicznych, w tym ekspresji α-aktyny mięśni gładkich, zawartości kolagenu i stężenia 4-hydroksyproliny, nie oceniono. Ocena histopatologiczna przeprowadzona przez jednego oślepionego patologa wykluczyła ocenę zgodności między obserwatorami, a półilościowe stopniowanie zmian pozostało potencjalnie zależne od klasyfikacji dokonanej przez obserwatora. Schematy podawania odtrutek były farmakologicznie nierównoważne; stężenia ELISA w tkance nerkowej nie zostały znormalizowane do całkowitego stężenia białka; nie przeprowadzono analiz molekularnych funkcji mitochondriów i ścieżek śmierci komórkowej; wielkość próby była ograniczona; a w badaniu uwzględniono wyłącznie samce szczurów. Przyszłe badania powinny obejmować grupy otrzymujące wyłącznie metanol i wyłącznie MTX, porównywalne schematy podawania odtrutek, seryjne pomiary stężeń metanolu, mronganu i odtrutki, aktywność ADH w nerkach, pomiary kwasowo-zasadowe, ilościową ocenę włóknienia, dłuższy okres obserwacji oraz odpowiednio zaprojektowaną walidację kliniczną. Podsumowując, ekspozycja na metanol w tym modelu szczurów poddanych wstępnemu leczeniu metotreksatem wiązała się z upośledzeniem funkcji nerek, zwiększeniem poziomu biomarkerów uszkodzenia nerek i stanu zapalnego, niekorzystnym profilem związanym z procesami redox oraz uszkodzeniami histopatologicznymi. Obie grupy leczone odtrutkami wykazały korzystniejsze wzorce wyników nerkowych niż grupa MTX + Metanol. Fomepizol wykazał bardziej spójny, korzystny wzorzec opisowy we wszystkich ocenianych obszarach; jednak brak istotnych, bezpośrednich różnic biochemicznych między grupami odtrutek, opisowy charakter porównań histopatologicznych, nierównoważne schematy podawania odtrutek oraz brak pomiarów toksykokinetycznych uniemożliwiły wyciągnięcie wniosków dotyczących wyższości nad etanolem. Wyniki te ograniczają się do modelu szczurów poddanych wstępnemu leczeniu metotreksatem i nie określają efektów nerkowych żadnej z odtrutek po ekspozycji na metanol bez wstępnego leczenia metotreksatem ani w przypadku zatrucia metanolem u ludzi. Niezbędne są dalsze badania obejmujące bezpośrednie pomiary toksykokinetyczne, oceny mechanistyczne, porównywalne schematy dawkowania odtrutek i dłuższy okres obserwacji w celu oceny powtarzalności i szerszej możliwości zastosowania tych wyników.
Oświadczenia
Autorzy oświadczają, że nie mają żadnych konfliktów interesów. Podczas przygotowywania niniejszego manuskryptu narzędzia wspomagane przez AI zostały wykorzystane wyłącznie do redakcji językowej i korekty gramatycznej. Żadne narzędzia sztucznej inteligencji nie były używane do generowania, analizy ani interpretacji danych, ani do tworzenia żadnych rysunków, tabel lub elementów graficznych. Autorzy biorą pełną odpowiedzialność za treść manuskryptu.
Podziękowania
Badanie to było wspierane przez Jednostkę Koordynacji Projektów Badań Naukowych Uniwersytetu Kırşehir Ahi Evran (nr projektu: TIP.A3.26.011). Organ finansujący nie brał udziału w planowaniu badania, gromadzeniu danych, analizie danych, interpretacji danych ani w pisaniu manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 10% neutralny bufor formaliny | Merck | Nie zapisano | Fixacja tkanek do obróbki histopatologicznej. |
| Etanol bezwodny (≥99,8%) | Sigma-Aldrich, USA | Nie zapisano | Rozcieńczony sterylną wodą destylowaną do uzyskania końcowego roztworu 20% (v/v); podany jako pojedyncza dawka doustna przez zgłębnik w ilości 0,5 g/kg 4 h po podaniu metanolu. |
| Wirówka nakładkowa | Nüve | NF048 | Przygotowanie próbek i wirowanie. |
| Przeciwciało znakowane biotyną | Komponenty zestawu ELISA BT Lab | Zawarte w zestawie | Przeciwciało detekcyjne |
| Zestaw CAT (Katalaza) | Otto Scientific | Otto3051 | Kolorymetryczny pomiar aktywności katalazy (CAT) we krwi z antykoagulantem EDTA. |
| cOmplete Mini koktajl inhibitorów proteaz bez EDTA | Roche / Sigma-Aldrich | 11836170001 | Dodany do buforu homogenizującego podczas przygotowywania homogenatów tkanki nerek do analiz ELISA. |
| Zestaw do oznaczania kreatyniny | Otto Scientific | OttoBC139 | Ocena poziomu kreatyniny w surowicy. |
| Cyfrowy homogenizator | Daihan Scientific | HG-15D | Homogenizacja tkanki |
| Myjka automatyczna ELx50 Auto Strip Washer | Bio-Tek Instruments, USA | ELx50 | Mycie płytek ELISA |
| Czytnik mikropłytek ELx800 | Bio-Tek Instruments, USA | ELx800 | Pomiar absorbancji dla analiz ELISA i kolorymetrycznych; absorbancja w teście ELISA była odczytywana przy 450 nm. |
| Eozyna Y (żółtawa) | Merck | 1.15935.0025 | Barwienie histopatologiczne |
| Fomepizol (4-metylopirazol) | Hüsnü Arsan  A.  ., Ankara, Türkiye | Nie zapisano | Przygotowany w sterylnym 0,9% roztworze chlorku sodu do końcowego stężenia 10 mg/mL; podany domięśniowo jako dawka nasycająca 15 mg/kg 4 h po podaniu metanolu, a następnie dawki podtrzymujące 10 mg/kg w 12, 24 i 36 h po podaniu metanolu. |
| Zestaw GSH (Glutation) | Otto Scientific | Otto3053 | Kolorymetryczny pomiar poziomu zredukowanego glutationu (GSH) we krwi z antykoagulantem EDTA. |
| Roztwór hematoksyliny Harrisa | BSLAB | BS-002 | Barwienie histopatologiczne |
| Kwas solny (HCl) | Merck | 7647-01-0 | Regulacja pH |
| IBM SPSS Statistics | IBM Corp. | IBM SPSS Statistics wersja 29.0 | Analiza statystyczna; RRID:SCR_016479. |
| Ketonu chlorowodorek (Ketalar) | Pfizer, USA | Nie zapisano | Znieczulenie ogólne przed pobraniem krwi i tkanki nerek. |
| Mikroskop świetlny | Nikon Eclipse | Ni-U | Badanie histopatologiczne |
| Zestaw do barwienia trychromem Massona | MOSLAB (Medical Olympus Sanayi Tic. Ltd. ti., Türkiye) | BKMTO001 | Barwienie histopatologiczne |
| Zestaw MDA (Malondialdehyd) | Otto Scientific | Otto1001 | Kolorymetryczny pomiar poziomu malondialdehydu (MDA) w surowicy jako wskaźnika peroksydacji lipidów. |
| Metanol (≥99,8%) | Sigma-Aldrich, USA | 322415 | Podany doustnie (3 g/kg) w celu wywołania eksperymentalnego zatrucia metanolem. |
| Metotreksat (Emthexate 500 mg/5 mL) | Teva Pharma Belgium | Nie zapisano | Komercyjna formuła 100 mg/mL rozcieńczona sterylnym 0,9% roztworem chlorku sodu do uzyskania końcowego stężenia roboczego 0,06 mg/mL; podawany przez zgłębnik doustny w dawce 5 mL/kg, odpowiadającej 0,3 mg/kg, raz dziennie przez 7 kolejnych dni. |
| Analizator chemii Mindray | Mindray | BS-400 | Pomiar poziomu mocznika i kreatyniny w surowicy. |
| Parafina, stopień histologiczny | Nie zapisano | Nie zapisano | Zalewanie tkanek. |
| Fosforanowy bufor solny (PBS) | Merck | P4417 | Płukanie/mycie tkanek |
| Zestaw ELISA dla cystatyny-C szczura | BT Lab, Chiny | E0145Ra | Ilościowe oznaczenie poziomu cystatyny C w homogenatach tkanki nerek; czułość analityczna: 0,25 ng/mL; zakres detekcji: 0,5–100 ng/mL. |
| Zestaw ELISA dla IL-1β szczura | BT Lab, Chiny | E0119Ra | Ilościowe oznaczenie poziomu IL-1β w homogenatach tkanki nerek; czułość analityczna: 0,08 ng/mL; zakres detekcji: 0,2–60 ng/mL. |
| Zestaw ELISA dla IL-6 szczura | BT Lab, Chiny | E0135Ra | Ilościowe oznaczenie poziomu IL-6 w homogenatach tkanki nerek; czułość analityczna: 0,052 ng/L; zakres detekcji: 0,1–40 ng/L. |
| Zestaw ELISA dla KIM-1 szczura | BT Lab, Chiny | E0549Ra | Ilościowe oznaczenie poziomu KIM-1 w homogenatach tkanki nerek; czułość analityczna: 0,01 ng/mL; zakres detekcji: 0,05–10 ng/mL. |
| Zestaw ELISA dla TNF-α szczura | BT Lab, Chiny | E0764Ra | Ilościowe oznaczenie poziomu TNF-α w homogenatach tkanki nerek; czułość analityczna: 2,51 ng/L; zakres detekcji: 5–1 000 ng/L. |
| Bufor do lizy i ekstrakcji RIPA | Thermo Scientific | 89900 | Homogenizacja i liza tkanki nerek do analiz ELISA. |
| Zestaw SOD (dysmutaza ponadtlenkowa) | Otto Scientific | Otto3047 | Kolorymetryczny pomiar aktywności dysmutazy ponadtlenkowej (SOD) w surowicy. |
| Cytrynian sodu | Merck | 03-04-6132 | Przygotowanie buforu |
| Wodorotlenek sodu (NaOH) | Merck | 1310-73-2 | Regulacja pH |
| Stalowa igła do karmienia (kanula do zgłębnikowania doustnego 22 G) | Instech Laboratories, USA | Nie zapisano | Wielorazowa kanula ze stali nierdzewnej używana do podawania dawek przez zgłębnik doustny u szczurów. |
| Roztwór stopujący | Komponenty zestawu ELISA BT Lab | Zawarte w zestawie | Zatrzymanie reakcji ELISA |
| Streptawidyna peroksydaza | Thermo Scientific | SHRP248-B | System detekcji ELISA |
| Roztwór substratu TMB | Komponenty zestawu ELISA BT Lab | Zawarte w zestawie | Substrat chromogenny |
| Tris-HCl | Thermo Scientific | 1185-53-1 | Przygotowanie buforu |
| Zestaw do oznaczania mocznika | Otto Scientific | OttoBC157 | Pomiar poziomu mocznika w surowicy. |
| Koncentrat buforu do mycia | Komponenty zestawu ELISA BT Lab | Zawarte w zestawie | Mycie płytek |
| Szczury albinosy Wistar | Laboratorium Badań nad Zwierzętami Eksperymentalnymi Uniwersytetu Ahi Evran,  , Türkiye | Licencja hodowlana/produkcyjna nr 184 | Samce; wiek 8–12 tygodni; masa ciała: 220 ± 20 g |
| Ksylazyny chlorowodorek (Rompun) | Bayer, Niemcy | Nie zapisano | Znieczulenie ogólne przed pobraniem krwi i tkanki nerek. |
| Ksylen, stopień histologiczny | Nie zapisano | Nie zapisano | Histologiczne przetwarzanie i przejrzystanie tkanek. |
Bibliografia
- Barceloux DG et al. American Academy of Clinical Toxicology practice guidelines on the treatment of methanol poisoning. J Toxicol Clin Toxicol. 2002;40(4):415-446.
- Nekoukar Z et al. Methanol poisoning as a new world challenge: a review. Ann Med Surg (Lond). 2021;66:102445.
- Mégarbane B, Borron SW, Baud FJ. Current recommendations for treatment of severe toxic alcohol poisonings. Intensive Care Med. 2005;31(2):189-195.
- McMartin K, Jacobsen D, Hovda KE. Antidotes for poisoning by alcohols that form toxic metabolites. Br J Clin Pharmacol. 2025;91(3):662-671.
- Zakharov S et al. Fomepizole versus ethanol in the treatment of acute methanol poisoning: comparison of clinical effectiveness in a mass poisoning outbreak. Clin Toxicol (Phila). 2015;53(8):797-806.
- Rietjens SJ, de Lange DW, Meulenbelt J. Ethylene glycol or methanol intoxication: which antidote should be used, fomepizole or ethanol? Neth J Med. 2014;72(2):73-79.
- Brent J. Fomepizole for ethylene glycol and methanol poisoning. N Engl J Med. 2009;360(21):2216-2223.
- Chang ST et al. Acute kidney injury and the risk of mortality in patients with methanol intoxication. BMC Nephrol. 2019;20(1):205.
- Wang C et al. Kidney outcomes after methanol and ethylene glycol poisoning: a systematic review and meta-analysis. Clin Toxicol (Phila). 2023;61(5):326-335.
- Thongprayoon C et al. Acute kidney injury in hospitalized patients with methanol intoxication: National Inpatient Sample 2003-2014. Hosp Pract (1995). 2021;49(3):203-208.
- Johlin FC, Fortman CS, Nghiem DD, Tephly TR. Studies on the role of folic acid and folate-dependent enzymes in human methanol poisoning. Mol Pharmacol. 1987;31(5):557-561.
- Noker PE, Tephly TR. The role of folates in methanol toxicity. Adv Exp Med Biol. 1980;132:305-315.
- Taşlı NG et al. Protective effects of rutin against methanol-induced acute toxic optic neuropathy: an experimental study. Int J Ophthalmol. 2018;11(5):780-785.
- Konuk ŞG et al. Evaluation of the protective role of melatonin in methanol-induced optic neuropathy. Int Ophthalmol. 2025;45(1):182.
- Gursul C et al. Amelioration of oxidative damage parameters by carvacrol on methanol-induced liver injury in rats. Exp Anim. 2022;71(2):224-230.
- Kara Ö, Kilitci A, Dağlıoğlu G. Protective effect of resveratrol on cisplatin induced damage in rat kidney. Cukurova Med J. 2022;47(3):990-995.
- Pandir D, Kara Ö. Cisplatin-induced kidney damage and the protective effect of bilberry (Vaccinium myrtillus L.): an experimental study. Turk J Med Sci. 2013;43(6):951-956.
- Jacobsen D, McMartin KE. Methanol and ethylene glycol poisonings. Mechanism of toxicity, clinical course, diagnosis and treatment. Med Toxicol. 1986;1(5):309-334.
- Alrashed M et al. The perils of methanol exposure: insights into toxicity and clinical management. Toxics. 2024;12(12):924.
- Yazgan ÜC et al. Effect of caffeic acid phenethyl ester on oxidant and anti-oxidant status of liver and serum in a rat model with acute methanol intoxication. Ir J Med Sci. 2017;186(2):519-523.
- Gharaeikhezri MH et al. Prevalence and predicting factors of acute kidney injury due to methanol intoxication; a systematic review. J Renal Inj Prev. 2024;13(2):e32195.
- Allata Y et al. The role of nephrologists in the management of methanol poisoning. Cureus. 2023;15(4):e37471.
- Mullins ME, Kraut JA. The Role of the Nephrologist in Management of Poisoning and Intoxication: Core Curriculum 2022. Am J Kidney Dis. 2022;79(6):877-889.
- Ichimura T et al. Kidney injury molecule-1 (KIM-1), a putative epithelial cell adhesion molecule containing a novel immunoglobulin domain, is up-regulated in renal cells after injury. J Biol Chem. 1998;273(7):4135-4142.
- Han WK et al. Kidney injury molecule-1 (KIM-1): A novel biomarker for human renal proximal tubule injury. Kidney Int. 2002;62(1):237-244.
- Dharnidharka VR, Kwon C, Stevens G. Serum cystatin C is superior to serum creatinine as a marker of kidney function: a meta-analysis. Am J Kidney Dis. 2002;40(2):221-226.
- Herget-Rosenthal S et al. Early detection of acute renal failure by serum cystatin C. Kidney Int. 2004;66(3):1115-1122.
- Ohkawa H, Ohishi N, Yagi K. Assay for lipid peroxides in animal tissues by thiobarbituric acid reaction. Anal Biochem. 1979;95(2):351-358.
- Sedlak J, Lindsay RH. Estimation of total, protein-bound, and nonprotein sulfhydryl groups in tissue with Ellman's reagent. Anal Biochem. 1968;25:192-205.
- Mégarbane B. Treatment of patients with ethylene glycol or methanol poisoning: focus on fomepizole. Open Access Emerg Med. 2010;2:67-75.
- Brent J et al. Fomepizole for the treatment of methanol poisoning. N Engl J Med. 2001;344(6):424-429.
- Najari F, Baradaran I, Najari D. Methanol poisoning and its treatment. Int J Med Toxicol Forensic Med. 2020;10(1):26639.
- Rajamani R, Muthuvel A, Senthilvelan M, Sheeladevi R. Oxidative stress induced by methotrexate alone and in the presence of methanol in discrete regions of the rodent brain, retina and optic nerve. Toxicol Lett. 2006;165(3):265-273.