Niniejszy protokół przedstawia wizualizację odkładania się ligniny i pektyn – składników ściany komórkowej – w przekrojach poprzecznych łodyg lucerny (Medicago sativa L.). Celem jest zidentyfikowanie konkretnych tkanek łodygi, które mogłyby stać się celem w celu opracowania nowych linii lucerny o pożądanych właściwościach w zakresie strawności łodyg.
Artykuł metodologiczny
Inkubacja in vitro z płynem żwacznym i barwienie histologiczne wybranych składników ściany komórkowej w łodygach lucerny (Medicago sativa L.)
W tym artykule
Podsumowanie
Streszczenie
Gromadzenie się składników ściany komórkowej w miarę wzrostu roślin ogranicza wartość odżywczą paszy dla przeżuwaczy. W szczególności odkładanie się ligniny w tkankach roślinnych utrudnia rozkład węglowodanów ściany komórkowej, takich jak celuloza i hemiceluloza, co zmniejsza ilość energii dostępnej z paszy. Jednak wysoce strawny składnik ściany komórkowej, pektyna, jest łatwo dostępny do degradacji. Informacje na temat odkładania się ligniny i pektyny w różnych typach komórek łodygi mogą dostarczyć mechanistycznych wglądów w czynniki warunkujące zmienność strawności łodyg wśród linii lucerny. Inkubacja in vitro przekrojów poprzecznych łodygi w płynie żwacznym symuluje procesy, którym podlegają tkanki łodygi w żwaczu. Metoda ta, w połączeniu z barwieniem histologicznym i mikroskopią, umożliwia wizualizację zmian w degradacji tkanek w czasie oraz lokalizację ligniny i pektyny w łodydze. Barwienie według Wiesnera reaguje z jednostkami aldehydowymi guajacylowymi (G) ligniny, barwiąc je na kolor fuksjowy. Podobnie czerwień rutenowa oddziałuje z grupami karboksylowymi pektyny, barwiąc ją w łodydze w odcieniach od różowego, przez pomarańczowy, aż po brązowy. Niniejszy protokół opisuje trawienie przekrojów poprzecznych łodygi lucerny po ekspozycji na mikroby żwaczne, a następnie barwienie w celu wizualizacji rozmieszczenia ligniny i pektyny w ścianach komórkowych. Metodę tę można wykorzystać do zidentyfikowania tkanek łodygi, w których lignina i pektyna są obecne lub nieobecne, co ułatwia porównania między liniami lucerny.
Wprowadzenie
Każda komórka roślinna jest otoczona ścianą komórkową. Składnikami ściany komórkowej są celuloza, hemiceluloza, lignina i pektyny, które tworzą włókna roślinne, niezbędny element diety przeżuwaczy. Podczas gdy pektyny są wysoko strawnymi (rozpuszczalnymi) polisacharydami1, lignina jest niestrawnym polimerem, który ogranicza degradację włókien2. Lignina obniża zatem strawność roślin, a w konsekwencji zmniejsza ilość energii dostępnej dla przeżuwacza z paszy. Jednak lignina wspiera ważne funkcje fizjologiczne roślin, takie jak transport wody w całej roślinie poprzez wzmacnianie elementów cewek3. Wcześniejsze badania wykazały, że zmiany w włóknach łodygi prowadzące do zmniejszenia zawartości ligniny lub zwiększenia zawartości pektyn mogą poprawić strawność łodygi i wartość odżywczą paszy4. Dlatego niniejszy protokół koncentruje się na tych dwóch składnikach ściany komórkowej. Całkowite stężenia ligniny i pektyn w ścianach komórkowych łodygi dostarczają niewystarczających informacji, aby wyjaśnić mechanizmy leżące u podstaw strawności włókien łodygi5. Inkubacja in vitro z płynem żwacza oraz barwienie histologiczne mogą dostarczyć wglądu na poziomie komórkowym poprzez wizualizację różnic w składnikach ścian komórkowych u roślin o różnej strawności włókien łodygi4,6. W niniejszym protokole lucerna zwyczajna (Medicago sativa L.), powszechnie występująca wieloletnia motylkowa roślina paszowa, służy jako gatunek modelowy do zilustrowania rozmieszczenia ligniny i pektyn w tkankach łodygi, które zawierają więcej ligniny, ale mniej pektyn niż liście.
In vitro inkubacja z płynem żwacznym symuluje trawienie paszy w żołądku przeżuwaczy, umożliwiając obserwację wpływu anatomii paszy na strawność. Poprzez stworzenie w probówce warunków zbliżonych do tych panujących w żwaczu, przekroje poprzeczne łodyg przytwierdzone do szkiełek przedmiotowych mogą być pobierane w różnych punktach czasowych w celu oceny stopnia degradacji tkanek po ekspozycji na płyn żwaczny6. Metoda ta stanowi stosunkowo prosty, szybki i niedrogi sposób wizualizacji struktur anatomicznych łodyg lucerny7 oraz badania zmian zachodzących w typach komórek zawierających różne składniki ścian komórkowych w miarę trawienia łodygi.
Barwienie histologiczne poprzecznych przekrojów łodygi umożliwia wizualizację składników ściany komórkowej. Floglucynol i kwas solny (HCl) łączą się, tworząc barwnik Wiesnera, który uwidacznia tkanki łodygi zawierające jednostki ligniny bogate w guaiacyl8 poprzez reakcję z monomerami aldehydowymi G C6C3 (koniferaldehydem)9. Lignina składa się z wielu podjednostek monomerowych; jednak w całym niniejszym artykule termin „lignina” odnosi się wyłącznie do monomeru jednostki G, ponieważ to on reaguje z barwnikiem Wiesnera10 i jest zatem wizualizowany przy użyciu tego protokołu. Niektóre tkanki, takie jak naczynia ksylemu, są zawsze zdrewniałe6. W pozostałych przypadkach odkładanie ligniny w tkankach łodygi lucerny rozpoczyna się po zainicjowaniu wzrostu wtórnego (kambialnego) i zbiega się z ustaniem wydłużania się międzywęźli łodygi6. Czerwień rutenowa wiąże się z substancjami pektynowymi, które zawierają grupy karboksylowe, czasami zestryfikowane i posiadające wspólne łańcuchy boczne1. Grupy karboksylowe pektyn obecnych w blaszkach środkowych i pierwotnych ścianach komórkowych oddziałują z czerwienią rutenową1. Pektyna bierze udział w wydłużaniu się komórek, w związku z czym występuje w komórkach podczas wzrostu pierwotnego. W całym tekście termin „pektyna” odnosi się ogólnie do zestawu pektyn, które mogą być obecne. Połączenie barwienia histologicznego z inkubacją in vitro w treści żwacza ułatwia obserwację rozmieszczenia składników ściany komórkowej w łodydze i uwidacznia, jak różne typy komórek zmieniają się podczas trawienia w żwaczu. Ostatecznie protokół ten może być wykorzystany do identyfikacji komórek łodygi zawierających ligninę i pektynę oraz do charakterystyki wzorców w różnych liniach lucerny i w zależności od czasu inkubacji.
Protokół
Badania zostały przeprowadzone zgodnie z instytucjonalnymi wytycznymi dotyczącymi zwierząt doświadczalnych (IACUC 2301-40689B).
1. Opisywanie probówek z próbkami
- Przygotowanie i etykietowanie probówek z próbkami do inkubacji, przechowywania i barwienia
- Przygotuj wcześniej pięć oddzielnych zestawów jednorazowych stożkowych probówek wirówkowych o pojemności 50 mL z nakrętką dla każdej próbki. Na każdej probówce nanieś identyfikator próbki oraz czas inkubacji zgodnie z poniższymi przeznaczeniami.
- Oznakuj probówki do przechowywania przed inkubacją i dodaj 35 mL wody ultrapure.
- Oznakuj probówki do inkubacji do wykorzystania w Sekcjach 3 i 4. Posegreguj probówki w oddzielnych statywach według czasu inkubacji (0, 4, 8, 24, 48 lub 96 h).
UWAGA: Użyj przemysłowego markera permanentnego, aby zapobiec zmyciu etykiet w łaźni wodnej. - Oznakuj probówki do przechowywania po inkubacji i dodaj 35 mL mieszaniny 10% glicerolu i wody ultrapure w stosunku 50:50. Używaj tych probówek do przechowywania trawionych przekrojów poprzecznych na szkiełkach do czasu barwienia.
- Oznakuj probówki do etapu przed barwieniem i dodaj 35 mL mieszaniny etanolu 20-proof i wody ultrapure w stosunku 50:50. Używaj tych probówek do usunięcia glicerolu z przekrojów poprzecznych przed barwieniem.
- Oznakuj probówki do nawadniania i dodaj 35 mL wody ultrapure.
2. Wykonywanie przekrojów poprzecznych łodygi i ich montaż na szkiełkach
- Za pomocą pęsety wybierać pojedyncze segmenty łodygi z próbek i wycinać środek każdego segmentu.
UWAGA: Dla każdego powtórzenia biologicznego należy użyć czterech łodyg na próbkę jako powtórzeń technicznych. Cztery łodygi należy wybrać losowo ze wszystkich dostępnych łodyg w danej próbce. Należy użyć dodatkowego zestawu łodyg standardowych jako kontroli dla wszystkich serii inkubacji. - Wyciąć dwa prostokąty z twardej izolacji z ekstrudowanego polistyrenu, każdy o długości około 2,5 cm i grubości 0,6 cm. Wzdłuż każdego kawałka wyciąć mały klin, aby staż łodygi ściśle pasował pomiędzy dwa kawałki pianki.
- Zamocować „kanapkę” z łodygą na stole mikrotomu ślizgowego zdolnego do wykonywania przekrojów o grubości 10 μm. Za pomocą pędzla z cienkim włosiem nanieść kroplę wody na łodygę i ostrze mikrotomu, aby ułatwić czyste cięcie.
- Wyciąć przekroje poprzeczne łodygi o grubości 10 μm. Za pomocą pędzla przenieść każdy przekrój do wcześniej oznakowanej szalki Petriego zawierającej wodę ultrapure do tymczasowego przechowywania, a następnie usunąć z szalki wszelkie resztki pianki.
UWAGA: Należy wymienić ostrze mikrotomu, jeśli pianka ulegnie rozdarciu, ponieważ może to świadczyć o stępieniu ostrza. - Ręcznie oznakować dwa standardowe szkiełka przedmiotowe o wymiarach 25 mm × 75 mm dla każdej próbki w każdym czasie inkubacji (2 barwienia × 6 punktów czasowych = 12 szkiełek na próbkę dla każdego z powtórzeń biologicznych). Na każdej etykiecie należy zawrzeć identyfikator próbki, czas inkubacji i rodzaj barwienia.
- Odciąć kawałek dwustronnej taśmy o szerokości 2 mm i długości 2,5 cm. Umieścić krótki bok taśmy 0,5 cm od dolnej krawędzi szkiełka, stroną klejącą do dołu, a następnie, nosząc rękawiczki, mocno docisnąć stronę z papierem woskowanym, aby zapewnić przyleganie.
UWAGA: Krok ten należy wykonywać na płaskiej powierzchni, aby uniknąć stłuczenia szkiełek przedmiotowych. - Używając stereomikroskopu, zorientować wszystkie przekroje poprzeczne w tym samym kierunku. Zdjąć papier woskowany z taśmy dwustronnej i, zachowując orientację przekrojów, przenieść je na taśmę na wcześniej oznakowanym szkiełku za pomocą zwilżonego pędzla z cienkim włosiem. Przekroje poprzeczne powinny pozostać lekko wilgotne.
- Przykryć przekroje poprzeczne papierem woskowanym i lekko przeturlać po nim pędzlem, aby mocno przytwierdzić przekroje do taśmy dwustronnej. Zdjąć papier woskowany i umieścić zamontowane szkiełko zawierające cztery przekroje poprzeczne w wcześniej oznakowanej probówce przechowawczej opisanej w kroku 1.1.2, upewniając się, że woda ultrapure zakrywa zamontowane przekroje.
- W przypadku barwienia czerwienią rutenową oraz barwieniem Wiesnerem, umieścić dwa szkiełka plecami do siebie w każdej probówce przechowawczej, stroną z taśmą dwustronną skierowaną na zewnątrz.
UWAGA: Po zamontowaniu wszystkich szkiełek i umieszczeniu ich w probówkach z wodą ultrapure, w razie potrzeby przechowywać szkiełka przez noc w temperaturze pokojowej.
3. Przygotowanie do inkubacji in vitro poprzecznych przekrojów łodygi
- Należy użyć jednorazowych probówek wirówkowych o pojemności 50 mL z nakrętką, przygotowanych do inkubacji (patrz 1.1.3). Wszystkie probówki z próbkami dla każdego odstępu czasu inkubacji należy zgrupować na jednej plastikowej statywie.
- Za pomocą wagi analitycznej z dokładnością do czterech miejsc po przecinku należy odważyć 0,2 g wzorca łodygi kukurydzy zmielonej do frakcji 1 mm na papierze wagowym, a następnie ostrożnie przenieść materiał do każdej probówki inkubacyjnej z wyjątkiem probówek 0 h, które służą jako kontrola nieinkubowana. Probówki należy zakręcić i odstawić do czasu użycia.
UWAGA: Wzorzec łodygi kukurydzy dostarcza energii niezbędnej do podtrzymania mikroorganizmów żwacza podczas inkubacji, ponieważ biomasa przekrojów poprzecznych łodygi jest niewystarczająca do utrzymania aktywności mikrobiologicznej. - Kąpiel wodną z cyrkulacją należy napełnić odpowiednią ilością wody i wyrównać jej temperaturę do 39 °C przed rozpoczęciem inkubacji. Należy dostosować poziom wody tak, aby zakrywał poziom 35 mL w probówkach 50 mL; w razie potrzeby należy użyć napowietrzacza, aby zapewnić jednorodną cyrkulację wody i stabilną temperaturę.
- Przygotowanie buforu McDougalla do roztworu inokulacyjnego
- Bufor McDougalla należy przygotować nie wcześniej niż 2 dni przed rozpoczęciem inkubacji.
UWAGA: Bufor McDougalla miesza się z płynem żwaczowym w stosunku 4:1 w celu przygotowania roztworu inokulacyjnego. Należy dostosować objętość buforu do liczby próbek i przygotować wystarczającą ilość roztworu inokulacyjnego, aby zapewnić 30 mL na probówkę. - Należy odmierzyć 1 60 mL wody ultrapure. 1 L należy przelać do płaskiej kolby Erlenmeyera o pojemności 3 L, a 60 mL zachować do przenoszenia i płukania reagentów.
- Do kolby Erlenmeyera należy włożyć magnetyczny mieszadło i ustawić kolbę na mieszadle magnetycznym.
- W kolbie Erlenmeyera należy umieścić plastikowy lejek. Należy dodać 15,7 g wodorowęglanu sodu (NaHCO₃), 5,9 g bezwodnego fosforanu sodu dwuzasadowego (Na₂HPO₄), 0,91 g chlorku potasu (KCl), 0,75 g chlorku sodu (NaCl), 0,19 g siarczanu magnezu siedmiowodnego (MgSO₄·7H₂O) oraz 0,06 g chlorku wapnia dwuwodnego (CaCl₂), dodając po jednym reagencie i pozwalając każdemu z nich się rozpuścić przed dodaniem następnego. Po każdym dodaniu należy wypłukać lejek, używając części z zarezerwowanych 60 mL wody ultrapure.
- Po dodaniu chlorku wapnia dwuwodnego należy włożyć dyfuzor CO₂, aby ułatwić rozpuszczanie i napowietrzyć roztwór. Gdy roztwór stanie się klarowny, należy kontynuować napowietrzanie przez kolejne 10–15 min.
- Kolkę należy szczelnie zamknąć korkiem i zabezpieczyć go taśmą maskującą, ponieważ podgrzewanie buforu może spowodować wzrost ciśnienia w naczyniu.
- Roztwór należy przechowywać w temperaturze 20 °C do 2 dni. Roztwór należy umieścić w kąpieli wodnej o temperaturze 39 °C w dniu poprzedzającym użycie lub umieścić go bezpośrednio w kąpieli wodnej 39 °C, jeśli zostanie użyty następnego dnia.
- Bufor McDougalla należy przygotować nie wcześniej niż 2 dni przed rozpoczęciem inkubacji.
4. Inkubacja przekrojów poprzecznych łodygi in vitro
- W dniu inkubacji odmierzyć 47 mL wody i 4 mL 1 N NaOH do zlewki o pojemności 10 mL w dygestorium, a następnie dodać 0,625 g cysteiny-HCl. W drugiej zlewce o pojemności 10 mL dodać 0,625 g siarczku sodu do 47 mL wody; oba roztwory przechowywać oddzielnie do momentu przygotowania roztworu inokulacyjnego.
- Napełnić izolowany termos gorącą wodą, aby stworzyć ciepłe środowisko do transportu mikroorganizmów żwacza od krowy do laboratorium. Przygotować wiadro o pojemności pięciu galonów do przenoszenia gorącej wody z termosu.
- Udać się do obory w celu pobrania płynu żwaczowego od krowy z kanulą, wyznaczonej do eksperymentu przez kierownictwo obory.
UWAGA: Płyn żwaczowy należy pobierać o tej samej porze dnia i od tej samej krowy przez cały okres trwania eksperymentu, aby zminimalizować zmienność. Należy koordynować działania z kierownictwem obory, aby z wyprzedzeniem powiadomić o planowanym pobraniu płynu żwaczowego. - Zidentyfikować krowę doświadczalną i założyć odpowiednie środki ochrony osobistej, w tym fartuch laboratoryjny, ochronę oczu, ochraniacze na obuwie oraz rękawice sięgające ramion.
UWAGA: Procedury opisane w krokach 4.4–4.8 są zastrzeżone dla personelu upoważnionego zgodnie z obowiązującym protokołem IACUC. - Przelać ciepłą wodę z termosu do wiadra o pojemności pięciu galonów. Przygotować dwie warstwy gazy stopnia 50 (gazy serowej) do filtrowania materiału żwaczowego.
- Pobieranie płynu żwaczowego od krowy z kanulą
- Ostrożnie otworzyć kanulę i umieścić korek w wiadrze z ciepłą wodą, aby uniknąć jego zanieczyszczenia. Używając ręki w rękawiczce, usunąć wystarczającą ilość materiału z żwacza, aby uzyskać dostęp do granicy fazy stałej i ciekłej w żwaczu.
- Po dotarciu do granicy fazy stałej i ciekłej pobrać kilka garści materiału i wycisnąć go przez dwie warstwy gazy stopnia 50 (każda o wymiarach około 45 cm kwadratu) do wstępnie ogrzanego termosu z nakrętką. Zużyty materiał wyrzucić po wyciśnięciu płynu żwaczowego przez gazę.
- Powtarzać krok 4.6.2 do momentu uzyskania 1 L płynu żwaczowego w termosie na każdy zestaw 60 probówek inokulacyjnych, dostosowując objętość w zależności od liczby próbek przeznaczonych do inkubacji.
UWAGA: W przypadku krów z kanulą istnieją określone limity ilości płynu żwaczowego, który można pobrać w danym tygodniu. Należy uzgodnić z kierownikiem obory, aby ilość pobranego płynu żwaczowego nie przekroczyła limitu dla danej krowy.
- Po pobraniu wystarczającej ilości płynu żwaczowego szczelnie zamknąć termos, aby utrzymać jego temperaturę. Zamknąć kanulę i wykorzystać ciepłą wodę z wiadra do oczyszczenia sprzętu.
- Zabrudzone ochraniacze na obuwie, rękawice i gazę wyrzucić do odpowiedniego pojemnika na odpady po opuszczeniu obory. Powrócić do laboratorium tak szybko, jak to możliwe, aby utrzymać temperaturę płynu żwaczowego oraz warunki anoksyczne.
- Po powrocie do laboratorium połączyć dwa roztwory czynników redukujących (patrz 4.1) w dygestorium i wymieszać je w celu przygotowania roztworu redukującego.
- Umieścić szklaną zlewkę o pojemności co najmniej 2 L z dużym mieszadłem magnetycznym na grzejnej płytce magnetycznej ustawionej na temperaturę <30 °C, a nad cieczą umieścić dyfuzor CO₂. Dodać 1 600 mL buforu McDougalla i mieszać powoli, nie dopuszczając do kontaktu dyfuzora CO₂ z cieczą.
UWAGA: Przy tak niskiej temperaturze można użyć zlewki z polipropylenu. Stosować CO₂, aby wyprzeć O₂ i pomóc w utrzymaniu warunków anoksycznych. - Wyłożyć duży lejek dwiema warstwami gazy serowej stopnia 50 i umieścić go nad cylindrem miarowym o pojemności 2 L. Przefiltrować 40 mL płynu żwaczowego i dodać go do buforu McDougalla (patrz 3.4.7), aby przygotować roztwór inokulacyjny.
- Dodać 80 mL roztworu redukującego (patrz 4.9) do roztworu inokulacyjnego i powoli wymieszać. Należy dopilnować, aby dyfuzor CO₂ nie stykał się z cieczą.
- W dygestorium zdjąć nakrętki z probówek inkubacyjnych i uporządkować je w osobnych statywach zgodnie z czasem inkubacji. Odkręcić probówki do przechowywania przed inkubacją w celu przygotowania do przeniesienia szkiełek (patrz 1.1.2).
- Losowo wybierać po jednej probówce do przechowywania przed inkubacją i za pomocą pincety przenosić zamontowane szkiełka szklane do odpowiadającej im probówki inkubacyjnej (patrz 1.1.3). Każdą probówkę inkubacyjną zawierającą zamontowane szkiełka umieścić w małym statywie na próbki, a probówkę do przechowywania przed inkubacją odstawić na bok.
UWAGA: Kroki 4.14–4.15 powinny być wykonywane przez dwie osoby. Jeśli to możliwe, należy zminimalizować schładzanie mieszaniny płynu żwaczowego i buforu. - Nabrać 30 mL roztworu inokulacyjnego do strzykawki 60 mL z tępą igłą o dużym przekroju. Powoli wprowadzić roztwór po ściance probówki inkubacyjnej, przepłukać probówkę CO₂ przez około 20 s, zakręcić probówkę i zwrócić ją do statywu.
- Umieścić statywy z zainokulowanymi probówkami w łaźni wodnej o temperaturze 39 °C. Delikatnie obracać probówkami co najmniej raz dziennie i codziennie zmieniać pozycje statywów, aby zminimalizować nierównomierne ogrzewanie.
UWAGA: Tworzenie się pęcherzyków gazu w probówkach świadczy o aktywnej fermentacji. - Po zakończeniu każdego okresu inkubacji wyjąć odpowiedni statyw z łaźni wodnej. Otwierać probówki pojedynczo, wyjmować każde szkiełko i delikatnie wypłukać ciało stałe oraz pozostałości roztworu inokulacyjnego wodą ultrapure.
- Wypłukane szkiełka umieścić w probówkach do przechowywania po inkubacji zawierających mieszaninę glicerolu i wody opisaną w kroku 1.1.4.
5. Barwienie przekrojów poprzecznych na ligninę
- Jeśli preparaty były przechowywane w mieszaninie glicerolu i wody w stosunku 50:50, przenieś oba slajdy z zamocowanymi przekrojami poprzecznymi do probówek do płukania przed barwieniem zawierających roztwór etanolu i wody ultrapure (patrz 1.1.5). Przechowuj probówki przez noc w lodówce w celu usunięcia glicerolu przed barwieniem.
- Przygotuj 3% roztwór floroglucynolu (PG), rozpuszczając 0,3 g PG w 10 mL etanolu absolutnego w kolbie Erlenmeyera o pojemności 25 mL owiniętej folią aluminiową, aby chronić światłoczuły odczynnik przed światłem. Zamknij kolbę korkiem i opisz ją nazwą roztworu, datą przygotowania oraz imieniem i nazwiskiem osoby przygotowującej, a następnie przechowuj w temperaturze 20 °C.
- Wyjmij slajdy z chłodzonych probówek i przenieś je tymczasowo do probówek do hydratacji opisanych w kroku 1.1.6, zawierających 10% wody ultrapure.
UWAGA: Podczas manipulacji należy utrzymywać przekroje poprzeczne w stanie uwodnionym, aby zminimalizować utlenianie, które może uszkodzić przekroje i wpłynąć na późniejsze obrazowanie. - Przygotuj barwnik Wiesner w dygestorium, używając pipety, poprzez zmieszanie 50 μL 3% PG w etanolu (patrz 5.2) z 25 μL kwasu solnego (HCl) w zlewce o pojemności 50 mL.
UWAGA: Dostosuj ilości do liczby slajdów, zachowując stosunek PG do HCl wynoszący 2:1.
OSTRZEŻENIE: Kwas solny należy obsługiwać w dygestorium, ponieważ jest on żrący dla metali, powoduje ciężkie oparzenia skóry i uszkodzenia oczu oraz może powodować podrażnienie dróg oddechowych. Należy unikać wdychania oparów lub aerozoli, nosić odpowiednie rękawice ochronne, odzież, ochronę oczu i twarzy oraz dokładnie umyć odsłoniętą skórę po pracy. - Wyjmij jeden slajd z probówki i delikatnie osusz szkło wokół dwustronnej taśmy za pomocą tkaniny niepozostawiającej kłaczków, aby zapobiec spływaniu barwnika z taśmy. Połóż slajd na małej plastikowej tacy i za pomocą pipety nanieś kilka kropli barwnika Wiesner na przekroje poprzeczne.
- Ustaw minutnik na 12 min i przykryj slajdy folią aluminiową, aby chronić je przed światłem. Kontroluj przekroje poprzeczne podczas barwienia i w razie potrzeby ponownie nanieś barwnik, aby zapobiec wysychaniu.
UWAGA: Należy zapobiegać wysychaniu przekrojów poprzecznych, ponieważ utlenianie może uszkodzić tkankę i wpłynąć na późniejsze obrazowanie. - Po 12 min delikatnie usuń nadmiar barwnika Wiesner tkaniną niepozostawiającą kłaczków. Umyj tkaninę przed montażem, aby zminimalizować narażenie obiektywu mikroskopu na żrące opary HCl.
- Nanieś 1–2 krople 50% mieszaniny glicerolu i wody ultrapure na każdy przekrój poprzeczny i przykryj szkiełkiem nakrywnym o wymiarach 24 mm × 30 mm (grubość nr 1.5). Niezwłocznie przystąp do analizy mikroskopowej i obrazowania.
UWAGA: Obrazy należy pozyskać w ciągu 6–8 h, ponieważ barwienie metodą Wiesner jest wrażliwe na czas i z czasem może zmienić kolor na żółty oraz rozmyć się poza obszar przekroju poprzecznego.
6. Barwienie przekrojów poprzecznych na pektynę
- Postępuj zgodnie z krokiem 5.1, aby usunąć mieszaninę glicerolu i wody ultrapurej z przechowywanych szkiełek przed barwieniem.
- Przygotuj 0,02% roztwór czerwieni rutenowej, rozpuszczając 0,02 g czerwieni rutenowej w 10 mL wody ultrapurej w kolbie Erlenmeyera o pojemności 125 mL owiniętej folią aluminiową, aby chronić światłoczuły odczynnik przed światłem. Zamknij kolbę korkiem i opisz ją nazwą roztworu, datą przygotowania oraz imieniem i nazwiskiem osoby przygotowującej, a następnie przechowuj w temperaturze 20 °C.
- Wyjmij szkiełka z probówek z chłodzonym etanolem i wodą ultrapurej i przenieś prawidłowo opisane szkiełka z zamontowanymi przekrojami do probówek zawierających 100% wody ultrapurej (patrz 1.1.6) do tymczasowego przechowywania.
UWAGA: Przestrzegaj środków ostrożności dotyczących nawadniania opisanych w kroku 5.3. - Wyjmij jedno szkiełko z wody ultrapurej za pomocą pęsety i osusz wodę wokół taśmy za pomocą tkaniny niepozostawiającej kłaczków, aby zapobiec spływaniu barwnika na szkło. Połóż szkiełko na małej plastikowej tacy.
- Nanieś kilka kropel roztworu czerwieni rutenowej (patrz 6.2), aby równomiernie pokryć przekroje poprzeczne. Przykryj szkiełka folią aluminiową na 10 min, aby chronić je przed światłem, a następnie delikatnie spłucz barwnik ze szkiełka wodą ultrapurej przez 2 min.
- Osusz nadmiar wody ze szkiełka i nanieś 1–2 krople 50% mieszaniny glicerolu i wody ultrapurej na każdy przekrój poprzeczny. Przykryj przekroje poprzeczne szkiełkiem nakrywkowym o wymiarach 24 mm × 30 mm (grubość nr 1,5) i przystąp do analizy mikroskopowej oraz obrazowania.
UWAGA: Aby uzyskać optymalne wyniki, analizę mikroskopową należy przeprowadzić tego samego dnia.
7. Obrazowanie w świetle jasnym
- Obserwować przekroje poprzeczne w oświetleniu w polu jasnym przy użyciu mikroskopu z powiększeniem 10×, 20× i 40×. Parametry oraz ustawienia akwizycji obrazów przedstawiono w Tabeli 1.
Wyniki
Wykorzystanie probówek do wirowania w celu symulacji warunków panujących w żwaczu umożliwiło stosunkowo szybkie i niedrogie trawienie in vitro przekrojów poprzecznych łodyg Medicago sativa. Za pomocą mikrotomu suwakowego przygotowano przekroje poprzeczne łodyg M. sativa o grubości 10 μm (Rysunek 1A). Przekroje poprzeczne łodyg przymocowano do szkiełek przedmiotowych za pomocą dwustronnej taśmy klejącej (Rysunek 1B) i zanurzono w roztworze inokulacyjnym z płynem żwaczowym na okresy inkubacji od 4 h do 96 h (Rysunek 1C). Do inkubacji in vitro jako naczyń inkubacyjnych wykorzystano zakręcane jednorazowe probówki do wirowania o pojemności 50 mL, do których dodano 0,2 g zmielonego na 1 mm substratu z łodyg kukurydzy, aby utrzymać mikroorganizmy żwaczowe przez cały okres inkubacji. Probówki inkubowano w łaźni wodnej w temperaturze 39 °C (Rysunek 1D). Aktywną fermentację prowadzoną przez mikroorganizmy żwaczowe potwierdzono wizualnie poprzez powstawanie pęcherzyków gazu w roztworze inokulacyjnym. Materiały wymagane do realizacji niniejszego protokołu są powszechnie dostępne w laboratoriach chemii mokrej. Dwustronna taśka klejąca nie zapobiegała degradacji tkanki podczas ekspozycji na płyn żwaczowy, lecz utrzymała fragmenty łodygi pozostałe po trawieniu, co umożliwiło późniejsze barwienie i wizualizację mikroskopową.
Przekroje poprzeczne łodygi, które nie były poddawane inkubacji in vitro (0 h), pozwoliły na wizualizację początkowych składników ścian komórkowych w różnych tkankach łodygi. Przekroje poprzeczne barwione metodą Wiesnera pozwoliły zidentyfikować tkanki wykazujące barwienie związane z ligniną (Rysunek 2A–E), natomiast przekroje barwione czerwienią rutenową uwydatniły tkanki wykazujące barwienie związane z pektynami (Rysunek 3A–E). W przekrojach barwionych metodą Wiesnera dojrzałe włókna pierwotnego łyka wykazywały barwienie w kolorze fuksji (Rysunek 2B–E). Naczynia ksylemu oraz ksylem międzypęczkowy również wykazywały barwienie w kolorze fuksji (Rysunek 2B–D). Barwienie czerwienią rutenową zaobserwowano w epidermie, kolenchymie, chlorenchymie, łyku wtórnym (Rysunek 3B–E) oraz rdzeniu (Rysunek 3B–D). Niektóre elementy ksylemu międzypęczkowego oraz włókna pierwotnego łyka również uległy zabarwieniu czerwienią rutenową (Rysunek 3B–E). Przekroje poprzeczne całej łodygi zwizualizowano poprzez zestawienie siatki 5 × 5 obrazów pozyskanych przy powiększeniu 10× (Rysunek 2A oraz Rysunek 3A). Dodatkowe obrazy jednego obszaru przekroju poprzecznego łodygi pozyskano przy powiększeniach 10× (Rysunek 2B oraz Rysunek 3B), 20× (Rysunek 2C oraz Rysunek 3C) i 40× powyżej (Rysunek 2D oraz Rysunek 3D) i poniżej (Rysunek 2E oraz Rysunek 3E) kambium naczyniowego.
Tkanki barwione metodą Wiesnera w przekrojach poprzecznych łodygi M. sativa były widoczne we wszystkich inkubacjach in vitro od 0 h do 96 h (Rycina 4A–F). W 0 h wszystkie komórki mają wyraźne krawędzie (Rycina 4A). Po 8 h oznaki degradacji tkanek były widoczne w postaci rozmycia krawędzi komórek z cienkimi, niezlignifikowanymi (tj. niebarwiącymi się) ścianami komórkowymi (np. kolenchyma) oraz zaniku komórek (np. łyka wtórnego). Po 24 h spiralna trójwymiarowa struktura naczyń ksylemu stała się bardziej wyraźna w miarę degradacji otaczających tkanek (Rycina 4D). Po upływie 24 h niebarwiące się komórki ulegały stopniowej degradacji i zanikały (Rycina 4D–F). W miarę degradacji tych tkanek utrata podparcia anatomicznego spowodowała boczny zapadanie się niebarwiącej się epidermy, co przy 24, 48 i 96 h dawało obraz wstęgi cienkich, przezroczystych komórek (Rycina 4D–F).
In vitro inkubacja przekrojów poprzecznych łodygi M. sativa z następującym barwieniem czerwienią rutenową umożliwiła wizualizację barwienia związanego z pektynami w tkankach łodygi po 0–96 h ekspozycji na płyn żwacza (Rysunek 5A–F). W czasie od 0 do 4 h wyraźne krawędzie wokół wszystkich komórek wskazują, że pozostały one nienaruszone (Rysunek 5A,B)). Wraz z wydłużeniem czasu inkubacji do 8 h, tkanki o cienkich, niezlignifikowanych ścianach komórkowych w korze, w tym kolenchyma, chlorenchyma i wtórny łyko, stopniowo traciły integralność strukturalną, co skutkowało rozmyciem krawędzi komórek (Rysunek 5C). W 24, 48 i 96 h znaczna część otaczającej tkanki korowej była nieobecna, podczas gdy fragmenty epidermy, ksylemu międzywiązkowego, rdzenia i tkanek przewodzących pozostały widoczne (Rysunek 5D–F). Utrata otaczającej struktury anatomicznej była powiązana z bocznym zapadnięciem się obszaru epidermy. Do 96 h pozostało znacznie mniej tkanki zabarwionej czerwienią rutenową niż w wcześniejszych czasach inkubacji (Rysunek 5F). Ogólnie, postępująca utrata tkanki łodygi podczas inkubacji była powiązana z redukcją liczby komórek wykazujących dodatnie barwienie na czerwień rutenową. Degradacja i znikanie cienkich, niezlignifikowanych komórek związanych z pektynami były spodziewane, ponieważ pektyny ulegają łatwej degradacji w czasie.
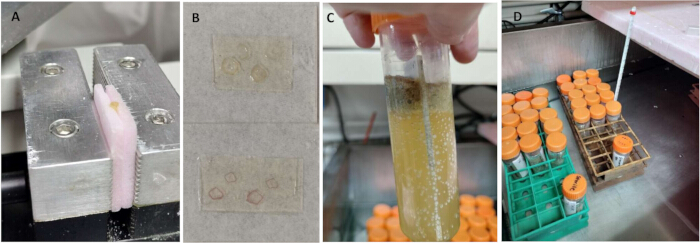
Rycina 1: In vitro inkubacja przekrojów poprzecznych łodygi lucerny. (ASegmenty łodygi lucerny umieszczono pomiędzy dwoma kawałkami sztywnej izolacji z ekstrudowanego polistyrenu i zamocowano na przesuwnym stole mikrotomu w celu wykonania przekrojów poprzecznych.B) Cztery przekroje poprzeczne, każdy 100 μm grube, przymocowano do szkiełka przedmiotowego za pomocą dwustronnej taśmy w celu in vitro inkubacja i barwienie histologiczne. (CDwa szkiełka przedmiotowe umieszczono tyłem do siebie, z dwustronną taśmą skierowaną na zewnątrz, w probówce o pojemności 50 ml zawierającej 30 ml roztworu inokulum z płynu żwaczowego i buforu oraz 0,2 g łodygi kukurydzy zmielonej do frakcji 1 mm. Probówkę przepłukano CO₂ i zamknięto korkiem w celu inkubacji. Pęcherzyki gazu wzdłuż ścianki probówki wskazywały na aktywną fermentację prowadzoną przez mikroorganizmy żwaczowe podczas inkubacji.DStatywy z probówkami o pojemności 50 ml były przechowywane w 39 °C łaźnia wodna przez cały czas inkubacji. Poziom wody zakrywał roztwór inokulacyjny, lecz pozostawał poniżej otworów probówek, co zapobiegało przedostawaniu się wody do ich wnętrza. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
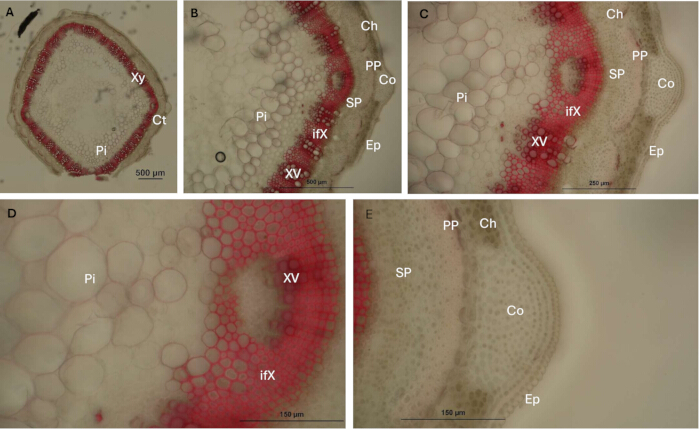
Rysunek 2Barwienie według Wiesnera tkanek łodygi lucerny wskazuje rozmieszczenie z lignifikowanych składników ścian komórkowych. (A–E) Przekroje poprzeczne łodyg lucerny przed trawieniem (czas inkubacji = 0 h) służyły jako referencja początkowa do identyfikacji tkanek łodygi wykazujących barwienie Wiesnerem. Naczynia ksylemu (XV), ksylem międzypęczkowy (ifX) oraz dojrzałe włókna pierwotnego łyka (PP) zabarwiły się na kolor fuksjowy. Powiększenia i paski skali: (A) siatka 5 × 5 z obrazów złożonych, uzyskanych przy powiększeniu 10×, pasek skali = 500 μm; (B) 10×, pasek skali = 500 μm; (C) 20×, pasek skali = 250 μm; (D, E) 40×, pasy skali = 150 μmSkróty: Xy = ksylem; Ct = kora; Pi = rdzeń; Ep = epidermisa; Co = kolenchyma; Ch = chlorenchyma; SP = łyko wtórne; XV = naczynia ksylemu; ifX = ksylem międzypęczkowy; PP = dojrzałe włókna łyka pierwotnego. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
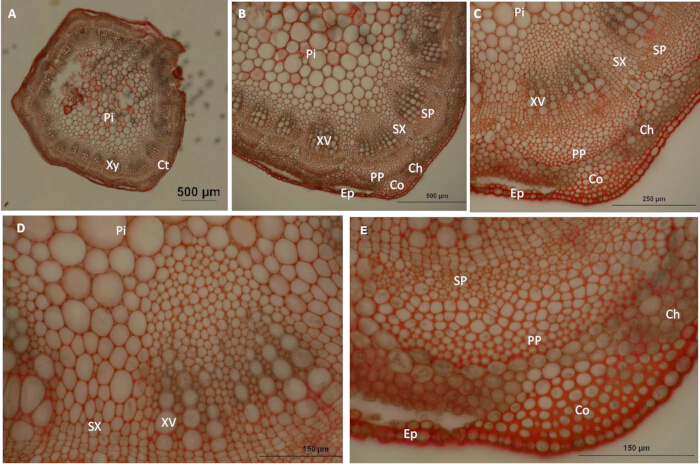
Rysunek 3Barwienie tkanek łodygi lucerny czerwienią rutenową wskazuje rozkład polisacharydów pektynowych w ścianach komórkowych. (A–E) Przekroje poprzeczne niestrawionych łodyg lucerny (czas inkubacji = 0 h) posłużyły jako referencja początkowa do identyfikacji tkanek łodygi wykazujących barwienie rutenem czerwonym. Epidermida (Ep), kolenchyma (Co), chlorenchyma (Ch), łyko wtórne (SP) oraz rdzeń (Pi) wykazywały czerwone barwienie. Ksylem wtórny (SX) i dojrzałe łyko pierwotne (PP) również uległy zabarwieniu, podczas gdy naczynia ksylemu (XV) pozostały stosunkowo niezabarwione. Powiększenia i paski skali: (A) siatka 5 × 5 złożonych obrazów uzyskanych przy powiększeniu 10×, pasek skali = 500 μm; (B) 10×, pasek skali = 500 μm; (C) 20×, pasek skali = 250 μm; (D, E) 40×, paski skali = 150 μmSkróty: Xy = ksylem; Ct = kora; Pi = rdzeń; Ep = epidermis; Co = kolenchyma; Ch = chlorenchyma; SP = łyko wtórne; XV = naczynia ksylemu; SX = ksylem wtórny; PP = dojrzałe łyko pierwotne. Aby wyświetlić powiększoną wersję tej ryciny, należy kliknąć tutaj.
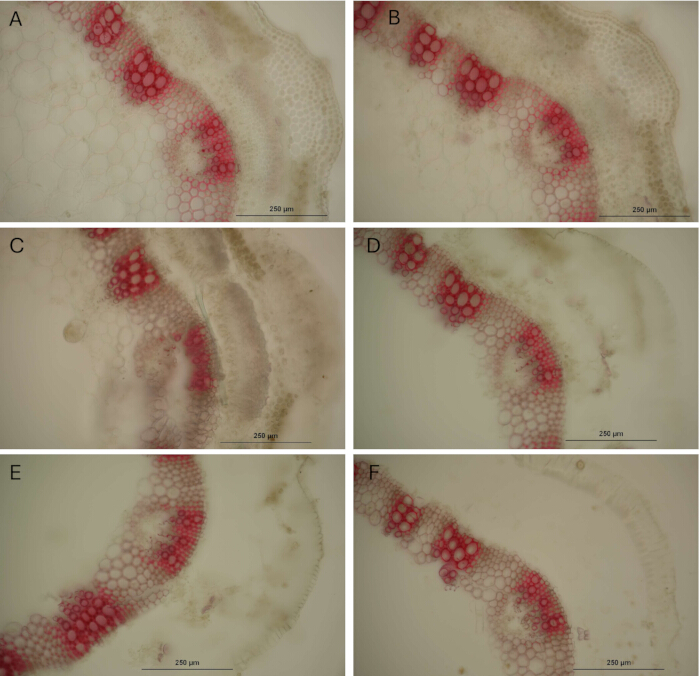
Rycina 4Zmiany w tkankach łodygi lucerny po in vitro inkubacja i barwienie metodą Wiesnera. Przekroje poprzeczne łodyg lucerny pobrane z tych samych międzywęźli poddano in vitro inkubacja z płynem żwaczowym przez (A) 0 h, (B) 4 h, (C) 8 h, (D) 24 h, (E) 48 h oraz (F) 96 h. Naczynia ksylemu (XV), ksylem międzywiązkowy (ifX) oraz dojrzałe włókna pierwotnego łyka (PP) zachowały zabarwienie metodą Wiesnera we wszystkich okresach inkubacji. Słabe zabarwienie ifX zaobserwowano w niedojrzałej tkance łodygi. Wraz z wydłużeniem czasu inkubacji otaczające tkanki stopniowo traciły integralność strukturalną, co sprawiało, że pozostałe zabarwione struktury naczyniowe stawały się coraz bardziej widoczne. Paski skali = 250 μm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ilustracji.
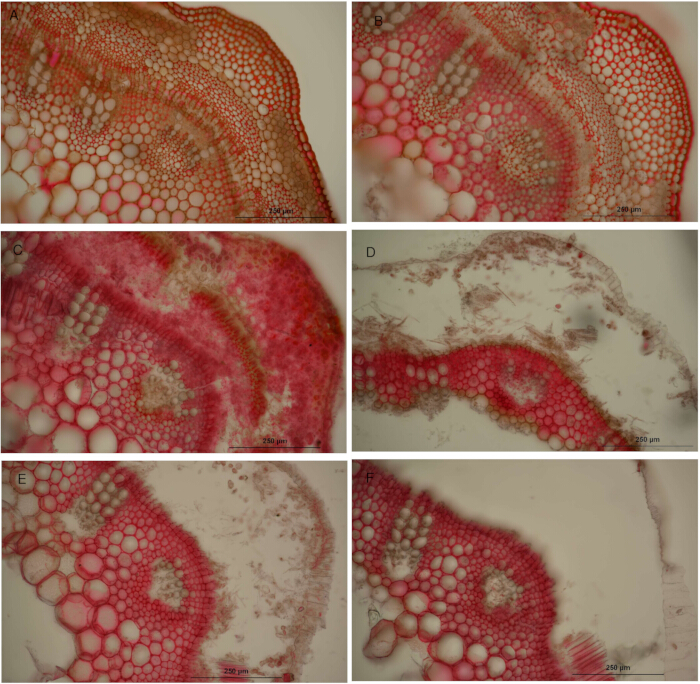
Rysunek 5Zmiany w tkankach łodygi lucerny po in vitro inkubacja i barwienie czerwienią rutenową. Przekroje poprzeczne łodyg lucerny z tych samych międzywęźli poddano in vitro inkubacja z płynem żwacza przez (A) 0 h, (B) 4 h, (C) 8 h, (D) 24 h, (E) 48 h oraz (F) 96 h. Zaobserwowano barwienie rutenem czerwonym w wielu tkankach macierzystych, podczas gdy naczynia ksylemu (XV) pozostały w porównaniu do nich niezafarbowane. Wraz z wydłużeniem czasu inkubacji zaobserwowano postępującą utratę struktury tkanki oraz barwienia rutenem czerwonym. Fragmenty naczyń ksylemu, ksylemu międzywiązkowego (ifX) i obszaru epidermy (Ep) pozostawały widoczne przy późniejszych czasach inkubacji. Paski skali = 250 μm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Parametr | Ustawienie |
| Szybki (Ostrość) | 200 × 1328 |
| Jakość (Przechwytywanie) | 200 × 1328 |
| Tryb kolorów | Kolor RGB |
| Głębokość bitowa | 8-bit na kanał |
| Efektywna głębokość kolorów | 24-bit RGB (8-bit R + 8-bit G + 8-bit B) |
| Wzmocnienie | 2 |
| Czas ekspozycji przy powiększeniu 10x (ms) | 30 |
| Czas ekspozycji przy powiększeniu 20x (ms) | 50 |
| Czas ekspozycji przy powiększeniu 150x (ms) | 150 |
Tabela 1: Ustawienia mikroskopu i kamery do obrazowania. Ustawienia mikroskopu, kamery i akwizycji obrazu wykorzystane do obrazowania w świetle przechodzącym za pomocą mikroskopu pionowego wyposażonego w cyfrową kamerę kolorową i oprogramowanie do obrazowania.
Dyskusja
Materiał lucerny wykorzystany w niniejszym badaniu składał się z klonów pięciu linii lucerny. Dwie linie eksperymentalne wyłoniono po dwóch cyklach selekcji rozbieżnej pod kątem strawności włókna neutralnego detergentu in vitro (IVNDFD), wybierając rośliny macierzyste o niskiej wartości IVNDFD po 16 h i niskiej IVNDFD po 96 h lub o wysokiej wartości IVNDFD po 16 h i wysokiej IVNDFD po 96 h12. W badaniu uwzględniono również trzy linie komercyjne o nieznanym tle genetycznym; rośliny macierzyste wybrano na podstawie analizy spektroskopii bliskiej podczerwieni w celu zidentyfikowania osobników o (a) najwyższej zawartości ligniny, (b) najniższej zawartości ligniny oraz (c) najniższej zawartości włókna neutralnego detergentu i włókna kwasowego detergentu. Pięć linii lucerny przesadzono z szklarni w maju 2021 roku na replikowane pola doświadczalne w dwóch lokalizacjach w Minnesocie, USA. Dla pierwszego i drugiego pokosu każdego sezonu wegetacyjnego zebrane zostało po 10 łodyg z każdej linii lucerny w fazach: wegetatywnej, wczesnego pąka, wczesnego kwitnienia, kwitnienia oraz zielonych strąków. Siódmy staż z podstawy każdej łodygi został wycięty i umieszczony w probówce 50 mL zawierającej mieszaninę etanolu 20-proof i wody ultrapurej w stosunku 50:50 w celu przechowywania do czasu inkubacji przekrojów poprzecznych. Metoda ta została opracowana na podstawie prac przeprowadzonych wcześniej przez grupę laboratoryjną w latach 90., w których jako jednostkę badania wybrano siódmy staż4,6.
In vitro inkubacja z płynem żwacza oraz barwienie histologiczne łodyg lucerny zostały wykorzystane w celu uzyskania wglądu w wzorce osadzania się składników ściany komórkowej w zdegradowanych tkankach łodygi. Inkubacje in vitro symulowały stopień degradacji, jakiej ulega łodyga lucerny w żwaczu, a następujące po nich barwienie histologiczne uwypukliło ligninę i pektynę w komórkach, w których składniki te pozostały wykrywalne po określonym czasie trawienia mikrobiologicznego. Zastosowanie mikrotomu ślizgowego zapewniło ustandaryzowaną grubość przekroju poprzecznego, aby zminimalizować artefakty cięcia, które mogłyby zakłócić wyniki13. Chociaż w niniejszym protokole badano jedynie ligninę i pektynę, do barwienia histologicznego tych i innych składników ściany komórkowej można wykorzystać również alternatywne barwniki, takie jak błękit toluidyny, Astra blue i Direct Red 2314,15,16. Dodatkowo, do wykrywania celulozy w ścianach komórkowych można zastosować światło spolaryzowane, a odczynniki fluorescencyjne, takie jak safranina O, mogą wizualizować ligninę17 oraz polisacharydy ściany komórkowej. Ponadto do znakowania specyficznych pektyn można użyć przeciwciał18. Poza lucerną protokół ten można zastosować do innych gatunków. Należy jednak pamiętać, że reakcje barwienia mogą się różnić w zależności od gatunku, genotypu, stadium rozwojowego i warunków środowiskowych19.
Zastosowanie taniej taśmy dwustronnej do mocowania przekrojów poprzecznych łodygi do szkiełek przedmiotowych zostało opisane wcześniej6,20. Przed rozpoczęciem tego protokołu inkubacji in vitro konieczne było zidentyfikowanie taśmy dwustronnej, która byłaby łatwo dostępna i odporna na zanurzenie w cieczy przez kilka dni. Oceniono kilka rodzajów taśm różniących się grubością i przeznaczeniem przemysłowym. W skrócie, 1-calowe kawałki taśmy dwustronnej oraz przekroje poprzeczne łodygi przymocowano do szkiełek przedmiotowych i zanurzono w wodzie na różne okresy w ciągu tygodnia, aby sprawdzić, czy pozostaną przytwierdzone do szkiełek. Niektóre taśmy dwustronne odkleiły się od szkiełek przedmiotowych, natomiast inne stały się nieprzezroczyste po długotrwałej ekspozycji na ciecz. Utrata przejrzystości taśmy utrudniała badanie mikroskopowe i uniemożliwiała pozyskanie wysokiej jakości obrazów przekrojów poprzecznych łodygi. Wśród przetestowanych klejów najlepiej sprawdziła się winylowa taśma dwustronna. Taśma użyta w pierwotnych eksperymentach została zakupiona w latach 90. i pozostała skuteczna; jednak ten sam produkt nie był dostępny w późniejszych badaniach. Dlatego wybraną taśmę należy przetestować przed użyciem, aby upewnić się, że zarówno taśma, jak i przekroje poprzeczne pozostaną przytwierdzone przez cały okres inkubacji. Taśma powinna również pozostać przezroczysta, aby umożliwić pozyskanie wysokiej jakości obrazów.
Część protokołu dotycząca inkubacji in vitro obejmowała wiele etapów wrażliwych na czas, co wymagało starannego planowania i koordynacji. Całkowity czas potrzebny na przeprowadzenie procedury inkubacji in vitro może się różnić w zależności od wielkości eksperymentu. Na przykład, aby uzyskać reprezentatywny zestaw danych przekrojów poprzecznych łodyg, na każdym szkiełku dla każdej próbki × przedziału inkubacji in vitro × kombinacji barwień zamocowano cztery unikalne łodygi lucerny. Przy 16 próbkach, sześciu przedziałach inkubacji i dwóch barwieniach, dla każdego cyklu inkubacji in vitro wymagano łącznie 768 przekrojów poprzecznych łodyg. Przygotowanie 768 przekrojów zajęło około 8 h; można je było następnie przechowywać przez noc w szalkach Petri z wodą ultrapure i zamocować następnego dnia. Przed zamocowaniem konieczne było oznakowanie 192 szkiełek przedmiotowych i 96 probówek do wirowania (50 mL). Zamocowanie przekrojów poprzecznych wymagało dodatkowych 8 h, ponieważ przekroje były orientowane spójnie we wszystkich przedziałach inkubacji i barwieniach, aby ułatwić porównania między tkankami łodygi. Podejście to wymagało więcej czasu niż przypadkowe rozmieszczanie przekrojów. Zamocowane szkiełka przechowywano przez noc w wodzie ultrapure przed rozpoczęciem inkubacji in vitro następnego dnia. W czasie przygotowywania i mocowania przekrojów poprzecznych łodyg lucerny należało również przygotować bufor McDougalla. Bufor można było przygotować najwcześniej 2 dni przed rozpoczęciem inkubacji in vitro i wymagał on podgrzania do 39 °C przed inokulacją zamocowanych przekrojów. Zatem staranne planowanie i przygotowanie były niezbędne do pomyślnego wykonania protokołu.
Barwienie metodą Wiesnera jest powszechnie stosowane do wizualizacji struktur związanych z ligniną w tkankach roślinnych. Chociaż ta metoda barwienia jest stosunkowo prosta21 i dość specyficzna2, barwi ona grupy końcowe cynamaldehydu związane z jednostkami ligniny guajacylowej (G)13. W okrytonasiennych roślinach dwuliściennych, takich jak lucerna, jednostki G i syringylowe (S) są głównymi składnikami polimeru ligniny, choć obecne są również podjednostki z pierścieniem H. Barwienie metodą Wiesnera może zatem zaniżać całkowitą zawartość ligniny w łodydze, ponieważ nie reaguje ono z ligniną S. Zarówno jednostki G, jak i S mogą występować w ksylemie międzypęczkowym i pierwotnych włóknach łyka (tj. w tkankach sklerenchymatycznych); w związku z tym, mimo że jednostki S mogą nie reagować z barwnikiem Wiesnera, barwienie jednostek G może wskazywać na obecność struktur związanych z ligniną w tych tkankach. Do wizualizacji jednostek S i uzyskania pełniejszego obrazu jednostek ligniny w łodydze można zastosować barwienie metodą Mäule13. W zależności od stanu estryfikacji lub deestryfikacji kwasu pektynowego może również wystąpić zmienność intensywności barwienia pektyn czerwienią rutenową23. Barwienie może przybierać odcienie od żółto-pomarańczowego do jaskrawoczerwonego. Ponieważ czerwień rutenowa może oddziaływać z kilkoma rodzajami węglowodanów, zastosowanie tego barwnika może prowadzić do przeszacowania zawartości pektyn w tkankach1. Ze względu na to, że proporcja ligniny wzrasta wraz z dojrzewaniem łodygi lucerny, lignina może również zakłócać barwienie pektyn w starszych łodygach. Różnice między odcieniami danego barwnika mogą być trudne do rozróżnienia wizualnie; jednak technologie analizy obrazu mogą pomóc w przezwyciężeniu tego ograniczenia.
Po inkubacji in vitro z płynem żwacznym i barwieniu histologicznym, przekroje poprzeczne łodyg można zwizualizować pod mikroskopem i zarejestrować obrazy do dalszej analizy. Ponieważ barwienie metodą Wiesnera blaknie w ciągu 24 h9, analiza mikroskopowa w polu jasnym łodyg barwionych na ligninę powinna zostać przeprowadzona w tym samym dniu co barwienie, idealnie w ciągu 6–8 h, aby zapewnić spójne zabarwienie na wszystkich obrazach. Barwienie czerwienią rutenową utrzymuje swoją intensywność w czasie; dlatego obrazowanie w tym samym dniu jest mniej krytyczne. Niemniej jednak, dla zachowania spójności, obrazy barwione czerwienią rutenową również zarejestrowano w ciągu 6–8 h. Obrazy uzyskano za pomocą wysokiej rozdzielczości cyfrowej kolorowej kamery mikroskopowej wyposażonej w wielkoformatowy czujnik obrazu CMOS. Aby zapewnić porównywalność obrazów i zminimalizować zmienność wynikającą z różnic w ustawieniach akwizycji, zastosowano takie same parametry ekspozycji, wzmocnienia analogowego, głębi bitowej, jakości obrazu i ostrości. Czas ekspozycji dostosowano do powiększenia (10×, 20× i 40×), aby zapobiec prześwietleniu lub niedoświetleniu i uzyskać wysokiej jakości obrazy. W związku z tym porównania należy przeprowadzać pomiędzy obrazami uzyskanymi przy tym samym powiększeniu, aby zminimalizować zmienność związaną z różnymi ustawieniami ekspozycji. Ustawienia obrazowania mogą wymagać dostosowania w zależności od użytego mikroskopu i kamery (Tabela 1). Do wizualizacji składników ścian komórkowych stosowano również inne techniki mikroskopowe, w tym skaningową mikroskopię elektronową 6,20 oraz mikroskopię fluorescencyjną14,15,17, choć w niniejszym protokole zastosowano mikroskopię w polu jasnym.
Niniejszy protokół pozwolił na wygenerowanie dużego zbioru danych obrazów przekrojów poprzecznych łodyg (>15 0), co może zostać wykorzystane do rozszerzenia informacji jakościowych uzyskanych w tym protokole za pomocą barwienia histologicznego w kierunku analizy ilościowej z wykorzystaniem technologii uczenia maszynowego. Wydajne potoki analizy obrazu mogą zautomatyzować i przyspieszyć ekstrakcję danych ilościowych z obrazów. Współpraca z informatykami może ułatwić opracowanie narzędzi do wstępnego przetwarzania obrazów, usuwania zbędnego szumu i wyodrębniania interesujących cech w celu zweryfikowania wielu hipotez. Podejścia oparte na uczeniu maszynowym wymagają odpowiednich zbiorów treningowych i testowych o wystarczającej wielkości, aby zapewnić stabilne działanie modelu. Mniejsze zbiory danych można analizować za pomocą prostszych metod analizy obrazu, takich jak ręczny pomiar interesujących cech przy użyciu oprogramowania do analizy obrazu, np. ImageJ24 lub oprogramowania do analizy obrazu zintegrowanego z mikroskopem25. Zatem rozważenie zamierzonego późniejszego zastosowania obrazów może zwiększyć efektywność w określaniu rodzaju i liczby obrazów do pozyskania, a także w doborze późniejszej metody analitycznej.
Oświadczenia
Autorzy oświadczają, że badania zostały przeprowadzone bez żadnych relacji komercyjnych lub finansowych, które mogłyby zostać uznane za potencjalny konflikt interesów. Wzmianka o nazwach handlowych lub produktach komercyjnych w niniejszej publikacji służy wyłącznie dostarczeniu szczegółowych informacji i nie oznacza rekomendacji ani poparcia ze strony Departamentu Rolnictwa Stanów Zjednoczonych (USDA). USDA jest pracodawcą i dostawcą zapewniającym równe szanse. Wszystkie eksperymenty były zgodne z aktualnymi przepisami prawa Stanów Zjednoczonych, kraju, w którym zostały przeprowadzone.
Podziękowania
Autorzy dziękują R. Tedowi Jeo za spostrzeżenia dotyczące wcześniejszych pokrewnych prac. Podziękowania kierujemy do University Imaging Center na University of Minnesota - Twin Cities za udostępnienie oprogramowania do akwizycji i analizy obrazów mikroskopowych w celu przygotowania ilustracji do publikacji. Praca ta była wspierana przez Departament Rolnictwa Stanów Zjednoczonych – Agricultural Research Service [062-2150-01-0D] oraz w ramach umowy o współpracy niepomocniczej (nr 58-5062-2-016).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Folia aluminiowa | Promenada | 7106BW | 18 cali × 10 ft; stosowana do ochrony światłoczułych roztworów barwiących przed światłem |
| Chlorek wapnia dwuwodny, min. 9% | Sigma Life Science | C7902-50G | Nr CAS 1035-04-8; odczynnik dla McDougalla’bufor s |
| Oprogramowanie kamery | Nikon | NIS-Elements AR 5.42.04 | 64-bitowe oprogramowanie do obrazowania wykorzystywane do akwizycji i analizy obrazów |
| Gazowy dwutlenek węgla | Matheson | UN1013 | Klasa użytkowa; stosowana do utrzymania warunków anoksycznych podczas przygotowania i inkubacji |
| Cyrkulacyjna łaźnia wodna | Precyzja | — | Termostatyczna łaźnia wodna z cyrkulacją, stosowana do utrzymywania próbek w temperaturze 39 °C |
| Standard łodygi kukurydzy | University of Minnesota | Brak danych | Zebrane jesienią 2023 roku w St. Paul, Minnesota, USA; zmielone do rozmiaru 1 mm i wykorzystane jako podłoże mikrobiologiczne |
| Szkiełko nakrywkowe | Thermo Scientific | 3419 | 24 mm × 30 mm, grubość nr 1,5, 1 oz |
| Kamera do mikroskopu Digital Sight 10 z matrycą CMOS FX w dużym formacie | Nikon | MQA20 | Cyfrowa kamera kolorystyczna używana do pozyskiwania obrazów mikroskopowych w polu jasnym |
| Mikroskop stereoskopowy | Nikon | SMZ18 | Stereomikroskop używany do orientacji i pozycjonowania przekrojów poprzecznych łodygi |
| Taśma dwustronna | dwustronna taśma winylowa SelloTape Office | 4270 | 2 mm × 53 m; służy do mocowania przekrojów poprzecznych łodygi do szkiełek przedmiotowych |
| Waga elektroniczna | ORAZ | GH-202 | Waga analityczna o rozdzielczości czterech miejsc po przecinku |
| kolba Erlenmeyera (125 ml) | Kimax | 25600 | kolba 125 ml; kompatybilna z korkiem nr 5 |
| kolba Erlenmeyera (25 ml) | Pyrex | 4980 | kolba o pojemności 25 ml; kompatybilna z korkiem nr 0 |
| Etanol (20 proof) | Fisher Scientific | 04-355-720 | Etanol absolutny stosowany do przygotowania roztworów barwiących oraz płukania przed barwieniem |
| Izolacja z ekstrudowanego polistyrenu spienionego o sztywnej strukturze | Owens Corning | 1407788 | 1 cal × 2 stopy × płyta z pianki o grubości 2 stóp, R-5, 15 PSI; stosowana do podpierania międzywęźli łodygi podczas sekcjonowania |
| Pinceta | Fisher Scientific | 10-316A | Pincety laboratoryjne używane do manipulowania fragmentami łodyg, szkiełkami przedmiotowymi i preparatami osadzonymi na szkiełkach |
| Lamelki szkiełkiem podstawowym | FisherBrand | 125503 | 25 mm × 75 mm × 1 mm; stosowane do montowania przekrojów poprzecznych łodygi |
| Kolba kulista (6 L) | Pyrex | CLS43205L-4EA | kolba szklana o pojemności 6 l używana do przygotowywania lub przenoszenia większych objętości roztworów |
| Gliceryna, ciecz klasy laboratoryjnej | Fisher Science Education | 525342C | Nr CAS 56-81-5; glicerol stosowany w roztworach do montowania i przechowywania |
| dwuwarstwowa gaza medyczna o gęstości 50 nici | Sklep JINIOHEE | B0FL27KXRN | 10% bawełna, bielona; stosowana do filtrowania materiału i płynu z rumenu |
| cylinder miarowy (10 ml) | Pyrex | 700024 | cylinder miarowy 10 ml używany do pomiaru objętości cieczy |
| Kwas solny | Fisher | A145-500 | Nr CAS 7647-01-0; stosowany wraz z floroglucynolem do przygotowania barwnika Wiesnera |
| Przemysłowy super trwały marker | Sharpie | 13601 | Cienki wkład; służy do opisywania probówek inkubacyjnych wodoodpornymi oznaczeniami |
| Hydrat chlorowodorku L-cysteiny | Sigma-Aldrich | C12180-10G | Nr CAS 345909-32-2; środek redukujący stosowany w przygotowaniu roztworu inkubacyjnego |
| Ręcznik papierowy niepozostawiający włókien | Kimberly-Clark | 34155 | 4,5 cala × 8,5 cala; służy do odsączania nadmiaru cieczy z preparatów bez pozostawiania włókien |
| Niskoprofilowe ostrze do mikrotomu | Leica 819 | 63065-LP | Wymienna nisko-profilowa nóżka stosowana do przygotowywania jednolitych przekrojów poprzecznych łodygi |
| Siarczan magnezu siedmiowodny | Fisher Chemical | M80-50 | Nr CAS 10034-9-8; odczynnik dla McDougalla’bufor S |
| Mieszadło magnetyczne | Fisher Scientific | 03-411-783 | 76 mm × 12 mm; stosowane do mieszania buforu i roztworów inokulacyjnych |
| Etykiety adresowe do wysyłki | Avery | 5167 | 1/2 cala × 1 3/4 cala; stosowane do identyfikacji próbek i szkiełek |
| Pędzel malarski | Loew-Cornell | — | Seria 70, nr 3 okrągły; pędzel cienki używany do przenoszenia i manipulowania przekrojami poprzecznymi łodyg |
| Szalki Petri z przykrywkami | sprzęt laboratoryjny Becton Dickinson | 81731119 | 60 mm × 15 mm; stosowane do tymczasowego przechowywania przekrojów poprzecznych łodyg w wodzie ultrapure |
| Floroglucinol, 1,3,5-trihydroksybenzen | Sigma-Aldrich | P3502-25G | Nr CAS 108-73-6; odczynnik stosowany do przygotowania barwienia Wiesnera |
| Pipeta (100 μL) | Gilson | P 10; 767547M | Pipeta o regulowanej objętości używana do dozowania roztworów barwiących |
| Plastikowy lejek laboratoryjny | Nalgene | 10-437-23E | 150 mm; stosowane do przenoszenia reagentów i filtracji |
| Zlewka polipropylenowa (4 l) | Nalgene | 1201-4000 | Zlewka odporna na działanie chemikaliów o pojemności 4 L, używana do przygotowania i mieszania roztworów inokulacyjnych |
| Chlorek potasu | Fisher Chemical | P217-50 | Nr CAS 747-40-7; odczynnik dla McDougalla’bufor S |
| Żyletki | Personna | 66-0089 | grubość 0,09 cala; stosowane do ręcznego przycinania materiału łodygowego |
| Czerwień rutenowa, oksychlorek rutenu amoniakalny | Sigma | R-2751 | Nr CAS 103-72-3; barwnik histologiczny stosowany do wizualizacji substancji pektynowych |
| Nożyczki | Fiskars | 1063071 | Nożyczki ogólnego przeznaczenia używane do przycinania taśmy, pianki i innych materiałów eksploatacyjnych |
| Stożkowate probówki do wirowania z nakrętką (50 ml) | Corning | 430828 | Polipropylen, niepirogenny; stosowany do przechowywania próbek, inkubacji, płukania i magazynowania |
| Mikrotom poślizgowy | Leica | 20R | Mikrotom ślizgowy używany do przygotowania 100 μm-grube przekroje poprzeczne łodygi |
| Węglan sodu, stopień czystości ACS | Fisher Chemical | S23-3 | Nr CAS 14-5-8; odczynnik do metody McDougalla’bufor S |
| Chlorek sodu | Fisher Chemical | — | Nr CAS 7647-14-5; odczynnik do metody McDougalla’bufor S |
| Wodorotlenek sodu | Fisher Chemical | S318-50 | Nr CAS 1310-73-2; stosowany w przygotowaniu roztworu redukującego |
| fosforan sodu dwuzasadowy bezwodny (Na2HPO4) | Sigma Aldrich | S-9763 | CAS 7558-79-4 |
| Siarczek sodu bezwodny, ACS, min. 98,0% | Oakwood Chemicals | 245960 | Nr CAS 1313-84-4; środek redukujący stosowany w przygotowaniu roztworu do inkubacji |
| szpatułka laboratoryjna Spoonula | Fisher Scientific | 14-375-10 | Spatułka laboratoryjna używana do przenoszenia odczynników w proszku |
| Mieszadło magnetyczne | Thermolyne firmy Sybron | 7200 | Mieszadło magnetyczne wykorzystywane do mieszania buforu i roztworów szczepionkowych |
| Strzykawka (60 ml) z szeroką igłą | Monoject | 935401028 | strzykawka 60 ml z igłą o dużym przekroju, używana do dozowania roztworu szczepionki |
| Statywy na probówki | Thermo Scientific | 14-809-44 | Statywy służące do organizacji i podtrzymywania probówek inkubacyjnych o pojemności 50 ml |
| Termometr | FisherBrand | 13201663 | Termometr laboratoryjny używany do weryfikacji temperatury roztworu i łaźni wodnej |
| Mikroskop pionowy | Nikon | Eclipse Ni | Pionowy mikroskop w świetle przechodzącym używany do wizualizacji i obrazowania barwionych przekrojów poprzecznych łodygi |
| Pompa pomocnicza | Little Giant Pump Co. | 502203 | Model 2E-38N; 15 VAC, 60 Hz, 1,7 A; stosowany do cyrkulacji wody i utrzymywania jednorodnej temperatury kąpieli |
| Papierki do ważenia | Produkty Naukowe VWR | 12578-165 | Jednorazowy papier ważący stosowany do ważenia i przenoszenia odczynników stałych oraz podłoża z łodyg kukurydzy |
Bibliografia
- Cosgrove DJ. Growth of the plant cell wall. Nature Reviews Molecular Cell Biology. 2005;6(11):850-861.
- Moore KJ, Jung H-JG. Lignin and fiber digestion. Journal of Range Management. 2001;54(4):420-430.
- Barros J, Serk H, Granlund I, Pesquet E. The cell biology of lignification in higher plants. Annals of Botany. 2015;115(7):1053-1074.
- Jung HG, Engels FM. Alfalfa stem tissues: cell wall deposition, composition, and degradability. Crop Science. 2002;42(2):524-534.
- Jung HG, Lamb JFS. Stem morphological and cell wall traits associated with divergent in vitro neutral detergent fiber digestibility in alfalfa clones. Crop Science. 2006;46(5):2054-2061.
- Engels FM, Jung HG. Alfalfa stem tissues: cell-wall development and lignification. Annals of Botany. 1998;82(5):561-568.
- Akin DE. Section to slide technique for study of forage anatomy and digestion. Crop Science. 1982;22(2):444-446.
- Jung HG, Deetz DA. Cell wall lignification and degradability. In: Jung HG, Buxton DR, Hatfield RD, Ralph J, eds. Forage Cell Wall Structure and Digestibility. American Society of Agronomy, Crop Science Society of America, Soil Science Society of America; Madison, WI; 1993:315-346.
- Blaschek L, et al. Cellular and genetic regulation of coniferaldehyde incorporation in lignin of herbaceous and woody plants by quantitative Wiesner staining. Frontiers in Plant Science. 2020;11:109.
- Blaschek L, et al. Different combinations of laccase paralogs nonredundantly control the amount and composition of lignin in specific cell types and cell wall layers in Arabidopsis. The Plant Cell. 2023;35(2):889-909.
- Nevins DJ. Analysis of forage cell wall polysaccharides. In: Jung HG, Buxton DR, Hatfield RD, Ralph J, eds. Forage Cell Wall Structure and Digestibility. American Society of Agronomy, Crop Science Society of America, Soil Science Society of America; Madison, WI; 1993:105-132.
- Xu Z, Heuschele DJ, Lamb JFS, Jung H-JG, Samac DA. Improved forage quality in alfalfa (Medicago sativa L.) via selection for increased stem fiber digestibility. Agronomy. 2023;13(3):770.
- Pradhan Mitra P, Loqué D. Histochemical staining of Arabidopsis thaliana secondary cell wall elements. Journal of Visualized Experiments. 2014;(87):51381.
- De Micco V, Aronne G. Combined histochemistry and autofluorescence for identifying lignin distribution in cell walls. Biotechnic & Histochemistry. 2007;82(4–5):209-216.
- Kraus JE, et al. Astra Blue and Basic Fuchsin double staining of plant materials. Biotechnic & Histochemistry. 1998;73(5):235-243.
- Ursache R, Andersen TG, Marhavý P, Geldner N. A protocol for combining fluorescent proteins with histological stains for diverse cell wall components. The Plant Journal. 2018;93(2):399-412.
- Baldacci-Cresp F, et al. A rapid and quantitative safranin-based fluorescent microscopy method to evaluate cell wall lignification. The Plant Journal. 2020;102(5):1074-1089.
- Casero PJ, Knox JP. The monoclonal antibody JIM5 indicates patterns of pectin deposition in relation to pit fields at the plasma-membrane-face of tomato pericarp cell walls. Protoplasma. 1995;188(1-2):133-137.
- Pesquet E, Cesarino I, Kajita S, Pawlowski K. Physiological roles of lignins – tuning cell wall hygroscopy and biomechanics. New Phytologist. 2025;248(6):2674-2706.
- Jung HG, Engels FM. Alfalfa stem tissues: rate and extent of cell-wall thinning during ruminal degradation. NJAS: Wageningen Journal of Life Sciences. 2001;49(1):3-13.
- Yeung EC. A beginner’s guide to the study of plant structure. Tested Studies for Laboratory Teaching. 1998;19:125-142.
- Jensen, W.A. Botanical Histochemistry: Principles and Practice. Freeman W.H. & Co. San Francisco, CA. (1962).
- Ruzin, SE. Plant Microtechnique and Microscopy. Oxford University Press; New York, NY; 1999.
- Gronwald JW, Bucciarelli B. Comparison of stem morphology and anatomy of two alfalfa clonal lines exhibiting divergent cell wall composition. Journal of the Science of Food and Agriculture. 2013;93(11):2858-2863.
- Dai R, et al. Overexpression MsJAR1 gene increased lateral branches and plant height in alfalfa (Medicago sativa L.). Scientific Reports. 2025;15(1):16956.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny