Niniejszy protokół przedstawia metodę generowania organoidów naczyniowych z ludzkich indukowanych pluripotencjalnych komórek macierzystych.
Artykuł metodologiczny
Zoptymalizowany protokół generowania organoidów naczyniowych z ludzkich indukowanych pluripotencjalnych komórek macierzystych
W tym artykule
Podsumowanie
Streszczenie
Organoidy naczyniowe pochodzące z ludzkich pluripotencjalnych komórek macierzystych (hPSCs) stały się potężnymi modelami trójwymiarowymi do badania rozwoju naczyń krwionośnych, mechanizmów chorobowych oraz odpowiedzi na leki. Obecne protokoły tworzenia organoidów naczyniowych umożliwiają generowanie samoorganizujących się sieci śródbłonkowo-perycytycznych; jednak zmienność między partiami, niespójne formowanie się organoidów oraz niewystarczające pokrycie perycytami mogą wpływać negatywnie na powtarzalność i skalowalność. Niniejsze badanie przedstawia zoptymalizowany protokół generowania organoidów naczyniowych z ludzkich indukowanych pluripotencjalnych komórek macierzystych (hiPSCs) o poprawionej powtarzalności i spójności strukturalnej. Kluczowe modyfikacje obejmują udoskonalone warunki tworzenia ciałek embrionalnych, zoptymalizowane stężenia czynników wzrostu oraz czas ich podaży podczas indukcji mezodermy i specyfikacji naczyniowej, a także poprawione warunki hodowli trójwymiarowej, które promują intensywną rekrutację perycytów i interakcje śródbłonkowo-perycytyczne. Zoptymalizowane organoidy wykazują silnie rozgałęzione sieci śródbłonkowe CD31-dodatnie, konsekwentnie otoczone przez perycyty PDGFR-β-dodatnie, przy znacząco zredukowanej zmienności między partiami w porównaniu z oryginalnym protokołem. Przedstawiono szczegółowe, krok po kroku procedury generowania organoidów, charakterystyki immunofluorescencyjnej całych preparatów oraz oceny kontroli jakości. Ta zoptymalizowana metoda umożliwia skalowalną produkcję wysokiej jakości organoidów naczyniowych odpowiednich do badania interakcji komórek naczyniowych, modelowania chorób i przesiewania związków, co obniża barierę techniczną dla laboratoriów dążących do wdrożenia tego systemu modelowego.
Wprowadzenie
Trójwymiarowe (3D) organoidy stały się potężnymi narzędziami do modelowania rozwoju i chorób ludzkich narządów in vitro, oferując lepszą biomimikrę strukturalną i istotność patofizjologiczną w porównaniu z konwencjonalnymi dwuwymiarowymi modelami hodowli komórkowych1,2. W ostatnich latach pomyślnie opracowano organoidy pochodzące z ludzkich pluripotencjalnych komórek macierzystych (hPSC) dla wielu typów tkanek, w tym jelita3, mózgu4,5, nerki6, wątroby7,8 oraz siatkówki9. Jednakże głównym wyzwaniem w badaniach opartych na organoidach jest niewystarczająca waskularyzacja podczas długoterminowej hodowli, co może prowadzić do hipoksji i martwicy, hamując tym samym ekspansję i różnicowanie organoidów10,11. Aby rozwiązać to ograniczenie, wprowadzono różne strategie kokultury, w tym włączanie komórek śródbłonka lub mezenchymalnych komórek macierzystych w celu promowania tworzenia sieci naczyniowej12,13. Niemniej jednak konwencjonalne hodowle dwuwymiarowe i modele zwierzęce nie odtwarzają w pełni ludzkiej biologii naczyniowej, podczas gdy podejścia oparte na kokulturze wprowadzają dodatkową złożoność eksperymentalną14. Dlatego organoidy naczyniowe zdolne do autonomicznej waskularyzacji stanowią obiecującą, istotną dla człowieka alternatywę15.
Tworzenie sieci naczyniowej obejmuje zarówno waskulogenezę, jak i angiogenezę, które są koordynowane poprzez interakcje między komórkami śródbłonka a komórkami muralnymi, takimi jak perycyty i komórki mięśni gładkich naczyń, i są ściśle regulowane przez liczne cząsteczki sygnałowe, w tym VEGF (czynnik wzrostu śródbłonka naczyniowego), TGF-β (transformujący czynnik wzrostu-β), PDGF (płytkopochodny czynnik wzrostu) oraz angiopoetyny16. W 2019 roku Wimmer i współpracownicy opracowali metodę generowania samoskładających się 3D organoidów naczyń krwionośnych bezpośrednio z hPSCs17,18. System ten jednocześnie generuje komórki śródbłonka i perycyty, co prowadzi do powstania sieci mikro naczyniowych z utworzeniem światła oraz pokryciem błoną podstawną. W oparciu o tę platformę organoidy naczyniowe zostały wykorzystane do modelowania waskulopatii cukrzycowej w warunkach wysokiego stężenia glukozy i stymulacji cytokinami prozapalnymi (TNF-α i IL-6); organoidy te odtwarzają pogrubienie błony podstawnej, będące cechą charakterystyczną patologii mikro naczyniowej w cukrzycy17. Ponadto model ten był wykorzystywany do badania dziedzicznych chorób naczyniowych oraz służył jako platforma do screeningu toksyczności naczyniowej19. W ostatnim czasie kilka badań zorientowanych na metodologię podjęło próbę optymalizacji generowania organoidów naczyniowych. Na przykład postępy w sekwencjonowaniu RNA pojedynczych komórek pozwoliły zidentyfikować kluczowe czynniki regulacyjne, takie jak MECOM i LEF1, dostarczając tym samym molekularnych podstaw do charakteryzacji i optymalizacji tworzenia ludzkich organoidów naczyniowych. Dodatkowo Xu i wsp. wprowadzili mikrowycieki w celu ułatwienia homogenicznego tworzenia ciał embrionalnych oraz zastosowali koktajl CEPT w celu poprawy żywotności komórek, co skutecznie zredukowało zmienność między partiami20.
Aby poprawić homogeniczność, powtarzalność i wydajność generowania organoidów naczyniowych, oryginalny protokół opisany przez Wimmera i wsp.17,18 został systematycznie zoptymalizowany w celu wyeliminowania kilku kluczowych ograniczeń. Po pierwsze, oryginalny protokół wykorzystuje naturalną agregację w płytkach o niskim przywieraniu do tworzenia ciał embrionalnych, co może prowadzić do znacznej zmienności wielkości agregatów między seriami a w konsekwencji do niejednorodnej wydajności różnicowania. W zoptymalizowanym protokole alkohol poliwinylowy (PVA) jest stosowany w połączeniu z wytrząsaniem orbitalnym podczas tworzenia agregatów, aby promować jednolity proces agregacji komórek i poprawić spójność wielkości ciał embrionalnych. Po drugie, oryginalny protokół zakłada całkowitą wymianę pożywki na etapie tworzenia sieci naczyniowej, co może powodować znaczne wahania stężeń czynników wzrostu i upośledzać trwałe kiełkowanie naczyń oraz rekrutację perycytów. W przeciwieństwie do tego, zoptymalizowany protokół zakłada pozostawienie jednej trzeciej pożywki kondycjonowanej podczas każdej wymiany, aby utrzymać endogenne czynniki proangiogenne i stabilizować środowisko hodowli. Po trzecie, oryginalny protokół wymaga wielokrotnych przeniesień płytek podczas izolacji i dojrzewania organoidów, co zwiększa nakłady pracy i ryzyko utraty organoidów. Zoptymalizowany protokół pomija te etapy poprzez indywidualne przenoszenie izolowanych organoidów do dołków płytek 96-dołkowych o niskim przywieraniu, co upraszcza procedurę i zwiększa wydajność. Łącznie, ten zoptymalizowany protokół dostarcza szczegółowych procedur krok po kroku oraz krytycznych punktów kontroli jakości, aby obniżyć barierę techniczną we wdrażaniu tego modelu systemowego i ułatwić szersze zastosowanie organoidów naczyniowych w badaniach nad rozwojem naczyń, mechanizmami chorób oraz w wysokoprzepustowym przesiewaniu leków.
Protokół
Wykorzystanie hPSC w niniejszym badaniu zostało zatwierdzone przez Komisję Etyki Biomedycznej Uniwersytetu Anhui (BECAHU_2026-010).
1. Hodowla ludzkich indukowanych pluripotencjalnych komórek macierzystych
UWAGA: Hoduj ludzkie indukowane pluripotencjalne komórki macierzyste (hiPSCs) w warunkach bez użycia komórek karmicieli (feeder-free). Wszystkie procedury wykonuj w komorze z laminarnym przepływem powietrza klasy II, stosując technikę aseptyczną.
- Przygotowanie płytek hodowlanych pokrytych macierzą błony podstawnej
- Wyjąć fiolkę z macierzą błony podstawnej z −20 °C i rozmrozić ją w temperaturze 4 °C przez noc, przez około 12–16 h. Należy unikać powtarzających się cykli zamrażania i rozmrażania.
- Dokładnie wymieszać rozmrożoną macierz błony podstawnej w warunkach sterylnych i podzielić ją na jednorazowe alikwoty (np. 1 mL na probówkę). Alikwoty przechowywać w −20 °C do 2 lat.
UWAGA: Podczas pracy należy utrzymywać macierz błony podstawnej, pipety, końcówki i probówki w niskiej temperaturze, aby zapobiec przedwczesnemu zestaleniu. Należy unikać wprowadzania pęcherzyków powietrza. - Rozmrozić wymaganą alikwotę macierzy błony podstawnej na lodzie. Rozcieńczyć macierz błony podstawnej w stosunku 1:200 w schłodzonym DMEM (5 µL macierzy błony podstawnej na 1 mL DMEM; stężenie końcowe około 5 µg/mL).
- Delikatnie wymieszać roztwór poprzez pipetowanie, aż do całkowitego zniknięcia widocznych cząstek.
- Do każdego dołka płytki 12-dołkowej dodać 0,5 mL rozcieńczonej macierzy błony podstawnej. Delikatnie przechylać i obracać płytkę, aby pokryć całą powierzchnię dna.
- Inkubować pokrytą płytkę w temperaturze 37 °C w inkubatorze z 5% CO₂ przez co najmniej 2 h lub w 4 °C przez noc.
UWAGA: Szczelnie zamknięte pokryte płytki przechowywać w 4 °C przez 1–2 tygodnie. Przed użyciem wyrównać temperaturę płytki do temperatury pokojowej i odessać roztwór pokrywający.
- Rozmrażanie hiPSC
- Wyjąć krio probówkę z zamrożonymi hiPSC z ciekłego azotu i natychmiast umieścić ją w kąpieli wodnej o temperaturze 37 °C. Delikatnie potrząsać probówką i wyjąć ją w ciągu 1 min, gdy pozostaną tylko kilka małych kryształków lodu.
UWAGA: Należy unikać przedłużonej ekspozycji na dimetylosulfotlenek (DMSO) w 37 °C oraz niepełnego rozmrożenia, ponieważ oba te czynniki mogą obniżyć żywotność komórek. - Zdezynfekować zewnętrzną stronę krio probówki 70% etanolem i otworzyć ją wewnątrz komory z laminarnym przepływem powietrza.
- Powoli przenosić zawiesinę komórkową kroplami do probówki stożkowej 15 mL zawierającej 3 mL podgrzanego, chemicznie zdefiniowanego medium do utrzymania hPSC lub równoważnego chemicznie zdefiniowanego medium do utrzymania. Mieszać delikatnie podczas przenoszenia, aby stopniowo rozcieńczać DMSO i zminimalizować stres osmotyczny.
- Wirować komórki z prędkością 300 × g przez 3 min w temperaturze pokojowej (22–24 °C) przy użyciu rotora z koszyczkami wahadłowymi.
- Ostrożnie odessać nadsącz, nie naruszając osadu komórkowego. Delikatnie resuspender osad w 1 mL podgrzanego, chemicznie zdefiniowanego medium do utrzymania hPSC.
UWAGA: Należy użyć pipety P1000 i delikatnie pipetować 2–3 razy, aby zminimalizować siły ścinające oraz powstawanie pęcherzyków powietrza.
- Wyjąć krio probówkę z zamrożonymi hiPSC z ciekłego azotu i natychmiast umieścić ją w kąpieli wodnej o temperaturze 37 °C. Delikatnie potrząsać probówką i wyjąć ją w ciągu 1 min, gdy pozostaną tylko kilka małych kryształków lodu.
- Wysiew i hodowla hiPSC
- Wyjąć uprzednio pokrytą płytkę 12-dołkową z inkubatora i odessać roztwór pokrywający. Nie płukać dołków.
- Wysiać około 1 × 10⁵–2 × 10⁵ żywych komórek na dołek w celu rutynowej rekonwalescencji po rozmrożeniu. Dostosować gęstość w zależności od linii hiPSC i wymagań eksperymentalnych.
- Powoli dozować zawiesinę komórkową wzdłuż ścianki każdego dołka, nie dotykając końcówką pipety pokrytej powierzchni.
- Dodać Y-27632 do stężenia końcowego 5 µM, aby wspomóc przeżywalność i adhezję komórek po rozmrożeniu.
UWAGA: Stosować Y-27632 tylko w początkowym medium do wysiewu. Następnego dnia zastąpić je chemicznie zdefiniowanym medium do utrzymania hPSC bez Y-27632. - Inkubować komórki w 37 °C z 5% CO₂ i nasyconą wilgotnością.
- Ocenić adhezję i morfologię komórek po około 16–24 h. Odessać medium i zastąpić je świeżym, podgrzanym, chemicznie zdefiniowanym medium do utrzymania hPSC bez Y-27632.
- Wymieniać medium codziennie lub co drugi dzień, aż komórki osiągną około 70%–80% konfluencji przed pasażowaniem lub różnicowaniem.
UWAGA: Codziennie badać hodowle. Używać kolonii o zwartych, dobrze zdefiniowanych granicach, wysokim stosunku jądra do cytoplazmy i minimalnej spontanicznej różnicowaniu.
2. Generowanie i różnicowanie agregatów hiPSC
UWAGA: hiPSC należy utrzymywać w warunkach bez komórek karmiących w chemicznie zdefiniowanym medium do utrzymania hPSC na płytkach powlekanych macierzą błony podstawnej. Pasażowanie komórek należy przeprowadzać co 4–5 dni przy użyciu 0,02% EDTA. Aby zmaksymalizować wydajność różnicowania naczyniowego, należy stosować kultury o odpowiedniej gęstości zasiewu i rozmiarze kolonii oraz z minimalnym stopniem spontanicznego różnicowania.
- Przygotowanie zawiesiny pojedynczych komórek
- Odssać chemicznie zdefiniowane pożywkę do utrzymania hPSC i przemyć hiPSCs za pomocą 0,5 mL DMEM na każdy dołek płytki 6-dołkowej.
- Odssać DMEM i dodać 0,5 mL 0,02% EDTA na dołek. Inkubować w temperaturze pokojowej przez 2–4 min i monitorować komórki, aż zaczną przybierać okrągły kształt.
- Odczepić komórki za pomocą pipety P1000. Delikatnie pipetować 2–3 razy, aby rozbić agregaty do postaci zawiesiny pojedynczych komórek.
- Resuspendować komórki w 5 mL chemicznie zdefiniowanej pożywki do utrzymania hPSC i przenieść zawiesinę do stożkowej probówki 15 mL.
- Zmieszać 10 µL zawiesiny komórkowej z 10 µL 0,1% roztworem błękitu Trypanu. Nanieść 10 µL mieszaniny do komory licznikowej i określić liczbę żywych komórek.
- Obliczyć objętość zawiesiny komórkowej wymaganą do uzyskania 5 × 10⁵ żywych komórek na dołek.
- Wirować komórki przy 300 × g przez 5 min w temperaturze pokojowej (22–23 °C). Odssać nadsącz.
- Resuspendować komórki w świeżej chemicznie zdefiniowanej pożywce do utrzymania hPSC zawierającej 50 µM Y-27632 w objętości 3 mL na dołek.
- Tworzenie agregatów
- Dodać 3 mL zawiesiny komórkowej do każdego dołka płytki 6-dołkowej o niskim stopniu przylegania (low-attachment). Dodać PVA do stężenia końcowego 0,25%.
- Umieścić płytkę na wytrząsarce orbitalnej przy 50 rpm i inkubować w 37 °C przez 1 dzień.
- Przed kontynuacją potwierdzić powstanie agregatów o gładkich krawędziach i średnicy około 50–100 µm lub większej.
- UWAGA: Zoptymalizować czas agregacji dla poszczególnych linii hiPSC. W razie potrzeby przedłużyć inkubację do 2–3 dni, aby uzyskać agregaty o pożądanej wielkości.
- Indukcja mezodermy
- W Dniu 0 przenieść agregaty do stożkowej probówki 15 mL za pomocą sterylnej jednorazowej pipety 10 mL. Zachować oryginalną płytkę low-attachment do ponownego wysiewu.
- Pozostawić agregaty do osadzenia grawitacyjnego przez około 15–20 min.
- UWAGA: Traktować agregaty delikatnie i stosować sedymentację grawitacyjną zamiast wirowania, aby zminimalizować uszkodzenia mechaniczne.
- Ostrożnie odessać nadsącz po osadzeniu agregatów.
- Resuspendować agregaty w 3 mL na dołek pożywki N2B27 uzupełnionej o 12 µM CHIR99021 i 30 ng/mL BMP-4.
- Przenieść agregaty z powrotem na płytkę low-attachment i inkubować w 37 °C.
- Delikatnie pipetować agregaty raz dziennie za pomocą pipety P1000, aby zminimalizować nadmierną fuzję agregatów. Kontynuować indukcję mezodermy przez 3 dni.
- Indukcja linii naczyniowej
- W Dniu 3 przenieść agregaty do stożkowej probówki 15 mL i pozwolić im osadzić się grawitacyjnie. Zachować oryginalną płytkę 6-dołkową.
- Ostrożnie odessać nadsącz po osadzeniu agregatów.
- Resuspendować agregaty w 3 mL na dołek pożywki N2B27 uzupełnionej o 100 ng/mL VEGF-A i 2 µM forskoliny.
- Przenieść agregaty z powrotem na 6-dołkową płytkę low-attachment i inkubować przez kolejne 2 dni.
3. Generowanie sieci naczyniowych i organoidów
- Przygotowanie macierzy kolagenu I i błony podstawnej
- Zebrać agregaty wytworzone w jednej płytce 6-dołkowej w celu osadzenia ich w jednej płytce 12-dołkowej. Użyć około 40–60 agregatów na dołek.
- Przygotować wystarczającą ilość mieszaniny macierzy kolagenu I i błony podstawnej, aby dodać dwie warstwy po 0,5 mL do każdego dołka płytki 12-dołkowej.
- Przygotować 12 mL macierzy na jedną płytkę 12-dołkową. Wszystkie składniki przechowywać w lodzie, mieszaninę przygotować bezpośrednio przed użyciem i unikać wprowadzania pęcherzyków powietrza.
- Dodać 0,5 mL macierzy do każdego dołka płytki 12-dołkowej. Delikatnie zakręcić płytką, aby równomiernie rozprowadzić macierz.
- Inkubować płytkę w temperaturze 37 °C przez 2 h, aby pierwsza warstwa macierzy stężała.
- Osadzanie agregatów
- Przenieść agregaty do stożkowej probówki 15 mL za pomocą sterylnej jednorazowej pipety 10 mL i pozwolić im osiąść pod wpływem grawitacji.
- Odssać nadsącz i dwukrotnie przemyć agregaty 1 mL pożywki N2B27. Po ostatnim płukaniu usunąć jak najwięcej pozostałej pożywki.
- Przygotować świeżą mieszaninę macierzy kolagenu I i błony podstawnej i przechowywać ją w lodzie.
- Delikatnie resuspendować przemyte agregaty w świeżo przygotowanej macierzy.
- Wyjąć z inkubatora płytkę 12-dołkową zawierającą stężałą pierwszą warstwę.
- Dodać 0,5 mL macierzy zawierającej agregaty do każdego dołka.
- Delikatnie kołysać płytką nie dłużej niż przez 1 min, aby równomiernie rozprowadzić agregaty.
- Natychmiast inkubować płytkę w temperaturze 37 °C przez 2 h, aby druga warstwa stężała.
- Indukcja kiełkowania naczyniowego
- Podgrzać do 37 °C pożywkę N2B27 uzupełnioną o 15% FBS, 100 ng/mL VEGF-A oraz 100 ng/mL FGF-2.
- Dodać podgrzaną, uzupełnioną pożywkę do każdego dołka, aby zindukować różnicowanie naczyniowe.
- Monitorować kultury pod kątem kiełkowania naczyniowego przez następne 1–3 dni.
- UWAGA: Przed dodaniem do kultur podgrzać pożywkę do 37 °C, aby zminimalizować destabilizację macierzy żelowej.
- Wymiana pożywki i utrzymanie kultur
- Pierwszą wymianę pożywki przeprowadzić 3 dni po osadzeniu.
- Następnie wymieniać pożywkę co drugi dzień, używając świeżej pożywki N2B27 zawierającej 15% FBS, 100 ng/mL VEGF-A oraz 100 ng/mL FGF-2.
- Podczas każdej wymiany pożywki pozostawić jedną trzecią pożywki kondycjonowanej i zastąpić pozostałe dwie trzecie świeżą, uzupełnioną pożywką.
- Przystąpić do izolacji organoidów naczyniowych w 10. dniu.
4. Utworzenie organoidów naczyniowych i przygotowanie do barwienia
- Izolacja poszczególnych sieci naczyniowych
- Wprowadź zaokrąglony koniec sterylnej szpatułki wzdłuż krawędzi studzienki i delikatnie oddziel matrycę żelową od dna.
- Przesuwaj szpatułkę od krawędzi studzienki w stronę środka, aż cała matryca żelowa będzie swobodnie pływać.
- Używając dwóch sterylnych igieł, wytnij poszczególne sieci naczyniowe z żelu. Usuń jak najwięcej nadmiaru matrycy, nie uszkadzając sieci naczyniowej.
- Kultywacja wyizolowanych organoidów
- Przenieś każdy wyizolowany organoid bezpośrednio do oddzielnej studzienki płytki 96-dołkowej o niskim stopniu przylegania (low-attachment), używając sterylnej pipety jednorazowej.
- Do każdej studzienki dodaj 100 µL pożywki N2B27 uzupełnionej o 15% FBS, 100 ng/mL VEGF-A oraz 100 ng/mL FGF-2.
- Inkubuj organoidy przez kolejne 5 dni, codziennie wymieniając uzupełnioną pożywkę.
- Potwierdź, że do 5. dnia dojrzewania organoidy wykazują zaokrągloną i w pełni enkapsulowaną morfologię.
- Fiksacja organoidów naczyniowych
- Przenieś morfologicznie dojrzałe organoidy do probówek mikrocentryfugowych o pojemności 2 mL. Przetwarzaj nie więcej niż około 60 organoidów na probówkę.
- Ostrożnie odessij pożywkę i dodaj 4% paraformaldehyd (PFA) w PBS.
- Fiksuj organoidy w temperaturze pokojowej przez 1 h.
UWAGA: PFA jest toksyczny i podejrzewany o działanie rakotwórcze. Pracuj z PFA w dygestorium chemicznym, stosując odpowiednie środki ochrony osobistej. - Odessij PFA i zastąp go PBS.
MIEJSCE PRZERWANIA: Przechowuj ufiksowane organoidy naczyniowe w PBS w temperaturze 4 °C do 1 miesiąca.
5. Barwienie i obrazowanie konfokalne organoidów naczyniowych
- Blokowanie i permeabilizacja
- Do każdej probówki zawierającej utrwalone organoidy naczyniowe dodać 2 mL buforu blokującego.
- Umieścić probówki pionowo na wytrząsarce orbitalnej i inkubować z wytrząsaniem w temperaturze pokojowej przez 2 h w celu zablokowania i permeabilizacji organoidów.
- Inkubacja z przeciwciałem pierwszorzędowym
- Odssać bufor blokujący i dodać 50–100 µL przeciwciała pierwszorzędowego rozcieńczonego 1:100 w buforze blokującym.
- Umieścić probówki pionowo na wytrząsarce i inkubować z wytrząsaniem w temperaturze 4 °C przez noc.
- Przemywanie i inkubacja z przeciwciałem wtórnym
- Próbki przemyć trzy razy roztworem PBST przez 10–15 min podczas każdego przemywania. Podczas każdego etapu przemywania wytrząsać pionowo ustawione probówki.
- Dodać fluorescencyjne przeciwciało wtórne rozcieńczone 1:300 w buforze blokującym.
- Inkubować próbki w temperaturze pokojowej przez 2 h.
- Kontrastowanie jąder i końcowe przemywanie
- Próbki przemyć dwukrotnie roztworem PBST przez 10–15 min podczas każdego przemywania.
- Dodać roztwór Hoechst rozcieńczony 1:5 000 w PBS i inkubować w temperaturze pokojowej przez 10–15 min.
- Próbki przemyć roztworem PBS przez 10–15 min.
- Obrazowanie konfokalne
- Przenieść zabarwione organoidy do naczyń do obrazowania konfokalnego.
- Nabyć obrazy konfokalne, stosując spójne parametry obrazowania we wszystkich grupach eksperymentalnych.
- Ilościowa analiza obrazów organoidów naczyniowych
UWAGA: Ilościową analizę obrazów przeprowadzić przy użyciu oprogramowania Fiji/ImageJ oraz AngioTool. Zachować identyczne ustawienia akwizycji mikroskopowej we wszystkich grupach eksperymentalnych.- Pomiar średnicy agregatów
- Nabyć obrazy w świetle przechodzącym agregatów hiPSC z dnia 0, używając mikroskopu odwróconego ze skalibrowaną skalą. Obrazować dobrze odseparowane agregaty i dołączyć pasek skali.
- Zaimportować każdy obraz do programu Fiji/ImageJ. Narysować linię wzdłuż paska skali za pomocą narzędzia Straight Line i wybrać Analyze > Set Scale.
- Wpisać znaną odległość i jednostkę (np. 100 µm) i wybrać Global, aby zastosować kalibrację do wszystkich obrazów w sesji.
- Narysować linię wzdłuż najszerszej średnicy każdego agregatu za pomocą narzędzia Straight Line. Wybrać Analyze > Measure lub nacisnąć Ctrl+M i zapisać średnicę w µm.
- Zmierzyć co najmniej 30 agregatów w każdej partii.
- W przypadku agregatów niesferycznych obrysować każdy agregat za pomocą narzędzia Oval lub Polygon Selection. Wybrać Analyze > Set Measurements > Feret's diameter i zapisać pomiar.
- Wyeksportować pomiary z tabeli wyników (Results) i zestawić dane w arkuszu kalkulacyjnym.
- Obliczyć średnią, odchylenie standardowe (SD) i współczynnik zmienności (CV) według wzoru CV = SD/średnia × 100% dla każdej partii.
- Pomiar średnicy organoidów
- Nabyć obrazy w świetle przechodzącym dojrzałych organoidów naczyniowych w dniu 15, używając mikroskopu odwróconego ze skalibrowaną skalą. Do każdego obrazu dołączyć pasek skali.
- Zaimportować każdy obraz do programu Fiji/ImageJ i skalibrować skalę zgodnie z opisem w kroku powyższym.
- Narysować linię wzdłuż najszerszej średnicy każdego organoidu za pomocą narzędzia Straight Line. Wybrać Analyze > Measure lub nacisnąć Ctrl+M i zapisać średnicę w µm.
- Zmierzyć co najmniej 30 organoidów w każdej partii.
- W przypadku organoidów o nieregularnym kształcie zmierzyć najdłuższą i najkrótszą średnicę i obliczyć ich średnią lub wyznaczyć średnicę Fereta zgodnie z opisem w kroku 5.6.1.6.
- Wyeksportować pomiary i obliczyć średnią, SD oraz CV dla każdej partii.
- Ilościowe oznaczenie obszaru naczyniowego CD31-dodatniego
- Nabyć obrazy konfokalne z serii z-stack całych organoidów z dnia 15, zabarwionych pod kątem CD31. Użyć identycznej mocy lasera, wzmocnienia (gain), offsetu i ustawień przysłony (pinhole) dla wszystkich próbek.
- Wygenerować projekcje maksymalnej intensywności (MIP) z serii z-stack przy użyciu oprogramowania mikroskopu lub programu Fiji/ImageJ.
- Zastosować próg intensywności w celu segmentacji CD31-dodatniej sieci naczyniowej przy jednoczesnym wykluczeniu sygnału tła.
- Wybrać Process > Noise > Remove Outliers i użyć promienia 2–5 pikseli, aby usunąć małe artefakty. Wybrać Process > Binary > Fill Holes, aby wypełnić niewielkie luki w sieci naczyniowej.
- Wybrać Analyze > Set Measurements i zaznaczyć Area oraz Area fraction. Wybrać Analyze > Measure, aby wyznaczyć obszar naczyniowy.
- Obliczyć CD31-dodatni obszar naczyniowy jako procent całkowitego obszaru organoidu.
- Przeanalizować co najmniej trzy organoidy w partii z trzech niezależnych partii. Wyeksportować pomiary do analizy statystycznej.
- Ilościowe oznaczenie pokrycia perycytami PDGFR-β-dodatnimi
- Nabyć obrazy konfokalne z serii z-stack całych organoidów z dnia 15, zabarwionych pod kątem CD31 i PDGFR-β. Wygenerować obrazy MIP z serii z-stack.
- Zaimportować obrazy MIP CD31 i PDGFR-β do programu Fiji/ImageJ i zweryfikować dopasowanie obrazów.
- Zastosować progowanie kanału CD31 w celu wygenerowania maski binarnej definiującej sieć naczyniową.
- Zastosować progowanie kanału PDGFR-β przy użyciu tego samego podejścia do segmentacji, aby wygenerować maskę binarną sygnału perycytów.
- Wybrać Process > Image Calculator i zastosować operację AND do masek CD31 i PDGFR-β, aby zidentyfikować nakładające się piksele.
- Zmierzyć obszar nakładającego się sygnału.
- Obliczyć pokrycie perycytami jako (obszar PDGFR-β-dodatni w obrębie naczyń CD31-dodatnich/całkowity CD31-dodatni obszar naczyniowy) × 100%.
- Przeanalizować co najmniej trzy organoidy w partii z trzech niezależnych partii. Wyeksportować pomiary do analizy statystycznej.
- Analiza indeksu rozgałęzień za pomocą AngioTool
- Nabyć obrazy konfokalne z serii z-stack całych organoidów z dnia 15, zabarwionych pod kątem CD31. Wygenerować obrazy MIP z serii z-stack.
- Uruchomić program AngioTool i załadować obraz MIP.
- Ustawić średnicę naczynia zgodnie z typową średnicą naczyń obserwowaną na obrazach.
- Dostosować próg intensywności w celu segmentacji sieci naczyniowej przy wykluczeniu sygnału tła. Ustawić minimalny rozmiar naczynia, aby wykluczyć małe artefakty.
- Przeprowadzić analizę i zapisać obszar naczyń, gęstość naczyń, całkowitą długość naczyń, liczbę połączeń oraz indeks rozgałęzień.
- Zweryfikować obraz wynikowy, potwierdzając, że unaczynienie jest obrysowane na żółto, szkielet naczyniowy jest wyświetlany na czerwono, a punkty rozgałęzień są zaznaczone niebieskimi kropkami.
- Wyeksportować wyniki ilościowe z programu AngioTool.
- Przeanalizować co najmniej trzy pola widzenia w partii z trzech niezależnych partii i zestawić dane do analizy statystycznej.
- Pomiar średnicy agregatów
6. Ilościowa analiza qPCR organoidów naczyniowych
UWAGA: Wszystkie procedury izolacji RNA oraz etapy następcze należy przeprowadzać w warunkach wolnych od RNaz.
- Izolacja RNA
- Zebrać 5–10 dojrzałych naczyniowych organoidów z 15. dnia hodowli do probówki mikrodowirowej 1,5 mL wolnej od RNaz. Całkowicie usunąć pozostałe medium.
UWAGA: W razie potrzeby połączyć kilka organoidów, aby uzyskać wystarczającą ilość RNA. - Dodać 350 µL buforu lizującego uzupełnionego o 1% β-merkaptoetanolu.
- Pipetować próbki 10–15 razy, aż organoidy zostaną całkowicie zlizowane.
- Przenieść lizat do kolumny wirowej do usuwania genomowego DNA umieszczonej w probówce zbiorczej. Wirować przy 11 000 × g przez 30 s w temperaturze pokojowej.
- Usunąć kolumnę i zachować filtrat.
- Do filtratu dodać równą objętość 70% etanolu, około 350 µL, i dokładnie wymieszać za pomocą pipety.
- Przenieść do 700 µL mieszaniny do kolumny wirowej do izolacji RNA umieszczonej w probówce zbiorczej. Wirować przy 11 000 × g przez 30 s i usunąć filtrat.
- Dodać do kolumny 350 µL buforu do płukania 1. Wirować przy 11 000 × g przez 30 s i usunąć filtrat.
- Przygotować mieszaninę DNase I, łącząc 10 µL DNase I z 70 µL buforu do trawienia DNase na każdą próbkę.
- Dodać 80 µL mieszaniny DNase I bezpośrednio na membranę kolumny i inkubować w temperaturze pokojowej przez 15 min.
- Dodać do kolumny 350 µL buforu do płukania 1. Wirować przy 11 000 × g przez 30 s i usunąć filtrat.
- Dodać do kolumny 500 µL buforu do płukania 2. Wirować przy 11 000 × g przez 30 s i usunąć filtrat.
- Powtórzyć płukanie 500 µL buforu do płukania 2.
- Wirować pustą kolumnę przy 11 000 × g przez 2 min, aby osuszyć membranę.
- Przenieść kolumnę do nowej probówki mikrodowirowej 1,5 mL wolnej od RNaz. Dodać 30–50 µL wody wolnej od RNaz bezpośrednio na membranę i inkubować w temperaturze pokojowej przez 1 min.
- Wirować przy 11 000 × g przez 1 min, aby eluować RNA. Przechowywać RNA w temperaturze −80 °C do czasu użycia.
UWAGA: Oceń stężenie i czystość RNA metodą spektrofotometryczną. Jako dopuszczalny zakres przyjąć stosunek A260/A280 w przedziale 1,8–2,1.
- Zebrać 5–10 dojrzałych naczyniowych organoidów z 15. dnia hodowli do probówki mikrodowirowej 1,5 mL wolnej od RNaz. Całkowicie usunąć pozostałe medium.
- Synteza cDNA
- Przygotować mieszaninę do reakcji odwrotnej transkrypcji na lodzie.
- Połączyć 600 ng całkowitego RNA z 4 µL mieszaniny RT (RT master mix) zawierającej odwrotną transkryptazę, bufor, dNTP i primery przypadkowe. Dodać wodę wolną od RNaz do uzyskania objętości końcowej 20 µL.
- Inkubować reakcję w temperaturze 37 °C przez 15 min, a następnie w 85 °C przez 5 s.
- Przechowywać otrzymane cDNA w temperaturze −20 °C do czasu użycia.
- Ilościowa PCR w czasie rzeczywistym
- Przygotować 9 µL mieszaniny qPCR master mix na jedną reakcję, łącząc 5 µL 2× SYBR Green master mix, 3 µL wody wolnej od RNaz oraz 1 µL gotowej mieszaniny primerów forward i reverse o stężeniu 10 µM każdy.
- Rozdzielić po 9 µL mieszaniny master mix do każdego dołka płytki qPCR 96-dołkowej.
- Do każdego dołka dodać 1 µL cDNA, aby uzyskać końcową objętość reakcji 10 µL.
- Uszczelnić płytkę optyczną folią klejącą i wirować przy 1 000 × g przez 1 min.
- Przeprowadzić wstępną denaturację w 95 °C przez 30 s.
- Przeprowadzić 40 cykli amplifikacji: 95 °C przez 5 s, a następnie 60 °C przez 30 s.
- Przeprowadzić analizę krzywej topnienia w celu potwierdzenia swoistości amplikonu.
UWAGA: Każdą próbkę analizować w dwóch lub trzech powtórzeniach. - Obliczyć względną ekspresję genu docelowego metodą 2−ΔΔCt. Znormalizować wartości Ct względem genu referencyjnego (np. GAPDH) i skalibrować ekspresję w stosunku do próbek niezdiferencjowanych hiPSC.
7. Analiza statystyczna
- Dane ilościowe należy przedstawić jako średnią ± odchylenie standardowe (SD) z co najmniej trzech niezależnych powtórzeń biologicznych (n ≥ 3) dla każdego warunku.
- Każdą niezależną partię należy traktować jako jedną powtórkę biologiczną w pomiarach średnicy agregatów i organoidów, a następnie obliczyć średnią z 30 poszczególnych struktur zmierzonych w obrębie każdej partii, aby uzyskać jedną wartość średnią na poziomie partii.
- Pomiary średniej powierzchni naczyniowej, stopnia pokrycia perycytami oraz indeksu rozgałęzień z wielu organoidów lub pól w obrębie każdej partii w celu uzyskania pojedynczej wartości na poziomie partii, a następnie wykorzystanie tych wartości na poziomie partii do porównań statystycznych.
- Porównaj zoptymalizowany protokół z oryginalnym protokołem Wimmera, stosując nieparowany dwustronny test t Studenta t-test.
- Zdefiniuj istotność statystyczną jako p < 0,05. Poziomy istotności oznaczyć jako p < 0.05, p < 0,01 oraz p < 0,001, w zależności od zastosowania.
- Wszystkie analizy statystyczne należy przeprowadzić przy użyciu oprogramowania do analizy statystycznej w wersji 10.
Wyniki
Zoptymalizowany protokół opisany w niniejszym opracowaniu umożliwia generowanie dojrzałych organoidów naczyniowych z hiPSC w ciągu około 15 dni przy użyciu strategii różnicowania etapowego (Rysunek 1A). W skrócie, agregaty hiPSC generowano w płytkach o niskim stopniu przylegania, uzupełnionych o 0,25% PVA, na wytrząsarce orbitalnej (Dzień −1). Indukcję mezodermy rozpoczęto w Dniu 0, stosując CHIR99021 (12 µM) oraz BMP-4 (30 ng/mL) przez 3 dni, po czym nastąpiła specyfikacja linii naczyniowej z użyciem VEGF-A (100 ng/mL) i forskoliny (2 µM) przez 2 dni (Dni 3–5). W Dniu 5 agregaty osadzono w matrycy z kolagenu I i błony podstawnej i hodowano w pożywce N2B27 uzupełnionej o VEGF-A (100 ng/mL), FGF-2 (100 ng/mL) oraz 15% FBS w celu promowania kiełkowania naczyń. W Dniu 10 poszczególne sieci naczyniowe wyizolowano z żeli i przeniesiono do 96-dołkowych płytek o niskim stopniu przylegania (jeden organoid na dołek) w celu dalszego dojrzewania. Do Dnia 15 uzyskano dojrzałe organoidy naczyniowe o zaokrąglonej, w pełni enkapsulowanej morfologii (Rysunek 1B).
Aby potwierdzić naczyniową tożsamość zróżnicowanych komórek, wykonano barwienie immunofluorescencyjne całego preparatu (whole-mount) w kierunku markera śródbłonka CD31, wraz z przeciwbarwieniem jąder barwnikiem Hoechst. Mikroskopia konfokalna ujawniła rozległe sieci śródbłonka CD31-dodatnie, tworzące rozgałęzione struktury rurkowate. Trójwymiarowa rekonstrukcja obrazów z serii z-stack dodatkowo wykazała złożoność sieci naczyniowych wewnątrz organoidów (Rycina 1C). Efektywność różnicowania oceniono również za pomocą ilościowej analizy PCR w czasie rzeczywistym genów specyficznych dla linii naczyniowej. Ekspresja markerów śródbłonka CD31 i CDH5 oraz markera perycytów PDGFR-β była znacząco podwyższona w organoidach w 15. dniu w porównaniu z nieróżnicowanymi hiPSC. Przeciwnie, ekspresja markerów pluripotencji OCT4, SOX2 i NANOG była wyraźnie obniżona, co potwierdziło skuteczne różnicowanie w kierunku linii naczyniowej (Rycina 1D). Podwójne barwienie na CD31 i PDGFR-β wykazało, że PDGFR-β-dodatnie pericyty były ściśle powiązane z CD31-dodatnimi rurkami śródbłonka i je otaczały, co wskazuje na tworzenie struktur naczyniowych z pokryciem pericytarnym (Rycina 1E). Wspólnie wyniki te pokazują, że zoptymalizowany protokół niezawodnie generuje organoidy naczyniowe składające się zarówno z komórek śródbłonka, jak i perycytów w obrębie złożonej trójwymiarowej sieci naczyniowej.
Aby systematycznie ocenić ulepszenia uzyskane dzięki zoptymalizowanemu protokołowi, przeprowadzono ilościowe analizy morfometryczne w celu porównania organoidów wytworzonych zgodnie z oryginalnym protokołem Wimmera oraz tych wytworzonych zgodnie z protokołem zoptymalizowanym w wielu niezależnych seriach. Mikroskopia w polu jasnym wykazała wyraźne różnice morfologiczne między oboma protokołami w trakcie różnicowania. Podczas gdy oryginalny protokół prowadził do powstania agregatów i organoidów o niejednorodnych rozmiarach i nieregularnych kształtach na wielu etapach, protokół zoptymalizowany pozwalał na uzyskanie konsekwentnie jednorodnych agregatów z gładkimi krawędziami od Dnia 0, które następnie przekształciły się w bardziej zaokrąglone, o jednolitym rozmiarze, dojrzałe organoidy naczyniowe do Dnia 15 (Rycyna 2A).
Analiza ilościowa średnicy agregatów w dniu 0 potwierdziła, że zoptymalizowany protokół pozwolił na uzyskanie znacznie bardziej jednorodnych agregatów (120.3 ± 5.4 µm, CV = 4.47%; pomiar 30 agregatów na partię; n = 3 niezależne partie) niż protokół oryginalny (112.2 ± 34.7 µm, CV = 30.93%; n = 3 niezależne partie; t = 6.159, df = 4, p = 0.004; Rycina 2B). Poprawa jednorodności została utrzymana aż do końcowego etapu różnicowania. Organoidy w dniu 15 wygenerowane przy użyciu zoptymalizowanego protokołu wykazywały znacznie mniejszą zmienność rozmiarów (670.8 ± 63.5 µm, CV = 9.47%; pomiar 30 organoidów na partię; n = 3 niezależne partie) w porównaniu do tych wygenerowanych przy użyciu protokołu oryginalnego (615.4 ± 270.9 µm, CV = 44.0%; n = 3 niezależne partie; t = 8.430, df = 4, p = 0.001; Rycina 2C).
Następnie oceniono tworzenie sieci naczyniowej poprzez ilościowe określenie pokrycia śródbłonkowego CD31-dodatniego oraz pokrycia perycytami PDGFR-β-dodatnimi. W trzech niezależnych seriach zoptymalizowany protokół pozwolił uzyskać istotnie większe pokrycie śródbłonkowe niż protokół oryginalny (40,1 ± 2,9% vs. 28,0 ± 7,0%; t = 2,856, df = 4, p = 0,05; Rysunek 2D). Pokrycie perycytami było również istotnie większe przy zastosowaniu zoptymalizowanego protokołu (36,2 ± 2,5% vs. 17,5 ± 5,2%; t = 6,636, df = 4, p = 0,003) (Rysunek 2E). Analiza indeksu rozgałęzień z wykorzystaniem programu AngioTool dodatkowo wykazała, że organoidy wytworzone zgodnie ze zoptymalizowanym protokołem tworzyły bardziej złożone sieci naczyniowe (50,2 ± 3,8 vs. 24,1 ± 6,9 points/mm2; t = 6,163, df = 4, p = 0,004; Rysunek 2F). Na koniec oceniono ogólną wydajność tworzenia organoidów jako procent początkowych agregatów, które rozwinęły się w dojrzałe organoidy naczyniowe do 15. dnia. W trzech niezależnych seriach zoptymalizowany protokół zapewnił istotnie wyższą wydajność tworzenia (64,3 ± 3,8%; n = 3) niż protokół oryginalny (41,3 ± 10,8%; n = 3; t = 3,433, df = 4, p = 0,03), co odpowiadało w przybliżeniu 1,6-krotnemu wzrostowi uzyskowej liczby organoidów (60–67 vs. 29–50 organoidów na 1 × 10⁶ komórek wyjściowych; Rysunek 2G). Zoptymalizowany protokół znacząco zredukował również zmienność między seriami (SD, 3,8% vs. 10,8%), co dodatkowo świadczy o poprawie powtarzalności.
Ilościowe wyniki protokołów oryginalnego i zoptymalizowanego, obejmujące średnicę agregatów i organoidów, wydajność oraz efektywność tworzenia organoidów, powierzchnię naczyń, stopień pokrycia perycytami, indeks rozgałęzienia, odsetek niepowodzeń oraz zmienność między partiami, podsumowano w Tabeli 1. Składy pożywek i roztworów macierzy wykorzystywanych do hodowli hiPSC i różnicowania organoidów naczyniowych przedstawiono w Tabeli 2, a skład buforu blokującego stosowanego do immunofluorescence staining całych preparatów podano w Tabeli 3. Sekwencje starterów użytych do analizy ilościowej real-time PCR wymieniono w Tabeli 4. Stężenia robocze i warunki przygotowania kluczowych odczynników wykorzystywanych podczas generowania i charakterystyki organoidów naczyniowych przedstawiono w Tabeli uzupełniającej 1.
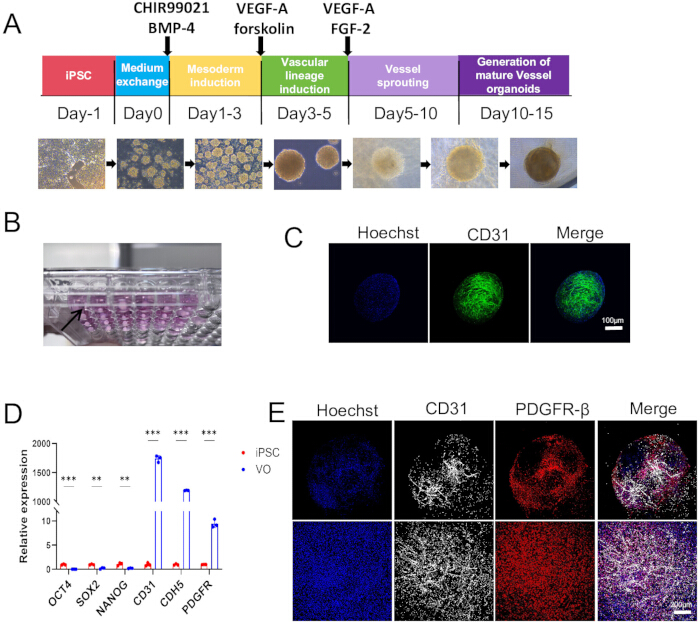
Rysunek 1: Generowanie i charakterystyka organoidów naczyniowych pochodzących z ludzkich indukowanych pluripotentnych komórek macierzystych. (A) Schematyczny przedstawienie etapowego protokołu różnicowania organoidów naczyniowych. Agregaty hiPSC poddawane są indukcji mezodermy za pomocą CHIR99021 i BMP-4, następnie indukcji linii naczyniowej za pomocą VEGF-A i forskoliny, kiełkowaniu naczyniowemu w obecności VEGF-A i FGF-2 oraz późniejszemu dojrzewaniu do postaci organoidów naczyniowych. Reprezentatywne obrazy w jasnym polu ilustrują zmiany morfologiczne podczas różnicowania od dnia −1 do dnia 15. (B) Reprezentatywny obraz makroskopowy dojrzałych organoidów naczyniowych hodowanych indywidualnie na płytce 96-dołkowej. (C) Reprezentatywne obrazy konfokalne organoidu naczyniowego w dniu 15, barwionego na CD31 (zielony) i przeciwbarwionego Hoechst (niebieski), ukazujące sieć śródbłonkową wewnątrz organoidu. Pasek skali = 100 µm. (D) Ilościowa analiza PCR w czasie rzeczywistym markerów pluripotencji OCT4, SOX2 i NANOG oraz markerów linii naczyniowej CD31, CDH5 i PDGFR-β w organoidach naczyniowych (VO) w dniu 15 w porównaniu z nieróżnicowanymi hiPSC. Dane przedstawiono jako średnia ± SD z trzech niezależnych eksperymentów. Istotność statystyczną określono za pomocą nieparzystego dwustronnego testu t Studenta. (E) Reprezentatywne obrazy immunofluorescencji całego preparatu (whole-mount) organoidu naczyniowego w dniu 15, barwionego na CD31 (biały), PDGFR-β (czerwony) i Hoechst (niebieski), demonstrujące powiązanie pericytów PDGFR-β-dodatnich z sieciami śródbłonkowymi CD31-dodatnimi. Pasek skali = 200 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
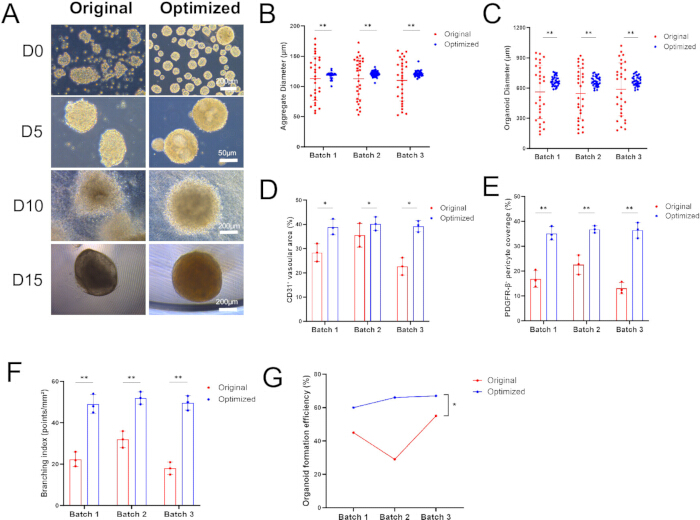
Rysunek 2: Ilościowe porównanie organoidów naczyniowych wytworzonych zgodnie z oryginalnym protokołem Wimmera oraz protokołem zoptymalizowanym. (A) Reprezentatywne obrazy w polu jasnym ukazujące morfologię agregatów i organoidów naczyniowych wytworzonych zgodnie z protokołami oryginalnym i zoptymalizowanym w dniu 0 (D0), dniu 5 (D5), dniu 10 (D10) i dniu 15 (D15). Paski skali = 200 µm (D0), 50 µm (D5), 200 µm (D10) i 200 µm (D15). (B) Ilościowe oznaczenie średnicy agregatów w dniu 0 w trzech niezależnych partiach. W każdej partii i dla każdego warunku zmierzono trzydzieści agregatów, a wyniki uśredniono w celu uzyskania średniej na poziomie partii. (C) Ilościowe oznaczenie średnicy organoidów w dniu 15 w trzech niezależnych partiach. W każdej partii i dla każdego warunku zmierzono trzydzieści organoidów, a pomiary uśredniono w celu uzyskania średniej na poziomie partii. (D) Ilościowe oznaczenie powierzchni naczyniowej CD31-dodatniej w organoidach wytworzonych zgodnie z protokołami oryginalnym i zoptymalizowanym w trzech niezależnych partiach. (E) Ilościowe oznaczenie pokrycia pericytami PDGFR-β-dodatnimi w trzech niezależnych partiach. (F) Ilościowe oznaczenie indeksu rozgałęzień naczyniowych przy użyciu AngioTool w trzech niezależnych partiach. (G) Efektywność tworzenia organoidów w trzech niezależnych partiach, obliczona jako procent początkowych agregatów, które rozwinęły się w dojrzałe organoidy naczyniowe do dnia 15. Dane przedstawiono jako średnia ± SD z trzech niezależnych średnich na poziomie partii (n = 3 niezależne partie na warunek). Istotność statystyczną określono za pomocą nieparzystego dwustronnego testu t Studenta dla średnich na poziomie partii. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Tabela 1: Porównanie ilościowe generowania organoidów naczyniowych z użyciem oryginalnego protokołu Wimmera oraz protokołu zoptymalizowanego. Porównanie średnicy i zmienności rozmiaru agregatów w dniu 0, średnicy i zmienności rozmiaru organoidów w dniu 15, wydajności organoidów, efektywności tworzenia organoidów, obszaru naczyniowego CD31-dodatniego, pokrycia perycytami PDGFR-β-dodatnimi, indeksu rozgałęzień naczyniowych, wskaźnika niepowodzeń oraz zmienności między partiami. Wartości przedstawiono jako średnia ± SD, gdzie dotyczy. Pomiary agregatów i organoidów uzyskano z 30 struktur na partię w trzech niezależnych partiach dla każdego warunku. Pomiary obszaru naczyniowego, pokrycia perycytami i rozgałęzień uzyskano z co najmniej trzech organoidów lub pól na partię w trzech niezależnych partiach. Skróty: CV = współczynnik zmienności; SD = odchylenie standardowe. Kliknij tutaj, aby pobrać tę tabelę.
Tabela 2: Przygotowanie pożywek i roztworów matrycy do utrzymania hiPSC i różnicowania organoidów naczyniowych. Skład i przygotowanie chemicznie zdefiniowanej pożywki do utrzymania hPSC (PGM1), roztworu powlekającego z matrycy błony podstawnej, 0,02% roztworu płuczącego EDTA do pasażowania, podstawowej pożywki N2B27, kompletnej pożywki różnicującej N2B27 oraz roztworu kolagenu I używanego do utrzymania hiPSC, różnicowania, tworzenia sieci naczyniowej i hodowli organoidów. W odpowiednich miejscach podano warunki przechowywania i wymagania dotyczące przygotowania. Skróty: DMEM = Dulbecco's modified Eagle medium; EDTA = kwas etylenodiaminotetraoctowy; FBS = płodowa surowica bydlęca; FGF-2 = czynnik wzrostu fibroblastów 2; hiPSC = ludzka indukowana pluripotencjalna komórka macierzysta; NEAA = nieessentialne aminokwasy; PGM1 = Pluripotency Growth Master 1; VEGF-A = naczyniowy czynnik wzrostu śródbłonka A. Kliknij tutaj, aby pobrać tę tabelę.
Tabela 3: Przygotowanie buforu blokującego do barwienia immunofluorescencyjnego całych preparatów organoidów naczyniowych.Skład i warunki przechowywania buforu blokującego i permeabilizującego stosowanego do barwienia immunofluorescencyjnego całych preparatów. Skróty: BSA = albuminy surowicy wołowej; FBS = płodowa surowica wołowa; PBS = bufor fosforanowy. Kliknij tutaj, aby pobrać tę tabelę.
Tabela 4: Sekwencje starterów użytych do ilościowej analizy qPCR. Sekwencje starterów bezpośrednich i odwrotnych wykorzystano do oceny ekspresji markerów linii naczyniowej CD31, CDH5 i PDGFR-β; markerów pluripotencji OCT4, SOX2 i NANOG oraz genu housekeepingowego GAPDH. Sekwencje starterów przedstawiono w orientacji 5′→3′. Skróty: qPCR = ilościowa PCR w czasie rzeczywistym. Kliknij tutaj, aby pobrać tę tabelę.
Tabela uzupełniająca 1: Stężenia robocze i warunki przygotowania kluczowych odczynników stosowanych w generowaniu i charakterystyce organoidów naczyniowych. Stężenia robocze, rozcieńczenia oraz warunki przygotowania lub przechowywania dla Y-27632, CHIR99021, BMP-4, VEGF-A, forskoliny, FGF-2, PVA, rozcieńczalników przeciwciał pierwszorzędowych i drugorzędowych, roztworu roboczego Hoechst, roztworu piorącego PBST oraz 4% utrwalacza PFA. Odczynniki te są stosowane podczas regeneracji i agregacji hiPSC, indukcji linii mezodermalnej i naczyniowej, tworzenia sieci naczyniowej, immunofluorescencji całego preparatu oraz utrwalania organoidów. Skróty: BMP-4 = białko morfogenetyczne kostne 4; FGF-2 = czynnik wzrostu fibroblastów 2; PFA = paraformaldehyd; PVA = alkohol poliwinylowy; PBST = solanka fosforanowa z dodatkiem Tween 20; VEGF-A = czynnik wzrostu śródbłonka naczyń A Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Dyskusja
Zoptymalizowany protokół opisany w niniejszym opracowaniu wprowadza kilka kluczowych ulepszeń do systemu różnicowania organoidów naczyniowych, opracowanego pierwotnie przez Wimmera i współpracowników18, w celu zwiększenia homogeniczności, powtarzalności oraz integralności strukturalnej generowanych organoidów naczyniowych. W porównaniu z oryginalnym protokołem, zoptymalizowana metoda zapewnia znaczną poprawę w następujących aspektach. Po pierwsze, optymalizacja warunków tworzenia agregatów istotnie poprawia homogeniczność ciał embrionoidalnych. W oryginalnym protokole stosowano naturalną agregację w 6-dołkowych płytkach o niskim przywieraniu w celu wytworzenia agregatów hiPSC, wysiewając 2 × 10⁵ komórek na dołek dla linii NC8 lub 5 × 10⁵ komórek na dołek dla linii H9, polegając na grawitacji w celu wymuszenia agregacji komórek. Podejście to w dużej mierze opiera się na empirycznej kontroli gęstości wysiewu i czasu inkubacji, co prowadzi do zmienności wielkości agregatów między partiami. W zoptymalizowanym protokole, przy zachowaniu 6-dołkowych płytek o niskim przywieraniu do agregacji, wprowadzono trzy modyfikacje w celu poprawy jednorodności agregatów: (1) wysiew 5 × 10⁵ komórek na dołek, aby zapewnić wystarczającą liczbę komórek do stabilnej agregacji; (2) dodanie 0,25% alkoholu poliwinylowego (PVA) w celu zmniejszenia nieswoistego przylegania komórek do podłoża i promowania homotypowej agregacji komórka–komórka; oraz (3) inkubację płytek na wytrząsarce orbitalnej w temperaturze 37 °C, aby ułatwić równomierny rozkład komórek i synchroniczną agregację poprzez ciągłe, łagodne mieszanie. Modyfikacje te wiązały się z wytworzeniem agregatów o bardziej regularnej morfologii sferycznej i gładszych krawędziach, co zapewniło bardziej homogeniczny materiał wyjściowy do późniejszej indukcji mezodermy i różnicowania naczyniowego (Rysunek 2A,B).
Jeśli agregaty są zbyt małe, kruche lub nie tworzą gładkich krawędzi, przed wysiewaniem należy najpierw sprawdzić żywotność komórek, ponieważ słaby stan zdrowia komórek jest częstą przyczyną nieefektywnej agregacji. W przypadku linii hiPSC o niskiej zdolności do agregacji należy zwiększyć gęstość wysiewu do 1 × 10⁶ komórek na dołek lub wydłużyć okres inkubacji z 1 dnia do 2–3 dni. Z kolei zbyt duże agregaty wynikają zazwyczaj z fuzji wielu mniejszych agregatów. Aby zminimalizować fuzję agregatów, należy zwiększyć częstotliwość delikatnego pipetowania podczas okresu inkubacji. Utrzymanie jednorodnej wielkości agregatów na tym początkowym etapie jest krytyczne, ponieważ heterogeniczność rozmiarów jest bezpośrednio powiązana ze zmiennością efektywności różnicowania naczyniowego.
Po drugie, optymalizacja strategii wymiany pożywki pozwala na lepsze utrzymanie środowiska hodowli podczas różnicowania naczyniowego. Na etapie tworzenia sieci naczyniowej w protokole zatrzymuje się jedną trzecią pożywki kondycjonowanej przy każdej wymianie, a pozostałe dwie trzecie zastępuje się świeżą, kompletną pożywką różnicującą N2B27 zawierającą te same suplementy. W przeciwieństwie do tego, w oryginalnym protokole stosowano całkowitą wymianę pożywki. Ponieważ VEGF-A i FGF-2 są niestabilne w warunkach hodowli w 37 °C, całkowita wymiana pożywki może powodować znaczne wahania stężeń czynników wzrostu, co potencjalnie upośledza trwałą proliferację komórek śródbłonka i kiełkowanie naczyniowe. Pozostawienie części pożywki kondycjonowanej pozwala zachować wydzielane przez komórki proangiogenne czynniki i komponenty zewnątrzkomórkowe, minimalizując jednocześnie gwałtowne zmiany w środowisku hodowlanym. Strategia ta wiązała się z bardziej rozwiniętym tworzeniem sieci naczyniowych oraz większym pokryciem pericytami (Rysunek 2D,E).
Jeśli matryca żelowa stanie się niestabilna lub zapadnie się po dodaniu pożywki, należy najpierw upewnić się, że pożywka została dokładnie podgrzana do 37 °C, ponieważ zimna pożywka może spowodować kurczenie się żelu. Dodatkowo należy zweryfikować polimeryzację kolagenu, upewniając się, że pH roztworu kolagenu I wynosi około 7.4 oraz że partie kolagenu I i matrycy błony podstawnej tworzą stabilne żele. Jeśli matryca pozostaje krucha lub nie zastyga, należy użyć nowej partii matrycy błony podstawnej lub kolagenu I i inkubować żel przez pełne 2 h w 37 °C przed dodaniem pożywki. W razie potrzeby należy wydłużyć czas polimeryzacji do 3 h.
Po trzecie, uproszczenie izolacji i dojrzewania organoidów naczyniowych zwiększa wydajność i powtarzalność procesu. W oryginalnym protokole sieci naczyniowe hodowane w płytkach 12-dołkowych do 10. dnia były przenoszone pojedynczo do płytek 6-dołkowych o niskim przywieraniu (low-attachment) na 1 dzień hodowli (dzień 11), a następnie przenoszone do płytek 96-dołkowych o ultra-niskim przywieraniu (ultra-low-attachment) w celu dalszej hodowli do 15. dnia. Te dwa etapy przenoszenia między płytkami zwiększały złożoność operacyjną oraz ryzyko utraty organoidów. Zoptymalizowany protokół wprowadza trzy istotne uproszczenia: (1) bezpośrednie przenoszenie wyizolowanych organoidów do płytek 96-dołkowych o ultra-niskim przywieraniu, z jednym organoidem na dołek, co eliminuje pośredni etap hodowli w płytkach 6-dołkowych i ogranicza manipulacje oraz uszkodzenia mechaniczne; (2) hodowlę jednego organoidu na dołek, aby zapobiec fuzji podczas hodowli w zawiesinie i zachować niezależność każdego organoidu; oraz (3) codzienne zmienianie medium przez 5 dni w celu zapewnienia stałej podaży składników odżywczych i czynników wzrostu, co pozwala organoidom dojrzeć do formy zaokrąglonych, w pełni enkapsulowanych struktur. Modyfikacje te upraszczają hodowlę organoidów, zwiększają wydajność i ułatwiają późniejsze zastosowania w wysokoprzepustowym przesiewaniu leków.
Aby zminimalizować stratę organoidów podczas izolacji, należy upewnić się, że matryca kolagenu I i błony podstawnej jest całkowicie oddzielona od dna dołka przed rozpoczęciem wycinania. Delikatnie przesuń sterylną szpatułką po dnie dołka od krawędzi w stronę środka, aż cały żel będzie swobodnie pływał. Podczas przenoszenia izolowanych organoidów używaj sterylnej pipety jednorazowej zamiast końcówki do pipety P1000, aby zmniejszyć naprężenia mechaniczne i zminimalizować ścinanie organoidów. Jeśli organoidy ulegną fragmentacji podczas manipulacji, należy ponownie ocenić jakość różnicowania, w tym żywotność komórek wyjściowych oraz aktywność kluczowych czynników wzrostu, takich jak VEGF-A i FGF-2. Jeśli organoidy połączą się podczas hodowli w zawiesinie, należy je delikatnie rozdzielić za pomocą dwóch końcówek do pipety P200. Jednakże, hodowanie pojedynczych organoidów, po jednym na dołek, od początku etapu dojrzewania jest najskuteczniejszą metodą zapobiegania fuzji.
Po czwarte, ujednolicenie systemu pożywek upraszcza protokół i zmniejsza zmienność między partiami. W oryginalnym protokole stosowano pożywkę N2B27 podczas indukcji mezodermy z użyciem CHIR99021 i BMP-4 oraz podczas indukcji linii naczyniowej z użyciem VEGF-A i forskoliny, natomiast podczas formowania sieci naczyniowej przechodzono na bezsurowiczą pożywkę do hodowli komórek krwi zawierającą FBS, VEGF-A i FGF-2. W przeciwieństwie do tego, zoptymalizowany protokół wykorzystuje kompletną pożywkę różnicującą N2B27 uzupełnioną o 15% FBS, VEGF-A i FGF-2 przez cały okres formowania sieci naczyniowej i późniejszą dojrzewania organoidów, zachowując tym samym tę samą podstawową formulację N2B27. Ta ujednolicona strategia redukuje dodatkowe zmienne związane ze zmianą pożywek i upraszcza przygotowanie odczynników. Zastosowanie zdefiniowanych suplementów B27 i N2 w pożywce N2B27 może również przyczyniać się do poprawy powtarzalności między partiami, choć względny wkład tej modyfikacji, w izolacji od innych zmian w protokole, nie został w niniejszym badaniu wyodrębniony eksperymentalnie. Skuteczność zoptymalizowanego protokołu została potwierdzona poprzez upregulację markerów linii naczyniowej i downregulację markerów pluripotencji w organoidach w 15. dniu (Ryc. 1D). Ponadto barwienie immunofluorescencyjne całych preparatów ujawniło rozległe sieci endotelialne CD31+ oraz ściśle powiązane z nimi perycyty PDGFR-β+, co potwierdza formowanie struktur naczyniowych z pokryciem komórkami muralnymi (Ryc. 1C,E). PDGFR-β jest uznanym markerem perycytów w ludzkich organoidach naczyniowych, co wykazano w poprzednich badaniach21.
Jeśli kiełkowanie naczyniowe jest słabe lub tworzą się duże, nieróżnicujące się agregaty bez sieci endotelialnych, przyczyną może być niewystarczająca indukcja mezodermy. Należy potwierdzić, że CHIR99021 i BMP-4 są aktywne i stosowane w odpowiednich stężeniach. Słaba rekrutacja perycytów, objawiająca się nielicznymi komórkami PDGFR-β+ otaczającymi rurki endotelialne CD31+, może odzwierciedlać suboptymalną aktywność VEGF-A lub FGF-2. Testowanie różnych partii czynników wzrostu oraz funkcjonalna walidacja partii FBS pod kątem ich zdolności do wspierania tworzenia organoidów naczyniowych mogą poprawić pokrycie komórkami muralnymi. Aby systematycznie zwalidować skuteczność czterech opisanych powyżej ulepszeń metodologicznych, przeprowadzono ilościowe analizy morfometryczne, porównując zoptymalizowany protokół z oryginalnym protokołem Wimmera (Rycina 2; Tabela 1). Mikroskopia w polu jasnym ujawniła wyraźne różnice morfologiczne między dwoma protokołami w trakcie całego procesu różnicowania. Podczas gdy oryginalny protokół prowadził do powstania agregatów i organoidów o heterogenicznych rozmiarach i nieregularnych kształtach na wszystkich etapach, zoptymalizowany protokół konsekwentnie generował jednorodne agregaty o gładkich krawędziach od Dnia 0. Agregaty te przekształciły się następnie w bardziej zaokrąglone i jednorodne pod względem wielkości dojrzałe organoidy naczyniowe do Dnia 15 (Rycina 2A).
Analiza ilościowa potwierdziła, że zoptymalizowany protokół pozwolił na uzyskanie znacznie bardziej jednolitych agregatów w dniu 0 (120,3 ± 5,4 µm, CV = 4,47%, n = 3 niezależne serie) niż protokół pierwotny (112,2 ± 34,7 µm, CV = 30,93%, n = 3 niezależne serie; Rysunek 2B). Poprawa jednorodności została utrzymana aż do końcowego etapu różnicowania, ponieważ organoidy w dniu 15 wytworzone zgodnie z zoptymalizowanym protokołem również wykazały znacznie mniejszą zmienność rozmiarów (Rysunek 2C). Wyniki te sugerują, że połączenie agregacji wspomaganej PVA z wytrząsaniem orbitalnym redukuje heterogeniczność rozmiarów agregatów w porównaniu z protokołem pierwotnym, co pozwala na uzyskanie bardziej homogenicznego materiału wyjściowego do późniejszej indukcji mezodermy i różnicowania naczyniowego. Jednakże, ponieważ zoptymalizowany protokół obejmuje kilka jednoczesnych modyfikacji, specyficzny wkład każdej z poszczególnych zmian w zaobserwowane ulepszenia nie został w obecnym badaniu rozdzielony eksperymentalnie.
Zoptymalizowany protokół znacząco poprawił również tworzenie sieci naczyniowej, zwiększając pokrycie śródbłonkiem CD31+ (40,1 ± 2,9% vs. 28,0 ± 7,0%; t = 2,856, df = 4, p = 0,05; Rysunek 2D) oraz pokrycie perycytami PDGFR-β+ (36,2 ± 2,5% vs. 17,5 ± 5,2%; t = 6,636, df = 4, p = 0,003; Rysunek 2E). Analiza indeksu rozgałęzień z wykorzystaniem AngioTool dodatkowo wykazała, że zoptymalizowany protokół generuje bardziej złożone sieci naczyniowe (50,2 ± 3,8 vs. 24,1 ± 6,9 points/mm2; t = 6,163, df = 4, p = 0,004; Rysunek 2F). Udoskonalenia te mogą wynikać z dwóch komplementarnych czynników. Po pierwsze, homogeniczne agregaty zapewniają bardziej spójne warunki początkowe dla kiełkowania naczyń. Po drugie, zachowanie jednej trzeciej medium warunkującego może pomagać w utrzymaniu dodanych czynników proangiogennych, przy jednoczesnym zachowaniu czynników wydzielanych przez komórki, które mogłyby wspierać migrację perycytów i ich asocjację z rurkami śródbłonka.
Ostatecznie zoptymalizowany protokół pozwolił na uzyskanie około 1,6-krotnie wyższej wydajności tworzenia organoidów (64,3 ± 3,8% vs 41,3 ± 10,8%; t = 3,433, df = 4, p = 0,03), co odpowiada 60–67 dojrzałym organoidom na 1 × 10⁶ komórek wyjściowych w porównaniu z 29–50 organoidami uzyskanymi przy użyciu pierwotnego protokołu (Rysunek 2G). Co istotne, zoptymalizowany protokół znacząco zredukował zmienność między seriami, przy średnich dla serii w zakresie od 60,0% do 67,0% (SD = 3,8%), podczas gdy pierwotny protokół wykazywał wyraźnie większą zmienność między seriami, ze średnimi dla serii w zakresie od 29,0% do 50,0% (SD = 10,8%).
Wspólnie dane ilościowe przedstawione na Rycynie 2 oraz w Tabeli 1 potwierdzają systematyczną poprawę osiągniętą dzięki zoptymalizowanemu protokołowi w zakresie homogeniczności agregatów, formowania sieci naczyniowej, rekrutacji perycytów, złożoności naczyniowej oraz wydajności organoidów. Ulepszenia te bezpośrednio rozwiązują główne ograniczenia pierwotnego protokołu związane z powtarzalnością i skalowalnością.
Podsumowując, niniejszy zoptymalizowany protokół rozwiązuje kluczowe ograniczenia oryginalnej metody poprzez cztery główne udoskonalenia: optymalizację tworzenia agregatów, modyfikację strategii wymiany pożywki, uproszczenie procesu izolacji i dojrzewania organoidów oraz ujednolicenie systemu pożywek hodowlanych. Wspólnie modyfikacje te sprawiają, że generowanie organoidów naczyniowych jest bardziej wydajne, powtarzalne i skalowalne, co zapewnia bardziej niezawodną platformę in vitro do badań nad rozwojem naczyń, modelowania chorób i przesiewu leków. Niemniej jednak, podobnie jak w oryginalnej metodzie, obecny protokół nadal opiera się na komponentach pochodzenia zwierzęcego, w tym na matrycy błony podstawnej i FBS. Przyszłe wysiłki mogą zatem skupić się na opracowaniu syntetycznych matryc o zdefiniowanym składzie chemicznym oraz bezsurowiczych systemów hodowlanych, aby dalej zwiększyć potencjał translacyjny tej platformy.
Należy zauważyć, że zoptymalizowany protokół wprowadził wiele jednoczesnych modyfikacji – suplementację PVA, wytrząsanie orbitalne, zachowanie medium warunkującego, usprawniony proces dojrzewania oraz jednolity system pożywki hodowlanej – a obecne dane nie pozwalają ustalić, która z poszczególnych modyfikacji odpowiada za zaobserwowaną poprawę homogeniczności agregatów, pokrycia śródbłonkowego, pokrycia perycytami lub wydajności organoidów. Niniejsze badanie zostało zaprojektowane w celu oceny skumulowanego efektu tych optymalizacji jako kompletnego protokołu, a nie w celu analizy wkładu każdego poszczególnego komponentu. Przyszłe eksperymenty factorialne lub ablacyjne będą wymagane, aby określić specyficzną rolę każdej modyfikacji i dalej dopracować protokół.
pomimo tych ograniczeń, obecny protokół stanowi praktyczną i powtarzalną podstawę do generowania organoidów naczyniowych. Kilka nowych kierunków w dziedzinie organoidów naczyniowych stwarza możliwości dalszego udoskonalenia protokołu i rozszerzenia jego zastosowań. Ostatnie postępy w zakresie syntetycznych i bezmięsnych hydrożeli dostarczyły obiecujących alternatyw dla macierzy błony podstawnej i kolagenu I, przy czym wykazano, że hydrożele dynamiczne nasilają angiogenezę i kierują różnicowanie organoidów naczyniowych w tętniczki22. Opracowano również solidną metodę wolną od komponentów pochodzenia zwierzęcego, opartą na jednowarstwowych kulturach „siedzącej kropli” (sitting drop), która pozwala zachować integralność komórkową przy jednoczesnej poprawie powtarzalności i kompatybilności z automatyzacją23. Badania multiomiczne pojedynczych komórek zapewniły bezprecedensową rozdzielczość heterogeniczności komórkowej podczas rozwoju ludzkich organoidów naczyń krwionośnych, ujawniając kluczowe przejścia stanów i losów komórek, które mogą pomóc w ukierunkowanej optymalizacji protokołów różnicowania24. Integracja platform mikrofluidycznych umożliwiła opracowanie funkcjonalnych unaczynionych organoidów na chipie (organoids-on-chip) z perfuzowalnymi sieciami kapilarnymi, co poprawia wzrost, dojrzewanie i funkcję organoidów dzięki perfuzji wewnątrz naczyniowej25. Ponadto specjalistyczne systemy organoidów naczyniowych na chipie wyłaniają się jako obiecujące platformy do przesiewania leków i modelowania chorób, z potencjalnymi zastosowaniami w medycynie regeneracyjnej i chirurgii rekonstrukcyjnej26. Wraz z przedstawionym tutaj zoptymalizowanym protokołem różnicowania, te komplementarne podejścia mogą przyspieszyć translacyjne zastosowanie organoidów naczyniowych w modelowaniu chorób i badaniach terapeutycznych.
Choć obecny protokół został zwalidowany z użyciem jednej linii iPSC, solidność podejścia do różnicowania potwierdzają spójne wyniki uzyskane w wielu niezależnych seriach. Niemniej jednak, w celu dalszego potwierdzenia jego uniwersalności konieczna będzie ocena na dodatkowych liniach iPSC oraz ESC. Zoptymalizowane warunki, w szczególności suplementacja PVA, wytrząsanie orbitalne oraz zatrzymanie medium warunkującego, zostały zaprojektowane tak, aby rozwiązać podstawowe problemy hodowli organoidów, w tym jednorodność agregacji, transport masy i wsparcie parakrynne, a zatem mogą przynieść podobne korzyści w przypadku różnych linii komórkowych.
Oświadczenia
Autorzy oświadczają, że nie istnieją żadne konkurencyjne interesy finansowe.
Podziękowania
Praca ta była wspierana przez Narodową Fundację Nauk Naturalnych Chin (NSFC) w ramach Funduszu Młodych Naukowców (C) (nr 32200655) oraz Programu Ogólnego (nr 32270847). Autorzy dziękują również Platformie Usług Publicznych Uniwersytetu Anhui za udzielone wsparcie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Filtr butelkowy 0,22 μm | Nalgene | FPE204030 | Do sterylnej filtracji mediów i buforów |
| Probówka stożkowa 15 mL | SparkJade | GD0001 | Sterylna |
| Probówka do mikrowirówki 2 mL | Eppendorf | 22363204 | Sterylna |
| 2-merkaptoetanol (1000×) | Gibco | 21985023 | Stosować w dygestorium |
| Alexa Fluor 488 AffiniPure F2 fragment przeciwciało osiołkowe anty-królicze IgG (H+L) | Lablead | Y1104 | Przeciwciało wtórne; rozcieńczać 1:300 |
| Alexa Fluor 594 AffiniPure F(ab′)2 fragment przeciwciało osiołkowe anty-kozie IgG (H+L) | Lablead | Y1007 | Przeciwciało wtórne; rozcieńczać 1:300 |
| Przeciwciało anty-CD31 | Cell Signaling | 3528s | Przeciwciało pierwotne; rozcieńczać 1:100 w buforze blokującym |
| Przeciwciało anty-PDGFR β | Zenbio | 347269 | Przeciwciało pierwotne; rozcieńczać 1:100 w buforze blokującym |
| Automatyczny licznik komórek | Life Technologies | Countess™ II | Zawiera szkiełka z komorą liczącą |
| Suplement B27 (50×) | Gibco | 17504044 | Do medium N2B27; rozmrażać w 4ºC, rozdzielić na aliquoty i przechowywać w −20ºC, unikać cykli zamrażania i rozmrażania |
| Wirówka naktowej | Zonkia | SC-3610 | Z rotorem z koszyczkami |
| Kabineta bezpieczeństwa biologicznego (Klasa II) | Thermo Fisher | NA | NA |
| BMP4 | Proteintech | HZ-1045 | Rekonstytuować w sterylnej ddH2O do stężenia 100 ng/μL, rozdzielić na aliquoty i przechowywać w −20 °C |
| Seryjna albumina wołowa (BSA) | Biosharp | 9048-46-8 | Do buforu blokującego |
| CHIR99021 | MCE | HY-10182 | Przygotować roztwór stokowy 10 mM w DMSO, przechowywać w −20ºC do 1 roku |
| Inkubator CO2 | Fisher Scientific | LS-CO150 | 37 ºC, 5% CO2, nawilżany |
| Szalka do obrazowania konfokalnego | Biosharp | BS-20-GJM | Do obrazowania po barwieniu |
| Mikroskop konfokalny | LEICA | NA | Wyposażony w obiektywy 10×, 20×, 63× oraz oprogramowanie ZEN |
| DMEM | Vivacell | C3113-0500 | Do rozcieńczania Matrigelu i roztworu kolagenu I |
| DMEM/F-12, suplement GlutaMAX | Gibco | 10565018 | Do rozcieńczania Matrigelu i medium N2B27 |
| EDTA (0,5 M, pH 8,0) | Invitrogen | AM9260G | Rozcieńczyć w PBS do 0,02% do pasażowania |
| Płodowa surowica wołowa (FBS) | Gibco | 10270-106 | Do pełnego medium różnicowania N2B27 (stężenie końcowe 15%) |
| FGF-2 | Novoprotein | C046 | Przygotować roztwór stokowy 1 mg/mL w sterylnym PBS, rozdzielić na aliquoty i przechowywać w −20ºC |
| Forskolina | R&D Systems | 1099 | Przygotować roztwór stokowy 10 mM w DMSO, przechowywać w −20ºC |
| HEPES (1M) | Gibco | 15630080 | Do roztworu kolagenu I |
| Hoechst | Beyotime | C1071S-4 | Przygotować roztwór stokowy 1 mg/mL w wodzie dejonizowanej, rozdzielić na aliquoty i przechowywać w −20ºC |
| Mikroskop odwrócony | LEICA | DMIL LED | Rutynowa obserwacja komórek |
| Matrigel (z obniżoną zawartością czynników wzrostu) | STEEMA | BM05 | Przechowywać w −20ºC po rozdzieleniu na aliquoty, unikać cykli zamrażania i rozmrażania; obsługiwać w lodzie |
| Roztwór nieessentialnych aminokwasów MEM (NEAA, 100×) | Gibco | 11140035 | Do medium N2B27 |
| Suplement N2 (100×) | Gibco | 17502048 | Do medium N2B27; przechowywać w −20ºC, chroniąc przed światłem |
| Medium Neurobasal | Gibco | 21103049 | Do medium N2B27 |
| Woda wolna od nukleaz (wolna od DNazy/RNazy) | Lablead | Doo55WJ | Do przygotowania RNA/cDNA i qPCR |
| Mieszadło orbitalne | Joan Lab | NA | Do etapów przemywania |
| Paraformaldehyd (roztwór 4%) | Servicebio | G1101 | Rozcieńczyć w PBS do 4% do fiksacji; stosować w dygestorium |
| Penicylina-Streptomycyna (100×) | Gibco | 15140122 | Do medium N2B27 |
| Medium PGM1 | Cellapy | A1517001 | Medium do ekspansji hiPSC; przechowywać w 4ºC, chroniąc przed światłem, stabilne przez 2 tygodnie |
| Suplement PGM1 (25×) | Cellapy | A1517101 | Do stosowania z bazowym medium PGM1 |
| Alkohol poliwinylowy (PVA) | Sigma-Aldrich | P8136 | Rozpuścić w PGM1 do stężenia 0,25% (w/v), aby promować agregację |
| PureCol (wołowy kolagen typu I, 3 mg/mL) | Advanced BioMatrix | 5005 | Do mieszaniny kolagenu I i Matrigelu; przetestować partię pod kątem zdolności do polimeryzacji |
| Termocykler qPCR | Thermo Fisher | StepOnePlus™ | Z możliwością analizy krzywej topnienia; do detekcji PCR w czasie rzeczywistym |
| Zestaw do odwrotnej transkrypcji | Accurate Biology | AG11706 | Do syntezy cDNA z całkowitego RNA; zawiera master mix RT z odwrotną transkryptazą, buforem, dNTP i starterami randomowymi |
| Zestaw do ekstrakcji RNA | Yeasen | 19221ES50 | Do izolacji całkowitego RNA z organoidów naczyniowych; zawiera kolumny do eliminacji gDNA i DNazę I wolną od RNazy |
| Węglan sodu (7,5%) | Gibco | 25080094 | Do roztworu kolagenu I |
| Deoksycholan sodu | Sigma-Aldrich | D6750 | Przygotować 1% (w/v) roztwór w wodzie dejonizowanej do buforu blokującego |
| Wodorotlenek sodu (1,0 N) | Sigma-Aldrich | S2770 | Do regulacji pH roztworu kolagenu I |
| Sterylne pipety jednorazowe (10 mL) | Bkmamlab | 110205007 | Pakowane pojedynczo, sterylne |
| Sterylne końcówki z filtrem (1000, 200, 20 μL) | Biozym | VT0270/VT0250/VT0220 | Sterylne, z filtrem |
| Sterylna igła (30 G) | NA | NA | Do wycinania sieci naczyniowych |
| Sterylna szpatułka (zaokrąglona) | Fisher Scientific | 21-401-5 | Stal nierdzewna |
| SYBR Green Master Mix | Accurate Biology | AG11733 | Stężenie 2× do qPCR; zawiera polimerazę DNA hot-start, bufor, dNTP i barwnik SYBR Green |
| Płytka 12-dołkowa traktowana do hodowli tkankowych | BD Falcon | 353043 | Do osadzania w żelu i hodowli sieci naczyniowych |
| Płytka 6-dołkowa traktowana do hodowli tkankowych | Eppendorf | 30720113 | Standardowa traktowana TC |
| Triton X-100 | Sigma-Aldrich | T9084 | Do buforu blokującego |
| Błękit trypanu (0,4%) | Thermo Fisher | 15250061 | Do liczenia komórek |
| Tween 20 | Sigma-Aldrich | P7949 | Do 0,05% roztworu przemywającego PBS-T |
| Płytka 6-dołkowa o ultra-niskim przywieraniu | Corning | 3471 | Do tworzenia agregatów i różnicowania |
| Płytka 96-dołkowa o okrągłym dnie o ultra-niskim przywieraniu | Beyotime | FULA962-6pcs | Do hodowli zawiesinowej organoidów naczyniowych |
| VEGF-A | Proteintech | HZ-1038 | Przygotować roztwór stokowy 1 mg/mL w sterylnym PBS, rozdzielić na aliquoty i przechowywać w −20ºC |
| Kąpiel wodna | Blue pard | HWS-24 | 37ºC |
| Y-27632 | MCE | HY-10071 | Przygotować roztwór stokowy 10 mM w sterylnym PBS lub DMSO, przechowywać w −20ºC; stężenia robocze: 5 μM (rozmrażanie), 50 μM (tworzenie agregatów) |
Bibliografia
- Lancaster MA, Knoblich JA. Organogenesis in a dish: modeling development and disease using organoid technologies. Science. 2014;345:1247125.
- Clevers H. Modeling development and disease with organoids. Cell. 2016;165:1586-1597.
- Spence JR, et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 2011;470:105-109.
- Lancaster MA, et al. Cerebral organoids model human brain development and microcephaly. Nature. 2013;501:373-379.
- Quadrato G, et al. Cell diversity and network dynamics in photosensitive human brain organoids. Nature. 2017;545:48-53.
- Takasato M, et al. Kidney organoids from human iPS cells contain multiple lineages and model human nephrogenesis. Nature. 2015;526:564-568.
- Takebe T, et al. Vascularized and functional human liver from an iPSC-derived organ bud transplant. Nature. 2013;499:481-484.
- Huch M, et al. Long-term culture of genome-stable bipotent stem cells from adult human liver. Cell. 2015;160:299-312.
- Nakano T, et al. Self-formation of optic cups and storable stratified neural retina from human ESCs. Cell Stem Cell. 2012;10:771-785.
- Mansour AA, et al. An in vivo model of functional and vascularized human brain organoids. Nat Biotechnol. 2018;36:432-441.
- Ham O, et al. Blood vessel formation in cerebral organoids formed from human embryonic stem cells. Biochem Biophys Res Commun. 2020;521:84-90.
- Sun XY, et al. Generation of vascularized brain organoids to study neurovascular interactions. eLife. 2022;11:e76707.
- Grebenyuk S, Ranga A. Engineering organoid vascularization. Front Bioeng Biotechnol. 2019;7:39.
- Parikh M, Pierce GN. Considerations for choosing an optimal animal model of cardiovascular disease. Can J Physiol Pharmacol. 2024;102:75-85.
- Krug A, et al. Three-dimensional spheroid models for cardiovascular biology and pathology. Mechanobiol Med. 2025;3:100144.
- Carmeliet P. Angiogenesis in health and disease. Nat Med. 2003;9:653-660.
- Wimmer RA, et al. Human blood vessel organoids as a model of diabetic vasculopathy. Nature. 2019;565:505-510.
- Wimmer RA, et al. Generation of blood vessel organoids from human pluripotent stem cells. Nat Protoc. 2019;14:3082-3100.
- Naderi-Meshkin H, et al. Vascular organoids: unveiling advantages, applications, challenges, and disease modelling strategies. Stem Cell Res Ther. 2023;14:292.
- Xu C, et al. Vascular organoid generation from human-induced pluripotent stem cells. J Vis Exp. 2024;214:e67125.
- Frenz-Wiessner S, et al. Generation of complex bone marrow organoids from human induced pluripotent stem cells. Nat Methods. 2024;21:868-881.
- Sun D, et al. Matrix viscoelasticity controls differentiation of human blood vessel organoids into arterioles and promotes neovascularization in myocardial infarction. Adv Mater. 2025;37:e2410802.
- Hoffmann A, et al. Animal-origin-free method for generating blood vessel organoids. Sci Rep. 2026;16:12096.
- Nikolova MT, et al. Fate and state transitions during human blood vessel organoid development. Cell. 2025;188:3329-3348.e31.
- Quintard C, et al. A microfluidic platform integrating functional vascularized organoids-on-chip. Nat Commun. 2024;15:1452.
- Sun L, Wang P, Lin X, Qiu Y. Microfluidic vascular organoids-on-chips: a promising platform for advancing plastic and reconstructive surgery. Chinese Journal of Plastic and Reconstructive Surgery. 2025.