Przedstawiamy trójwymiarowy schemat pracy z wykorzystaniem mikroskopii STED (3D STED), który łączy testy poboru z perturbacją farmakologiczną w celu wizualizacji transportu białek błonowych w nienaruszonych krążkach imaginalnych skrzydeł Drosophila w niemal izotropowej superrozdzielczości.
Artykuł metodologiczny
Wizualizacja transportu białek w kontekście całych tkanek przy użyciu nanoskopii o superrozdzielczości u Drosophila
W tym artykule
Podsumowanie
Streszczenie
Muszka owocowa Drosophila melanogaster jest powszechnie wykorzystywana do badania konserwatywnych szlaków sygnalizacji komórkowej i rozwojowej in vivo. Wiele szlaków sygnałowych, w tym sygnalizacja Wnt, zależy od ściśle regulowanych zdarzeń sekrecji, endocytozy i transportu wewnątrzkomórkowego. Jednak wizualizacja dynamiki białek związanych z błoną w obrębie nienaruszonych tkanek nabłonkowych, takich jak tarczki wyobraźkowe skrzydła, pozostaje wyzwaniem ze względu na niewielki rozmiar i gęstą, kolumnową organizację tych komórek. Przedstawiamy tutaj protokół łączący nanoskopię z trójwymiarowym wygaszaniem emisji stymulowanej (3D STED) z testami pobierania (uptake assays) oraz perturbacjami farmakologicznymi w tarczkach wyobraźkowych skrzydła Drosophila. Ten schemat postępowania umożliwia obrazowanie superrozdzielcze dynamiki białek związanych z błoną w obrębie nienaruszonej architektury tkanki przy rozdzielczości niemal izotropowej. Wykorzystując jako przykład komórki sekretyjące Wingless, wizualizujemy lokalizację i transport Wingless (Wg) w błonie apikalnej. Aby przeanalizować dynamiczne procesy transportu, schemat obrazowania łączymy z testem pobierania, który selektywnie znakuje białka podlegające sekrecji i reinternalizacji w określonym oknie czasowym. W połączeniu z inhibitorami chemicznymi i wizualizacją za pomocą nanoskopii 3D STED, podejście to umożliwia funkcjonalną analizę dynamiki transportu błonowego. Wspólnie ten schemat pracy stanowi wszechstronne narzędzie do badania organizacji błon i transportu białek z rozdzielczością subkomórkową w próbkach całych tkanek Drosophila.
Wprowadzenie
Muszka owocowa Drosophila melanogaster jest powszechnie stosowanym organizmem modelowym w biologii rozwoju, ewolucji, badaniach nad zachowaniem oraz w badaniach biomedycznych, w tym w badaniach nad nowotworami i innymi chorobami ludzi1,2. Wiele fundamentalnych szlaków sygnalizacji komórkowej jest wysoce konserwatywnych między Drosophila a kręgowcami, co sprawia, że ten system modelowy jest szczególnie cenny w badaniu konserwatywnych mechanizmów biologicznych in vivo.
W niniejszym protokole tarczka imaginalna skrzydła Drosophila służy jako system modelowy do badania dynamiki związanej z błoną w obrębie szlaku sygnalizacyjnego Wingless (Wg)/Wnt. Wiele szlaków sygnalizacyjnych rozwoju opiera się na ściśle regulowanej sekrecji, lokalizacji błonowej, endocytozie i wewnątrzkomórkowym transporcie cząsteczek sygnałowych3. Dotyczy to również granicy grzbietowo-brzusznej (DV) tarczki imaginalnej skrzydła, gdzie Wg jest wydzielany z komórek produkujących na błonie apikalnej i transportowany do sąsiednich komórek biorców poprzez oddziaływania z glipikanami4,5,6,7. W komórkach biorców Wg wiąże się z receptorami Frizzled i aktywuje kaskadę sygnałową Wnt. Oprócz puli Wg transportowanej z dala od granicy DV, część Wg jest ponownie internalizowana przez komórki produkujące i transportowana przez system endosomalny do różnych przeznaczeń wewnątrzkomórkowych8,9,10. Komórki produkujące Wg na granicy DV stanowią zatem doskonały model do badania transportu błonowego, dynamiki sekrecji oraz mechanizmów komórkowych regulujących aktywność sygnalizacyjną in vivo.
Jednak wysoce kolumnowa architektura komórek nabłonkowych tarczek imaginalnych utrudnia wizualizację, wymagając wyższej i bardziej izotropowej rozdzielczości, niż może zapewnić konwencjonalna mikroskopia konfokalna, aby rozróżnić poszczególne pęcherzyki. Aby przezwyciężyć te ograniczenia, zoptymalizowaliśmy przygotowanie tkanek, barwienie oraz warunki obrazowania dla nanoskopii superrozdzielczej w nienaruszonych tkankach Drosophila. W szczególności opracowaliśmy schemat pracy dla trójwymiarowej nanoskopii z wygaszaniem emisji stymulowanej (3D STED), która umożliwia ortogonalną wizualizację lokalizacji białek związanych z błoną wzdłuż osi apikalno-bazalnej nabłonka11,12. 3D STED jest szczególnie odpowiednia do tego zastosowania, ponieważ zapewnia lepszą rozdzielczość osiową w porównaniu z konwencjonalną mikroskopią konfokalną, co umożliwia wizualizację drobnych struktur subkomórkowych w gęsto upakowanych tkankach13,14. Stosując to podejście, przeanalizowaliśmy obszar błony apikalnej komórek wydzielających Wg na granicy DV tarczki imaginalnej skrzydła i wykryliśmy Wg w błonie apikalnej obok innych białek związanych z błoną, takich jak Discs large 1 (Dlg1) lub Evenness interrupted/Wntless (Evi/Wls).
Aby dokładniej zbadać dynamikę transportu białek, ten schemat obrazowania połączono z wcześniej opracowanym testem wychwytu (uptake assay)15. Test ten umożliwia selekcyjne wykrywanie białek, które uległy sekrecji, a następnie ponownej internalizacji w określonym przedziale czasowym, co pozwala na wizualizację dynamicznej puli białek transportowanych przez błonę komórkową. W celu rozszerzenia jego zastosowań, test wychwytu połączono z perturbacjami farmakologicznymi, co pozwoliło na analizę wpływu konkretnych procesów komórkowych na dynamikę transportu błonowego. Wspólnie podejścia te stanowią potężne narzędzie do badania transportu białek, sekrecji oraz mechanizmów sygnalizacyjnych w ich naturalnym kontekście tkankowym przy wysokiej rozdzielczości przestrzennej.
Ponadto protokół jest kompatybilny z szerokim zakresem metod barwienia, w tym ze standardowymi protokołami immunofluorescencji. Możliwe jest również wprowadzenie barwników fluorescencyjnych, co dodatkowo rozszerza zakres struktur komórkowych i celów molekularnych, które można zwizualizować. W każdym przypadku fluorofory powinny być dobrane pod kątem kompatybilności z nanoskopią STED. Chociaż niniejszy protokół koncentruje się na dwukolorowym (czerwonym i dalekiej czerwieni) obrazowaniu 3D STED, schemat pracy można łatwo dostosować do dodatkowych fluoroforów i alternatywnych konfiguracji obrazowania, zwiększając tym samym jego elastyczność w różnorodnych zastosowaniach eksperymentalnych.
Łącznie protokół ten ustanawia wszechstronne ramy dla łączenia nanoskopii superrozdzielczej STED z podejściami do zaburzeń funkcjonalnych w nienaruszonych tkankach Drosophila. Przepływ pracy stanowi podstawę dla przyszłych badań nad organizacją błon, transportem białek i dynamiką sygnalizacji w rozdzielczości subkomórkowej w złożonych środowiskach tkankowych.
Protokół
1. Połączone traktowanie inhibitorem ex vivo i test pobierania
UWAGA: Szczegółne informacje na temat użytych odczynników i materiałów znajdują się w Tabeli materiałów.
- Przygotowanie pożywek i roztworów
- Przygotować pożywkę SchM+.
- Do pożywki dla owadów Schneidera dodać 4% płodowej surowicy bydlęcej (FBS) i dokładnie wymieszać.
UWAGA: Pożywkę SchM+ należy przygotować na świeżo w dniu przeprowadzenia eksperymentu.
- Do pożywki dla owadów Schneidera dodać 4% płodowej surowicy bydlęcej (FBS) i dokładnie wymieszać.
- Przygotowanie 1× PBS-T.
- Dodać 0,1% Triton X-100 do 1× solutorem buforowanym fosforanem (PBS) i dokładnie wymieszać.
- Przygotuj roztwory związków chemicznych.
UWAGA: Wiele z poniższych związków chemicznych jest uważanych za cytotoksyczne, dlatego niezbędne jest ich ostrożne obchodzenie w dygestorium z zastosowaniem odpowiedniego sprzętu oraz właściwa utylizacja odpadów.- Dynasor2-24: Rozpuścić Dynasor2-24 (znany również jako Dyngo-4a) w dimetylosulfoksydzie (DMSO), zgodnie z instrukcjami producenta, w celu przygotowania 10 mM roztworu zapasowego. Do traktowania rozcieńczyć roztwór zapasowy w stosunku 1:1000 lub 1:2000 w SchM+, aby uzyskać stężenia końcowe wynoszące 10 µM lub 5 µModpowiednio.
- Kontrola DMSO: Rozcieńczyć DMSO w stosunku 1:1000 w pożywce SchM+ i użyć 200 µL jako kontrolę negatywną w każdym doświadczeniu.
- Przygotuj bufor kwasowy do testu pobierania.
- Przygotować 0,1 M roztwór glicyny w dH2O2O.
- Dostosować pH do wartości 3,5 za pomocą 37% HCl (kwasu solnego).
- Przygotować pożywkę SchM+.
- Pobieranie próbek
- Utrzymywać muchy w temperaturze 25 °C z cyklem światła i ciemności 12/12 h.
- Za pomocą pęsety zebrać larwy w stadium L3 z fiolek i umieścić je w szklanej płytce do barwienia z 12 dołkami, przy czym każdy dołek powinien być wypełniony pożywką SchM+.
UWAGA: Należy przygotować wystarczającą ilość tkanki, aby w każdym powtórzeniu eksperymentalnym zawsze uwzględnić próbki kontrolne. - Otwórz larwy na końcu tylnym i odwróć je.
- Jak najdokładniej usuń jelito oraz ciało tłuszczowe z odwróconej tkanki larwalnej, utrzymując tkankę w zanurzeniu w roztworze SchM+.
- Następnie przenieś tkankę do probówki PCR o pojemności 0,2 ml zawierającej SchM+.
UWAGA: do każdej probówki do reakcji łańcuchowej polimerazy (PCR) umieszczamy jedynie 6–7 odwróconych larw, aby zapewnić ich całkowite zanurzenie i swobodny ruch tkanek.
UWAGA: Należy unikać przepełniania probówki tkanką, aby zapobiec powstawaniu artefaktów podczas barwienia. Należy odnieść się do Tabela materiałów w celu uzyskania szczegółowych informacji na temat odczynników i materiałów użytych w niniejszym badaniu.
- Ex vivo leczenie inhibitorem i test wychwytu
- Usunąć medium SchM+ z próbki.
- Dodać w razie potrzeby wcześniej przygotowany roztwór związku chemicznego, np. 200 µL z 5 µM Roztwór Dynasor2-24.
OSTRZEŻENIE: Związki chemiczne te są uważane za cytotoksyczne, dlatego niezbędne jest ich ostrożne obchodzenie się w dygestorium z zastosowaniem odpowiedniego sprzętu oraz właściwa utylizacja odpadów. - Dodaj 200 µL roztworu DMSO (1:1000) do próbki kontrolnej, co stanowi kontrolę negatywną.
- Do testu pobierania (Witte et al., 202115), dodać przeciwciało pierwszorzędowe do roztworu leku: w przypadku przeciwciała anty-Wg stosować rozcieńczenie 1:20 do detekcji Wg, a w przypadku przeciwciała anty-GFP do detekcji białek znakowanych zielonym białkiem fluorescencyjnym (GFP), stosować rozcieńczenie 1:40.
- Inkubować próbki w temperaturze pokojowej (RT) przez 90 min w ciemności.
UWAGA: Test poboru (uptake assay) jest opcjonalny i może zostać z łatwością pominięty w protokole, jeśli nie jest on wymagany. Ponadto, w zależności od celu eksperymentu, można zastosować inne związki chemiczne. Zaleca się przeprowadzenie miareczkowania związku w celu ustalenia optymalnego stężenia dla każdego konkretnego zastosowania. Należy odnieść się do Tabela materiałów w celu uzyskania szczegółowych informacji na temat odczynników i materiałów wykorzystanych w niniejszym badaniu.
- Fiksacja próbek
- Niezwłocznie po zakończeniu czasu inkubacji usunąć roztwór barwiący z kroku 1.3.
- (Opcjonalnie) Przepłukać próbki dwukrotnie za pomocą 200 µL SchM+.
- Aby prawidłowo usunąć przeciwciało pierwszorzędowe w teście wychwytu, należy przemywać tkankę buforem kwasowym przez 5 min w temperaturze pokojowej (RT).
- Szybkie przemycie 3× przez 3 min z SchM+.
- Utrwal próbki w 4% formaldehydzie w buforze SchM+ przez 30 min w temperaturze pokojowej.
- Inkubacja z przeciwciałem pierwotnym
UWAGA: Jeśli obok przeciwciała zastosowanego w teście pobierania (uptake assay) wymagane jest dodatkowe przeciwciało pierwszorzędowe, należy je wprowadzić na tym etapie i przetworzyć zgodnie ze standardowymi procedurami barwienia immunohistochemicznego.- Zablokuj tkankę, używając 4% normalnego surowicy koziej w 1× w PBS-T przez co najmniej 30 min w temperaturze pokojowej przy łagodnym mieszaniu.
- Usunąć roztwór blokujący.
- Do probówki 1 należy dodać roztwór przeciwciała pierwszorzędowego.× PBS o pożądanym stężeniu (przykłady: przeciwciało anty-wg w rozcieńczeniu 1:200, anty-dlg1 w rozcieńczeniu 1:50 lub anty-GFP w rozcieńczeniu 1:200, bądź jakiekolwiek inne wymagane przeciwciało)
- Inkubować próbki w temperaturze 4 °C przez noc w warunkach łagodnego mieszania.
- (Opcjonalnie) Przeprowadzić inkubację z przeciwciałem pierwszorzędowym przez co najmniej 1,5 h w temperaturze pokojowej przy delikatnym mieszaniu.
- UWAGA: Należy odnieść się do Tabela materiałów szczegółowych informacji na temat odczynników i materiałów wykorzystanych w niniejszym badaniu.
- Inkubacja przeciwciał wtórnych
- Usunąć roztwór przeciwciała pierwszorzędowego.
UWAGA: Użyto roztworu przeciwciała pierwszorzędowego w punkcie 1× Bufor PBS można wykorzystywać wielokrotnie, przechowując go w nowej probówce reakcyjnej o pojemności 1,5 ml w temperaturze 4 °C. - Przemyć tkankę 3× 10 min w 1× bufor PBS-T przy delikatnym wstrząsaniu.
Dodać odpowiednie przeciwciała wtórne w rozcieńczeniu 1:200 w 1× PBS-T z przeciwbarwieniem jąder komórkowych Hoechst33342 w stosunku 1:2000. Przeciwciała wtórne do STED obejmują: kurzy anty-mysi Alexa Fluor 594, kozi anty-króliczy Alexa Fluor 594, kozi anty-króliczy STAR635P oraz kozi anty-mysi STAR635P. Należy odnieść się do Tabela materiałów w celu uzyskania szczegółowych informacji na temat odczynników i materiałów wykorzystanych w niniejszym badaniu. - Inkubować z przeciwciałem wtórnym przez noc w temperaturze 4 °C (Opcjonalnie: inkubować przez co najmniej 1,5 h przy łagodnym mieszaniu w temperaturze pokojowej).
- Następnego dnia wypłukać tkankę 3 razy× 10 min w 1× PBS-T przy łagodnym mieszaniu. Próbki są teraz gotowe do montowania w celu obrazowania STED. Zobacz cały przebieg procedury Rysunek 1.
UWAGA: Układy optyczne mikroskopów są zazwyczaj projektowane dla 23 °C operacja, chyba że wymagane są inne warunki. Stabilność temperatury jest krytyczna, ponieważ wahania powodują dryft termiczny i mogą wpływać na synchronizację laserów. Stabilna temperatura pomieszczenia na poziomie 20–23 °C (≤ ±±1 °C zaleca się (fluktuacje)16., z 21,5–22 °C często kompensując ciepło generowane przez mikroskop. Wszystkie komponenty mikroskopu powinny osiągnąć równowagę termiczną przed rozpoczęciem obrazowania. Inkubatory nakładane na stolik zapewniają precyzyjną kontrolę temperatury próbki, jednak komory mogą zatrzymywać ciepło i zwiększać dryf. Aktywne chłodzenie poprawia stabilność. W niniejszym badaniu zastosowano inkubator zbudowany na zamówienie (EMBL Heidelberg), który utrzymywał temperaturę 21,5 ±± 0.05 °Cminimalizując dryft termiczny i zapewniając stabilną wydajność 3D STED.
- Usunąć roztwór przeciwciała pierwszorzędowego.
2. Przygotowanie próbek do nanoskopii i obrazowania super-rozdzielczego 3D STED
- Przygotowanie sprzętu i materiałów:
- Skonfiguruj mikroskop.
- Należy użyć mikroskopu odpowiedniego do przeprowadzenia eksperymentu. W niniejszym przypadku wykorzystano mikroskop Leica Stellaris 8 STED Falcon.
- Należy użyć odpowiedniego obiektywu. W tym przypadku zastosowano obiektyw HC PL APO 86x/1.20 W motCORR STED white.
- Aby umożliwić prawidłowe obrazowanie, należy włączyć cały układ mikroskopowy co najmniej 2 h przed rozpoczęciem obrazowania (patrz UWAGA po kroku 1.6.4).
- Przygotuj naczynia powleczone poli-L-lizyną.
- Przygotować roztwór poli-L-lizyny zawierający 0,6% poli-L-lizyny i 0,002% Photo Flo w wodzie destylowanej (dH)2O. Rozdziel roztwór na alykwooty i przechowuj go długoterminowo w temperaturze -20 °CPo rozmrożeniu przechowywać w temperaturze 4 °C i można go używać ponownie do 10 razy.
- Dodaj 200 µL roztworu poli-L-lizyny na szklaną lamellkę o grubości 1,5H w dnie µ-szalka (∅35 mm)
- Ustaw naczynia pionowo pod kątem w celu wysuszenia.
- Po całkowitym wyschnięciu roztworu poli-L-lizyny powtórzyć proces powlekania jeszcze raz.
- Ostrożnie nanieś dystansery z lakieru do paznokci po obu stronach szklanego spodu szkiełka nakrywkowego
- Po zamocowaniu przykryć próbki okrywem szklanym o grubości 1,5 mm (∅szkiełka nakrywki 12 mm (patrz Rycina 2).
- Skonfiguruj mikroskop.
- Konfiguracja montażowa dla 3D STED
- UWAGA: W przypadku nanoskopii STED 3D (patrz UWAGA po kroku 2.2.12) niezbędne jest dopasowanie współczynników załamania światła między obiektywem STED a medium montującym (przykład w tym przypadku: obiektyw wodny i 1× medium montażowe PBS).
- Umieść próbki w małej szalce Petriego wypełnionej 1× PBS
- Dodać 15 µL z 1× PBS w formie kropli na wcześniej przygotowaną płytkę powlekaną poli-L-lizyną.
- Wypreparuj tarczki imaginalne skrzydeł z pozostałej tkanki larwalnej i umieść je w 15 µL 1× Kropla PBS.
- Upewnij się, że krążki skrzydłowe przylegają do pokrywki z powłoką i nie unoszą się w roztworze.
- Nie należy dociskać krążków z żadną siłą; należy pozwolić im opaść na szkiełko nakrywkowe tak delikatnie, jak to możliwe. W celu zapewnienia prawidłowej orientacji należy upewnić się, że krążki skrzydeł są montowane błoną perypodą skierowaną w dół, w stronę szkiełka nakrywkowe.
- Po zamocowaniu przykryć próbki okrywem o promieniu 1,5 h (∅szkiełka nakrywkowe (12 mm).
- Należy upewnić się, że krawędzie szkiełka nakrywkowego spoczywają na wcześniej naniesionych przekładkach z lakieru do paznokci, aby uniknąć zgniecenia próbki.
- Zabeziecz krawędzie szkiełka nakrywki z każdej strony za pomocą laku do paznokci, aby zapobiec odparowywaniu medium montażowego.
- Przechowywać szalki w ciemności do momentu końcowego obrazowania.
- Dostosuj temperaturę próbki do temperatury komory inkubacyjnej mikroskopu, umieszczając próbkę w komorze inkubacyjnej co najmniej 30 min przed obrazowaniem w mikroskopie.
- Aby zapobiec przemieszczaniu się próbki, należy ustabilizować szalkę w uchwycie mikroskopowym za pomocą masy mocującej wrażliwej na nacisk (np. Blu Tack).
UWAGA: Terminy 2D STED i 3D STED opisują rodzaj poprawy rozdzielczości, a nie to, czy pozyskano pojedynczy obraz, czy stos z przekrojami (z-stack)12,172D STED poprawia jedynie rozdzielczość boczną (x,y), zazwyczaj do <50 nm, podczas gdy rozdzielczość osiowa (z) pozostaje zbliżona do rozdzielczości mikroskopii konfokalnej (~600 nm). Metoda ta jest stosunkowo odporna i zazwyczaj toleruje niedoskonałe dopasowanie współczynnika załamania światła między próbką a medium imersyjnym obiektywu123D STED poprawia rozdzielczość zarówno w płaszczyźnie bocznej, jak i osiowej, przy czym szczególnie wyraźna poprawa następuje wzdłuż osi z. Dzięki optymalizacji fluoroforu oraz warunków wygaszania STED w próbkach biologicznych można osiągnąć niemal izotropową rozdzielczość na poziomie ~100-120 nm.17,18Wzór wygaszenia w 3D STED jest jednak wysoce wrażliwy na aberracje sferyczne. Pomyślne obrazowanie wymaga zatem starannego dopasowania współczynnika załamania światła oraz precyzyjnego ustawienia pierścienia korekcyjnego obiektywu zgodnie z rzeczywistą grubością szkiełka nakrywkowego.
- Wymagania i konfiguracja nanoskopii
- Włącz wszystkie niezbędne urządzenia mikroskopowe zgodnie z instrukcjami producenta.
- Nie włączaj jeszcze przełączników lasera.
- Ustaw temperaturę komory inkubacyjnej mikroskopu na 22–23 °C co najmniej 1,5 h przed obrazowaniem.
- Przenieś również próbkę do komory mikroskopu i pozostaw ją na co najmniej 30 min w celu wyrównania temperatury.
- Włącz komputer i uruchom oprogramowanie LAS X (wersja 4.9.0).
- Wybierz obrazowanie STED w oknie startowym i uruchom oprogramowanie
- Po załadowaniu oprogramowania przekręć klucze bezpieczeństwa obu laserów, gdy ich kontrolki świecą na zielono.
- Przejdź do Pozyskać przejdź do odpowiedniej karty i wybierz odpowiedni obiektyw STED (HC PL APO 86x/1.20 W motCORR STED).
- Przejdź do Konfiguracja przejdź do karty i kliknij przycisk dla Konfiguracja lasera.
- Kliknij wszystkie suwaki laserów, aby je włączyć WŁ..
- Przejdź do Konfiguracja przejdź do karty i kliknij przycisk STED.
- Kliknij Wyrównaj wiązki.
- Powtórz wyrównanie wiązek po 30 min i 2 h obrazowania, aby zapewnić optymalne ustawienie – powtórz czynność później w razie potrzeby, np. w przypadku zauważenia spadku rozdzielczości lub zwiększenia tła
- Ustaw pierścień korekcyjny (zmotoryzowany) obiektu zgodnie z grubością szkiełka nakrywki, wykorzystując sygnał odbicia z powierzchni szkiełka nakrywki:
- Przejdź do Pozyskać przejdź do karty i zacznij ustawiać wartość motCORR.
- Utwórz nowy kanał dla fluorescencji GFP w konfokalny tryb i ustaw ostrość na komórkach preparatu.
- Kliknij w Na żywo przycisk i przemieść próbkę w miejsce, w którym nie znajduje się żadna próbka.
- Zatrzymaj obrazowanie na żywo.
- Upewnij się, że dla tego kanału używany jest wyłącznie detektor HyDS.
- Ustaw Filtr notch (filtr wycinający) konfiguracja do Odbicie.
- Kliknij w Orientacja przycisk i wybierz Orientacja xyz.
- Zmniejszyć szybkość szybkiego obrazowania na żywo do 100 Hz, jeśli próbka wydaje się niestabilna lub wykazuje ruch w osi z.
- Rozpocznij obrazowanie na żywo, klikając w Szybka transmisja na żywo przycisk
- Zlokalizuj szkiełko nakrywowe próbki, które będzie widoczne jako linia
- Reguluj wartość motCORR do momentu, aż sygnał tej linii będzie jak najostrzejszy i najwęższy
UWAGA: W przypadku szkiełka podstawowego o grubości 1,5H wartość ta mieści się zazwyczaj w zakresie 48–56%. - Następnie należy wybrać kanały do obrazowania w Pozyskiwać tab.
- Należy odnieść się do Tabela 1 dla ustawień detekcji Alexa Fluor 594 oraz STAR635P w trybie STED.
- Obrazowanie
- Wybierz obszar obrazowania, patrząc przez okulary mikroskopu.
- Ostrożnie obróć próbkę, aby granica DV była ustawiona pionowo (Rycina 2).
- Zamknij migawkę mikroskopu i przełącz na obrazowanie konfokalne, sterując mikroskopem za pomocą komputera.
- Kliknij Fast Live przycisk, wyregulować ostrość i sprawdzić orientację granicy DV.
- Zatrzymaj obrazowanie na żywo.
- (Opcjonalnie) Na tym etapie można wykonać obraz przekrojowy w orientacji xyz w trybie konfokalnym (ustawiając moc lasera STED na 0% w obu kanałach), aby służył on jako późniejszy punkt odniesienia. Po wykonaniu obrazu przekrojowego należy włączyć laser STED.
- Wybierz orientację xzy i dostosuj wyświetlaną linię do dokładnego obszaru obrazowania ortogonalnego.
- Kliknij w Szybka transmisja na żywo przycisk i w razie potrzeby wyregulować ostrość.
- Dostosuj pozycję próbki w osi x, korzystając z pokrętła z-Wheel mikroskopu.
- Należy upewnić się, że lasery STED są włączone dla obu kanałów, a wszystkie ustawienia są prawidłowe.
- Kliknij Rozpocznij eksperyment.
- Intensywność na piksel (detektor w trybie zliczania fotonów) wynosi od 50 do 300 detektowanych fotonów; wartość ta zależy również od mocy lasera, czasu przebywania wiązki na pikselu oraz liczby zastosowanych akumulacji linii. Jeśli dostępny jest moduł pomiaru czasu życia fluorescencji (FLIM) (Falcon), należy potwierdzić, że w każdym impulsie lasera detektowanych jest mniej niż jeden foton.
- Dostosować wartości zgodnie z wymaganiami dla poszczególnej próbki.
- Wyzwania dla nanoskopii STED
- Aby zwizualizować konkretny obszar morfologiczny w 3D STED, należy obrócić i zorientować próbkę w mikroskopie tak, aby precyzyjnie dopasować tkankę do wymaganej osi przed przejściem z widoku XY do widoku XZ. Możliwość tak swobodnej manipulacji uzyskuje się poprzez montowanie próbek na naczyniach okrągłych, które można przesuwać zgodnie z wymaganiami eksperymentalnymi (Rysunek 2).
- Podczas skanowania w płaszczyźnie xz próbka jest fizycznie przemieszczana wzdłuż osi z, co początkowo powodowało niewielkie przemieszczenie naczynia w płaszczyźnie xy na skutek oscylacji wzdłuż osi pionowej. Aby zapobiec jakimkolwiek ruchom naczyń, należy przymocować naczynie do uchwytu na próbki mikroskopowe za pomocą masy mocującej (Blu Tack). Pozwoliło to na swobodną rotację, jednocześnie zapobiegając przemieszczeniu w pionie (wzdłuż osi z).
- Aby zapobiec odparowaniu medium montażowego i wysychaniu tkanki, szkiełka cover-slip uszczelniono lakierem do paznokci.
- Aby uniknąć dryfu próbki wynikającego z różnic temperatur między próbką a mikroskopem, należy umieścić próbki w komorze inkubacyjnej mikroskopu co najmniej 30 minut przed obrazowaniem i pozwolić im dostosować się do temperatury mikroskopu.16.
- W celu wyboru przeciwciała wtórnego należy postępować zgodnie z poniższymi krokami:
- Szeroka gama fluoroforów nadaje się do obrazowania STED, jednak tylko podzbiór z nich łączy korzystne właściwości fotofizyczne i spektralne pozwalające na dwukolorowy obrazowanie STED z wykorzystaniem pojedynczego lasera deplecyjnego (w tym przypadku o długości fali 775 nm). Należy zastosować jedną długość fali deplekcji STED dla obu fluoroforów, aby zapewnić naturalne dopasowanie chromatyczne i wyeliminować konieczność korekcji przesunięcia chromatycznego poprzez zdefiniowanie obu kanałów za pomocą tego samego wzorca deplekcji STED.
- Typowe pary fluoroforów obejmują STAR RED/STAR635P, ATTO 647N/ATTO 643, w połączeniu z Alexa Fluor 594, STAR 580 lub STAR ORANGE18,19W tym przypadku zastosowano powszechnie używaną kombinację barwników Alexa Fluor 594 i STAR635P. Ze względu na częściowe nakładanie się ich widm emisji, akwizycję fluoroforów należy przeprowadzić w trybie linia po linii (line-by-line), stosując wąskie okno detekcji dla Alexa Fluor 594 w celu zminimalizowania przesłuchu (crosstalk) (patrz Tabela 1). Ponieważ obniża to wydajność detekcji Alexa Fluor 594, należy przypisać do tego kanału silniejsze barwienie immunocytochemiczne.
Wyniki
Aby ustanowić odpowiednie warunki obrazowania dla nanoskopii 3D STED w obrączkach skrzydłowych, w pierwszej kolejności przeprowadzono standardowe barwienie immunofluorescencyjne Wg oraz białka Dlp związanego z błoną apikalną. Wg wykryto za pomocą Alexa Fluor 594, natomiast Dlp oznakowano STAR635P; są to dwa fluorofory kompatybilne z nanoskopią STED (Rysunek 3). Obrazy pozyskano zarówno bez deplekcji STED, aby uzyskać obrazy o jakości konfokalnej, jak i z deplekcją STED w celu obrazowania w superrozdzielczości, stosując ustawienia opisane w punkcie 2.3 (Rysunek 3).
Bezpośrednie porównanie tego samego obszaru tkanki obrazowanego w warunkach konfokalnych i STED w przekrojach xz wykazało znaczny wzrost rozdzielczości przestrzennej zapewniany przez nanoskopię 3D STED (Rycina 3A–D′). Struktury, które w obrazach konfokalnych objawiały się jako wydłużone sygnały (Rycina 3A,A′oraz Rycina C,C′) zostały rozdzielone na wiele wyraźnych punktów (puncta) w trybie STED (Rysunek 3B,B′, i Rycina D,D′). Poprawę tę zaobserwowano w obu kanałach (Alexa Fluor 594 oraz STAR635P) i wykorzystano ją do optymalizacji parametrów barwienia oraz obrazowania w celu uzyskania najwyższej możliwej jakości sygnału i rozdzielczości izotropowej w nienaruszonej tkance krążka skrzydła.
Następnie połączyliśmy test pobierania Wg15 z inhibicją farmakologiczną, aby zbadać transport Wg w błonie apikalnej oraz jego recykling poprzez endocytozę zależną od klatryny. Wykorzystaliśmy linię muszek z endogenne znaczonym Wg::GFP20, co umożliwiło wykrycie zewnątrzkomórkowego Wg::GFP za pomocą przeciwciała anty-GFP przy zachowaniu kompatybilności z dodatkowymi przeciwciałami pochodzenia mysiego.
Tarczki imaginalne skrzydła poddano działaniu Dynasore 2-24, inhibitora dynaminy celującego w endocytozę zależną od klatryny i dynaminy21,22, a następnie przeprowadzono test pobierania Wg. Zewnątrzkomórkowe Wg::GFP znakowano przeciwciałem przeciwko GFP w celu monitorowania internalizacji, natomiast barwienie przeciwko Dlg1 wykorzystano do wizualizacji morfologii tkanki. Wg wykryto za pomocą Alexa Fluor 594 i obrazowano w trybie STED, podczas gdy Dlg1 znakowano STAR635P (Rycina 4). Tarczki kontrolne traktowane DMSO wykazały postępującą internalizację Wg::GFP w trakcie testu pobierania, przy czym sygnał endocytowany wykryto do głębokości około 14 µm (Rycina 4A,A′). Eksperyment powtórzono niezależnie dwukrotnie zgodnie z protokołami opisanymi w sekcjach 1 i 2 (Rycina 4B,C). W pierwszej powtórce traktowanie 5 µM Dynasore2-24 całkowicie zniosło pobieranie Wg (n = 4; Rycina 4B,B′). W drugiej powtórce internalizacja Wg była zredukowana, ale nie wyeliminowana (n = 4; Rycina 4C,C′), a maksymalna głębokość penetracji zmniejszyła się do około 5 µm.
Taka zmienność jest często obserwowana w eksperymentach dotyczących inhibicji farmakologicznej i prawdopodobnie odzwierciedla różnice w skuteczności inhibitora lub czasie jego działania. Niepełna inhibicja, ograniczona penetracja tkanki przez inhibitor, powrót endocytozy podczas analizy lub opóźnienia wprowadzone przez etapy przemywania kwasem i fiksacji mogą przyczyniać się do resztkowej internalizacji Wg. Niemniej jednak, oba eksperymenty konsekwentnie wykazały wyraźny spadek poboru Wg oraz głębokości penetracji w porównaniu z kontrolami DMSO, co dowodzi skutecznej inhibicji endocytozy. Wyniki te podkreślają również, że precyzyjne przestrzeganie czasu trwania poszczególnych etapów protokołu jest kluczowe dla uzyskania powtarzalnych rezultatów.
Po strippingu kwasowym okazjonalnie obserwowano resztkowy sygnał związany z błoną, co prawdopodobnie reprezentuje cząsteczki Wg::GFP, które wniknęły już do wczesnych wnęk endocytarnych i były zatem niedostępne dla usuwania przeciwciał23,24,25.
Wspólnie eksperymenty te wykazują, że połączenie testu wychwytu Wg z perturbacją farmakologiczną i nanoskopią 3D STED umożliwia wizualizację dynamiki transportu błonowego w nienaruszonych tarczach imaginalnych skrzydeł. Co więcej, pozwalają one zidentyfikować kluczowe parametry niezbędne do pomyślnej implementacji protokołu, w tym odpowiednie kombinacje fluoroforów i przeciwciał, zoptymalizowaną terapię inhibitorami, rygorystyczne ramy czasowe testu wychwytu oraz natychmiastowe montowanie próbek przed obrazowaniem.
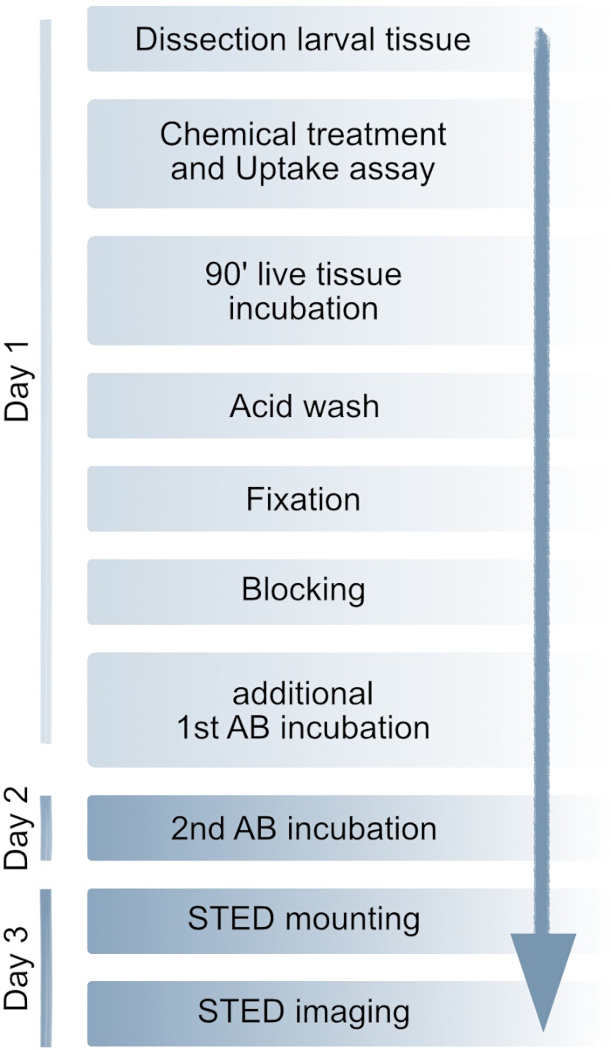
Rysunek 1: Schemat metody. Cały protokół można zrealizować w ciągu 3 dni. Opcjonalnie inkubację z przeciwciałem wtórnym można przeprowadzić tego samego dnia. Szczegółowe procedury znajdują się w sekcji Protokół. AB: przeciwciało. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
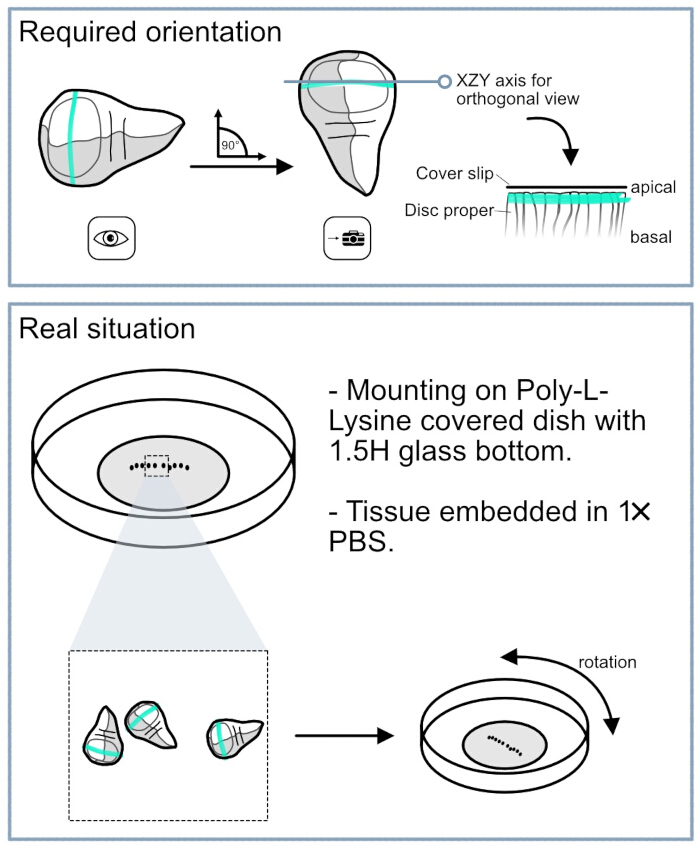
Rycina 2: Wyzwania w montowaniu krążków skrzydłowych Drosophila do obrazowania 3D STED. Na górnym panelu przedstawiono wymaganą orientację krążków skrzydłowych. Dla analizy komórek wydzielających Wg niezbędne jest, aby granica DV była ustawiona idealnie pionowo w polu widzenia okularu. Takie ustawienie umożliwia obrócenie widoku kamery do płaszczyzny ortogonalnej, co pozwala na precyzyjne celowanie w pożądaną populację komórek. Dolny panel przedstawia praktyczny układ wykorzystywany do manipulowania krążkami skrzydłowymi podczas obrazowania. Krążki skrzydłowe zamontowano w okrągłych szalkach Petriego z dnem z pokrywki szklanej o grubości 1,5H. Powierzchnia pokrywki została powleczona poli-L-lizyną, aby ułatwić przytwierdzenie tkanki. Okrągły kształt szalki pozwala na rotację w uchwycie mikroskopu, co umożliwia precyzyjne pionowe ustawienie granicy DV, wymagane do obrazowania. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
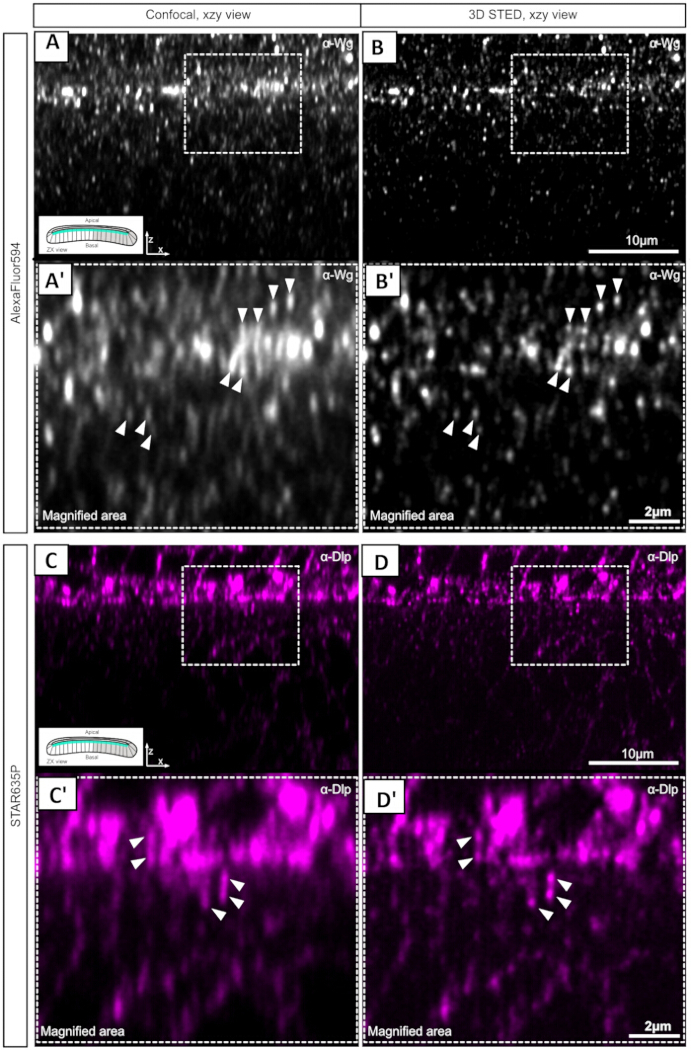
Rycina 3: Porównanie obrazowania konfokalnego i 3D STED na granicy DV krążków skrzydłowych Drosophila. (A) Obraz konfokalny komórek wydzielających Wg na granicy DV przedstawiony w płaszczyźnie XZ. Barwienie anty-Wg wykryto za pomocą Alexa Fluor 594. (A’) Powiększony widok wskazanego obszaru pokazujący wydłużone sygnały (groty strzałek) w regionie błony apikalnej. (B,B’) Ten sam obszar obrazowany za pomocą nanoskopii 3D STED. Pokazano sygnał Alexa Fluor 594. W porównaniu z obrazowaniem konfokalnym, 3D STED rozdziela wydłużone sygnały na odrębne punkty i ujawnia wiele pojedynczych sygnałów (groty strzałek). (C) Obraz konfokalny kanału STAR635P z tego samego preparatu, który pokazano na zdjęciach A i B. Przykładowo, Dlp wykryto za pomocą przeciwciała wtórnego sprzężonego z STAR635P, co uwydatniło błonę apikalną. (C’) Powiększony widok ukazujący wydłużone sygnały w obrazie konfokalnym. (D) Obraz 3D STED tego samego obszaru, który pokazano na zdjęciu C. (D’) Powiększony widok demonstrujący, że szerokie, wydłużone sygnały obserwowane w mikroskopii konfokalnej są rozdzielone na odrębne punkty dzięki obrazowaniu 3D STED. Aby wyświetlić większą wersję tej ryciny, kliknij tutaj.
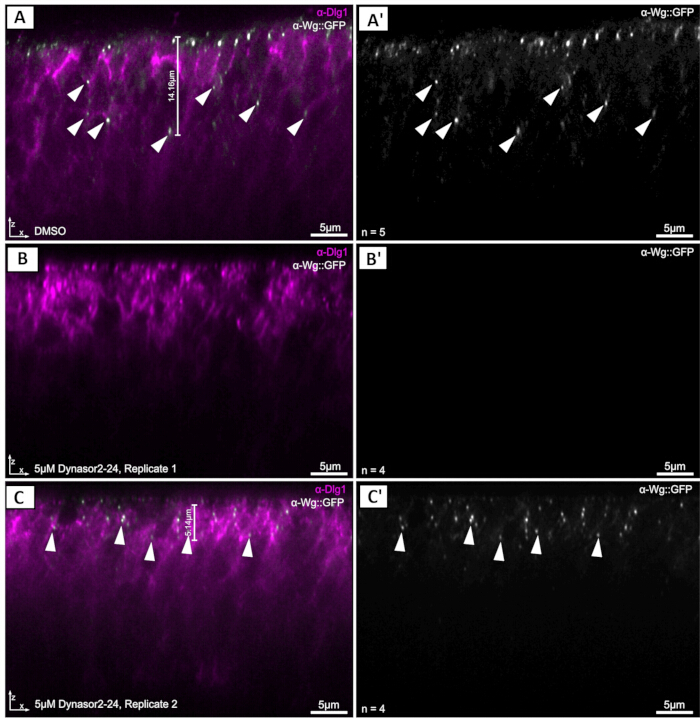
Rysunek 4: Połączenie inhibicji chemicznej z testem wychwytu Wg w tarczach imaginalnych skrzydeł Drosophila wizualizowanych za pomocą 3D STED. (A,A’) Reprezentatywna tarcza kontrolna traktowana DMSO (n = 5). Pozakomórkowe Wg::GFP (szary) jest efektywnie znakowane, a zinternalizowane Wg::GFP jest wykrywane wewnątrzkomórkowo (groty strzałek). Dlg1 (magenta) wyznacza morfologię tkanki i region apikalny właściwej tarczy. (B,B’) Reprezentatywna próbka z powtórzenia 1 traktowana 5 µM Dynasore2-24 w celu zahamowania endocytozy zależnej od klatryny i dynaminy (n = 4). Sygnał Wg::GFP zanika po przeprowadzeniu testu wychwytu. (C,C’) Reprezentatywna próbka z powtórzenia 2 traktowana 5 µM Dynasore2-24 (n = 4). Pozostały sygnał Wg::GFP pozostaje wykrywalny w pobliżu powierzchni apikalnej (groty strzałek), ale sygnał wewnątrzkomórkowy jest ograniczony do pierwszych około 5 µm tkanki, w porównaniu do około 14 µm w kontrolach traktowanych DMSO (paski pomiarowe w A i C). Dlg1 (magenta) służy jako punkt odniesienia morfologicznego. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Ustawienia | kanał Alexa Fluor 594 | kanał STAR635P |
| Cel | 86x/1.2 HC PL APO CS2 (wodny) | 86x/1,2 HC PL APO CS2 (wodny) |
| Wielkość piksela | 37 nm × 37 nm | 37 nm × 37 nm |
| Przybliżenie | 1.2 | 1.2 |
| Okno detekcji | 3072 × 1536 pikseli | 3072 × 1536 pikseli |
| Średnia liniowa | 1 | 1 |
| Akumulacja linii | 16 | 16 |
| Prędkość skanowania | 100–200 | 100–200 |
| Wielkość otworu zwężającego | 70 μm | 70 μm |
| Linia lasera wzbudzającego | 580 nm | 638 nm |
| Intensywność linii lasera wzbudzającego | 4%–10% (zależnie od próbki) | 8%–10% (zależnie od próbki) |
| Detektor | HyD X2, 595–625 nm | HyD X4, 650–740 nm |
| Laser wzbudzający do bramkowania czasu życia tau | 0,5–8 ns | 0,5–8 ns |
| Linia lasera wygaszającego | 775 nm | 775 nm |
| Moc lasera wygaszającego | 65-75% (zależnie od próbki) | 65-75% (zależnie od próbki) |
| Postprocesowanie obrazów w oparciu o czas życia (τ-STED) | τ-Wytrzymałość: 10 | τ-Siła: 10 |
| τ-Tłumienie tła: aktywne | τ-Tłumienie tła: aktywne | |
| Wygładzanie: 0 | Wygładzanie: 0 |
Tabela 1: Szczegółowe ustawienia mikroskopu dla fluoroforów w mikroskopie STELLARIS SP8. Podano zastosowane przez nas ustawienia dla fluoroforów Alexa Fluor 594 oraz Star635P.
Dyskusja
Wizualizacja transportu błonowego i dynamiki sygnalizacji w nienaruszonych tkankach pozostaje wyzwaniem technicznym, szczególnie w przypadku silnie spolaryzowanych komórek nabłonkowych, takich jak te występujące w tarczce wyobraźnięj skrzydła Drosophila. Wąska, kolumnowa morfologia tych komórek ogranicza zakres informacji, jakie można uzyskać za pomocą konwencjonalnej mikroskopii konfokalnej, zwłaszcza podczas analizy lokalizacji białek wzdłuż osi apikalno-bazalnej. W niniejszym protokole rozwiązaliśmy te ograniczenia, łącząc nanoskopię 3D STED11,12 z testami wychwytu opartymi na przeciwciałach oraz perturbacjami farmakologicznymi. Wspólnie podejścia te umożliwiają wizualizację dynamicznych zdarzeń transportu białek w ich rodzinnym środowisku tkankowym z rozdzielczością przestrzenną nieosiągalną przy użyciu standardowego obrazowania konfokalnego.
Główną zaletą tego schematu postępowania jest zastosowanie nanoskopii 3D STED do badania procesów związanych z błonami w całych tkankach. Bezpośrednie porównanie obrazowania konfokalnego i STED wykazało, że wydłużone sygnały obserwowane w mikroskopii konfokalnej mogły zostać rozdzielone na odrębne punkty dzięki obrazowaniu 3D STED (Rysunek 3), co znacząco poprawiło wizualizację białek w błonie apikalnej. Zwiększona rozdzielczość jest szczególnie cenna przy analizie sekrecji, endocytozy i szlaków transportu wewnątrzkomórkowego, gdzie precyzyjna lokalizacja poszczególnych pęcherzyków i kompleksów białkowych związanych z błoną jest niezbędna. Ponadto możliwość pozyskiwania rzutów ortogonalnych pozwala na badanie organizacji i transportu białek wzdłuż osi apikalno-bazalnej komórek nabłonkowych.
Integracja perturbacji farmakologicznych z testem poboru dodatkowo rozszerza możliwości eksperymentalne tej metody. Podczas gdy test poboru selektywnie znakuje białka, które uległy sekrecji i późniejszej reinternalizacji w określonym oknie czasowym, zabiegi farmakologiczne umożliwiają perturbację konkretnych szlaków transportu. Połączenie tych podejść zapewnia zatem bezpośredni wgląd w to, jak procesy komórkowe wpływają na dynamikę transportu białek in vivo. Jak wykazano, wizualizacja pobranego białka Wg::GFP podczas hamowania endocytozy zależnej od klatryny doprowadziła do utraty zinternalizowanego sygnału znakowanego białka w błonie apikalnej i/lub do redukcji wewnątrzkomórkowego sygnału poboru, co ilustruje, w jaki sposób ten schemat postępowania może być wykorzystany do badania mechanizmów transportu w ich fizjologicznym kontekście tkankowym. W szerszym ujęciu podejście to uzupełnia klasyczne strategie genetyczne i dodatkowo wzmacnia użyteczność Drosophila jako systemu modelowego do mechanistycznych badań szlaków sygnalizacyjnych.
Kluczowe dla pomyślnego przeprowadzenia protokołu jest kilka czynników. Po pierwsze, krytyczny jest wybór przeciwciał pierwszorzędowych, ponieważ do niezawodnej detekcji sygnału wymagane jest silne i specyficzne znakowanie. Jednak ograniczona dostępność zwalidowanych przeciwciał przeciwko endogennym białkom Drosophila pozostaje głównym ograniczeniem. W niniejszym protokole wymusiło to zastosowanie linii z endogennym tagiem Wg::GFP, ponieważ wiele powszechnie stosowanych przeciwciał przeciwko Drosophila jest produkowanych w myszach, co ogranicza możliwości wielokrotnego znakowania immunologicznego. Chociaż barwniki fluorescencyjne mogą stanowić alternatywę dla znakowania struktur komórkowych, takich jak błony, mitochondria czy inne organella, większość dostępnych komercyjnie barwników została zoptymalizowana dla hodowli komórkowych i trudno je efektywnie zastosować do nienaruszonych tkanek Drosophila.
Ponadto przeciwciała wtórne i fluorofory muszą zostać starannie ocenione pod kątem kompatybilności z nanoskopią STED, ponieważ nie wszystkie fluorofory zapewniają wystarczającą intensywność sygnału, fotostabilność lub wydajność wygaszania w warunkach obrazowania STED19,26. Przedstawione tutaj wyniki dodatkowo podkreślają znaczenie przygotowania próbek i obchodzenia się z tkanką. Podobnie, leczenie farmakologiczne musi zostać starannie zoptymalizowane, ponieważ nadmierne stężenia leków mogą naruszyć integralność tkanki i generować artefakty obrazowania, które przesłaniają sygnały biologiczne. Równie ważna jest dokładna orientacja tkanki, ponieważ precyzyjne wyrównanie granicy grzbietowo-brzusznej jest niezbędne do uzyskania widoków ortogonalnych i powtarzalnego obrazowania pożądanych populacji komórek (Rysunek 2).
Można wprowadzić kilka modyfikacji w celu dostosowania schematu postępowania do różnych wymagań eksperymentalnych: czas trwania testu poboru (Uptake assay) można dostosować, aby zrównoważyć wystarczające znakowanie białek z zachowaniem integralności tkanki. Podobnie, stężenia inhibitorów mogą wymagać miareczkowania w zależności od rodzaju tkanki, stopnia rozwoju lub badanego szlaku sygnalizacyjnego. Protokół jest również kompatybilny z różnymi podejściami do barwienia, w tym ze standardową immunofluorescencją, immunofluorescencją zewnątrzkomórkową oraz strategiami znakowania opartymi na fluoroforach, pod warunkiem że wybrane fluorofory są odpowiednie do nanoskopii STED. Chociaż obecny schemat koncentruje się na obrazowaniu dwukolorowym, zastosowanie dodatkowych fluoroforów i konfiguracji obrazowania mogłoby jeszcze bardziej rozszerzyć zakres jego zastosowań.
Choć niniejszy protokół opracowano z wykorzystaniem tarcz wyobraźnych skrzydeł Drosophila oraz ścieżki sygnałowej Wg/Wnt jako systemu modelowego, podejście to nie ogranicza się do tych zastosowań. Przepływ pracy można łatwo dostosować do innych tkanek Drosophila, a prawdopodobnie jest on również przenaszalny na inne modele owadzie o porównywalnych wymiarach tkanek i właściwościach optycznych. W szerszym ujęciu połączenie testów poboru (Uptake assays), perturbacji farmakologicznych oraz nanoskopii 3D STED stanowi wszechstronne ramy do badania organizacji błon, transportu białek, sekrecji oraz dynamiki sygnałowej in vivo. Możliwość ta będzie prawdopodobnie cenna nie tylko w podstawowych badaniach nad szlakami sygnałowymi rozwoju, ale także w badaniach biomedycznych mających na celu zrozumienie defektów transportu związanych z chorobami. Umożliwiając bezpośrednią wizualizację dynamicznych populacji białek w rozdzielczości subkomórkowej w nienaruszonych tkankach, metoda ta stanowi potężną platformę do badania mechanizmów komórkowych regulujących sygnalizację w złożonych systemach biologicznych.
Oświadczenia
Autorzy oświadczają, że nie istnieją żadne konflikty interesów.
Podziękowania
M.B. i M.H. otrzymali wsparcie z Deutsche Forschungsgemeinschaft Collaborative Research Center CRC/SFB1324 (numer projektu 331351713) w zakresie mechanizmów i funkcji sygnalizacji Wnt. Chcielibyśmy podziękować jednostce DKFZ light microscopy core facility (LMCF) za ich wiedzę specjalistyczną i wsparcie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| probówki do reakcji PCR o pojemności 0,2 ml | Biozym | 711068 | |
| probówka reakcyjna 1,5 ml | Sarstedt | 72.706.700 | |
| szkiełko nakrywkowe o grubości 1,5 H na dnie μ-Szkiełko do hodowli komórek, 35 mm | Ibidi | #81158 | |
| okrągłe szkiełka nakrywkowe 1,5 H (12 mm) | Marienfeld | Proszę podać tekst źródłowy do przetłumaczenia. | |
| szklana płytka do barwienia z 12 dołkami | Marienfeld | CET6.20 | |
| 37% formaldehyd | Merck | F8775 | |
| anty-dlg1 | DSHB | 4F3 | |
| anty-DLP | DSHB | 13G8 | |
| anty-GFP | Invitrogen | A11122 | |
| przeciwmysi Alexa Fluor 594 | Invitrogen | A21201 | |
| anty-mysi STAR635P | Abberior | ST635P-1001 | |
| przeciwkróliczy Alexa Fluor 594 | Invitrogen | A11012 | |
| anty-królicze STAR635P | Abberior | ST635P-1002 | |
| anty-Wg | DSHB | 4D4 | |
| Blu Tack | Bostik | 30811745 | Klej wrażliwy na nacisk |
| DMSO | VWR | SIAL472301 | |
| pinceta Dumont 5 | Dumaont | Nr 5 | |
| Dynasor2-24 | MCE | HY-13863 | |
| FBS (płytki surowica bydlęca) | Sigma-Aldrich | F7524 | |
| Glicyna | Gerbu | 10.231.000 | |
| mikroskop Leica Stellaris 8 STED Falcon | Leica Microsystems | Ponieważ nie dostarczono tekstu źródłowego do przetłumaczenia, proszę o wprowadzenie treści, którą należy przełożyć na język polski. | |
| Lakier do paznokci | istota | Nie dotyczy | |
| Normalne surowica kozia | Sygnalizacja komórkowa | 5425S | |
| Cel: obiektyw HC PL APO 86x/1.20 W motCORR STED white | Leica Microsystems | Nie dotyczy | |
| Tabletki PBS | Technologie życia | 18912014 | |
| Photo Flo | Kodak | Nie dotyczy | |
| Poli-L-lizyna | Sigma-Aldrich | P1524 | |
| pożywka dla owadów Schneidera | Sigma | S0146 | |
| Triton-X100 | Sigma-Aldrich | T9284 |
Bibliografia
- Giansanti MG, Frappaolo A, Piergentili R. Drosophila melanogaster: How and why it became a model organism. Int J Mol Sci. 2025;26(15):7485.
- Tolwinski NS. Introduction: Drosophila—A model system for developmental biology. J Dev Biol. 2017;5(3):9.
- Perrimon N, Pitsouli C, Shilo BZ. Signaling mechanisms controlling cell fate and embryonic patterning. Cold Spring Harb Perspect Biol. 2012;4(8):a005975.
- Grobe K, Guerrero I. Dally-like is unlike Dally in assisting Wingless spread. Dev Cell. 2020;54(5):572-573.
- Han C, Yan D, Belenkaya TY, Lin X. Drosophila glypicans Dally and Dally-like shape the extracellular Wingless morphogen gradient in the wing disc. Development. 2005;132(4):667-679.
- Khare N, Baumgartner S. Dally-like protein, a new Drosophila glypican with expression overlapping with wingless. Mech Dev. 2000;99(1):199-202.
- McGough IJ, et al. Glypicans shield the Wnt lipid moiety to enable signalling at a distance. Nature. 2020;585(7823):85-90.
- Beckett K, et al. Drosophila S2 cells secrete wingless on exosome-like vesicles but the wingless gradient forms independently of exosomes. Traffic. 2013;14(1):82-96.
- Gross JC. Extracellular WNTs: Trafficking, exosomes, and ligand–receptor interaction. Handb Exp Pharmacol. 2021;269:29-43.
- Gross JC, Chaudhary V, Bartscherer K, Boutros M. Active Wnt proteins are secreted on exosomes. Nat Cell Biol. 2012;14(10):1036-1045.
- Eggeling C, Willig KI, Sahl SJ, Hell SW. Lens-based fluorescence nanoscopy. Q Rev Biophys. 2015;48(2):178-243.
- Sahl SJ, Hell SW, Jakobs S. Fluorescence nanoscopy in cell biology. Nat Rev Mol Cell Biol. 2017;18(11):685-701.
- Wu Z, Xu X, Xi P. Stimulated emission depletion microscopy for biological imaging in four dimensions: A review. Microsc Res Tech. 2021;84(9):1947-1958.
- Jiang N, et al. Superresolution imaging of Drosophila tissues using expansion microscopy. Mol Biol Cell. 2018;29(12):1413-1421.
- Witte L, Linnemannstöns K, Honemann-Capito M, Gross JC. Visualization and quantitation of Wg trafficking in the Drosophila wing imaginal epithelium. Bio Protoc. 2021;11(11):e4040.
- Zimmermann T. Setting up a light microscopy core facility: Facility design. J Microsc. 2024;294(3):255-267.
- Hell SW. Microscopy and its focal switch. Nat Methods. 2009;6(1):24-32.
- Bückers J, et al. Simultaneous multi-lifetime multi-color STED imaging for colocalization analyses. Opt Express. 2011;19(4):3130-3143.
- Jeong S, Widengren J, Lee JC. Fluorescent probes for STED optical nanoscopy. Nanomaterials (Basel). 2022;12(1):21.
- Port F, Chen HM, Lee T, Bullock SL. Optimized CRISPR/Cas tools for efficient germline and somatic genome engineering in Drosophila. Proc Natl Acad Sci U S A. 2014;111(29):E2967-E2976.
- Preta G, Cronin JG, Sheldon IM. Dynasore - not just a dynamin inhibitor. Cell Commun Signal. 2015;13(1):24.
- Yamada H, et al. Dynasore, a dynamin inhibitor, suppresses lamellipodia formation and cancer cell invasion by destabilizing actin filaments. Biochem Biophys Res Commun. 2009;390(4):1142-1148.
- Brunt L, Scholpp S. The function of endocytosis in Wnt signaling. Cell Mol Life Sci. 2018;75(5):785-795.
- Fabrowski P, et al. Tubular endocytosis drives remodelling of the apical surface during epithelial morphogenesis in Drosophila. Nat Commun. 2013;4(1):2244.
- Fischer JA, Eun SH, Doolan BT. Endocytosis, endosome trafficking, and the regulation of Drosophila development. Annu Rev Cell Dev Biol. 2006;22:181-206.
- Klar TA, et al. Fluorescence microscopy with diffraction resolution barrier broken by stimulated emission. Proc Natl Acad Sci U S A. 2000;97(15):8206-8210.