Niniejszy przegląd przedstawia włóknienie jako potwierdzony fundament ryzyka raka hepatokomórkowego związanego z metaboliczną dysfunkcją i stłuszczeniem wątroby (MASLD) oraz ocenia ugradedowane dowody dotyczące metabolicznych, mikrobiologicznych i immunologicznych modyfikatorów służących do stratyfikacji, wczesnego wykrywania i zapobiegania.
Artykuł przeglądowy
Rak wątrobowokomórkowy w stłuszczeniowej chorobie wątroby związanej z dysfunkcją metaboliczną poza włóknieniem: determinanty metaboliczne, mikrobiologiczne i immunologiczne
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Stłuszczeniowa choroba wątroby związana z dysfunkcją metaboliczną (MASLD) jest coraz ważniejszą przyczyną raka wątrobowokomórkowego (HCC). Włóknienie i marskość pozostają najlepiej zwalidowanymi predyktorami HCC, jednak u znacznej mniejszości pacjentów z guzami związanymi z MASLD diagnoza zostaje postawiona bez obecności marskości. Niniejszy przegląd narracyjny ocenia, co powinno oznaczać podejście „poza włóknienie” w kontekście oceny ryzyka, zamiast traktować włóknienie jako nieistotne. W pierwszej kolejności oddzielamy proporcję przypadków HCC bez marskości od znacznie niższej bezwzględnej zapadalności na HCC w populacji osób z MASLD bez marskości. Następnie syntetyzujemy dowody z badań na ludziach, zwierzętach oraz in vitro dotyczące uszkodzeń lipotoksycznych i oksydacyjnych, sygnalizacji insuliny i insulinopodobnego czynnika wzrostu, komunikacji oś jelito-wątroba oraz przebudowy układu odpornościowego. Odróżniamy prawdopodobne mechanizmy sprawcze od klinicznych modyfikatorów ryzyka, biomarkerów przyszłego ryzyka, testów wczesnego wykrywania oraz interwencji modyfikujących przebieg choroby. Obecne dowody wspierają warstwową stratyfikację ryzyka skoncentrowaną na włóknieniu, z wykorzystaniem czynników klinicznych i nieinwazyjnych miar włóknienia, podczas gdy markery genetyczne, proteomiczne, mikrobiologiczne i immunologiczne pozostają w fazie badań. Resmetirom i semaglutyd poprawiają obraz histologiczny MASH u wybranych pacjentów bez marskości z włóknieniem stopnia F2–F3; dowody na bezpośrednią zapobieganie HCC za pomocą leków metabolicznych lub chirurgii bariatrycznej pozostają na poziomie obserwacyjnym lub nie istnieją. Rutynowy nadzór nie jest uzasadniony w przypadku MASLD bez zaawansowanego włóknienia, jednak priorytetami są indywidualna ocena w chorobie stopnia F3 oraz prospektywna walidacja wielowymiarowych modeli ryzyka.
Wprowadzenie
Stłuszczeniowa choroba wątroby związana z dysfunkcją metaboliczną (MASLD), wcześniej klasyfikowana jako niealkoholowa stłuszczeniowa choroba wątroby, definiowana jest jako stłuszczenie wątroby występujące w obecności ryzyka kardiometabolicznego i jej częstość wzrosła wraz ze wzrostem zapadalności na otyłość oraz cukrzycę typu 21,2. Spektrum tej choroby obejmuje stłuszczenie, stłuszczeniowe zapalenie wątroby związane z dysfunkcją metaboliczną (MASH), włóknienie, marskość oraz raka wątrobowokomórkowego (HCC). Włóknienie pozostaje najsilniejszym histologicznym predyktorem wyników związanych z chorobami wątroby i najbardziej praktyczną podstawą oceny ryzyka wystąpienia HCC3.
Często mylone są dwie różne wielkości epidemiologiczne. Znaczna mniejszość przypadków HCC związanych z MASLD rozwija się bez marskości wątroby, jednak bezwzględna roczna zapadalność na HCC wśród wszystkich osób z niecirrotycznym MASLD jest niska. W szwedzkiej kohorcie biopsyjnej zapadalność na HCC wzrosła z 0,8 na 1 000 osobolat w przypadku prostej steatozy do 1,2 w niefibrotycznym steatozowym zapaleniu wątroby, 2,3 w niecirrotycznej fibrozie oraz 6,2 w marskości wątroby4. W dużej kohorcie weteranów z USA marskość zwiększyła zapadalność na HCC do 10,6 na 1 000 osobolat, w porównaniu do znacznie niższego wskaźnika na poziomie populacyjnym dla ogółu przypadków MASLD5.
Rozróżnienie to ma znaczenie kliniczne. Obecne wytyczne nie wspierają rutynowego nadzoru nad HCC u wszystkich pacjentów z niecyrotyczną postacią MASLD. American Association for the Study of Liver Diseases odradza rutynowy nadzór w przypadku niecyrotycznej MASLD, natomiast wytyczne europejskie nie zalecają nadzoru poniżej stopnia F3 i dopuszczają indywidualną ocenę w przypadku choroby w stopniu F32,6. Zatem prawdopodobieństwo mechanistyczne powinno motywować do lepszej stratyfikacji ryzyka i walidacji prospektywnej, a nie do nieuzasadnionego rozszerzenia nadzoru na bardzo liczna populację pacjentów z MASLD o niskiej zapadalności.
Kilka rodzajów uszkodzeń może modyfikować ryzyko w obrębie danego stopnia włóknienia. Nadmiar lipidów, uszkodzenia oksydacyjne, insulinooporność, hiperglikemia, sygnały pochodzące z jelit oraz dysfunkcja odpornościowa mogą sprzyjać uszkodzeniom DNA, sygnalizacji proliferacyjnej i upośledzonemu nadzorowi przeciwnowotworowemu7,8. Dowody na ich wpływ są niejednorodne: włóknienie i choroby współistniejące metaboliczne mają potwierdzenie w podłużnych badaniach ludzi, natomiast wiele szlaków molekularnych opiera się na przekrojowych badaniach tkanek ludzkich, modelach zwierzęcych lub systemach in vitro. Identyfikujemy zatem poziom dowodów dla każdego proponowanego szlaku i unikamy traktowania korelacji jako dowodu przyczynowo-skutkowego.
Niniejszy przegląd wprowadza ramy oparte na stopniowaniu dowodów do ostatnich opisowych opracowań. Traktuje on zwłóknienie jako zwalidowany zintegrowany marker skumulowanego uszkodzenia, a następnie organizuje dodatkowe informacje w czterech kategoriach: prawdopodobnych czynnikach sprawczych, klinicznych modyfikatorach ryzyka, biomarkerach przyszłego ryzyka w przeciwieństwie do wczesnego wykrywania nowotworów oraz możliwych do zastosowania celach modyfikujących przebieg choroby lub celach profilaktycznych.
Przegląd i perspektywa
Włóknienie jest kluczowe, ale niewystarczające
Włóknienie obejmuje przewlekłe uszkodzenie hepatocytów, stan zapalny, aktywację komórek gwiaździstych, przebudowę naczyniową oraz próby naprawy. Zaawansowane włóknienie i marskość wywołują hipoksję, nieprawidłową sztywność, sygnalizację zapalną oraz powtarzającą się utratę i regenerację komórek; w związku z tym pozostają one najjaśniejszymi stanami klinicznymi dla nadzoru w kierunku HCC2,6. Termin „poza włóknieniem” w niniejszym przeglądzie nie oznacza „bez włóknienia”. Oznacza on dodanie opartych na dowodach modyfikatorów do stopnia włóknienia.
HCC w przebiegu MASLD bez marsica wykazuje, że transformacja złośliwa nie zawsze wymaga wystąpienia marsicy. Proporcje przypadków nie powinny być jednak interpretowane jako wydajność badań przesiewowych. Przeglądy systematyczne wskazują, że choroba bezmarsicowa stanowi znaczną część przypadków HCC związanych z MASLD, podczas gdy zapadalność w nieoselekcjonowanej grupie osób z MASLD bez marsicy zazwyczaj pozostaje poniżej przyjętych progów opłacalności dla nadzoru3,9,10.
Włóknienie stanowi zatem silny czynnik potęgujący ryzyko, lecz nie jest modelem w pełni przyczynowym. Stres metaboliczny może uszkadzać DNA, insulinooporność może podtrzymywać sygnalizację wzrostu, dysbioza może zwiększać zapalny dopływ wrotny, a tkanka bogata w lipidy może osłabiać nadzór immunologiczny. Procesy te mogą nakładać się na wczesną fibrogenezę, jednak ich przyrostowa wartość kliniczna musi zostać wykazana po uwzględnieniu włóknienia oraz ustalonych ryzyk demograficznych.
Skala epidemiologiczna i granica nadzoru
Publikowane szacunki różnią się w zależności od mianownika, sposobu ustalania przypadków, miejsca skierowania oraz lokalizacji geograficznej. Szacunki z metaanaliz wskazują, że w około jednej czwartej do jednej trzeciej przypadków HCC związanych z MASLD może nie występować marskość, przy czym w niektórych kohortach zgłaszano wyższe odsetki3,9. Procent ten opisuje skład przypadków HCC; nie określa on prawdopodobieństwa rozwoju HCC u osoby z MASLD bez marskości.
Najlepsze dane oparte na badaniach histologicznych wykazują monotoniczny gradient obejmujący proste stłuszczenie, nie włókniałe MASH, włóknienie bez marskości oraz marskość, jednak nie są jeszcze dostępne wiarygodne zbiorcze szacunki zapadalności dla każdego z oddzielnych stadiów F0, F1, F2 i F34. Współczesne kohorty wykazują również, że podwyższone w czasie wartości wskaźnika włóknienia Fibrosis-4 (FIB-4) pozwalają zidentyfikować grupy osób bez marskości o wyższym ryzyku, choć bezwzględne wskaźniki pozostają niskie11. W związku z tym raportujemy dostępne warstwy danych, zamiast wyciągać niepoparte dowodami wnioski dotyczące wskaźników dla poszczególnych stadiów.
Większy wiek, płeć męska, cukrzyca typu 2, otyłość oraz utrzymujące się uszkodzenia biochemiczne zwiększają ryzyko HCC, a cukrzyca może potęgować gradient związany z włóknieniem4,5. Agregacja rodzinna i predyspozycje genetyczne wprowadzają dodatkową heterogenność12. Modyfikatory te są istotne klinicznie, jednak ich bezwzględny wkład zależy od wyjściowego stopnia włóknienia, pochodzenia etnicznego, geografii, śmiertelności konkurencyjnej oraz sposobu rozpoznawania MASLD.
Wytyczne różnią się zatem w szczegółach, a nie w fundamentach. Marskość wątroby wymaga nadzoru co pół roku, American Association for the Study of Liver Diseases (AASLD) odradza rutynowy nadzór w przypadku niecirrotycznego MASLD, European Association for the Study of the Liver (EASL) dopuszcza indywidualne rozważenie nadzoru w stadium F3, a wcześniejszy przegląd ekspercki American Gastroenterological Association dopuszczał taką możliwość, gdy dwa testy nieinwazyjne zgodnie wskazywały na zaawansowane włóknienie2,6,13. Stanowiska te wspierają ocenę indywidualną w przypadku zaawansowanego włóknienia, a nie masowe przesiewy w stadium choroby F0–F2.
Hierarchia dowodów i ramy organizacyjne
Termin „ludzkie badania podłużne” stosujemy w odniesieniu do dowodów poprzedzających rozwój HCC, „ludzkie badania przekrojowe” dla krwi lub tkanek pobranych w momencie diagnozy lub po niej, „zwierzęce” dla mechanistycznych modeli in vivo oraz „in vitro’ dla wyizolowanych komórek lub organoidów. Korelacja u ludzi nie jest automatycznie związkiem przyczynowo-skutkowym, a eksperymentalnie wykazana ścieżka przyczynowa nie musi być automatycznie użytecznym klinicznie biomarkerem ani celem terapeutycznym.
Struktura ta rozdziela cztery pytania. Po pierwsze, czy dany szlak prawdopodobnie napędza kancerogenezę? Po drugie, czy modyfikuje on przyszłe ryzyko ponad poziom włóknienia i rutynowe zmienne kliniczne? Po trzecie, czy test przewiduje przyszłe HCC lub wykrywa już obecny wczesny nowotwór? Po czwarte, czy interwencja poprawia histologię MASH, zmniejsza obserwowaną częstość występowania HCC lub bezpośrednio zapobiega HCC w badaniu z randomizacją? Rozdzielenie tych pytań ogranicza nadinterpretację, która występowała w poprzedniej wersji. Struktura oparta na stopniowaniu dowodów, integrująca te szlaki mechanistyczne, miary ryzyka i zastosowania kliniczne, została podsumowana na Ryc. 1.
Nadmiar lipidów i uszkodzenie metaboliczne
Stres ER po uszkodzeniu hepatocytów
Gdy podaż składników odżywczych pozostaje wysoka, hepatocyty gromadzą wolne kwasy tłuszczowe, cholesterol, ceramidy, diacyloglicerole oraz produkty peroksydacji lipidów. Nasycone kwasy tłuszczowe i reaktywne formy lipidów aktywują komponenty PERK, IRE1 i ATF6 odpowiedzi na nieprawidłowo sfałdowane białka. Utrzymujące się sygnalizowanie zaburza proteostazę, gospodarkę wapniową oraz funkcję mitochondriów i może sprzyjać stanom zapalnym, apoptozie lub programom przeżycia tolerującym stres. Ścieżka ta jest wspierana głównie przez modele komórkowe i zwierzęce; bezpośrednie dowody podłużne łączące markery stresu ER z ludzkim MASLD-HCC są ograniczone7,14.
Stres retikulum endoplazmatycznego może aktywować transkrypcję zapalną, zwiększać stres oksydacyjny i intensyfikować cykle utraty oraz zastępowania hepatocytów. W wątrobie bogatej w cytokiny, mediatory lipidowe i sygnały wzrostu związane z insuliną, powtarzająca się regeneracja może stwarzać możliwości selekcji dla zmodyfikowanych klonów. Badania na ludziach wykazują głównie zgodne sygnatury tkankowe, a nie przyczynowe dowody czasowe.
Oksydacyjne uszkodzenia DNA i niestabilność genomu
Mitochondrialne utlenianie kwasów tłuszczowych ma początkowo charakter adaptacyjny, jednak utrzymujący się nadmiar substratu może zwiększyć wyciek elektronów i produkcję reaktywnych form tlenu. Wraz z produktami peroksydacji lipidów stres oksydacyjny uszkadza DNA, białka oraz błony, co może promować mutogenezę i niestabilność genomiczną. Modele eksperymentalne potwierdzają ten ciąg zdarzeń; dane dotyczące ludzi mają charakter głównie asocjacyjny i mogą odzwierciedlać ciężkość choroby, a nie być niezależną przyczyną14,15.
Uszkodzone hepatocyty uwalniają również molekularne wzorce związane z zagrożeniem, które aktywują komórki Kupffera oraz komórki gwiaździste i rekrutują populacje immunologiczne. Powstała w ten sposób pętla zwiększa poziom cytokin i stres oksydacyjny, jednocześnie napędzając proliferację kompensacyjną. Stanowi to biologicznie prawdopodobną drogę do kancerogenezy przed wystąpieniem marskości wątroby, jednak nie dowodzi, że ryzyko u ludzi niezależne od włóknienia jest na tyle duże, aby uzasadnić prowadzenie nadzoru.
Inflamasomy i przewlekły stan zapalny o niskim nasileniu
Uszkodzenia lipotoksyczne, uszkodzenia mitochondriów oraz produkty pochodzenia jelitowego aktywują wrodzone szlaki odpornościowe, w tym szlak sygnalizacyjny inflamasomu NLRP3 (NOD-like receptor family pyrin domain-containing 3). Aktywacja kaspazy-1 i uwalnianie interleukiny-1β mogą nasilać uszkodzenia hepatocytów, rekrutację komórek zapalnych oraz przebudowę tkanek. Zdarzenia te, następujące w dalszych etapach kaskady, są dobrze udokumentowane w badaniach eksperymentalnych, podczas gdy badania nad MASLD-HCC u ludzi mają w większości charakter przekrojowy16,17.
Wczesny stan zapalny może prowadzić do usunięcia uszkodzonych komórek, jednak przewlekły stan zapalny nasyca wątrobę cytokinami, chemokinami, reaktywnymi formami tlenu, czynnikami wzrostu oraz sygnałami przebudowy macierzy. W takich warunkach klony tolerujące stres oksydacyjny i wykazujące oporność na apoptozę mogą zyskać przewagę selektywną.
Sygnalizacja lipotoksyczna w komórkach gwiaździstych wątroby
Lipotoksyczne hepatocyty komunikują się z komórkami gwiaździstymi wątroby za pomocą mediatorów rozpuszczalnych, pęcherzyków zewnątrzkomórkowych, metabolitów lipidowych i sygnałów zagrożenia. Komórki gwiaździste odkładają macierz zewnątrzkomórkową, zmieniając sztywność, architekturę zatokową oraz gradienty tlenu i składników odżywczych. Szlak ten bezpośrednio łączy uszkodzenie metaboliczne z włóknieniem i wyjaśnia, dlaczego włóknienie pozostaje zintegrowanym markerem skumulowanego stresu kancerogennego8.
Wymiana ta rozpoczyna się przed pojawieniem się zaawansowanej włóknicy. Wczesne przebudowy macierzy mogą już zmieniać miejsca przeżycia uszkodzonych hepatocytów, zatem fibrogeneza i niefibrotyczne uszkodzenia metaboliczne są procesami nakładającymi się, a nie wzajemnie wykluczającymi się.
Insulinooporność i sygnały wzrostu
Hiperinsulinemia a sygnalizacja IGF
Insulinooporność i cukrzyca typu 2 stanowią stałe modyfikatory ryzyka u ludzi w przypadku MASLD-HCC18. Kompensacyjna hiperinsulinemia może zwiększać bioaktywność insulinopodobnego czynnika wzrostu (IGF) i angażować receptory insuliny lub IGF, aktywując programy fosfoinozytydo-3-kinazy–kinazy białkowej B (PI3K-AKT) oraz białka RAS-ERK (Rat sarcoma-extracellular signal-regulated kinase), które wspierają przeżycie, proliferację, angiogenezę i oporność na apoptozę. Powiązanie epidemiologiczne dotyczy ludzi; specyficzny łańcuch przyczynowo-skutkowy w dół zależy w znacznej mierze od tkanki nowotworowej i modeli eksperymentalnych19.
Insulinooporność wątroby ma charakter selektywny: insulina może nie hamować glukoneogenezy, podczas gdy odpowiedzi lipogenne i mitogenne zostają zachowane. Wątroba może zatem pozostawać jednocześnie narażona na akumulację tłuszczu oraz sygnały wzrostu. Hiperinsulinemię należy postrzegać zarówno jako marker systemicznej dysfunkcji metabolicznej, jak i prawdopodobny czynnik onkogenny, a nie jako zwalidowany, samodzielny biomarker HCC.
Wpływ IRS-1, PI3K, AKT i mTOR
Nieprawidłowa fosforylacja substratów receptora insulinowego może osłabiać metaboliczne działanie insuliny, przy jednoczesnym zachowaniu sygnalizacji mitogennej poprzez PI3K, AKT i ERK. Szlaki te regulują utylizację glukozy, syntezę lipidów, przeżywalność oraz proliferację20,21. W guzach ludzkich często obserwuje się aktywację tych szlaków, jednak dowody na to, że aktywacja ta niezależnie prognozuje wystąpienie HCC w przebiegu niecyrotycznej postaci MASLD, pozostają ograniczone.
mTOR integruje sygnały pochodzące z czynników wzrostu, dostępność aminokwasów oraz stan energetyczny komórki. Nadmierna aktywność mTORC1 zwiększa syntezę białek, lipogenezę i przeżywalność komórek. Zlokalizowane w lizosomach kondensaty IRTKS zostały eksperymentalnie powiązane z aktywacją mTORC1, MASLD oraz HCC, co sytuuje wykrywanie składników odżywczych w obrębie tej ścieżki; gotowość terapeutyczna pozostaje na etapie przedklinicznym22.
AKR1B1 w glukozowym przeprogramowaniu metabolicznym
Wysoki poziom glukozy, nadmiar lipidów oraz insulinooporność sprzyjają programom glikolitycznym i lipogenicznym, które podtrzymują wzrost oraz równowagę redoks. AKR1B1 powiązano z indukowanym hiperglikemią przeprogramowaniem metabolicznym w HCC związanym z MASLD, co wykazano w analizach materiału ludzkiego, systemach komórkowych oraz modelach mysich23. Te wielopoziomowe dowody sprawiają, że AKR1B1 jest prawdopodobnym celem terapeutycznym, jednak nie dysponujemy danymi dotyczącymi klinicznej chemoprewencji.
Szlak ten jest istotny klinicznie, ponieważ cukrzyca typu 2 zwiększa ryzyko HCC, jednak enzymu nie należy traktować jako zwalidowanego predyktora. Translacja wymaga specyficzności farmakologicznej, danych dotyczących bezpieczeństwa oraz dowodów prospektywnych na to, że hamowanie szlaku zmienia zapadalność na nowotwór.
Sygnalizacja AGE-RAGE w uszkodzeniu wątroby w przebiegu cukrzycy
Hiperglikemia sprzyja nieenzymatycznej glikacji białek i lipidów. Zaawansowane produkty glikacji oraz ich receptor (AGE-RAGE) mogą aktywować związany z NF-κB szlak zapalny i sygnały stresu oksydacyjnego. Mechanizm ten jest prawdopodobny, jednak dowody u ludzi specyficzne dla MASLD-HCC są nieliczne; należy go zatem zakwalifikować jako potencjalny czynnik sprawczy, a nie potwierdzony cel terapeutyczny.
W wątrobie w stanie hiperglikemii sygnalizacja insuliny i IGF zbiega się ze stresem oksydacyjnym, stanem zapalnym i przebudową metaboliczną. Ta zbieżność może częściowo wyjaśniać, dlaczego cukrzyca modyfikuje ryzyko wystąpienia HCC po uwzględnieniu włóknienia, a jednocześnie pokazuje, dlaczego biomarker oparty na pojedynczej ścieżce jest mało prawdopodobny jako wystarczający.
Sygnały wrotne pochodzenia jelitowego
Przeciekanie bariery z aktywacją immunologiczną wątroby
Wątroba nieustannie analizuje krew wrotną. W przypadku MASLD defekty bariery mogą umożliwiać produktom bakteryjnym i metabolitom drobnoustrojowym dotarcie do komórek Kupffera, komórek gwiaździstych, komórek śródbłonka oraz hepatocytów. Badania mikrobiomu i metabolomiki u ludzi wykazują korelacje, natomiast badania nad transferem i perturbacjami u zwierząt dostarczają silniejszych dowodów przyczynowych; leki, dieta, geografia oraz metody sekwencjonowania pozostają głównymi czynnikami zakłócającymi16,17.
Dysfunkcja bariery może następować po rozpadzie połączeń ścisłych, zmianach w warstwie śluzowej, stresie dietetycznym, zaburzeniach równowagi kwasów żółciowych oraz dysbiozie. Gdy produkty mikrobiologiczne docierają do wątroby z uszkodzeniami lipidowymi, mogą one podtrzymywać aktywację odporności wrodzonej oraz promować MASH, fibrogenezę i przebudowę sprzyjającą powstawaniu nowotworów.
Wykrywanie endotoksyn przez TLR4
Lipopolisacharyd (LPS), składnik błony bakterii Gram-ujemnych, aktywuje receptor Toll-podobny 4 (TLR4) na komórkach Kupffera i innych komórkach wątroby. Przewlekłe sygnalizowanie LPS-TLR4 indukuje wydzielanie cytokin i chemokin, rekrutuje komórki zapalne, uszkadza hepatocyty i aktywuje komórki gwiaździste. Kaskada sygnałowa downstream została ustalona w systemach eksperymentalnych; pomiary krążącego LPS u ludzi są zmienne16.
Utrzymujące się sygnalizowanie LPS-TLR4 może wspierać HCC poprzez podtrzymywanie stanu zapalnego, sygnalizacji przeżycia oraz proliferacji regeneracyjnej. Ponieważ szlak ten może funkcjonować przed wystąpieniem marskości, jest on mechanistycznie zgodny z niecyrotycznym HCC, jednak żadna interwencja skierowana przeciwko mikrobiocie nie wykazała dotąd randomizowanej skuteczności w zapobieganiu HCC.
FXR i TGR5 w sygnalizacji kwasów żółciowych
Mikrobiota jelitowa przekształca pierwotne kwasy żółciowe w wtórne, a dysbioza może zmieniać sygnalizację poprzez receptor farnesoidowy X (FXR) oraz receptor Takeda sprzężony z białkiem G 5 (TGR5). Receptory te regulują metabolizm lipidów i glukozy, stan zapalny oraz odpowiedzi immunologiczne. Badania na ludziach wykazują zmienione profile kwasów żółciowych, natomiast efekty mechanistyczne w zakresie kancerogenezy są wspierane głównie przez modele zwierzęce i komórkowe17.
Wtórne kwasy żółciowe mogą wpływać na starzenie komórkowe, odpowiedzi na uszkodzenia DNA oraz stan zapalny. Przywrócenie równowagi kwasów żółciowych jest biologicznie atrakcyjnym podejściem, jednak dowody kliniczne nie potwierdzają jeszcze zastosowania markerów kwasów żółciowych ani terapii skierowanej na receptory w zapobieganiu HCC w przebiegu MASLD.
Mikrobowe metabolity błonnika a równowaga immunologiczna
Bakterie jelitowe przekształcają błonnik pokarmowy w octan, propionian i maślan. Te krótkołańcuchowe kwasy tłuszczowe wspierają integralność bariery nabłonkowej i regulują napięcie immunologiczne. W przypadku MASLD zgłasza się zmienioną liczebność lub rozkład tych metabolitów, jednak kierunkowość oraz związek przyczynowy z ludzkim HCC pozostają niepewne17.
Wpływ podejść dietetycznych, prebiotycznych, probiotycznych i innych metod ukierunkowanych na mikrobiotę można badać pod kątem efektów w odniesieniu do funkcji barierowej, ekspozycji na endotoksyny oraz stanu zapalnego. Metody te pozostają w fazie badań w kontekście zapobiegania HCC i nie powinny być prezentowane jako uznana terapia zapobiegawcza.
Przebudowa odpornościowa w stłuszczałej wątrobie
Komórki Kupffera: od uszkodzenia do supresji
Komórki Kupffera wykrywają uszkodzenia hepatocytów, produkty mikrobiologiczne, metabolity lipidowe oraz cytokiny. Wczesna faza MASLD może indukować programy zapalne, podczas gdy progresja choroby prowadzi do rekrutacji makrofagów i powstania heterogenicznych stanów supresyjnych lub pronowotworowych. Tkanki ludzkie potwierdzają tę heterogenność, jednak specyficzne dla danej linii komórkowej role przyczynowe są definiowane głównie w modelach eksperymentalnych24.
Makrofagi prozapalne zwiększają presję oksydacyjną i regeneracyjną; późniejsze stany supresyjne mogą hamować przeciwnowotworowe limfocyty T. Plastyczność makrofagów stanowi zatem prawdopodobny pomost między uszkodzeniem metabolicznym a ucieczką immunologiczną, choć szerokie celowanie w makrofagi może również upośledzić mechanizmy obronne i naprawcze organizmu.
Utrata komórek MAIT w bogatej w lipidy wątrobie
Komórki T niezmiennicy związane z błonami śluzowymi (MAIT) przyczyniają się do mikrobiologicznej obrony wątroby i nadzoru nad nowotworami. Prace translacyjne łączą peroksydację lipidów napędzaną przez wielonienasycone kwasy tłuszczowe z metabolicznym wyczerpaniem oraz ferroptozą komórek MAIT, co zostało potwierdzone w badaniach próbek ludzkich oraz w eksperymentach mechanistycznych15. Pozostaje nieznane, czy zachowanie komórek MAIT zapobiega wystąpieniu HCC u ludzi.
Szlak ten wiąże skład lipidowy z niewydolnością odpornościową i oferuje sprawdzalne wyjaśnienie podatności na nowotwory przed wystąpieniem zaawansowanej włóknienia. Pozostaje on potencjalnym celem immunoprewencyjnym, a nie interwencją gotową do zastosowania w praktyce klinicznej.
Ferroptoza komórek dendrytycznych powiązana z Tim-3
Komórki dendrytyczne prezentują antygeny nowotworowe i inicjują odpowiedzi cytotoksycznych limfocytów T. Badania tkanek ludzkiego HCC, systemów komórkowych oraz mysich modeli steatohepatitis wskazują na powiązanie białka Tim-3 (T-cell immunoglobulin and mucin-domain containing-3) z ferroptozą komórek dendrytycznych, zmniejszoną prezentacją antygenów oraz upośledzoną odpornością limfocytów T CD8+25. Z tego powodu blokada Tim-3 znajduje poparcie w badaniach przedklinicznych, choć nie jest uznana za sprawdzoną metodę profilaktyczną.
Ścieżka ta może również wpływać na odpowiedź na immunoterapię, ponieważ stłuszczenie wątroby wiąże się z odrębnymi defektami odpornościowymi. Przełożenie tych wyników na praktykę kliniczną będzie wymagało dowodów na to, że przywrócenie żywotności komórek dendrytycznych poprawia wyniki kliniczne bez nasilania stanu zapalnego wątroby.
Limfocyty T regulatorowe i hamowanie limfocytów T CD8+
Limfocyty T regulatorowe utrzymują tolerancję, ale mogą tłumić odporność przeciwnowotworową. Badania tkanek ludzkich i studia eksperymentalne sugerują, że rozwój HCC związanego z MASH i MASLD może ograniczać aktywność cytotoksycznych limfocytów T CD8+ poprzez mechanizmy zależne od kontaktu oraz za pośrednictwem cytokin26. Dowody te potwierdzają biologiczne prawdopodobieństwo, a nie zwalidowany krążący marker ryzyka.
Osiągnięcie równowagi terapeutycznej jest trudne: niekontrolowana deplecja może nasilić uszkodzenie wątroby, natomiast nadmierna supresja może osłabić nadzór nad nowotworem. Każda interwencja wymagałaby doboru pacjentów w oparciu o biomarkery.
Supresyjne komórki mieloidalne i odpowiedź na immunoterapię
Mieloidalne komórki supresoryjne hamują aktywację limfocytów T, generują reaktywne formy tlenu, zmieniają metabolizm aminokwasów i wspierają progresję nowotworu. Gromadzą się one w stłuszczonej, zapalnej wątrobie i oddziałują z makrofagami, regulatorowymi limfocytami T oraz komórkami nowotworowymi. Dowody w przypadku HCC związanego z MASLD opierają się głównie na analizach tkankowych i badaniach eksperymentalnych27.
Supresyjna nisza mieloidalna może przyczyniać się do nierównomiernych odpowiedzi na immunoterapię. Blokowanie rekrutacji lub funkcji tych komórek jest atrakcyjne z punktu widzenia eksperymentalnego, jednak ryzyko nasilenia stanu zapalnego wątroby oraz brak badań nad profilaktyką sprawiają, że gotowość terapeutyczna pozostaje niska. Potencjalne mechanizmy, dowody wspierające, stopień walidacji u ludzi oraz gotowość terapeutyczna zostały podsumowane w Tabeli 1.
| Proponowany mechanizm | Dowód pierwotny | Walidacja z udziałem ludzi | Interpretacja | Gotowość terapeutyczna |
| Lipotoksyczność, stres ER, oksydacyjne uszkodzenie DNA | Modele komórkowe i zwierzęce; sygnatury tkanek ludzkich | Przekrojowe; ograniczona walidacja podłużna | Prawdopodobny czynnik sprawczy nakładający się z fibrogenezą | Przedkliniczny |
| Sygnalizacja insulinowa/IGF-PI3K-AKT-mTOR | Epidemiologia metaboliczna ludzi oraz biologia nowotworów i biologia eksperymentalna | Cukrzyca została zwalidowana jako modyfikator ryzyka; aktywność szlaku nie jest samodzielnym predyktorem | Modyfikator ryzyka i prawdopodobny czynnik sprawczy | Leczenie kardiometaboliczne ugruntowane; profilaktyka HCC nieudowodniona |
| AKR1B1 a reorganizacja metaboliczna w warunkach hiperglikemii | Próbki ludzkie, systemy komórkowe i modele mysie | Wczesne dowody translacyjne | Prawdopodobny czynnik sprawczy powiązany z cukrzycą | Prekliniczny |
| Nieszczelność bariery jelitowej a LPS-TLR4 | Korelacje między ludzkim mikrobiomem a metabolitami; badania perturbacyjne na zwierzętach | Wpływ czynników zakłócających w postaci diety, leków, geografii i metodologii | Prawdopodobny zapalny naciek w obrębie wrot | Brak zwalidowanej interwencji zapobiegającej HCC |
| Kwasy żółciowe, FXR/TGR5 i metabolity mikrobiologiczne | Profilowanie ludzi oraz modele zwierzęce/komórkowe | Asocjacyjne i heterogeniczne | Kandydat na modyfikator; przyczynowość niepewna | Badawczy |
| Przebudowa makrofagów | Tkanki ludzkie i modele zwierzęce | Potwierdzono heterogeniczność fenotypową; wartość prognostyczna pozostaje niejasna | Role zapalne i supresyjne różnią się w zależności od stadium | Prekliniczny; kwestie bezpieczeństwa |
| Ferroptoza komórek MAIT i komórek dendrytycznych | Próbki ludzkie wraz z mechanicznymi badaniami komórkowymi/mysimi | Translacyjne, ale nieprospektywne | Łączy stres lipidowy z ucieczką immunologiczną | Przedkliniczny |
| Regulacyjne limfocyty T oraz supresyjne komórki mieloidalne | Tkanki ludzkie i modele eksperymentalne | Brak zwalidowanego, powszechnie stosowanego progu decyzyjnego | Przebudowa immunologiczna sprzyjająca nowotworom | Przedkliniczne; toksyczność zależna od kontekstu |
Tabela 1: Kandydackie mechanizmy, poziom dowodów, walidacja u ludzi i gotowość terapeutyczna.Skróty: AKR1B1, aldo-keto reduktaza z rodziny 1 członek B1; AKT, kinaza białkowa B; ER, retikulum endoplazmatyczne; FXR, receptor farnesoidowy X; HCC, rak hepatokomórkowy; IGF, insulinopodobny czynnik wzrostu; LPS, lipopolisacharyd; MAIT, niezmiennicy T związane z błonami śluzowymi; mTOR, mechanistyczny cel rapamycyny; PI3K, fosfoinosytydo-3-kinaza; TGR5, receptor Takeda sprzężony z białkiem G 5; TLR4, receptor Toll-podobny 4.
Przewidywanie ryzyka, wczesne wykrywanie i zapobieganie
Ustanowione kliniczne i skoncentrowane na włóknieniu mierniki ryzyka
Ocena ryzyka powinna rozpocząć się od stadium włóknienia oraz rutynowo dostępnych czynników klinicznych. Wskaźnik FIB-4 jest niedrogi i powszechnie stosowany do segregacji ryzyka włóknienia; powtarzające się wysokie wartości mogą również zidentyfikować grupę z wyższą przyszłą zapadalnością na HCC11. Test ELF (enhanced liver fibrosis), elastografia przejściowa sterowana wibracjami oraz elastografia rezonansu magnetycznego doprecyzowują ocenę zaawansowanego włóknienia, jednak mierzą one przede wszystkim skumulowane uszkodzenie wątroby, a nie specyficzną dla guza ścieżkę2.
Wiek, płeć, cukrzyca typu 2, otyłość, poziom enzymów wątrobowych, liczba płytek krwi oraz wywiad rodzinny mogą stanowić dodatkowe warstwy informacji uzupełniające stopień włóknienia. Wynik aMAP (age-male-ALBI-platelets) posiada szeroką walidację w zakresie ryzyka HCC w różnych chorobach przewlekłych wątroby, jednak objął on stosunkowo niewielką liczbę pacjentów z chorobami niewirusowymi28. Koreański model niecirrotycznego NAFLD, wykorzystujący wiek, płeć, cukrzycę, otyłość, poziom aminotransferazy alaninowej oraz γ-glutamylotransferazy, wykazał zadowalającą skuteczność wewnętrzną i zewnętrzną, lecz przenaszalność geograficzna oraz kosztowo efektywne progi nadzoru wymagają dalszej walidacji29.
Podejścia genetyczne i multiomiczne w ocenie ryzyka przyszłego
Warianty genów PNPLA3 (patatin-like phospholipase domain-containing 3), TM6SF2 (transmembrane 6 superfamily member 2), GCKR (glucokinase regulator) oraz MBOAT7 (membrane-bound O-acyltransferase domain-containing 7) zwiększają ryzyko stłuszczenia wątroby lub wystąpienia choroby, podczas gdy warianty HSD17B13 mogą działać ochronnie. Wynik poligeniczny łączący te loci wykazano w związku z HCC w kohortach z tłustą wątrobą, w tym u niektórych pacjentów bez ciężkiego włóknienia, jednak czułość była ograniczona, a kalibracja specyficzna dla pochodzenia etnicznego pozostaje niezbędna30. Genetyka może pomóc w doprecyzowaniu podatności w ciągu całego życia; nie służy ona jednak do wykrywania istniejącego guza.
Sygnatury proteomiczne, transkryptomiczne, metabolomiczne, lipidomiczne oraz mikrobiomu stanowią aktywne obszary badań. Panel prognostyczny sekretomu wątroby wykazał skuteczność w długoterminowej stratyfikacji ryzyka w zaawansowanej włóknicy, jednak heterogeniczność etiologiczna oraz ograniczona walidacja specyficzna dla MASLD ograniczają jego natychmiastowe zastosowanie31. Czynnik różnicowania wzrostu 15, białko podobne do angiopoetyny 8, stosunki apolipoprotein, profile kwasów żółciowych oraz sygnatury mikrobiologiczne należy przedstawiać jako wyniki eksploracyjne, ponieważ ich wartość dodatkowa poza zmiennymi klinicznymi i stopniem włóknicy nie została jeszcze ustalona32,33,34.
Wczesne wykrywanie HCC jest innym zadaniem
Biomarkery ryzyka przyszłego wystąpienia choroby szacują, kto może rozwinąć HCC w ciągu lat; testy wczesnego wykrywania poszukują istniejącego, zazwyczaj bezobjawowego guza. U pacjentów, którzy spełniają już kryteria nadzoru, ultrasonografia wraz z oznaczeniem α-fetoproteiny pozostaje standardowym podejściem6. Otyłość może ograniczać wizualizację w badaniu USG, a w przypadku niewystarczającej obrazowania konieczne może być zastosowanie alternatywnych metod diagnostyki obrazowej.
Model GALAD łączy płeć, wiek, α-fetoproteinę, α-fetoproteinę-L3 oraz des-γ-karboksyprotrombinę i wykazał skuteczność w wczesnym wykrywaniu zmian w kohortach pacjentów z NASH35. Model GALAD, algorytmy wczesnego przesiewowego wykrywania HCC oraz panele krążącego wolnego DNA pozostają narzędziami wczesnej detekcji w fazie walidacji; nie należy ich utożsamiać z długoterminowymi wskaźnikami ryzyka ani wykorzystywać do uzasadnienia nadzoru w populacji o zbyt niskiej bazowej zapadalności.
Wymagania dotyczące walidacji modeli warstwowych
Użyteczny model powinien wykazywać kalibrację i zdolność dyskryminacyjną w zależności od płci, wieku, cukrzycy, otyłości, pochodzenia i geografii; wnosić wartość dodaną poza samą włóknicą; definiować próg decyzji powiązany z korzyścią z nadzoru oraz przejść prospektywną walidację zewnętrzną. Modele opracowane na próbkach kontrolnych są podatne na błąd spektrum, natomiast sygnały mikrobiomu i multiomiki wymagają standaryzowanych platform przedanalitycznych i analitycznych.
Bezpośrednią możliwością kliniczną jest zatem konserwatywne warstwowanie: najpierw należy wykorzystać włóknienie i ustalone zmienne kliniczne, zarezerwować markery eksperymentalne do badań i na każdym etapie odróżniać wskaźnik ryzyka przyszłego od testu wczesnego wykrywania. Główne markery i modele ryzyka, ich przeznaczenie, status walidacji oraz kluczowe ograniczenia podsumowano w Tabeli 2.
| Marker lub model | Przeznaczenie | Status walidacji | Kluczowe ograniczenie |
| Stopień włóknienia histologicznego | Ryzyko wystąpienia HCC w przyszłości | Najlepiej zwalidowane podstawy | Wymaga biopsji; zmienność próbkowania |
| FIB-4 oraz podłużny FIB-4 | Triage włóknienia i ocena zwiększonego ryzyka w przyszłości | Szeroko zwalidowane w ocenie włóknienia; zgłoszony gradient ryzyka HCC | Zależność od wieku; niska wartość predykcyjna dodatnia |
| ELF, VCTE, MRE | Ocena zaawansowanego włóknienia i ocena zwiększonego ryzyka w przyszłości | Zwalidowane w określaniu stopnia włóknienia/wyników | Niespecyficzne dla nowotworów; zróżnicowana dostępność i punkty odcięcia |
| Wiek, płeć, T2D, otyłość, próby wątrobowe | Kliniczne modyfikatory ryzyka w przyszłości | Spójne dowody z kohort | Ryzyko absolutne pozostaje zależne od włóknienia |
| aMAP | Ryzyko wystąpienia HCC w przyszłości | Szeroka walidacja dla wielu etiologii | Ograniczona reprezentatywność specyficzna dla MASLD |
| Kliniczny model NAFLD-HCC dla postaci niemarszczycowatych | Ryzyko wystąpienia HCC w przyszłości | Opracowanie w skali całego kraju w Korei i walidacja szpitalna | Wymaga międzynarodowej walidacji prospektywnej |
| PRS PNPLA3/TM6SF2/GCKR/MBOAT7/HSD17B13 | Dziedziczona podatność w przyszłości | Kohorty retrospektywne | Kalibracja względem pochodzenia etnicznego i ograniczona czułość |
| PLSec oraz inne panele proteomiczne/multiomiczne | Ryzyko wystąpienia HCC w przyszłości | Wczesna walidacja kohortowa | Standaryzacja testów; ograniczone dane specyficzne dla MASLD |
| GDF15, ANGPTL8, ApoB/A1, profile lipidowe/kwasów żółciowych/mikrobiomu | Eksploracyjna ocena zwiększonego ryzyka w przyszłości | Głównie badania przekrojowe lub małe kohorty | Nieudowodniona wartość przyrostowa i progi odcięcia |
| USG oraz AFP | Wczesne wykrywanie HCC | Standard wytycznych u pacjentów kwalifikujących się do nadzoru | Ograniczona wizualizacja w przypadku otyłości |
| GALAD i inne panele krwi | Wczesne wykrywanie HCC | Obiecujące dane z badań przypadku-kontrolnego i kohortowych | Nie zastępuje zwalidowanej strategii nadzoru |
Tabela 2: Markery ryzyka i modele według przeznaczenia, statusu walidacji i ograniczeń. Skróty: AFP, alfa-fetoproteina; ANGPTL8, białko 8 podobne do angiopoetyny; ApoB/A1, stosunek apolipoproteiny B do apolipoproteiny A1; aMAP, wiek-płeć męska-ALBI-płytki krwi; ELF, ulepszony test włóknienia wątroby; FIB-4, indeks włóknienia 4; GALAD, płeć, wiek, AFP-L3, AFP i des-gamma-karboksyprotrombina; GDF15, czynnik różnicowania wzrostu 15; HCC, rakkeszkowy wątroby; MASLD, stłuszczeniowa choroba wątroby związana z dysfunkcją metaboliczną; MRE, elastografia rezonansu magnetycznego; NAFLD, niealkoholowa stłuszczeniowa choroba wątroby; PLSec, prognostyczna sygnatura sekretomu wątroby; PRS, poligeniczny wskaźnik ryzyka; T2D, cukrzyca typu 2; VCTE, wibracyjnie sterowana elastografia przejściowa; GCKR, regulator glukokinazy; HSD17B13, 17-beta hydroksysteroidowa dehydrogenaza 13; MBOAT7, białko zawierające domenę O-acylo-transferazy związanej z błoną 7; PNPLA3, białko zawierające domenę fosfolipazy podobnej do patatyny 3; TM6SF2, członek 2 superfamilii transmembrane 6.
Profilaktyka w MASLD z podwyższonym ryzykiem raka
Styl życia i redukcja masy ciała
Jakość diety, aktywność fizyczna, trwała redukcja masy ciała, umiarkowane spożycie alkoholu oraz optymalne leczenie cukrzycy, dyslipidemii i nadciśnienia tętniczego pozostają podstawą opieki w MASLD2. Interwencje te poprawiają masę ciała, wrażliwość na insulinę, stłuszczenie oraz wyniki kardiometaboliczne i mogą spowalniać postęp włóknienia. Bezpośrednie dowody z badań z randomizacją dotyczące profilaktyki HCC nie są dostępne.
Metaboliczna chirurgia bariatryczna może prowadzić do znacznej utraty masy ciała i poprawy w przebiegu MASH. W kohortach obserwacyjnych pacjentów z włóknistym MASH operacja była powiązana z mniejszą liczbą poważnych niekorzystnych wyników w obrębie wątroby, jednak zdarzenia związane z HCC są rzadkie, a profilaktyka nowotworowa nie może być oddzielona od innych elementów złożonego punktu końcowego36.
Terapie celowane w MASH i terapie oparte na inkretynach
MASH stanowi klinicznie istotny etap zapalny w przebiegu MASLD, szczególnie w obecności włóknienia stopnia F2–F3. Randomizowane badania fazy 3 wykazały, że resmetirom, agonista receptora β hormonu tarczycy, oraz semaglutyd, agonista receptora peptydopodobnego do glukagonu-1, poprawiają wcześniej określone punkty końcowe w badaniu histologicznym w przypadku niecyrotycznego MASH z włóknieniem F2–F337,38. Wyniki te wspierają zastosowanie leczenia modyfikującego przebieg choroby u odpowiednich pacjentów, jednak żadne z badań nie wykazało zapobiegania HCC.
Tirzepatyd poprawił ustępowanie MASH oraz drugorzędne punkty końcowe związane z włóknieniem w randomizowanym badaniu fazy 239. Stosowanie inhibitorów kotransportera sodowo-glukozowego 2 wiązano z niższą zapadalnością na HCC w dużej retrospektywnej kohorcie pacjentów z MASLD i cukrzycą typu 2, jednak możliwe jest wystąpienie resztkowych czynników zakłócających40. W związku z tym skuteczność histologiczną, korzyść metaboliczną oraz obserwacyjny związek z HCC należy raportować jako odrębne poziomy dowodów.
Cele eksperymentalnej chemoprewencji
Podejściami kandydackimi wynikającymi z badań mechanistycznych są: redukcja peroksydacji lipidów, zachowanie funkcji komórek MAIT lub dendrytycznych, hamowanie AKR1B1 lub modulacja mTORC115,22,23,25. Żadna z tych metod nie jest gotowa do rutynowej chemoprewencji HCC. Szeroka ingerencja w szlaki metaboliczne lub odpornościowe mogłaby upośledzić odporność organizmu lub regenerację wątroby, a badania profilaktyczne wymagałyby rekrutacji grup wysokiego ryzyka oraz długotrwałej obserwacji.
Obecnie żaden środek farmakologiczny nie powinien być przepisywany wyłącznie w celu zapobiegania HCC związanemu z MASLD poza wskazaniami opartymi na dowodach lub badaniami klinicznymi. Badania nad chemoprewencją powinny zdefiniować populację docelową, konkurencyjne ryzyka, tolerancję toksyczności oraz punkt końcowy specyficzny dla nowotworu41.
Nadzór dostosowany do poziomu ryzyka
Marskość wątroby pozostaje standardowym progiem rozpoczynania nadzoru. W przypadku stopnia zaawansowania F3 ocena indywidualna może uwzględniać wiek, płeć, cukrzycę, otyłość, wywiad rodzinny, zgodność wyników testów nieinwazyjnych oraz podejrzenie niedoszacowania stopnia włóknienia. W przypadku MASLD w stopniu F0–F2 obecne dowody nie wspierają rutynowego nadzoru, nawet w obecności mechanistycznych czynników ryzyka2,6.
Badania prospektywne powinny sprawdzić, czy modele warstwowe identyfikują podgrupę, w której roczna zapadalność na HCC oraz korzyść z nadzoru przekraczają przyjęte progi. Powinny one raportować kalibrację, efektywność kosztową, szkody wynikające z wyników fałszywie dodatnich oraz skuteczność w różnych grupach geograficznych i demograficznych.
Wnioski
Włóknienie pozostaje potwierdzonym fundamentem ryzyka wystąpienia HCC związanego z MASLD. Guzy niecirrotyczne pokazują, że włóknienie nie jest w każdym przypadku niezbędnym końcowym etapem, jednak niska bezwzględna zapadalność w nieoselekcjonowanej grupie osób z niecirrotycznym MASLD ogranicza zasadność mechanistyczną ogólnych zaleceń dotyczących nadzoru.
Uszkodzenia lipotoksyczne i oksydacyjne, sygnalizacja insuliny i IGF, zapalenie pochodzenia jelitowego oraz przebudowa immunologiczna są prawdopodobnymi czynnikami przyczyniającymi się do tego procesu, przy czym dla każdego z nich poziom dowodów jest różny. Ludzkie dowody podłużne są najsilniejsze w przypadku włóknienia i klinicznych modyfikatorów metabolicznych; wiele szlaków molekularnych pozostaje wspartych przez badania tkankowe, modele zwierzęce lub eksperymenty in vitro. Biomarkery przyszłego ryzyka muszą pozostać odrębne od testów wczesnego wykrywania nowotworów.
Obecna praktyka powinna opierać się na wielowarstwowej ocenie skoncentrowanej na włóknieniu oraz leczeniu MASH w oparciu o dowody, unikając jednocześnie niepotwierdzonych twierdzeń dotyczących zapobiegania HCC. Priorytetem powinna być prospektywna walidacja wieloczynnikowych modeli ryzyka, standaryzowane analizy multiomiczne oraz badania nad profilaktyką z punktami końcowymi specyficznymi dla nowotworów w wyraźnie wyselekcjonowanych populacjach.
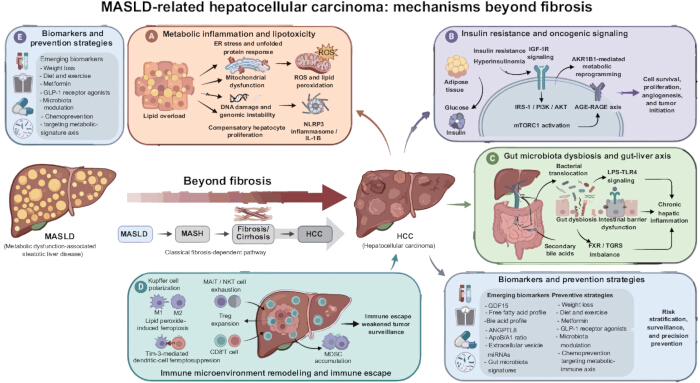
Rycina 1: Oparty na stopniach dowodów schemat rozwoju HCC powiązanego z MASLD poza zakresem włóknienia. Centralna ścieżka pokazuje progresję od stłuszczeniowej choroby wątroby związanej z dysfunkcją metaboliczną (MASLD), przez stłuszczeniowe zapalenie wątroby związane z dysfunkcją metaboliczną (MASH), włóknienie/marskość, aż po raka hepatokomórkowego (HCC), przy jednoczesnym uznaniu, że HCC może wystąpić bez marskości. (A) Zapalenie metaboliczne i lipotoksyczność obejmują stres retikulum endoplazmatycznego (ER), reaktywne formy tlenu (ROS), uszkodzenia DNA oraz sygnalizację inflamasomu NLRP3. (B) Insulinooporność i sygnalizacja onkogenna obejmują receptor czynnika wzrostu podobnego do insuliny 1 (IGF-1R), substrat 1 receptora insuliny (IRS-1), kinazę 3-fosfoinosydylową (PI3K), kinazę białkową B (AKT), kompleks 1 kinazy mTOR (mTORC1), członka B1 rodziny aldo-keto reduktazy 1 (AKR1B1), produkt końcowy zaawansowanej glikacji – receptor dla produktów końcowych zaawansowanej glikacji (AGE-RAGE) oraz reprogramowanie metaboliczne. (C) Dysbioza jelitowa i oś jelito-wątroba obejmują sygnalizację lipopolisarychu (LPS) – receptora Toll-podobnego 4 (TLR4), receptora farnesoidowego X (FXR) oraz receptora Takeda sprzężonego z białkiem G 5 (TGR5). (D) Remodeling immunologiczny obejmuje stany komórek Kupffera, niezmienne limfocyty T związane z błoną śluzową (MAIT) i limfocyty NKT, regulatorowe limfocyty T (Treg), limfocyty T CD8+, ferroptozę komórek dendrytycznych oraz mieloidalne supresorowe komórki szpikowe (MDSCs). (E) Translacja kliniczna odróżnia pomiary ryzyka przyszłego od testów wczesnego wykrywania i interwencji modyfikujących przebieg choroby; bezpośrednia profilaktyka HCC pozostaje nieudowodniona w przypadku obecnych terapii metabolicznych. Skróty: AGE, produkty końcowe zaawansowanej glikacji; AKR1B1, członek B1 rodziny aldo-keto reduktazy 1; AKT, kinaza białkowa B; AFP, alfa-fetoproteina; CD8+, dodatni w kierunku klastra różnicowania 8; ELF, wskaźnik nasilenia włóknienia wątroby; ER, retikulum endoplazmatyczne; FIB-4, indeks włóknienia-4; FXR, receptor farnesoidowy X; GALAD, płeć, wiek, AFP-L3, AFP i des-gamma-karboksyprotrombina; HCC, rak hepatokomórkowy; IGF-1R, receptor czynnika wzrostu podobnego do insuliny 1; IRS-1, substrat 1 receptora insuliny; LPS, lipopolisarych; MAIT, niezmienne limfocyty T związane z błoną śluzową; MASLD, stłuszczeniowa choroba wątroby związana z dysfunkcją metaboliczną; MASH, stłuszczeniowe zapalenie wątroby związane z dysfunkcją metaboliczną; MDSCs, mieloidalne supresorowe komórki szpikowe; MRE, elastografia rezonansu magnetycznego; mTORC1, kompleks 1 kinazy mTOR; NKT, limfocyty natural killer T; NLRP3, receptor z rodziny NOD zawierający domenę pyrynową 3; PI3K, kinaza 3-fosfoinosydylowa; PRS, wielogenowy wskaźnik ryzyka; RAGE, receptor dla produktów końcowych zaawansowanej glikacji; ROS, reaktywne formy tlenu; TGR5, receptor Takeda sprzężony z białkiem G 5; TLR4, receptor Toll-podobny 4; Treg, regulatorowy limfocyt T; VCTE, wibracyjna elastografia przejściowa. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Oświadczenia
Autorzy oświadczają, że nie istnieją żadne konflikty interesów. Podczas redakcji autorzy korzystali z Figurelabs (https://chat.figurelabs.ai/) w celu pomocy w stworzeniu Rysunku 1. Autorzy niezależnie zweryfikowali twierdzenia naukowe oraz referencje i biorą pełną odpowiedzialność za ostateczną treść.
Podziękowania
Praca ta nie była finansowana z żadnych środków zewnętrznych.
Bibliografia
- Rinella ME, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. Hepatology. 2023;78(6):1966-1986.
- European Association for the Study of the Liver (EASL), European Association for the Study of Diabetes (EASD), European Association for the Study of Obesity (EASO). EASL-EASD-EASO Clinical Practice Guidelines on the management of metabolic dysfunction-associated steatotic liver disease. J Hepatol. 2024;81(3):492-542.
- Huang DQ, El-Serag HB, Loomba R. Global epidemiology of NAFLD-related hepatocellular carcinoma: trends, predictions, risk factors and prevention. Nat Rev Gastroenterol Hepatol. 2021;18(4):223-238.
- Simon TG, et al. Cancer risk in patients with biopsy-confirmed nonalcoholic fatty liver disease: a population-based cohort study. Hepatology. 2021;74(5):2410-2423.
- Kanwal F, et al. Risk of hepatocellular cancer in patients with non-alcoholic fatty liver disease. Gastroenterology. 2018;155(6):1828-1837.e2.
- Singal AG, et al. AASLD Practice Guidance on prevention, diagnosis, and treatment of hepatocellular carcinoma. Hepatology. 2023;78(6):1922-1965.
- Li D, Zhang X. From mechanisms to management: early detection and improved treatment of MASLD and its related hepatocellular carcinoma. Hepatol Commun. 2025;9(12):e0846.
- Lekakis V, Papatheodoridis GV. Natural history of metabolic dysfunction-associated steatotic liver disease. Eur J Intern Med. 2024;122:3-10.
- Orci LA, et al. Incidence of hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: a systematic review, meta-analysis, and meta-regression. Clin Gastroenterol Hepatol. 2022;20(2):283-292.e10.
- Behari J, et al. Incidence of hepatocellular carcinoma in nonalcoholic fatty liver disease without cirrhosis or advanced liver fibrosis. Hepatol Commun. 2023;7(7):e00183.
- Cholankeril G, et al. Longitudinal changes in fibrosis markers and the risk of hepatocellular carcinoma in non-alcoholic fatty liver disease. J Hepatol. 2023;78(3):493-500.
- Ebrahimi F, et al. Familial coaggregation of MASLD with hepatocellular carcinoma and adverse liver outcomes: nationwide multigenerational cohort study. J Hepatol. 2023;79(6):1374-1384.
- Loomba R, et al. AGA Clinical Practice Update on screening and surveillance for hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: expert review. Gastroenterology. 2020;158(6):1822-1830.
- Saha S, et al. Proteomic analysis reveals USP7 as a novel regulator of palmitic acid-induced hepatocellular carcinoma cell death. Cell Death Dis. 2022;13(6):563.
- Deschler S, et al. Polyunsaturated fatty acid-induced metabolic exhaustion and ferroptosis impair the antitumour function of MAIT cells in MASLD. J Hepatol. 2025;83(6):1364-1378.
- Benedé-Ubieto R, Cubero FJ, Nevzorova YA. Breaking the barriers: the role of gut homeostasis in metabolic dysfunction-associated steatotic liver disease. Gut Microbes. 2024;16(1):2331460.
- Che Z, et al. Regulatory role and biomarker potential of gut microbiota metabolites in the progression of metabolic dysfunction-associated steatotic liver disease to hepatocellular carcinoma. Clin Transl Gastroenterol. 2025;16(12):e00914.
- Caturano A, et al. Metabolic dysfunction-associated steatotic liver disease, insulin resistance and hepatocellular carcinoma: a deadly triad. Eur J Clin Invest. 2026;56(1):e70132.
- Bisht S, Sharma U, Gupta S. Role of insulin-like growth factor/receptor signaling in hepatocellular carcinoma. Hepatol Forum. 2026;7(1):59-68.
- Pei J, Wang B, Wang D. Current studies on molecular mechanisms of insulin resistance. J Diabetes Res. 2022;2022:1863429.
- Jørgensen SH, et al. Multi-layered proteomics identifies insulin-induced upregulation of the EphA2 receptor via the ERK pathway which is dependent on low IGF1R level. Sci Rep. 2024;14(1):28856.
- Xie C, et al. Lysosome-localized IRTKS condensates promote mTORC1 activity leading to MASLD and HCC. Cell Rep. 2026;45(2):116893.
- Syamprasad NP, et al. AKR1B1 drives hyperglycemia-induced metabolic reprogramming in MASLD-associated hepatocellular carcinoma. JHEP Rep. 2024;6(2):100974.
- Huang G, Li D. The macrophage opera: from metabolic prolog to oncogenic crescendo in metabolic dysfunction-associated steatotic liver disease. Front Med (Lausanne). 2026;13:1751290.
- Li N, et al. Tim-3 facilitates dendritic cell ferroptosis and impairs antitumor immunity in steatohepatitis-related hepatocellular carcinoma. J Hepatol. 2026;85(2):331-344.
- Wang H, Tsung A, Mishra L, Huang H. Regulatory T cell: a double-edged sword from metabolic-dysfunction-associated steatohepatitis to hepatocellular carcinoma. EBioMedicine. 2024;101:105031.
- Jin J, et al. Immunotherapy resistance in MASLD-related hepatocellular carcinoma: special immune microenvironment and gut microbiota. Int J Biol Sci. 2025;21(13):5666-5690.
- Fan R, et al. aMAP risk score predicts hepatocellular carcinoma development in patients with chronic hepatitis. J Hepatol. 2020;73(6):1368-1378.
- Kim GA, et al. A risk prediction model for hepatocellular carcinoma in non-alcoholic fatty liver disease without cirrhosis. Liver Int. 2024;44(3):738-748.
- Bianco C, et al. Non-invasive stratification of hepatocellular carcinoma risk in non-alcoholic fatty liver using polygenic risk scores. J Hepatol. 2021;74(4):775-782.
- Fujiwara N, et al. A blood-based prognostic liver secretome signature and long-term hepatocellular carcinoma risk in advanced liver fibrosis. Med. 2021;2(7):836-850.e10.
- Myojin Y, Hikita H. Growth differentiation factor 15: from stress response to clinical utility in chronic liver diseases. J Gastroenterol. 2026;61(2):117-130.
- Abdelhameed F, et al. Circulating angiopoietin-like protein 8 and steatotic liver disease related to metabolic dysfunction: an updated systematic review and meta-analysis. Front Endocrinol (Lausanne). 2025;16:1574842.
- Park KJ. Associations between apolipoprotein B/A1 ratio, lipoprotein(a), and the risk of metabolic-associated fatty liver diseases in a Korean population. Lab Med. 2023;54(6):633-637.
- Best J, et al. GALAD score detects early hepatocellular carcinoma in an international cohort of patients with nonalcoholic steatohepatitis. Clin Gastroenterol Hepatol. 2020;18(3):728-735.e4.
- Aminian A, et al. Association of bariatric surgery with major adverse liver and cardiovascular outcomes in patients with biopsy-proven nonalcoholic steatohepatitis. JAMA. 2021;326(20):2031-2042.
- Harrison SA, et al. A phase 3, randomized, controlled trial of resmetirom in NASH with liver fibrosis. N Engl J Med. 2024;390(6):497-509.
- Sanyal AJ, et al. Phase 3 trial of semaglutide in metabolic dysfunction-associated steatohepatitis. N Engl J Med. 2025;392(21):2089-2099.
- Loomba R, et al. Tirzepatide for metabolic dysfunction-associated steatohepatitis with liver fibrosis. N Engl J Med. 2024;391(4):299-310.
- Soong RS, et al. SGLT2 inhibitors and the risk of hepatocellular carcinoma in patients with MASLD and type 2 diabetes. Diabetes Metab. 2025;51(6):101698.
- Schwenk S, Kaplan DE. Chemoprevention of hepatocellular carcinoma. Hepatol Commun. 2025;9(11):e0836.