Niniejszy przegląd analizuje neuropatię jelitową związaną z cukrzycą jako segmentowo specyficzne, wielokomórkowe uszkodzenie łączące stres metaboliczny, zaburzenia równowagi redoks, przebudowę immunologiczną i glejową, niewydolność troficzną oraz zaburzoną koordynację nerwowo-mięśniową z dysfunkcją przewodu pokarmowego.
Artykuł przeglądowy
Neuropatia jelitowa towarzysząca cukrzycy: przeoczony czynnik dysfunkcji przewodu pokarmowego
W tym artykule
Podsumowanie
Streszczenie
Cukrzycy często towarzyszą objawy żołądkowo-jelitowe, jednak objawy te nie są w pełni wyjaśnione przez zewnętrzną neuropatię autonomiczną i nie powinny być utożsamiane z pojedynczą zmianą w układzie jelitowym. Badania biopsji i motoryki u ludzi, uzupełnione modelami eksperymentalnymi, wskazują, że układ nerwowy jelit (ENS) oraz jego nisza neuromięśniowa mogą ulegać uszkodzeniom w sposób specyficzny dla segmentu i typu komórek. Dowody u ludzi potwierdzają zmiany w komórkach Cajala (ICC) i makrofagach w żołądku, a także utratę neuronów jelitowych w okrężnicy związaną ze stresem oksydacyjnym; mechanizmy rozdzielcze splotów oraz naprawcze wynikają głównie z badań na zwierzętach lub in vitro. Do powtarzająco implikowanych szlaków należą: zaburzenia równowagi redoks, przebudowa immunologiczna, upośledzone sygnalizowanie czynnika neurotroficznego pochodzenia z linii komórek glejowych (GDNF)-fosfoinozytydiozy 3-kinazy (PI3K)/Akt, stres gleju jelitowego oraz sygnalizacja metabolitów mikrobioty. Uszkodzenie splotu mięśniowego jest najsilniej powiązane z dysmotoryką, podczas gdy uszkodzenie splotu podśluzówkowego może zmieniać wydzielanie, funkcję barierową i lokalną kontrolę neuroimmunologiczną. Obecna opieka pozostaje ukierunkowana na objawy. Heme oksygenaza-1, interleukina-10, ratunek neurotroficzny, rybosyd nikotynamidu, agonizm receptorów 4-hydroksytryptaminy, pochodzący z mikrobioty maślan oraz pęcherzyki zewątkórkowe są terapiami badawczymi, a nie ustalonymi terapiami modyfikującymi przebieg choroby. Niezbędne są specyficzne dla segmentu biomarkery oraz ludzkie modele translacyjne, aby powiązać uszkodzenia komórkowe z objawami i odpowiedzią na leczenie.
Wprowadzenie
Objawy żołądkowo-jelitowe w cukrzycy są powszechne, długotrwałe i często słabo korelują z rutynowymi badaniami klinicznymi. Są one często opisywane jako autonomiczna neuropatia cukrzycowa lub gastropatia cukrzycowa – terminy te są wygodne klinicznie, lecz biologicznie niepełne. Niedawne przeglądy literatury umieściły neuropatię jelitową w spektrum cukrzycowych zaburzeń żołądkowo-jelitowych i sugerują, że uszkodzenia obwodów jelitowych powinny być rozważane wraz z uszkodzeniami nerwu błędnego oraz układu współczulnego1,2,3,4,5.
Objawy żołądkowo-jelitowe występują częściej u osób dorosłych z cukrzycą niż w grupach kontrolnych, szczególnie przy słabej kontroli glikemii, jednak rozpowszechnienie objawów nie jest tożsame z potwierdzoną gastroparezą lub histologiczną neuropatią jelitową6. W kohorcie populacyjnej 10-letnie ryzyko skumulowane rygorystycznie zdefiniowanej gastroparezy wynosiło 5,2% w cukrzycy typu 1 i 1,0% w cukrzycy typu 2, w porównaniu do 0,2% w grupie kontrolnej7. To rozróżnienie epidemiologiczne zapobiega interpretowaniu powszechnych objawów górnego lub dolnego odcinka przewodu pokarmowego jako dowodu na pojedynczą zmianę neuropatyczną.
Gastropareza obrazuje ten problem. Definiuje się ją poprzez objawy z górnego odcinka przewodu pokarmowego, opóźnione opróżnianie żołądka oraz brak mechanicznej niedrożności8. Jednak objawy, tempo opróżniania i obraz histopatologiczny nie zawsze są ze sobą skorelowane. Pacjenci z cukrzycą typu 1 i typu 2 mogą różnić się nasileniem objawów i długofalowymi wynikami9. Badania z wykorzystaniem bezprzewodowej kapsułki do pomiaru motoryki wykazują ponadto, że dysmotoryka może wykraczać poza żołądek, obejmując również pasaż oraz kurczliwość jelita cienkiego i grubego10,11. Biegunka ma również charakter wieloczynnikowy, odzwierciedlając u niektórych pacjentów wydzielanie neurogenne lub zaburzenia motoryki, a u innych wpływ leków, infekcję, zaburzenia wchłaniania kwasów żółciowych, zespół nadmiernego rozrostu bakteryjnego w jelicie cienkim, niewydolność trzustki lub przyczyny mieszane12.
Niniejszy przegląd koncentruje się na neuropatii jelitowej związanej z cukrzycą jako zjawisku na poziomie komórkowym i obwodowym, a nie jako kompletnym katalogu chorób układu pokarmowego w przebiegu cukrzycy. Uszkodzenia metaboliczne mogą zmieniać neurony jelitowe, glej jelitowy, komórki odpornościowe, ICC oraz mięśnie gładkie w sposób specyficzny dla danej okolicy. Neuropatia jelitowa związana z cukrzycą powinna być zatem rozpatrywana jako wielokomórkowe zaburzenie nerwowo-mięśniowe, a nie jedynie późny objaw neuropatii autonomicznej. Rysunek 1 podsumowuje te oparte na dowodach ramy teoretyczne i odróżnia utrwalone obserwacje u ludzi od mechanizmów i strategii naprawczych wspieranych głównie przez modele eksperymentalne.
Przegląd i perspektywa
Fenotyp kliniczny: więcej niż opóźnione opróżnianie żołądka
Gastropareza cukrzycowa często stanowi punkt wyjścia do dyskusji na temat cukrzycowych chorób przewodu pokarmowego. Nudności, wymioty, wczesne uczucie sytości, uczucie pełności po posiłku, wzdęcia, ból oraz niestabilne wahania poziomu glikemii są powszechnie przypisywane dysfunkcji żołądka. Wytyczne American College of Gastroenterology definiują gastroparezę jako obecność objawów wraz z obiektywnym opóźnieniem opróżniania żołądka przy braku niedrożności mechanicznej8. W przypadku przeglądu zorientowanego na ENS, taka diagnoza ma charakter opisowy, a nie wyjaśniający. Test opóźnionego opróżniania wykazuje nieprawidłową motorykę żołądka, ale nie pozwala ustalić, czy defekt leży przede wszystkim w neuronach jelitowych, ICC, makrofagach, mięśniach gładkich, nerwach zewnętrznych, funkcji odźwiernika, wahaniach poziomu glukozy, czy w kombinacji tych czynników.
Fenotypy jelitowe są równie zróżnicowane. Zaparcia w cukrzycy są często powiązane z powolnym pasażem jelita grubego, jednak badania motoryki z wykorzystaniem kapsułek wykazują, że kurczliwość i pasaż mogą różnić się w zależności od odcinka jelita, zatem nie należy zakładać istnienia pojedynczego wzorca11. Biegunka cukrzycowa również ma zróżnicowany mechanizm. Pod tym pojęciem mogą kryć się wydzielania lub zaburzenia motoryki o podłożu neuropatycznym, efekty leczenia oraz inne schorzenia związane z cukrzycą12. Konieczne jest zatem podejście segmentowe. ENS jest ciągły wzdłuż jelit, ale neurony enteryczne znajdują się w różnych lokalnych środowiskach w żołądku, jelicie cienkim, jelicie grubym i odbytnicy.
Objawy nie powinny być traktowane jako bezpośredni wskaźnik utraty neuronów jelitowych. Pacjent z silnymi nudnościami może wykazywać opóźnione, prawidłowe lub szybkie opróżnianie żołądka. Pacjent z zaparciami może mieć spowolniony pasaż, osłabioną kurczliwość, zaburzoną ewakuację, efekty działania leków lub wiele jednoczesnych przyczyn. Neuropatię jelitową związaną z cukrzycą najlepiej postrzegać jako jedną z patologii w szerszym spektrum cukrzycowych chorób przewodu pokarmowego, a nie jako diagnozę wyjaśniającą każdy objaw.
Heterogenność regionalna i specyficzna dla splotów
ENS jest zorganizowany głównie w sploty mięśniówki i podśluzówkowy. Splot mięśniówki znajduje się pomiędzy okrężną a podłużną warstwą mięśni i koordynuje przede wszystkim napędowe oraz zwieraczowe wzorce motoryczne. Splot podśluzówkowy w sposób bardziej bezpośredni reguluje wydzielanie śluzówki, wchłanianie, miejscowy przepływ krwi oraz neuroimmunologiczną sygnalizację bariery. Cukrzyca może wpływać na oba sploty, jednak dowody są niejednoznaczne: badania na ludziach obejmowały głównie próbki mięśniówki żołądka i tkanek pełnej grubości jelita grubego, natomiast większość porównań z rozdzielczością splotów pochodzi z modeli eksperymentalnych13,14,15.
Podatność neuronów nie ogranicza się do jednej klasy chemicznej. W ludzkim jelicie grubym przy cukrzycy utrata neuronów wykazujących pozytywną reakcję na peripherinę, neuronalną syntazę tlenku azotu (nNOS), neuropeptyd Y (NPY) oraz cholinową acetylotransferazę (ChAT) współistniała ze stresem oksydacyjnym oraz zaburzeniami skurczu i rozkurczu, podczas gdy barwienie na wazoaktywny polipeptyd jelitowy było stosunkowo zachowane13. U gryzoni z cukrzycą stres oksydacyjny i nitrosacyjny wiąże się ze zmianami w populacjach splotu mięśniowego wykazujących pozytywną reakcję na HuC/D, nNOS oraz kalretyninę wzdłuż osi dwunastniczo-czczo-krętniczej14, a w przebudowie mogą uczestniczyć również podśluzówkowe neurony pozytywne na wazoaktywny polipeptyd jelitowy oraz włókna peptydu związanego z genem kalcytoniny15. Neurony nitrergiczne są wielokrotnie wskazywane jako dotknięte zmianami, jednak podatność różni się w zależności od regionu, czasu trwania choroby, modelu i markera; obecne dowody nie pozwalają na wskazanie jednej, „najbardziej dotkniętej” populacji neuronalnej.
Różnice te mają znaczenie funkcjonalne. Uszkodzenie kompleksu makrofagów i ICC splotu mięśniowego żołądka może upośledzać koordynację odźwierną-przedżołądkową oraz akomodację; uszkodzenie splotu mięśniowego jelita cienkiego może zmieniać perystaltykę, podczas gdy uszkodzenie splotu podśluzowego może modyfikować wydzielanie i funkcję bariery; z kolei utrata neuronów splotu mięśniowego okrężnicy może upośledzać skurcze i rozkurcze oraz przyczyniać się do zaparć lub nieprawidłowego pasażu. Dane eksperymentalne wykazują segmentowo specyficzną indukcję interleukiny-1 beta w neuronach splotu mięśniowego okrężnicy wykazujących ekspresję nNOS w porównaniu z neuronami splotu mięśniowego jelita krętego wykazującymi ekspresję peptydu związanego z genem kalcytoniny16, co potwierdza tezę, że neuropatia jelitowa związana z cukrzycą jest grupą zmian regionalnych, a nie jednorodnym procesem obejmującym cały układ jelitowy. Bezpośrednie porównania u ludzi w obrębie splotów i segmentów jelit pozostają istotną luką badawczą.
Dowody z tkanek ludzkich: mieszana zmiana komórkowa
Badania nad tkankami ludzkimi przesunęły postrzeganie cukrzycowej gastroparezy z czysto funkcjonalnego rozpoznania w stronę zaburzenia na poziomie komórkowym. Biopsje pełnościenne żołądka pobrane od pacjentów z cukrzycową i idiopatyczną gastroparezą wykazały zmniejszoną liczbę komórek ICC, nieprawidłowości w obrębie nerwów jelitowych oraz zmiany w komórkach odpornościowych17. Następująca po tym kliniczno-histologiczna analiza przeprowadzona przez Gastroparesis Clinical Research Consortium powiązała znaleziska komórkowe z objawami i opróżnianiem żołądka, jednak powiązania te nie były wystarczająco specyficzne, aby wspierać zastosowanie pojedynczego markera histologicznego do oceny stopnia zaawansowania choroby18.
Makrofagi prawdopodobnie nie są jedynie biernymi obserwatorami. Niska liczba komórek CD206-dodatnich w ciele żołądka była powiązana z utratą ICC w cukrzycowej gastroparezie19. Podobna utrata makrofagów CD206-dodatnich została później zgłoszona w odźwierniku żołądka u pacjentów z cukrzycową i idiopatyczną gastroparezą20. Wyniki te są zgodne z danymi z badań na zwierzętach, łączącymi fenotyp makrofagów z integralnością ICC oraz opróżnianiem żołądka, i sugerują istnienie niszy nerwowo-mięśniowej, w której regulacja immunologiczna może wpływać na przeżywalność neuronów.
W procesie mogą być również zaangażowane mięśnie gładkie i komponenty zrębowe. W preparatach chirurgicznych pobranych od pacjentów z cukrzycą badacze zgłosili zmiany w mięśniach gładkich, nerwach jelitowych, ICC oraz komórkach fibroblastopodobnych wykazujących ekspresję receptora alfa czynnika wzrostu pochodzenia płytek krwi21. Obserwacje te nie oznaczają, że wszyscy pacjenci mają tę samą zmianę. Przeciwnie, wskazują one, że żołądek w przebiegu cukrzycy może ulec uszkodzeniu poprzez kilka oddziałujących na siebie typów komórek. Neurony jelitowe są częścią tej wielokomórkowej sieci i są kształtowane przez sąsiadujące ICC, glej, makrofagi oraz mięśnie.
Uszkodzenia metaboliczne i stres redoks
Hiperglikemia nie uszkadza ENS za pośrednictwem pojedynczej ścieżki. Stres oksydacyjny jest cechą wspólną dla modeli zwierzęcych i tkanek ludzkich. Utrata hemooksygenazy-1 (HO-1) u myszy z cukrzycą była powiązana ze stresem oksydacyjnym, wyczerpaniem ICC i opóźnieniem opróżniania żołądka, podczas gdy indukcja HO-1 chroniła ICC i odwracała opóźnione opróżnianie22. Tlenek węgla, produkt aktywności HO-1, wykazał działanie ochronne u nieotyłych myszy z cukrzycą23. Interleukina-10 (IL-10) promuje cytoprotekcyjny program makrofagów oraz ekspresję HO-1; u myszy z cukrzycą ścieżka ta przywróciła opróżnianie żołądka, aktywność elektryczną i sieci ICC24. Późniejsze dane z badań na myszach dodatkowo potwierdziły koncepcję, zgodnie z którą zmiany w populacji makrofagów mogą sprzyjać opóźnionemu opróżnianiu żołądka25.
Dane z ludzkiego jelita grubego rozszerzają obraz procesów redox poza obszar żołądka. Próbki z jelita grubego osób z cukrzycą wykazały dysfunkcję motoryczną powiązaną z utratą neuronów jelitowych, apoptozą oraz podwyższonym poziomem markerów stresu oksydacyjnego13. Badanie to nie dowiodło, że stres oksydacyjny jest jedyną przyczyną utraty neuronów. Wykazało jednak, że uszkodzenia neuronów, stres oksydacyjny i defekty motoryki jelita grubego mogą współistnieć u osób z cukrzycą.
Uszkodzenia oksydacyjno-redukcyjne mogą również pomóc wyjaśnić, dlaczego dysfunkcja ENS może utrzymywać się przez dłuższy czas. Gdy sygnalizacja neuronalna, sieci ICC, fenotyp makrofagów i kurczliwość mięśni zostaną rozregulowane, przejściowy szok metaboliczny może pozostawić trwały ślad funkcjonalny. Nie oznacza to, że choroba jest nieodwracalna, ale sugeruje, że sama kontrola glikemii może być niewystarczająca po przebudowie niszy nerwowo-mięśniowej.
Niewydolność neurotroficzna a plastyczność neuronalna
Neurotroficzny czynnik pochodzenia z linii komórek glejowych (GDNF) wykazuje działanie ochronne w obrębie neuronów jelitowych poddanych stresowi metabolicznemu. W pierwotnych kulturach neuronów jelitowych GDNF hamował indukowaną hiperglikemią utratę neuronów poprzez aktywację szlaku kinazy 3-fosfoinosytydu (PI3K)/Akt26. U szczurów z cukrzycą również obserwuje się utratę neuronów jelitowych, obniżoną ekspresję GDNF oraz zmniejszoną aktywność szlaku PI3K/Akt27. Badania eksperymentalne te wspierają weryfikowalny mechanizm, w którym wysokie stężenie glukozy redukuje sygnalizację przeżycia i zwiększa podatność neuronów na uszkodzenia, jednak nie potwierdzają one skuteczności terapii opartej na GDNF u ludzi.
Dowody na ochronę i regenerację neuronów jelitowych pozostają w przeważającej mierze w fazie przedklinicznej. Elektroakupunktura o wysokiej częstotliwości w punkcie ST36 indukowała regenerację utraconych neuronów jelitowych u szczurów z cukrzycą poprzez szlak sygnalizacyjny GDNF-PI3K/Akt28. Nikotynamid rybosyd zmniejszył neuropatię jelitową u szczurów z cukrzycą indukowaną streptozotocyną poprzez ochronę splotu mięszykowatego29, a agonista receptora 5-hydroksytryptaminy 4 (5-HT4) złagodził cukrzycową neuropatię jelitową u myszy poprzez hamowanie śmierci komórkowej zapśredniczonej przez kinazę 3 białka oddziałującego z receptorem30. Mikroprocesy pochodzące z mezenchymalnych komórek macierzystych szpiku kostnego poprawiły przeżywalność komórek prekursorowych neuronów jelitowych, strukturę ENS oraz motywność u myszy z cukrzycą; to samo badanie udokumentowało opóźniony pasaż i zmienioną strukturę ENS u pacjentów, lecz nie testowano w nim leczenia mikroprocesami u ludzi31.
Badania te nie ustanowiły rutynowych metod leczenia klinicznego cukrzycowej neuropatii jelitowej. Podważają one jednak pogląd, że dorosły ENS ma charakter wyłącznie degeneracyjny po wystąpieniu uszkodzenia. Neurony jelitowe oraz ich komórki prekursorowe mogą reagować na sygnały troficzne, metaboliczne, zapalne i pośredniczone przez pęcherzyki. Kolejnym krokiem jest opracowanie ludzkich biomarkerów, które pozwolą określić, czy sygnał naprawczy dociera do ENS i czy wpływa on na objawy lub motorykę.
Glia, mikrobiota i podatność regionalna
Neurony jelitowe nie ulegają dysfunkcji w sposób niezależny. Glej jelitowy reguluje funkcję bariery nabłonkowej, neurotransmisję, sygnalizację immunologiczną oraz wsparcie neuronalne. Zmiany w mikrośrodowisku ENS związane z cukrzycą obejmują zaburzone wsparcie troficzne, podatność neuronów nitrergicznych, zależną od regionu utratę neuronów oraz zmiany w lokalnej niszy komórkowej32. Perspektywa mikrośrodowiskowa pomaga wyjaśnić, dlaczego różne segmenty jelit mogą odmiennie reagować na tę samą systemową chorobę metaboliczną.
Niedawne badania w modelach cukrzycy typu 1 sugerują, że długość jelit oraz struktura poszczególnych segmentów wpływają na sposób, w jaki hiperglikemia modyfikuje neurony jelitowe33. Pomaga to wyjaśnić, dlaczego opróżnianie żołądka, pasaż w jelicie cienkim, pasaż w jelicie grubym oraz funkcja odbytniczo-odbytowa mogą być zaburzone w różnych kombinacjach u tego samego pacjenta. W związku z tym pojedyncze miejsce biopsji, test motoryki lub segment jelita zwierzęcia nie powinny być traktowane jako reprezentatywne dla całego przewodu pokarmowego.
Zmiany w obrębie gleju i układu odpornościowego pozostają mniej jednoznacznie określone niż nieprawidłowości neuronalne i w obrębie ICC. Niektóre badania kładą nacisk na różnicowanie makrofagów; inne analizują liczbę komórek glejowych, czynniki troficzne oraz stres oksydacyjny. Nie są to koncepcje konkurencyjne, lecz różne perspektywy spojrzenia na tę samą niszę nerwowo-mięśniową. Obecne dowody wskazują, że cukrzyca modyfikuje środowisko podtrzymujące i koordynujące neurony jelitowe oraz że środowisko to różni się w zależności od odcinka jelita.
Mikrobiota jelitowa jest prawdopodobnym modyfikatorem, a nie udowodnioną przyczyną neuropatii jelitowej związanej z cukrzycą. U myszy niediabetycznych traktowanych antybiotykami, deplekcja mikrobiologiczna spowodowała utratę neuronów zarówno z splotu mięśniowego, jak i podśluzowego w jelicie cienkim (ileum) oraz bliższej części okrężnicy; rekonstytucja mikrobioty lub podanie krótkołańcuchowych kwasów tłuszczowych przywróciły liczbę neuronów oraz niektóre aspekty funkcji jelit34. Bardziej bezpośrednio, zintegrowane badanie z 2026 roku przeprowadzone na ludziach i myszach wykazało dysbiozę powiązaną z ciężkością neuropatii autonomicznej układu pokarmowego; transfer mikrobioty kałowej od chorych pacjentów zaostrzył dysmotywność oraz apoptozę neuronów splotu mięśniowego dodatnich dla ChAT i nNOS u myszy db/db, podczas gdy maślan pochodzący z Faecalibacterium prausnitzii działał neuroprotekcyjnie w systemach eksperymentalnych35. Wyniki te wspierają istnienie osi mikrobiota-ENS, jednak związek przyczynowy u ludzi oraz korzyść terapeutyczna pozostają nieudowodnione, a dieta, leki, fenotyp cukrzycy oraz sam czas pasażu są istotnymi czynnikami zakłócającymi.
Implikacje terapeutyczne
Obecne leczenie nadal rozpoczyna się od opanowania objawów. Niezbędne pozostają modyfikacje diety, regulacja glikemii, leki przeciwwymiotowe, prokinetyki, leczenie zaparć, ocena biegunek oraz wsparcie żywieniowe8,36,37,38. Terapia ukierunkowana na odźwiernik, terapia urządzeniami oraz opcje farmakologiczne mogą pomóc wybranym pacjentom z gastroparezą, choć jakość dowodów i odpowiedź na leczenie są zmienne8,39. Podejścia te mogą poprawić opiekę, ale nie oceniają ani nie korygują bezpośrednio uszkodzeń ENS.
Plan oparty na ENS dodałby trzy pytania do rutynowej oceny. Po pierwsze, który odcinek jelita odpowiada za główną niepełnosprawność pacjenta? Po drugie, czy dominującym mechanizmem jest niewydolność motoryczna, dysfunkcja sensoryczna, wydzielanie, aktywacja immunologiczna, efekt działania leków, czy kombinacja tych czynników? Po trzecie, czy proponowana interwencja jedynie łagodzi objawy, czy również wspiera regenerację dotkniętego układu nerwowo-mięśniowego? Pytania te są mniej proste niż ogólna nazwa „cukrzycowa gastroenteropatia”, ale są bliższe problemowi biologicznemu.
Wyłoniono kilka eksperymentalnych kierunków naprawy. Szlaki hemooksygenazy-1 (HO-1) i interleukiny-10 (IL-10) wspierają kontrolę redox i przeprogramowanie makrofagów u myszy z cukrzycą22,23,24,25. Dane dotyczące GDNF-PI3K/Akt wspierają ratunek neurotroficzny w modelach komórkowych i gryzoni26,27,28. Rybosyd nikotynamidu, sygnalizacja receptora 5-HT4, pęcherzyki zewnątrzkomórkowe oraz maślan pochodzenia mikrobiologicznego sugerują wsparcie metaboliczne, regulację śmierci komórkowej, ochronę komórek prekursorowych i modulację neuroimmunologiczną29,30,31,35. Żadna z tych metod nie jest uznaną terapią modyfikującą przebieg choroby w przypadku ludzkiej neuropatii jelitowej związanej z cukrzycą. Przyszłe badania powinny łączyć wyniki dotyczące objawów i regionalnej motoryki z biomarkerami uszkodzeń neuronów, gleju, ICC, układu odpornościowego oraz metabolitów mikrobiologicznych.
Otwarte pytania
Istnieje kilka luk ograniczających tę dziedzinę. Tkanka ludzka jest trudna do pozyskania i pochodzi głównie z żołądka. Testy motoryki pozwalają zidentyfikować dysfunkcje regionalne, ale nie ujawniają zmian komórkowych. Objawy są niezbędne w opiece klinicznej, lecz stanowią słabe wskaźniki struktury ENS. Modele zwierzęce odtwarzają wybrane cechy enteropatii cukrzycowej, ale różnią się typem cukrzycy, czasem trwania choroby, mikrobiotą, dietą i płcią. Różnice te mogą wyjaśniać, dlaczego dany mechanizm wydaje się silny w jednym modelu, a mniej spójny w innym.
Główną potrzebą translacyjną jest opracowanie biomarkerów. Markery krwi świadczące o stresie oksydacyjnym i zapaleniu prawdopodobnie nie będą wystarczająco specyficzne jako jedyne wskaźniki. Konieczne może być zastosowanie obrazowania, odczytów z błony śluzowej lub tkanek o pełnej grubości, sygnatur krążących pęcherzyków zewnątrzkomórkowych, fenotypowania czasu pasażu oraz badań neurofizjologicznych. Celem nie jest stworzenie idealnego indeksu diagnostycznego, lecz praktycznego sposobu klasyfikacji pacjentów według biologii istotnej dla leczenia: dominującego uszkodzenia nerwowo-mięśniowego żołądka, ogólnodarmowej dysmotyliczności, neuropatycznej dysfunkcji okrężnicy lub choroby mieszanej, w której główną przyczyną nie jest uszkodzenie nerwów.
Wnioski
Neuropatia jelitowa towarzysząca cukrzycy stanowi ukierunkowany sposób zrozumienia części schorzeń układu pokarmowego w przebiegu cukrzycy. Badania tkanek ludzkich, dane dotyczące motoryki segmentowej oraz modele eksperymentalne wiążą hiperglikemię ze stresem oksydacyjnym, przesunięciami w populacji makrofagów, zaburzeniami funkcjonowania ICC, upośledzeniem sygnalizacji neurotroficznej, zmianami w metabolitach glejowych i mikrobiotycznych oraz utratą neuronów jelitowych. Dostępne dowody wspierają koncepcję grupy zmian regionalnych wpływających na sploty domykalne oraz, w mniejszym stopniu scharakteryzowane, sploty podśluzówkowe, zamiast jednorodnej neuropatii całego układu pokarmowego. Nie każdy objaw gastrointestinalny w cukrzycy jest spowodowany uszkodzeniem ENS, a same objawy nie mogą zdefiniować zmiany chorobowej. Niemniej jednak ramy skupione na ENS sprzyjają precyzyjnemu fenotypowaniu regionalnemu i bezpośredniemu pomiarowi uszkodzeń nerwowo-mięśniowych. Obecnie w tej dziedzinie niezbędne są klinicznie użyteczne biomarkery, pobieranie próbek z różnych regionów jelit i splotów, lepsze modele ludzkie oraz badania określające, czy ochrona lub przywrócenie obwodów neuronowych jelit poprawia wyniki istotne dla pacjentów.
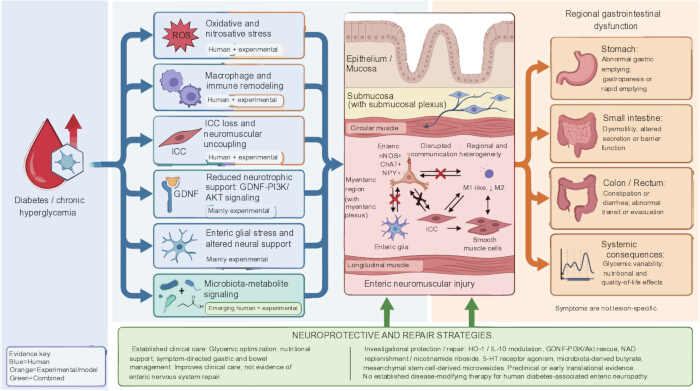
Rycina 1: Schemat neuropatii jelitowej związanej z cukrzycą z uwzględnieniem segmentów i dowodów naukowych. Przewlekła hiperglikemia i stres metaboliczny związany z cukrzycą zbiegają się ze stresem oksydacyjnym i nitrosatywnym, przebudową immunologiczną i makrofagową, utratą ICC, upośledzeniem sygnalizacji GDNF-PI3K/Akt, stresem gleju jelitowego oraz sygnalizacją metabolitów mikrobioty. Najsilniejsze dowody u ludzi dotyczą nieprawidłowości ICC/makrofagów w żołądku oraz utraty neuronów w jelicie grubym związanej ze stresem oksydacyjnym; większość dowodów dotyczących konkretnych szlaków i naprawy pochodzi z modeli eksperymentalnych. Schemat umieszcza splot podśluzówkowy w podśluzówce, a splot mięśniowy między okrężną a podłużną warstwą mięśniową, przy czym ICC tworzą sieć nerwowo-mięśniową sąsiadującą z neuronami i mięśniami gładkimi. Uszkodzenia regionalne mogą przyczyniać się do nieprawidłowego opróżniania żołądka, dysmotywności jelita cienkiego lub dysfunkcji bariery wydzielniczej, zaburzeń pasażu jelita grubego, biegunek, zaparć oraz zmienności glikemicznej. Ustanowiona opieka pozostaje ukierunkowana na objawy, podczas gdy modulacja HO-1/IL-10, przywracanie sygnalizacji GDNF-PI3K/Akt, uzupełnianie NAD, aktywacja receptorów 5-HT4, maślan pochodzący z mikrobioty oraz podejścia oparte na pęcherzykach zewnątrzkomórkowych pozostają w fazie badań. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów. Rycina 1 została przygotowana przy pomocy FigureLabs (https://chat.figurelabs.ai), platformy do tworzenia ilustracji naukowych wspomaganej przez AI. Autorzy sprawdzili i zatwierdzili końcową wersję ryciny.
WKŁAD AUTORÓW:
Zhu Y opracował koncepcję przeglądu, przeprowadził kwerendę literatury, przygotował projekt manuskryptu oraz opracował rysunki. Jiao Y przyczynił się do projektu koncepcyjnego, dokonał krytycznej rewizji treści merytorycznej manuskryptu oraz nadzorował badanie. Liu Q opracował koncepcję badania, nadzorował cały projekt, dokonał krytycznej rewizji manuskryptu i zatwierdził jego wersję końcową. Wszyscy autorzy przeanalizowali, zrewidowali i zatwierdzili końcowy tekst manuskryptu oraz zgadzają się ponosić odpowiedzialność za wszystkie aspekty pracy
Bibliografia
- Abdalla, M. M. I. Enteric neuropathy in diabetes: Implications for gastrointestinal function. World J. Gastroenterol. 30 (22), 2852-2865 (2024).
- Bharucha, A. E., Kudva, Y. C. & Prichard, D. O. Diabetic gastroparesis. Endocr. Rev. 40 (5), 1318-1352 (2019).
- Chandrasekharan, B. & Srinivasan, S. Diabetes and the enteric nervous system. Neurogastroenterol. Motil. 19 (12), 951-960 (2007).
- Yarandi, S. S. & Srinivasan, S. Diabetic gastrointestinal motility disorders and the role of enteric nervous system: Current status and future directions. Neurogastroenterol. Motil. 26 (5), 611-624 (2014).
- Azpiroz, F. & Malagelada, C. Diabetic neuropathy in the gut: Pathogenesis and diagnosis. Diabetologia. 59 (3), 404-408 (2016).
- Bytzer, P. et al. Prevalence of gastrointestinal symptoms associated with diabetes mellitus: A population-based survey of 15,000 adults. Arch. Intern. Med. 161 (16), 1989-1996 (2001).
- Choung, R. S. et al. Risk of gastroparesis in subjects with type 1 and 2 diabetes in the general population. Am. J. Gastroenterol. 107 (1), 82-88 (2012).
- Camilleri, M. et al. ACG clinical guideline: Gastroparesis. Am. J. Gastroenterol. 117 (8), 1197-1220 (2022).
- Koch, K. L. et al. Baseline features and differences in 48-week clinical outcomes in patients with gastroparesis and type 1 versus type 2 diabetes. Neurogastroenterol. Motil. 28 (7), 1001-1015 (2016).
- Sangnes, D. A. et al. Wireless motility capsule compared with scintigraphy in the assessment of diabetic gastroparesis. Neurogastroenterol. Motil. 32 (4), e13771 (2020).
- Sangnes, D. A. et al. Gastrointestinal transit and contractility in diabetic constipation: A wireless motility capsule study on diabetes patients and healthy controls. United Eur. Gastroenterol. J. 9 (10), 1168-1177 (2021).
- Selby, A., Reichenbach, Z. W., Piech, G. & Friedenberg, F. K. Pathophysiology, differential diagnosis, and treatment of diabetic diarrhea. Dig. Dis. Sci. 64 (12), 3385-3393 (2019).
- Chandrasekharan, B. et al. Colonic motor dysfunction in human diabetes is associated with enteric neuronal loss and increased oxidative stress. Neurogastroenterol. Motil. 23 (2), 131-138, e26 (2011).
- Ferreira, P. E. B., Beraldi, E. J., Borges, S. C., Natali, M. R. M. & Buttow, N. C. Resveratrol promotes neuroprotection and attenuates oxidative and nitrosative stress in the small intestine in diabetic rats. Biomed. Pharmacother. 105, 724-733 (2018).
- Tashima, C. M., Hermes-Uliana, C., Perles, J. V. C. M., de Miranda Neto, M. H. & Zanoni, J. N. Vitamins C and E (ascorbate/alpha-tocopherol) provide synergistic neuroprotection in the jejunum in experimental diabetes. Pathophysiology. 22 (4), 241-248 (2015).
- Al Doghmi, A. et al. Gut region-specific interleukin-1 beta induction in different myenteric neuronal subpopulations of type 1 diabetic rats. Int. J. Mol. Sci. 24 (6), 5804 (2023).
- Grover, M. et al. Cellular changes in diabetic and idiopathic gastroparesis. Gastroenterology. 140 (5), 1575-1585.e8 (2011).
- Grover, M. et al. Clinical-histological associations in gastroparesis: Results from the Gastroparesis Clinical Research Consortium. Neurogastroenterol. Motil. 24 (6), 531-539, e249 (2012).
- Bernard, C. E. et al. Association of low numbers of CD206-positive cells with loss of ICC in the gastric body of patients with diabetic gastroparesis. Neurogastroenterol. Motil. 26 (9), 1275-1284 (2014).
- Grover, M. et al. Diabetic and idiopathic gastroparesis is associated with loss of CD206-positive macrophages in the gastric antrum. Neurogastroenterol. Motil. 29 (6), e13018 (2017).
- Park, K. S. et al. Characterization of smooth muscle, enteric nerve, interstitial cells of Cajal, and fibroblast-like cells in the gastric musculature of patients with diabetes mellitus. World J. Gastroenterol. 22 (46), 10131-10139 (2016).
- Choi, K. M. et al. Heme oxygenase-1 protects interstitial cells of Cajal from oxidative stress and reverses diabetic gastroparesis. Gastroenterology. 135 (6), 2055-2064.e2 (2008).
- Kashyap, P. C. et al. Carbon monoxide reverses diabetic gastroparesis in NOD mice. Am. J. Physiol. Gastrointest. Liver Physiol. 298 (6), G1013-G1019 (2010).
- Choi, K. M. et al. Interleukin-10 restores gastric emptying, electrical activity, and interstitial cells of Cajal networks in diabetic mice. Cell Mol. Gastroenterol. Hepatol. 2 (4), 454-467 (2016).
- Cipriani, G. et al. Change in populations of macrophages promotes development of delayed gastric emptying in mice. Gastroenterology. 154 (8), 2122-2136.e12 (2018).
- Anitha, M. et al. GDNF rescues hyperglycemia-induced diabetic enteric neuropathy through activation of the PI3K/Akt pathway. J. Clin. Invest. 116 (2), 344-356 (2006).
- Du, F., Wang, L., Qian, W. & Liu, S. Loss of enteric neurons accompanied by decreased expression of GDNF and PI3K/Akt pathway in diabetic rats. Neurogastroenterol. Motil. 21 (11), 1229-e114 (2009).
- Du, F. & Liu, S. Electroacupuncture with high frequency at acupoint ST36 induces regeneration of lost enteric neurons in diabetic rats via the GDNF and PI3K/Akt signaling pathway. Am. J. Physiol. Regul. Integr. Comp. Physiol. 309 (2), R109-R118 (2015).
- Costa, C. J., Cohen, M. W., Goldberg, D. C., Mellado, W. & Willis, D. E. Nicotinamide riboside improves enteric neuropathy in streptozotocin-induced diabetic rats through myenteric plexus neuroprotection. Dig. Dis. Sci. 68 (7), 2963-2974 (2023).
- Cheng, Y. et al. 5-Hydroxytryptamine 4 receptor agonist attenuates diabetic enteric neuropathy through inhibition of the receptor-interacting protein kinase 3 pathway. Am. J. Pathol. 194 (5), 785-795 (2024).
- Shi, H. et al. BM-derived mesenchymal stem cell microvesicles protect enteric neural precursor cells and alleviate diabetes-associated enteric neuropathy. J. Clin. Invest. 136 (6), e192437 (2026).
- Bagyánszki, M. & Bódi, N. Diabetes-related alterations in the enteric nervous system and its microenvironment. World J. Diabetes. 3 (5), 80-93 (2012).
- Bagyánszki, M. & Bódi, N. Key elements determining the intestinal region-specific environment of enteric neurons in type 1 diabetes. World J. Gastroenterol. 29 (18), 2704-2716 (2023).
- Vicentini, F. A. et al. Intestinal microbiota shapes gut physiology and regulates enteric neurons and glia. Microbiome. 9 (1), 210 (2021).
- Guo, L. et al. Neuroprotective role of Faecalibacterium prausnitzii-derived butyrate in diabetic gastrointestinal autonomic neuropathy. J. Genet. Genomics. In press (2026). doi: 10.1016/j.jgg.2026.06.005.
- Meldgaard, T. et al. Diabetic enteropathy: From molecule to mechanism-based treatment. J. Diabetes Res. 2018, 3827301 (2018).
- Meldgaard, T. et al. Pathophysiology and management of diabetic gastroenteropathy. Ther. Adv. Gastroenterol. 12, 1756284819852047 (2019).
- Törnblom, H. Treatment of gastrointestinal autonomic neuropathy. Diabetologia. 59 (3), 409-413 (2016).
- Grover, M., Farrugia, G. & Stanghellini, V. Gastroparesis: A turning point in understanding and treatment. Gut. 68 (12), 2238-2250 (2019).