Aqui, apresentamos um protocolo para estudar a invasão das células tumorais em fragmentos de tecido normal vivendo em três dimensões. Esta técnica de cultura de órgãos é aplicada principalmente para testar drogas potencialmente anti-invasivos in vitro.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Pintainho Coração Invasion Ensaio para testar a invasão das células neoplásicas e da Actividade de compostos potencialmente anti-invasivos
Neste artigo
Resumo
Resumo
O objectivo do ensaio de coração de galinha é oferecer um método de cultura de órgão relevante para estudar a invasão do tumor em três dimensões. O ensaio consegue distinguir entre as células invasivas e não invasivas, e permite estudo dos efeitos dos compostos de teste na invasão tumoral. As células cancerosas - quer como agregados ou células individuais - são confrontados com fragmentos de coração de galinha embrionário. Após cultura de órgãos em suspensão durante alguns dias ou semanas que confrontam as culturas são fixadas e incluídas em parafina para análise histológica. A interacção tridimensional entre as células cancerosas e o tecido normal é então reconstruído a partir de cortes seriados corados com hematoxilina-eosina ou após coloração imuno-histoquímica para epitopos no tecido cardíaco ou as células cancerosas que confrontam. O ensaio é consistente com o conceito recente que a invasão do câncer é o resultado de interações moleculares entre as células cancerosas e seus elementos hospedeiros do estroma vizinho (miofibroblastos, endothElial células, componentes da matriz extracelular, etc.). Aqui, neste ambiente estromal é oferecido para as células cancerosas como um fragmento de tecido vivo. Aspectos de apoio para a relevância do ensaio são múltiplas. Invasão no ensaio está de acordo com os critérios de invasão do câncer: ocupação progressiva e substituição no tempo e no espaço do tecido hospedeiro, e capacidade de invasão e não-invasivo in vivo das células que confrontam geralmente se correlaciona com o resultado do ensaio. Além disso, o padrão de invasão de células in vivo, tal como definido por patologistas, reflecte-se nas imagens histológicas no ensaio. A análise quantitativa relação estrutura-actividade (QSAR) dos resultados obtidos com vários compostos orgânicos congéneres potencialmente anti-invasivos permitiu o estudo das relações estrutura-actividade de flavonóides e calconas, e conhecidas drogas anti-metastáticos utilizados na clínica (por exemplo, inibidores de microtúbulos ) inibir a invasão no ensaio bem. However, o ensaio não leva em conta as contribuições imunológicas a invasão câncer.
Introdução
Invasão é a marca de tumores malignos. Esta actividade não só conduz à destruição dos tecidos circundantes, mas também está implicada na formação de metástases. Uma vez que doentes com cancro morrem de invasão e metástase, e tratamentos anti-invasivos eficientes são ainda escassos, ensaios de laboratório que simulam a invasão de células tumorais têm sido desenvolvidos. O objectivo do ensaio de coração de galinha é oferecer um método de cultura de órgão relevante para estudar a invasão do tumor em três dimensões. O ensaio consegue distinguir entre as células invasivas e não invasivas, e permite estudar os efeitos dos compostos de teste na invasão tumoral.
A lógica por trás da utilização do ensaio é o próprio conceito de que os tumores são ecossistemas em que as células neoplásicas interagem de forma contínua com o seu estroma (células hospedeiras e de matriz extracelular), e que por elas invasão interacções moleculares é uma sintonia fina. Assim, no ensaio de células de tumor são confrontados com livifragmentos ng embrionárias coração pintainho 2, que servem não só como substrato para a invasão de células tumorais, mas também como uma fonte de diferentes tipos de células do estroma e de elementos de matriz. O coração de galinha contém os miócitos, os fibroblastos e as células endoteliais, e a matriz extracelular é composta de laminina, fibronectina e diferentes tipos de colagénio. Desta forma, a técnica de cultura de órgãos tridimensional abrange muitas interacções celulares e moleculares envolvidas na invasão de tumores de doentes.
A principal vantagem do ensaio de coração de galinha é a implementação de efeitos estromais. Este aspecto é mais completa do que em outros ensaios de invasão in vitro que se baseiam na invasão de células tumorais em géis não vivos compostos de membrana basal 3 ou 4 moléculas de matriz intersticial. O conceito de confronto entre as células tumorais eo tecido hospedeiro vivo normal, como encontrados em experiências de cultura de órgãos foi apresentado por váriosautores incluindo Wolff e Schneider em França 5, Easty e Easty no Reino Unido 6 e 7 Schleich na Alemanha. Duas vantagens técnicas do ensaio de invasão coração pintainho em relação aos métodos citados é que o volume dos fragmentos podem ser facilmente padronizados, e que eles permanecem contráctil, o que permite a monitorização da integridade funcional durante a cultura de órgãos. Além disso, são preferidos os embriões de aves, porque eles podem ser facilmente dissecado a partir do conteúdo do ovo esterilizada. O ensaio tem semelhança conceptual para o ensaio de membrana pintainho chorioallantois 8, oferecendo um complexo do estroma circundante para as células tumorais.
O ensaio tem sido aplicado com sucesso para distinguir entre variantes de células invasivas e não invasivas dos mesmos tumores humanos, tais como na MCF-7 (mamária) 9 e HCT-8 (do cólon) 10 famílias de linhas celulares. A técnica é útil para testar compostos potencialmente anti-invasivas bem 11,12. Como explicado mais adiante, que pode ser usado para o estabelecimento de relações de moléculas orgânicas pequenas estrutura-actividade. O ensaio, no entanto, não levam em conta a contribuição de células imunológicas a invasão câncer. Deve ser salientado que a técnica não pode ser considerada como um sistema de análise de alto rendimento, por causa do elevado número de manipulações, o número limitado de passos do ensaio (máximo de 30 culturas) e o tempo de rotação (cerca de 1 mês).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
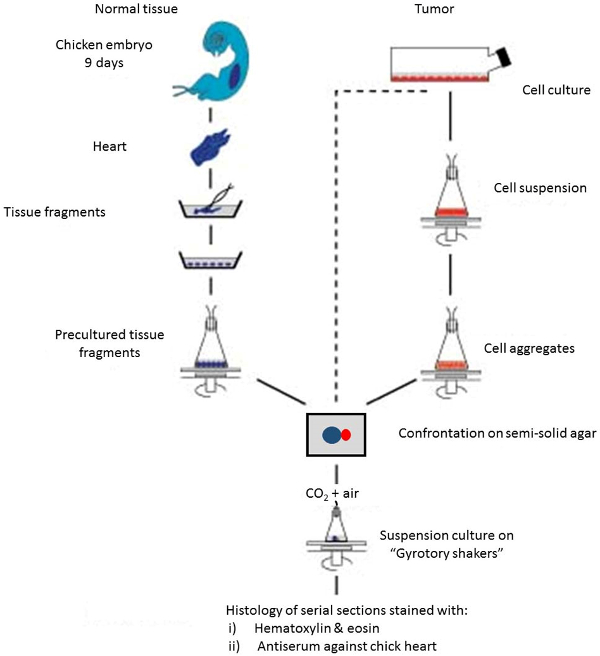
Figura 1. Visão esquemática das diferentes etapas do ensaio. Por favor clique aqui para ver uma versão maior desta figura.
1. Preparação de pré-cultivados coração Fragmentos (PHF)
- Incubar um ovo fertilizado pintainho a 37 ° C durante 9 dias. Complete esta incubação até uma data que permite a preparação subsequente de PHF durante 4 dias (por exemplo, em uma quinta-feira) e confronto final com agregados de células de tumor (por exemplo, no ninho segunda-feira).
- Desinfectar a casca com 70% (v / v) de etanol em água. Realizar todas as outras manipulações em um gabinete de cultura de tecidos utilizando soluções e materiais estéreis. Abra o shell no pólo embrionário usando uma pinça sem corte.
- Puxe o embrião por holDing do pescoço com uma colher de enucleação (Figura 2). Inserir o embrião de uma placa de Petri de vidro com um diâmetro de 5 cm contendo 5 mL de solução de sal de Ringer.
- Abra a pele torácica ventral por rasgando a pele usando uma pinça afiada em ambas as mãos, retire o esterno pelo mesmo tipo de manipulação, e dissecar o coração com uma tesoura microdissection iridectomy para desconectar seus principais vasos sanguíneos. Executar todas as outras manipulações sob uma macroscope com uma grelha ocular calibrada.
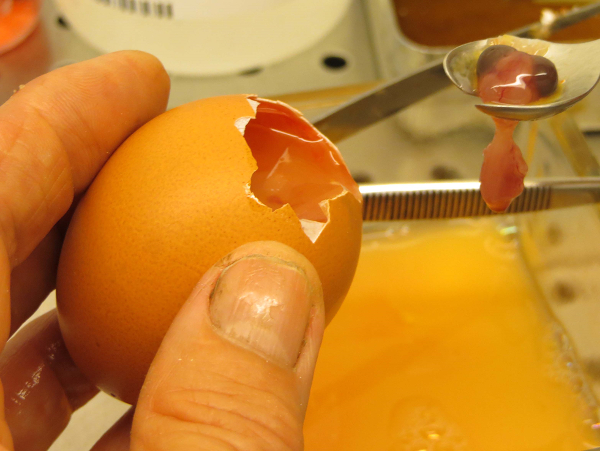
Figura 2. Levantar o embrião fora do ovo com uma colher de enucleação. Por favor clique aqui para ver uma versão maior desta figura.
- Transferir o coração para um prato de vidro Petri comum diâmetro de 5 cm contendo 5 ml de meio MEM Rega 3-cultura com 5% de soro fetal bovino. Remova os átrios e os vasos associados através da ressecção do terço cranial superior do coração com uma tesoura iridectomia microdissection. Dissecar o pericárdio dos ventrículos com um par de pinças cortantes.
- Faça um hemissecção sagital nos ventrículos usando microdissection iridectomy tesoura, e remover o sangue agitando delicadamente com uma pinça afiada.
- Transferir os ventrículos para outra placa de Petri com um diâmetro de 5 cm contendo 5 ml de meio MEM Rega 3-cultura fresco com 5% de soro fetal bovino. Corte os ventrículos em pedaços de aproximadamente 0,4 mm de diâmetro usando uma tesoura microdissection iridectomy. Um coração pode render cerca de 100 fragmentos.
Nota: Um coração pode render cerca de 100 fragmentos - Girar a placa de Petri com cuidado para dirigir todos os fragmentos ventriculares na direcção do centro do prato. Remover tudo aliena corpora com uma agulha de aço inoxidável por setembroarating-los a partir dos fragmentos ventriculares e dirigindo-os para a periferia da placa de Petri.
- Transferir os fragmentos do coração com uma pipeta de Pasteur de vidro para um frasco de Erlenmeyer de 50 ml contendo 2 a 3 ml de meio de cultura (MEM Rega-3 mais 10% v v de soro / fetal de bovino).
Nota: O volume médio exato depende das variáveis convexities fundo dos frascos individuais: o centro de seu fundo deve ser coberta por uma fina película de líquido somente. - Gás O frasco (s) com uma mistura de 5% de CO 2 em ar através das rolhas, e incuba-se o frasco (s) num agitador gyrotory a 37 ° C a 70 revoluções / minuto (rpm) durante 24 horas. A justificação para este passo de cultura em suspensão é a obtenção de fragmentos de tecido do coração esferoidais adequadas para subsequente confronto com agregados de células de tumor.
- Transferir os fragmentos de coração, e o seu meio de cultura para uma placa de Petri. Descarte aliena corpora, necróticas fragmentos (escuro), e conglomerados de fragmentos de coração com uma agulha.
- Incubar os restantes fragmentos de coração, em mais 50 ml de Erlenmeyer contendo 6 ml de meio de cultura tal como descrito no passo 1.9 durante mais 60 h.
Nota: Durante este período de incubação, os fragmentos se tornará esférica. Eles consistem num núcleo de mioblastos e uma fina camada de células fibroblásticas na periferia. - Escolha fragmentos esferoidais que exibem uma camada fina e homogénea de células fibroblásticas (formando uma cápsula translúcido) e um diâmetro de 0,4 milímetros, através de um macroscópio e agulhas. Um coração de galinha vai render cerca de 20 PHFs adequados. Transferir estes PHF, muitos dos quais irá contrair ritmicamente a 37 ° C, para um outro prato de Petri contendo meio de cultura fresco. Estes PHF estão prontos para o confronto com células de teste.
2. Preparação e enfrentamento agregados celulares Spheroidal teste
- Prepare meio de agar semi-sólido: dissolver 100 mg de agar em 15 ml de solução de sal de Ringer por ebulição três vezes. Legala suspensão a 40 ° C e adicionar 7,5 ml de solução de sal de Ringer / clara de ovo (1: 1) e 7,5 ml de soro fetal de bovino.
- Prepare a 6 ml de uma suspensão contendo 1 x 10 5 células / ml de teste no seu meio de cultura apropriado, num balão Erlenmeyer de 50 ml. Faça isso três dias antes do início da cultura de confronto é planejado. Incubar o balão num agitador gyrotory a 37 ° C a 70 rpm durante 3 dias. Gás, a frascos com uma mistura de 5% ou 10% (v / v) de CO2 em ar, dependendo do tipo de meio de cultura utilizado.
- Ver os agregados sob um macroscope equipada com uma grelha ocular calibrada. Selecione (com agulha) agregados celulares esferoidal com um diâmetro de 0,2 mm.
- Usar uma pipeta de Pasteur para transferir oito PHF seleccionados (diâmetro = 0,4 mm) numa quantidade mínima de meio de cultura para um relógio de vidro embriológico contendo meio de agar semi-sólido 13. Mova os PHF individuais com uma agulha para formar um círculo. Aspire o excesso médioutilizando um pequeno pedaço de papel de filtro (ver Figura 3).
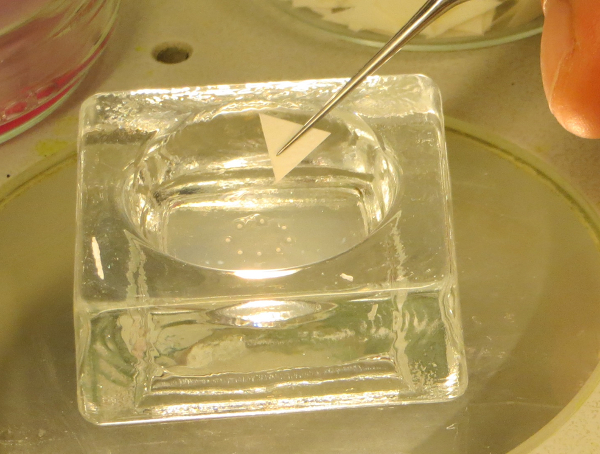
Figura 3. A aspiração do excesso de líquido em torno de PHF. Oito PHF são colocados sobre agar semi-sólido num vidro de relógio embriológico, e o excesso de líquido é removido com um pequeno pedaço de papel de filtro triangular op. As setas indicam as 8 PHFs individuais. Por favor clique aqui para ver uma versão maior desta figura.
- Traga dez seleccionados agregados celulares esferoidal (diâmetro = 0,2 mm) no círculo usando uma pipeta de Pasteur. Aspirar o excesso médio. Mover um agregado no sentido de cada um dos PHF com a agulha até que entram em contacto uns com os outros. Aspirar o excesso de meio utilizando um pequeno pedaço de papel de filtro.
- Selar a tampa do vidro de relógio com parafina, e incuBATE a 37 ° C durante 4-24 h, dependendo das propriedades adesivas das células de teste para os PHF.
- Mergulhar os pares enfrentados com pré-aquecido (37 ° C) meio de cultura, e transferir cada par individual com uma pipeta de Pasteur, para um frasco Erlenmeyer de 5 ml contendo 1,5 ml de meio de cultura.
- Incubar os frascos num agitador gyrotory a 37 ° C, ajustado para 120 rpm. GÁS As garrafas com 5% ou 10% (v / v) de CO2 em ar, dependendo do tipo de meio de cultura utilizado para as células de teste (ver Figura 4).
- Para evitar a concentração dos meios de comunicação, umedeça os gases, passando-os através de dois complementares 5 ml frascos Erlenmeyer preenchidos com 2 ml de solução de sal de Ringer. Atualizar o meio de cultura a cada 8 dias.
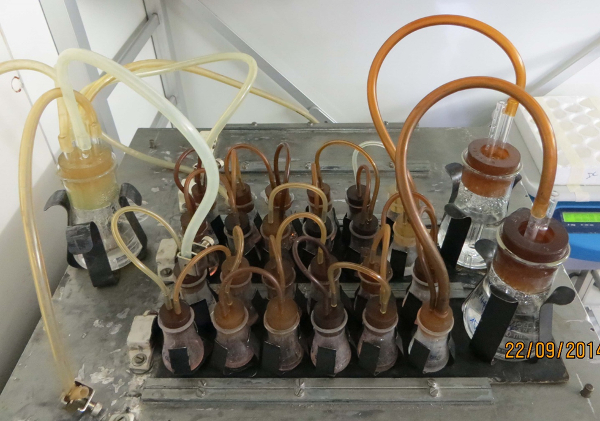
Figura 4. frascos Erlenmeyer de pequeno no topo de uma Shak gyrotory. er Os frascos com 1,5 ml de meio de cultura são vedados com rolhas de silicone equipadas com um gás em - e uma agulha de saída, e se moveu a 120 rpm a 37 ° C. O gás é conduzido por uma tubagem de entrada (1) para a maior balão de Erlenmeyer (2) cheio com solução salina estéril de Ringer, e ainda mais distribuída (3 e 4) para frascos pequenos contendo meio de cultura com pares confrontantes individuais (5 e 6). Finalmente, o gás usado é recolhido num balão maior com uma armadilha de água estéril (7), a partir de onde se pode escapar para o ar (8). A figura mostra dois conjuntos de baterias de cultura em cima de uma placa de plataforma home-made. Por favor clique aqui para ver uma versão maior desta figura.
3. Histologia das Culturas Confrontando
- Prepare a solução de fixação de Bouin-Hollande.
- Dissolve-se 2,5 g de acetato cúprico (neutro) em 100 ml de água destilada e single-adiciona-se lentamente 4,0 g de ácido pícrico.
- Filtrar a solução através de um filtro de papel. Adicionar 10 ml de formalina e 1 ml de ácido acético. Misturar 9 partes desta solução com 1 parte de uma solução saturada de cloreto de mercúrio em água destilada único.
ATENÇÃO: Esta solução contém várias substâncias tóxicas. Formol é tóxico por inalação, em contacto com a pele e por ingestão. O ácido acético é corrosivo para a boca e trato intestinal após a ingestão. Ácido pícrico é alergênico e explosivo quando rapidamente aquecida ou por percussão. Cloreto de mercúrio é altamente corrosivo para as membranas mucosas e nefrotoxic. Use roupas e luvas de proteção para a preparação de solução de Bouin-Hollande, e segurá-lo em uma remota área bem ventilada de fogo. Um processo de fixação alternativo baseia-se em 4% de formaldeído em solução salina tamponada com fosfato.
- Fixar as culturas individuais após vários dias ou semanas de incubação da seguinte forma. Em primeiro lugar, transferir as culturas de sal de Ringersolução durante alguns segundos para remover as proteínas séricas. Em seguida, imergir em placas de Petri com um diâmetro de 3 cm, contendo 3 ml de solução de fixação de Bouin-Hollande durante aproximadamente 2 h.
- Lavar as culturas três vezes em 3 ml de água desmineralizada antes incubando-as em água durante 2 h para remover a solução de fixação, tanto quanto possível. Finalmente, a transferência para 3 ml de 70% (v / v) de etanol em água. Manter as culturas em esta solução O / N, mas este pode ser estendido por um certo número de dias.
- Desidratar por transferência sequencialmente através de frascos contendo 100 ml de 96% (v / v) de etanol em água, etanol a 100% ou 100% de isopropanol, e 100% de xileno, durante 2 horas cada.
- Transferir cada cultura para uma lamela de vidro separada (com uma quantidade mínima de xileno), colocar as lamelas sobre a parte inferior de uma cápsula de garrafa de vinho para inclusão em parafina, e cobrir o material fixado com cera de parafina líquida a 56 ° C. Incubar a 56 ° C durante 24 h, e em seguida arrefecer o material embutido para a TA.
CUIDADO: Como benzeno xileno derivado pode ser tóxico após a inalação e devem ser manuseados apenas em áreas bem ventiladas.
- Transferir cada cultura para uma lamela de vidro separada (com uma quantidade mínima de xileno), colocar as lamelas sobre a parte inferior de uma cápsula de garrafa de vinho para inclusão em parafina, e cobrir o material fixado com cera de parafina líquida a 56 ° C. Incubar a 56 ° C durante 24 h, e em seguida arrefecer o material embutido para a TA.
- Retirar a cápsula garrafa de vinho ea lamela, e cortar o bloco de parafina que contém a cultura fixo.
- Faça 8 mm de espessura de cortes de parafina todo o par enfrentamento usando um micrótomo 14, e recolher todas as seções em três alternadas lâminas de vidro de microscópio que foram pré-tratados com solução adesiva de tecido como um agente de degola. Evite clara de ovo como um agente de aderência, pois pode interferir com immunostaining.
Nota: O pré-tratamento das lâminas de vidro de microscópio é feito por fornecimento de uma pequena gota de solução de adesivo de tecido e três pequenas gotas de água desmineralizada com uma pipeta de Pasteur, e misturando-se a cobrir a corrediça. - Remover a parafina a partir da primeira corrediça duas vezes por imersão em um frasco de 100 ml contendo 100% de xileno durante 10 min.
- Reidratar os slides por imersão durante 10 s emfrascos contendo 100 mL das soluções seguintes: xileno / etanol (1: 1), 100% de etanol, 96% (v / v) de etanol em água, 70% (v / v) de etanol em água, água e finalmente desmineralizada.
- Dissolve-se cristais de cloreto de mercúrio por imersão num frasco contendo 100 ml de 0,5% (w / v) de iodo em 96% (v / v) de etanol em água durante 2 min.
- Limpar as secções em um frasco contendo 100 mL de 5% (w / v) de tiossulfato de sódio em água durante 10 segundos. Em seguida, lavar as lâminas cuidadosamente com água destilada.
- Incubar as lâminas em um frasco contendo 100 ml hematoxilina de Harris por 2 min, mergulhe rapidamente em HCl 0,1 M, e em seguida, lave em água corrente por 10 min.
- Incubar em um frasco de 100 ml contendo eosina 0,1% (w / v) em água durante 1 min.
- Desidratar através breve submersão em frascos contendo 100 ml da seguinte série de soluções: água desmineralizada, 70% (v / v) de etanol, 96% (v / v) de etanol, com 100% de etanol duas vezes, xileno-etanol (1: 1) e, finalmente, 100% em xileno.
- Monte oslides com meio de montagem, oferecendo 2 gotas separadas do meio nos slides, vamos expandir estes, colocando uma lamela em cima deles, e deixá-lo endurecer à temperatura ambiente durante 24 h.
4. A imuno-histoquímica
- Preparar solução salina tamponada com Tris (TBS). Dissolve-se 6,0 g de tris (hidroximetil) aminometano (Tris base) e 45,0 g de NaCl em 4,5 L de água desmineralizada. Traga a pH 7,6 com HCl 1 M (aproximadamente 42 mL). Adicionar água destilada para fazer 5 L.
- Preparar tampão de Tris-HCl. Dissolve-se 60 g de base Tris em 800 ml de água desmineralizada. Trazer para pH 7.6 com 6 M HCl (cerca de 65 ml). Adiciona-se água destilada para fazer uma L. Diluir 10 vezes com água destilada antes de usar.
- Prepare Tris-BSA a 0,1% de tampão. Dissolver 12,1 g de base Tris e 45,0 g de NaCl em 4,5 L de água desmineralizada. Traga a pH 8,2 com HCl 1 M (aproximadamente 42 mL). Adicionar 5,0 g de albumina de soro bovino (BSA) e 6,5 g de NaN3. Adicionar água desmineralizada para fazer 5 L.
CUIDADO: NaN3 é altamenteproduto tóxico. O contacto com ácidos liberta gases muito tóxicos. Usar luvas e evitar a ingestão por todos os meios. Formas NaN3 compostos explosivos muito sensíveis com cobre, chumbo e outros metais. Pias lavar com grande quantidade de água. Uma alternativa é conservante 0,01% de tiomersal. - Siga itens 3,2-3,10.
- Mergulhar as lâminas em TBS ou tampão Tris-BSA 0,1%, e limpe o excesso de fluido em torno das seções usando uma toalha de papel.
- Aplicar 150 uL de soro normal de cabra diluído a 1:20 em TBS ou em 5% (w / v) de BSA em Tris-0,1% (w / v) de BSA durante 30 min numa câmara de elevada humidade (uma caixa fechada para a co -incubation dos slides com um recipiente de água aberta, garantindo alta umidade no interior). Em seguida, retire o excesso de líquido com um papel toalha.
- Aplicar 150 ul de anti-soro primário diluído em Tris-0,1% (w / v) de BSA suplementado com 1% (v / v) de soro de cabra normal durante pelo menos 2 horas numa câmara de humidade elevada. Determinar a diluição óptima de anti-soro primário empiricamente.
Nota: A imuno-histoquímica pode ser usada para detectar antigénios cardíacos, mas pintainho, utilizando anticorpos específicos, a técnica descrita para os antigénios cardíacos pintainho pode ser aplicado a outros antigénios (tais como a proteína fluorescente verde) 15 também. - Lavar as lâminas duas vezes em Tris-0,1% w / v de BSA sobre uma mesa de balanço durante 5-10 min.
- Remover o excesso de fluido utilizando uma toalha de papel e aplicar 150 ul de anti-soro de cabra anti-coelho em excesso (por exemplo., 1:20 em TBS) durante pelo menos 1 h numa câmara de humidade elevada.
- Lavar duas vezes com TBS numa mesa de balanço durante 5-10 min.
- Retire o excesso de líquido usando uma toalha de papel. Aplicar o complexo de peroxidase-anti-peroxidase diluído a 1: 250 em TBS suplementado com 1% (v / v) de soro de cabra normal durante pelo menos uma hora numa câmara de humidade elevada. A diluição do complexo depende do lote.
- Lavam-se as lâminas com TBS e transferir para tampão Tris-HCl a pH 7,6.
- Transferir as lâminas para uma TrisHCl contendo 0,25 g / L de diaminobenzidina e 0,01% (v / v) de H 2 O 2 durante alguns minutos. Pare a incubação quando o coração de galinha está manchada. Verifique regularmente sob o microscópio.
- Transferir as lâminas para Tris-HCl durante 10 min e, em seguida, a água destilada.
- Siga itens 3.13 e 3.14.
Nota: Para antígenos que são facilmente destruídos durante a fixação, cryosectioning das culturas pode oferecer uma alternativa para análise imuno-histoquímica. Isto é descrito nas seguintes etapas do protocolo: - Lave as culturas vivas com 3 ml de solução de sal de Ringer para remover proteínas séricas.
- Adicione uma gota de incorporação meio à (-16 ° C) pré-arrefecida espécime titular de um cryomicrotome. Transferir o tecido cultivado a partir da borda de uma lamela de vidro para a parte superior dessa queda antes que ele seja completamente congelada.
- Arrefecer a cultura a -16 ° C, cortar 6 mm cortes congelados de espessura, e recolhê-las em gelatina-revestidolâminas de vidro.
- Fixar as lâminas em acetona a 4 ° C durante 10 minutos antes do armazenamento a 4 ° C.
- Siga itens 4,5-4,15.
5. Avaliação dos resultados do ensaio
Nota: No presente ensaio, invasão é definida como a ocupação progressiva do PHF por as células de teste que confrontam. A análise microscópica de todas as secções consecutivas de uma cultura permite confrontar a reconstrução da interacção entre os agregados de células de teste e os PHF em três dimensões.
- Observe os diferentes padrões de interação e grau de acordo com a seguinte escala (veja a Figura 5).
Grau 0: Somente PHF observado. Nenhuma célula que confrontam pode ser observada.
Grau I: As células de teste que confrontam estão ligados ao PHF, mas não ocupam o tecido do coração, nem mesmo as camadas de células fibroblásticas de abertura máxima.
Grade IIa: Ocupação do PHF é limitado ao fibroblasto-like e mioblastos ce exteriorcamadas ll.
Grade IIb: O PHF tem rodeado os agregados celulares, mas não há sinais de ocupação.
Grau III: As células que confrontam ter ocupado o PHF, mas já deixou mais de metade do valor original de tecido do coração intacto.
Grau IV: As células que confrontam ocupam mais de metade do volume original do PHF.
Nota: os tipos I e II são observadas com populações de células não invasivos, enquanto que os tipos III e IV são típicos de invasão. Para avaliar a progressão dentro de prazos diferentes, análise histológica deve ser aplicada a confrontar culturas fixas após diferentes períodos de incubação.
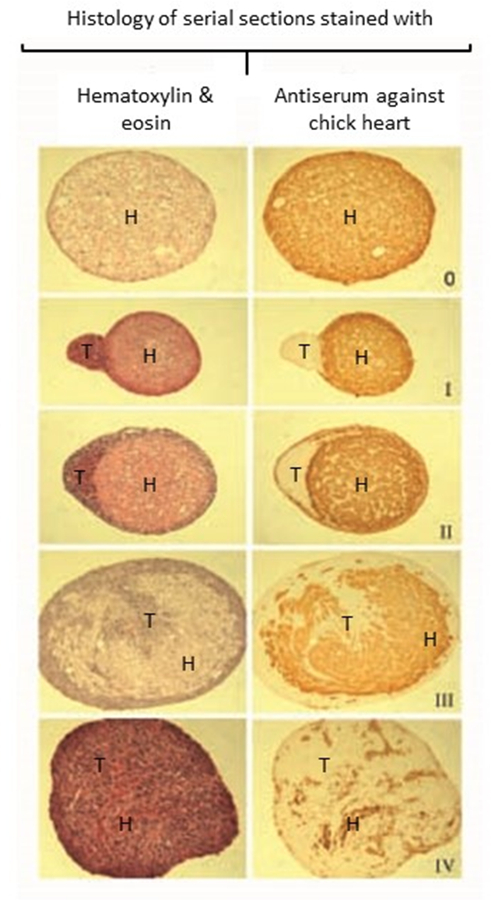
Figura 5. Exemplos de interações entre células cancerosas e confrontando PHFs. Os cortes histológicos de confrontar culturas coradas quer com hematoxilina-eosina (painéis da esquerda) ou immunohistochemically com um anticorpo contra coração de galinha (painéis da direita). Graus de interacção são definidas no texto do protocolo. (H: tecido do coração, T: células tumorais). Por favor clique aqui para ver uma versão maior desta figura.
6. Avaliação de Toxicidade após tratamentos com drogas
- Transferir as culturas que confrontam num volume mínimo de 24 poços multiplacas de cultura de tecidos com uma pipeta de Pasteur.
- Lavam-se as culturas por adição de 500 ul de meio de cultura isento de droga, e refrescar após 6 h.
- Inspecione todos os poços diariamente por conseqüência celular a partir de explantes utilizando um microscópio invertido (lente objetiva de 40X). Dividir o número de culturas superando pelo número total de culturas de explante para obter um índice de sobrevivência das culturas confrontam. Comparar os resultados de culturas tratadas com droga com aqueles tratados com solvente.
Nota: O uso de Ki67 imuno-histoquímica (para prolif celularração) e do ensaio de TUNEL (para apoptose) são sugeridos como técnicas complementares para o ensaio de explante para avaliar a toxicidade.
7. Avaliação Crescimento de culturas Confrontando
- Faça fotografias em preto-e-branco das culturas pouco antes da fixação, utilizando um microscópio equipado com um photocamera digitais (lente objetiva 50X)
- Medida em mm maior (a) e menor (b) diâmetro da cultura, tendo em conta a ampliação.
- Calcular o volume aproximado (V) em mm3 através da fórmula 16
- V = 0,4 xaxb 2
- Calcular o crescimento da cultura por comparação este volume final com os volumes combinados de PHF e de agregados de células no início do confronto.
Nota: Porque PHF solitárias tendem a diminuir o seu volume durante a cultura, o crescimento dos pares enfrentados é dependente das células tumorais.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Os cortes histológicos tal como apresentado na Figura 5 mostra o resultado final de um número de ensaios bem sucedidos. A histologia de som das culturas indica as células viáveis e permite interpretar a interacção entre as células de tumor e tecido normal. Além disso, qualquer reacção imunitária do tecido normal pode ser observado, o que confirma a idade correcta dos embriões de galinha utilizados, por exemplo, antes de o sistema de rejeição imunitária é desenvolvida. Não há bactérias visíveis, o que indica a...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Durante a preparação de PHF, os fragmentos não pode ficar em suspensão, mas aderir à parede do vaso; isso pode ser superado através do aumento do volume do meio de cultura. Se o número de PHF é muito baixo e o seu tamanho é muito grande, diminuir o volume do meio de cultura. A falha das células de teste para agregar pode ser devido a flutuações na temperatura ou a infecção microbiana. Alternativamente, uma incapacidade de agregado pode ser uma característica intrínseca das células. Durante a fixação dos agregados para P...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores declaram que não têm interesses financeiros concorrentes.
Agradecimentos
Agradecemos a Marleen De Meulemeester por demonstrar a técnica de ensaio no vídeo-filme. B. I. R. é pesquisador de pós-doutorado da Fundação de Pesquisa – Flandres (FWO – Vlaanderen). L.M.M. recebeu uma bolsa Emmanuel van der Schueren da Liga Flamenga contra o Câncer (Vlaamse Liga tegen Kanker).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Solução salina de Ringer | Braun | CEO123 | |
| Bacto-ágar | Becton Dickinson | 214010 | |
| Tris-(hidroximetil)-aminometano Analar | VWR | 103157P | |
| BSA : albumina de soro bovino, fractor de Cohn V. | Sigma | A4503-500G | |
| MEM-Rega 3 | Life Technologies | ||
| Agitadores giratórios | New Brunswick Scientific | G10 e G33 | |
| Frascos Erlenmeyer 50 ml | Novolab | 92717 | |
| Placas de Petri de vidro | Novolab | 68516 | |
| Tesoura de iridectomia | Rumex | 11-0625 | |
| Macroscópio com grade ocular calibrada | Wild | 157702 | |
| Produtos | médicos internacionais | 8599956 | |
| Eosin Y | Sigma | 230251-25g | |
| Sigma | HHS32-1L | hematoxilina de Harris | |
| (Tissue-Tek) | Sakura | 4494 | |
| Aparelho de fusão de parafina | GFL | 1052 | |
| Micrótomo para seccionamento de parafina | Reichert | ||
| Stppers para frascos Erlemeyer com entrada e saída de gás | Novolab | 2602421 e 260243 | |
| Diaminobenzidina | Sigma | D8001 | |
| Mesa de balanço REAX | Heidolph | 54131 | |
| Placas de tecido de 24 poços | VWR | NUNC142475 | |
| Colher de enucleação oftalmológica | Rumex | 16-060 | |
| Pinça afiada | Rumex | 4-111T | |
| Pinça romba | Nickel-Electro LTD | 7112 | |
| Frascos Erlenmeyer 5 ml | Novolab 211901 | ||
| Lâminas de microscópio lavadas e desengorduradas | Produtos médicos internacionais | 8613908 |
Referências
- Mareel, M. M., Bracke, M. E., Van Roy, F. M., de Baetselier, P. Molecular mechanisms of cancer invasion. Encyclopedia of Cancer. JR, B. ertino 2, Academic Press. San Diego. 1072-1083 (1997).
- Mareel, M., Kint, J., Meyvisch, C. Methods of study of the invasion of malignant C3H mouse fibroblasts into embryonic chick heart in vitro. Virchows Arch. B. Cell Pathol. Incl. Mol. Pathol. 30 (1), 95-111 (1979).
- Albini, A., Noonan, D. M. The ‘chemoinvasion’ assay, 25 years and still going strong: the use of reconstituted basement membranes to study cell invasion and angiogenesis. Curr. Opin. Cell Biol. 22 (5), 677-689 (2010).
- De Wever, O., et al. Single cell and spheroid collagen type I invasion assay. Methods Mol. Biol. 1070, 12-35 (2014).
- Wolff, E., Schneider, N. La transplantation prolongée d’un sarcome de souris sur des organes embryonnaires de poulet cultivés in vitro. C.R. Seances Soc. Biol. Fil. 151 (7), 1291-1292 (1957).
- Easty, G. C., Easty, D. M. An organ culture system for the examination of tumor invasion. Nature. 199, 1104-1105 (1963).
- Schleich, A. B., Frick, M., Mayer, A. Patterns of invasive growth in vitro. Human decidua graviditatis confronted with established human cell lines and primary human explants. J. Natl. Cancer Inst. 56 (2), 221-237 (1976).
- Sys, G. M. L., et al. The In ovo CAM-assay as a Xenograftodel for Sarcoma. J. Vis. Exp. (77), e50522(2013).
- Bracke, M. E., Van Larebeke, N. A., Vyncke, B. M., Mareel, M. M. Retinoic acid modulates both invasion and plasma membrane ruffling of MCF-7 human mammary carcinoma cells in vitro. Br. J. Cancer. 63 (6), 867-872 (1991).
- Vermeulen, S. J., et al. Transition from the noninvasive to the invasive phenotype and loss of alpha-catenin in human colon cancer cells. Cancer Res. 55 (20), 4722-4728 (1995).
- Parmar, V. S., et al. Anti-invasive activity of 3,7-dimethoxyflavone in vitro. J. Pharma. Sci. 83 (9), 1217-1221 (1994).
- Parmar, V. S., et al. Anti-invasive activity of alkaloids and polyphenolics in vitro. Bioorg. Med. Chem. 5 (8), 1609-1619 (1997).
- Gaillard, P. J. Organ culture technique using embryologic watch glasses. Methods in Medical Research. MB, V. isser 2, Year Book Publishers. Chicago. 241-24 (1951).
- Romeis, B. Das mikrotom. Mikroskopische Technik. 15 Verb. Aufl. Kapitel. 7, München: Leibniz. 114-120 (1948).
- Van Marck, V., et al. P-cadherin promotes cell-cell adhesion and counteracts invasion in human melanoma. Cancer Res. 65 (19), 8774-8783 (2005).
- Attia, M. A., Weiss, D. W. Immunology of spontaneous mammary carcinomas in mice. V. Acquired tumor resistance and enhancement in strain A mice infected with mammary tumor virus. Cancer Res. 26 (8), 1787-1800 (1966).
- Katritzky, A. R., et al. QSAR modeling of anti-invasive activity of organic compounds using structural descriptors. Bioorg. Med. Chem. 14 (20), 6933-6939 (2006).
- McKinnell, R. G., Bruyneel, E. A., Mareel, M. M., Seppanen, E. D., Mekala, P. R. Invasion in vitro by explants of Lucke renal carcinoma cocultered with normal tissue is temperature dependent. Clin. Exp. Metastasis. 4 (4), 237-243 (1986).
- Wanson, J. C., de Ridder, L., Mosselmans, R. Invasion of hyperplastic nodule cells from diethylnitrosamine treated cells. Cancer Res. 41 (12 Pt 1), 5162-5175 (1981).
- Mareel, M. M., et al. Effect of temperature on invasion of MO4 mouse fibrosarcoma cells in organ culture. Clin. Exp. Metastasis. 2 (2), 107-125 (1984).
- Laerum, O. D., Steinsvag, S., Bjerkvig, R. Cell and tissue culture of the central nervous system: recent developments and current applications. Acta Neurol. Scand. 72 (6), 529-549 (1985).
- Schroyens, W., Mareel, M. M., Dragonetti, C. In vitro invasiveness of human bladder cancer from cell lines and biopsy specimens. Clin. Exp. Metastasis. 1 (2), 153-162 (1983).
- Mareel, M. M., De Bruyne, G. K., Vandesande, F., Dragonetti, C. Immunohistochemical study of embryonic chick heart invaded by malignant cells in three dimensional culture. Invasion Metastasis. 1 (3), 195-204 (1981).
- Bjerkvig, R., Laerum, O. D., Mella, O. Glioma cell interactions with fetal rat brain aggregates in vitro and with brain tissue in vivo. Cancer Res. 46 (8), 4071-4079 (1986).
- Bracke, M. E., et al. Confrontation of an invasive (MO4) and a non-invasive (MDCK) cell line with embryonic chick heart fragments in serum-free culture media. In Vitro Cell Dev. Biol. 22 (9), 508-514 (1986).
- Mareel, M. M., Bracke, M. E., Storme, G. A. Mechanisms of tumor spread: a brief overview. Cancer Campaign. 9: The Cancer Patient. Grundmann, E. , Gustav Fisher Verlag. Stuttgart and New York. 59-64 (1985).
- De Neve, W. J., Storme, G. A., De Bruyne, G. K., Mareel, M. M. An image analysis system for the quantification of invasion in vitro. Clin. Exp. Metast. 3 (2), 87-101 (1985).
- Smolle, J., et al. Quantitative evaluation of melanoma cell invasion in three-dimensional confrontation cultures in vitro using automated image analysis. J. Invest. Dermatol. 94 (1), 114-119 (1990).
- Bracke, M. E., et al. flavonoid effect on tumor invasion and metastasis. Food Technol. 48 (11), 121-124 (1994).
- Bracke, M. E., et al. The influence of tangeretin on tamoxifen’s therapeutic benefit in mammary cancer. J. Natl. Cancer Inst. 91 (4), 354-359 (1999).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
