As células endoteliais primárias da veia umbilical humana (HUVECs) foram cultivadas até a confluência dentro de um dispositivo de rede microfluídica. A junção celular endotelial e as distribuições de F-actina foram ilustradas e as mudanças na concentração de cálcio intracelular e na produção de óxido nítrico em resposta ao trifosfato de adenosina (ATP) foram quantificadas em tempo real em níveis celulares individuais.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Desenvolvimento e Caracterização de
* These authors contributed equally
Neste artigo
Resumo
Resumo
As células endoteliais (ECS) que revestem as paredes dos vasos sanguíneos in vivo estão constantemente expostos a fluir, mas ECs cultivadas são cultivadas em condições estáticas e exibem um fenótipo pró-inflamatória. Embora o desenvolvimento de dispositivos microfluídicos foi abraçado pelos engenheiros mais de duas décadas, as suas aplicações biológicas permanecem limitados. Um modelo in vitro de microvasos mais fisiologicamente relevante validada por aplicações biológicas é importante para avançar no campo e colmatar as lacunas entre in vivo e in vitro. Aqui, apresentamos os procedimentos detalhados para o desenvolvimento da rede microvascular cultivadas utilizando um dispositivo microfluídico com uma capacidade de perfusão de longo prazo. Nós também demonstrar as suas aplicações para medições quantitativas de mudanças induzidas pelo agonista na CE i e óxido nítrico (NO) [2 + Ca] em tempo real usando confocal e microscopia de fluorescência convencional. A rede microvascular formadotrabalho com perfusão contínua mostrou cruzamentos bem desenvolvidos entre ECs. distribuição VE-caderina estava mais perto do que a observada em microvasos intactas do que monocamadas CE estaticamente cultivadas. ATP induzida por aumentos transitórios na CE [Ca 2+] i e produção de NO foram quantitativamente medido a níveis de células individuais, que validaram a funcionalidade dos microvasos cultivadas. Este dispositivo de microfluidos permite ECs a crescer sob um fluxo fisiologicamente relevante bem controlado, o que faz com que o ambiente de cultura celular mais perto in vivo do que os que, em culturas 2D estáticos convencionais. O projeto de rede de microcanais é altamente versátil, e o processo de fabricação é simples e repetível. O dispositivo pode ser facilmente integrado ao sistema microscópico confocal ou convencional que permite imagens de alta resolução. Mais importante ainda, porque a rede de microvasos em cultura pode ser formada por CEPs primárias humanas, esta abordagem irá servir como uma ferramenta útil para investigar comopatologicamente componentes do sangue alterados a partir de amostras de pacientes afetam ECs humanos e fornecer informações sobre questões clínicas. Ele também pode ser desenvolvido como uma plataforma para o rastreio de drogas.
Introdução
As células endoteliais (ECS) que revestem as paredes dos vasos sanguíneos in vivo estão constantemente expostos a fluir, mas ECs cultivadas são cultivadas em condições estáticas e exibem um fenótipo pró-inflamatório 1,2. A tecnologia de microfluidos permite que um fluido controlado com precisão através de uma microescala geometricamente limitado (sub-milímetros) canais 3, o que proporciona a oportunidade para células de cultura, especialmente para células endoteliais vasculares, a crescer sob condições de fluxo desejadas. Estas características tornam as condições de cultura de célula mais perto in vivo do que as culturas de células, 2D estáticos convencionais. Eles são extremamente importantes quando os dispositivos microfluidicos são utilizados para modelar diferentes tipos de vasculaturas e para estudar as respostas a estímulos mecânicos CE e / ou químicos.
Apesar das vantagens demonstradas pela rede de microcanais através de uma cultura de células estática, a adaptação e a aplicação de microfluidos na f biomédicaield permanecem limitados. Relatado por uma revisão recente, a maioria das publicações neste domínio (85%) ainda estão em revistas de engenharia 4. O desempenho de dispositivos de microfluidos não tem sido suficientemente convincente para a maioria dos biólogos para alternar a partir de técnicas correntes, tais como o ensaio Transwell e a corrediça cultura prato / vidro macro-escala para este dispositivo miniaturizado. A microfluídica é um campo multidisciplinar, que requer colaborações interdisciplinares para mover esse campo para a frente. O objetivo deste artigo técnico é reduzir as lacunas de conhecimento entre as disciplinas e fazer os procedimentos de fabricação compreensível por biólogos, ao fornecer aplicação biológica e validação funcional dos microvasos microfluídicos. Os protocolos experimentais visualizadas incluem fabricação de ambos os dispositivos microfluídicos e suas utilidades biológicos, o que representa uma estreita colaboração entre engenheiros e biólogos.
Nós recentemente relataram algumaplicações biológicas usando a rede microvascular in vitro com o dispositivo microfluídico 5. A fim de conceber apropriadamente as dimensões da rede de microcanais e aplicar a tensão de corte desejado, um modelo numérico foi construído com o software de dinâmica de fluido computacional para estimar de perto o perfil do fluxo. Da veia umbilical células endoteliais humanas primárias (HUVECs) foram semeadas em que os microcanais atingiram a confluência, isto é, cobriam a totalidade das superfícies internas do microcanal, em 3-4 dias, com perfusão contínua. A formação da barreira adequada foi demonstrada por coloração com VE-caderina e em comparação com os que são formados sob condições de cultura de células estáticas e em microvasos intactas. Ao aplicar os protocolos experimentais desenvolvidos em microvasos perfundidos intactas individualmente 6-8, que medida quantitativamente as mudanças na CE [Ca2 +] i e óxido nítrico (NO) em resposta a adenosina-trifosfato (ATP) com fluorescente emcadores e confocal e microscopia de fluorescência convencional. Os aumentos induzidos por agonistas em CE [Ca 2+] i ea produção têm sido relatados como sinais intracelulares necessárias para os aumentos inflamatórias induzida pelo mediador na microvasos permeabilidade 6-15. Apesar de alguns estudos anteriores mostrou imagens de dispositivos microfluídicos DAF-2 DA carregados 16,17, análise adequada resolução e dados ainda não tinha alcançado 18. Para nosso conhecimento, este estudo demonstra os primeiros resultados quantitativos de mudança dinâmica induzida por agonista em endotelial [Ca 2+] i e produção de NO utilizando microfluídico sistema baseado.
Técnicas de microfabricação tem a flexibilidade para fabricar microcanais para baixo a alguns microns e permitir o desenvolvimento de padrões complexos para imitar as geometrias de microcirculação in vivo. Aqui nós apresentamos uma rede de microcanais típico com três níveis de ramificação. esterede é fabricada pela combinação de fotolitografia, que é realizado em uma sala limpa microfabricação e litografia macia.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
1. fabricação de dispositivos microfluídicos
- Fabrication fotolitografia padrão de um SU-8 molde 50 Mestre
- Limpe o wafer de silício antes de spin-coating. Lavar uma bolacha de silício de 2 polegadas nua com acetona durante 15 minutos, seguido de álcool isopropílico (IPA) durante 15 min. Desidratar a bolacha, colocando-o numa placa de aquecimento a 150 ° C durante 1 h. Após a desidratação, arrefecer a bolacha à temperatura ambiente.
- Spin-coat a bolacha de silício com SU-8 fotorresiste. Adicionar 2 ml de SU-8 foto-resistente sobre a bolacha. Rampa, o wafer de 500 rpm a 100 rpm aceleração / s por 10 seg, seguido de 1000 rpm a 300 rpm aceleração / s durante 30 seg. (Veja Suplementar Video 1)
- Pré-coze a bolacha sobre uma placa quente a 65 ° C durante 10 min, em seguida, coze suave a 95 ° C durante 30 min.
- Use a exposição UV para transformar o padrão concebido a partir de uma máscara de filme para a foto-resistente revestida-spin. Imprimir o padrão em uma fina película transparente como uma máscara de filme. Coloque a máscara de filme no topo dagirar-revestido fotorresistente e expor a UV com uma dose de 300 mJ / cm 2. (Veja Suplementar Video 2)
Nota: Neste protocolo, o padrão de rede de microcanais (159 mm de largura canais mãe ramificação em quatro canais de 100 mm de largura filha) é projetado com software CAD. O padrão sobre a película mostra como um campo claro e o resto da película é coberto por tinta preta. Porque SU-8 é uma foto-resistente negativa, a porção do material fotosensitivo que é exposta à radiação UV vai ser reticulado e tornam-se insolúveis à solvente durante o desenvolvimento do molde (passo 1.1.6). Após o desenvolvimento, esta porção insolúvel vai replicar o padrão de rede concebido e servir como um molde mestre. - Pós-coza a bolacha exposta numa placa quente a 65 ° C durante 1 min, em seguida 95 ° C durante 10 min.
- Desenvolver o molde mestre. Use SU-8 desenvolvedor como solvente para remover o fotorresiste reticulado-un. Mergulhe o wafer em SU-8 developer por 3 min e enxaguar com IPAdurante 1 min.
- Repetir este ciclo de desenvolvimento de 2-3 vezes até que não haja formação de camadas de branco (resíduo de material fotosensitivo não-curado), após a lavagem com IPA. Seque suavemente a bolacha com azoto gasoso e examinar as características pequenas do padrão sob um microscópio. Repita os ciclos de desenvolvimento adicionais, se necessário.
- Disco cozer a bolacha sobre uma placa quente a 150 ° C durante 15 min.
- litografia macia
- misture manualmente as duas partes (base e agente de cura) de polidimetilsiloxano (PDMS) elastômero em um peso. proporção de 10: 1.
- De gás-se a mistura de PDMS com um exsicador ligado a uma câmara de vácuo durante 15 min. Lançai a solução PDMS no molde mestre fotorresiste. A espessura do PDMS tem de ser superior a 3 mm, para proporcionar uma retenção estável da tubagem de entrada / saída. De gás-PDMS novamente durante 15 min, e remover as bolhas de ar remanescentes, com gás de azoto, se necessário. Curar o PDMS fundidas num forno a 65 ° C durante 3 h.
- Limpe a superfície doa lamela de vidro com uma fita adesiva e um aspirador de plasma (30 seg tratamento de plasma). Spin-coat PDMS curado-un (0,5 ml) sobre a lamela de vidro por aumentando a 4.000 rpm a taxa de aceleração / seg 500 rpm durante 30 segundos. Curar a lamela revestida por rotação PDMS em uma estufa a 65 ° C durante pelo menos 30 min.
- Corte e liberar os PDMS curado do molde mestre. Em seguida, crie uma entrada e uma saída com um furador de diâmetro de 1 mm na extremidade distal dos canais mãe.
- Unir o dispositivo à lamela de vidro PDMS spin-revestido. Oxidar as superfícies dos PDMS e lamela com um produto de limpeza de plasma por 1 min. Após o tratamento por plasma de oxigénio, colocar uma gota de água desionizada (água Dl), a superfície de ligação, e colocar as duas partes em conjunto. Asse o dispositivo num forno a 65 ° C durante 30 min para conseguir uma ligação permanente.
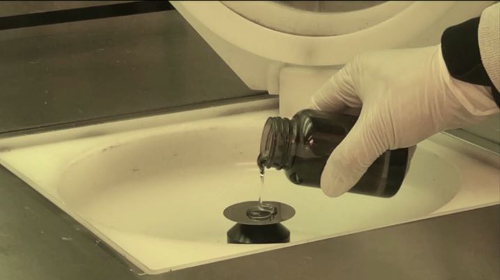
Suplementar Video 1 (clique com o botão direito para baixar).
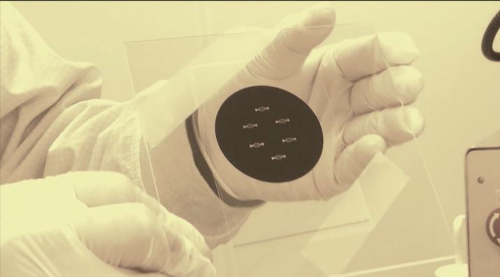
Suplementar Video 2 (clique com o botão direito para baixar).
2. endotelial semeadura de células e Cultura
- Esterilização de dispositivos e Fibronectina Coating
- Preservar a propriedade hidrófoba da superfície do PDMS em torno da entrada / saída da oxidação. Cubra a superfície PDMS em torno da entrada e saída com pequenas tiras de fita adesiva para evitar a oxidação. Este processo pode impedir que a água DI se espalhe por toda a superfície superior do dispositivo durante o passo de enchimento (2.1.3).
- Tratar o dispositivo de PDMS com plasma de oxigénio foR 5 minutos para alterar a superfície a ser hidrófila, assim facilitar o fluxo do fluido através do microcanal e evitar a bolha de aprisionamento no procedimento de enchimento (2.1.3).
- Utilize uma seringa com uma agulha acoplada ou uma pipeta para encher o dispositivo com água Dl a partir da entrada. Continue o enchimento até que haja uma gotícula de água Dl (30-50 ul) acumulado na saída. Examine o dispositivo sob um microscópio para verificar se existem bolhas de ar no interior do microcanal. Remova a gota de água excessiva na entrada e na saída com um lenço de papel.
- Esteriliza-se o dispositivo numa cápsula de Petri com UV durante um mínimo de 3 horas em uma capa biosegurança laminar. Para evitar a evaporação, cobrir a entrada / saída com uma parte fina de PDMS, coloque um lenço de papel molhado dentro do prato, e enrole o prato com Parafilm.
- Cubra o dispositivo com fibronectina. Lavar o dispositivo pela primeira vez com solução salina tamponada com fosfato (PBS), em seguida, revesti-la com 100 ug / ml de f ibronectina durante a noite num frigorífico (4 ° C). Coloque uma gotícula de solução na entrada, e, em seguida, criar uma pressão negativa na saída com uma câmara de vácuo, uma seringa com uma agulha ou uma pipeta.
- Encher o dispositivo com meios de cultura de células. Lavar o dispositivo com PBS manualmente por 3 vezes antes de carregar o meio de cultura celular. Aquece-se o dispositivo numa incubadora a 37 ° C.
- ECs Sementeira e perfusão de longo prazo
Nota: comparação com a cultura 2D CE estática convencional, o modelo de rede de microvasos in vitro com perfusão contínua fez o ambiente de cultura de células mais próximas das condições in vivo. A in vitro rede microvascular demonstrado neste protocolo pode ser mantida até duas semanas. A perfusão bem controlada continuamente repor os nutrientes, remova os resíduos e evitar o excesso de confluência da monocamada CE. Portanto, ele pode ser estendido para um estudo de longo prazo, imitando o ambiente celular e hemodinâmico sob Physiologica diferenteL e condições patológicas.- Misture HUVECs primárias em meio de cultura de HUVEC (MCDB 131) com 8% dextrano (peso mol 70.000). O dextrano é usado para aumentar a viscosidade dos meios de carregamento e de conseguir um melhor resultado sementeira de células. A densidade celular recomendada é cerca de 2-4 x 10 6 culas / ml.
- Semear as células dentro do dispositivo. Coloque uma gota de 10-20 ul de células sobre a entrada. Introduzir um fluxo suave, quer por inclinação do dispositivo, ou acção capilar utilizando uma pipeta de Pasteur de vidro na saída. A chave para uma carga bem sucedida de células é de controlar a velocidade de fluxo inferior a 1 mm / seg dentro dos canais mais pequenos.
- Verifique a semeadura de células. Após a sementeira inicial, o dispositivo de incubar durante 15-20 min (atmosfera humidificada de 5% de CO2 a 37 ° C) antes de verificar o estado de semeadura sob o microscópio. Se for necessário, realizar o carregamento da célula adicional para conseguir uma densidade de células desejada.
- Lave o dispositivo com meio de cultura celular (37° C) para remover o dextrano. Cultura o dispositivo na ausência de fluxo para o primeiro 6 h numa incubadora (5% de CO2 a 37 ° C).
- Configurar a conexão do tubo de perfusão de longo prazo. Tape o aparelho numa placa de Petri para evitar o movimento. Criar pequenos orifícios na tampa da caixa de Petri para entrada de ar e tubo de saída inserções. Ligue o tubo de entrada para uma seringa com uma agulha de perfusão para o meio de cultura celular. Conecte o tubo de saída para um serviço de recolha.
Nota: Colocar o dispositivo e o colector de resíduos em uma incubadora de cultura de células, enquanto que a colocação de uma bomba de perfusão fora da incubadora e ligá-la com o dispositivo pela tubagem de admissão de comprimento. A taxa de perfusão é determinada pelo projecto experimental. No presente dispositivo, utilizar uma taxa de perfusão de 0,35 uL / min, e uma variação de tensão de cisalhamento entre 1-2 dine / cm 2. Sob esta condição perfusão, as HUVECs atingir confluência em cerca de 3-4 dias.
3. Immunofluorescent coloração
- Corrigir o ECs no dispositivo de perfusão de 2% de paraformaldeído durante 30 min a 4 ° C, seguido de enxaguamento 1x PBS à temperatura ambiente durante 15 min, e 1% de BSA de bloqueio durante 30 minutos. Usar uma taxa de perfusão que é o mesmo que o utilizado para a cultura de células.
- Permeabilizar as ECs fixo para a coloração de anticorpo com 0,1% de Triton X-100. Perfundir o dispositivo com Triton para 5-7 min a etiqueta VE-caderina, e 3 min a etiqueta de F-actina.
- Carregar os anticorpos para o dispositivo. Perfundir o dispositivo com 1x PBS durante 15 minutos para lavar as soluções anteriores. carregar manualmente o anticorpo primário contra VE-caderina (anti-cabra) para dentro do dispositivo, na concentração de 2 ug / ml (o volume total é de 20-50 uL). Manter o dispositivo no frigorífico a 4 ° C durante a noite. Perfundir o anticorpo secundário (de burro anti-cabra) por uma bomba de seringa a uma concentração de 7 ng / ml para 45-60 min.
- Rotular CE F-actina com faloidina. Perfundir o dispositivo com fo 1x PBSR 15 min antes de carregar manualmente faloidina (10 ug / ml) durante 7-10 min.
- Etiqueta núcleos da CE (ver Lista de Materiais).
- Lavar o dispositivo com 1x PBS, e mantê-lo a 4 ° C até à imagiologia.
4. Fluorescência imagem das endotelial [Ca 2+] i
- Perfundir o dispositivo com albumina (10 mg / ml) solução de -Ringer durante 15 min a 37 ° C. Utilizar a mesma taxa de perfusão que o utilizado para a cultura de células. As concentrações de todos os componentes da solução de albumina-Ringer são descritos na Lista de Materiais.
- Configure o sistema confocal para CE [Ca 2+] i imagem com fluo-04:00. Use um sistema microscópico confocal de imagem Ca 2+. Use um laser de argônio (488 nm) para a excitação e definir a banda de emissão de 510-530 nm. Recolher as imagens com um objetivo 25X (imersão em água, NA: 0,95) em 512 x 512 formato de digitalização. Use um z-passo de 2 mm e um intervalo de digitalização para cada pilha de imagos de 20 seg.
- Perfundir o dispositivo com fluo-4 AM (5 mM) durante 40 min a 37 ° C, em seguida lavar o lúmen de fluo-4 AM com solução de albumina-Ringer.
- Adquirir imagens de microvasos fluo-4 carregado. Recolher as imagens de linha de base durante 10 min. Perfundir o dispositivo com ATP (10 uM) e gravar as mudanças de intensidade de fluorescência (FI) durante 20 min.
5. Fluorescência de imagem de óxido nítrico Produção
- Perfundir o dispositivo com uma solução de albumina-Ringer durante 15 min. Usar uma taxa de perfusão que é o mesmo que o utilizado para a cultura de células.
- Configure o sistema de imagens de fluorescência para medir a produção de óxido nítrico induzida por ATP. Usar um microscópio equipado com uma câmara CCD digital de 12-bit e um obturador controlado por computador para a medição do óxido nítrico. Use uma lâmpada de xenônio 75 W como fonte de luz.
Nota: Selecione a excitação e emissão de comprimentos de onda para DAF-2 DA por um filtro de interferência (nm 480/40) e um espelho dicróico(505 nm) com uma barreira de passa-banda (535/50 nm). Use uma lente objetiva de 20X (NA: 0,75) para recolher as imagens. Para minimizar o fotobranqueamento, posicionar um filtro de densidade neutra (0,5 N) em frente do filtro de interferência e limitar o tempo de exposição a 0,12 seg. - Carregar as células com DAF-2 DA (5 M). Perfundir o dispositivo com DAF-2 DA para cerca de 35-40 min a 37 ° C. Grave a linha de base de DAF-2 intensidade de fluorescência (FI DAF) após a carga inicial.
Nota: DAF-2 DA é continuamente presente no perfusato durante toda a experiência 7. - Recolha DAF-2 imagens. Grave a linha de base FI DAF por 5 min. Perfundir o dispositivo com ATP (10 uM) e recolher as imagens durante 30 min com intervalos de 1 min. Recolha todas as imagens a partir do mesmo grupo de células no mesmo plano focal.
Análise 6. Os dados
- selecionar manualmente a região de interesse (ROI) das imagens recolhidas a nível da célula individual. CadaROI cobre a área de uma célula individual, que pode ser indicado pelo contorno de fluorescência.
- Subtrair fluorescência de fundo e calcular o FI média de cada ROIs.
- Medir as mudanças induzidas por ATP em CE [Ca 2+] i e produção de NO. Quantificar as alterações induzidas por ATP na CE [Ca 2+] i calculando as mudanças em Fluo-4 FI (FI / FI 0 * 100, onde 0 é o FI FI da linha de base média durante a perfusão de albumina-Ringer antes de adicionar ATP) menos a medida fundo. Quantificar NO taxa de produção, realizando a primeira conversão diferencial do FI DAF ao longo do tempo.
Nota: O curso de tempo de FI DAF representa uma produção de NO acumulado com o tempo. Portanto, nenhuma taxa de produção é calculado com base no perfil de FI DAF sob basal e estimulada ATP condições. Detalhes de análise de dados e procedimentos experimentais foram descritos na publicação anterior 7.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Esta seção mostra alguns dos resultados obtidos com a rede microvascular cultura desenvolvida com este protocolo. O padrão de microcanais é uma rede ramificada de três níveis (Figura 1A). Neste design, a 159 m de largura ramos canal mãe em duas 126 mm canais de largura, e ramos de novo em quatro 100 mm canais filha de largura. Uma simulação numérica 3D foi realizada para estimar as distribuições de tensões de cisalhamento sob a taxa de fluxo de 0,35 mL / min (Fig...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Neste artigo, apresentamos protocolos detalhados para o desenvolvimento da rede microvascular culta, a caracterização das junções CE e citoesqueleto distribuição de F-actina, e as medições quantitativas da CE [Ca 2+] i e produção de NO utilizando um dispositivo microfluídico. O dispositivo microfluídico perfusão fornece um modelo in vitro que permite uma simulação perto dos in vivo geometrias microvasculares e condições de fluxo de cisalhamento. Uma vez que a rede de microva...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm interesses conflitantes ou interesses conflitantes para divulgar.
Agradecimentos
Este trabalho foi financiado pelo National Heart, Lung, and Blood Institute concede HL56237, Instituto Nacional de Diabetes e Doenças Digestivas e Renais Instituto DK97391-03, National Science Foundation (NSF-1227359 e EPS-1003907).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| ATP | Sigma-Aldrich | A2383 | |
| Acetona | Fisher Scientific | A929 | |
| Punção de biópsia | Miltex | 33-31 AA | |
| Albumina bovina | MP Biomedicals | 810014 | |
| Extrato de cérebro bovino (BBE) | Lonza | CC-4098 | |
| Lamínula Fisher | Scientific | 12-542C | |
| DAF-2 DA | Calbiochem | 251505 | |
| Dextran | Sigma-Aldrich | 31390 | |
| Antícorpo Secundário Anti-Cabra IgG (H+L) Tecnologias | Vida | Útil A-11055 | |
| DPBS, sem cálcio, sem magnésio | Gibco | 14190-250 | |
| DRAQ5 (coloração de núcleos) | Cell Signaling Technology | 4084 | |
| Suplemento de Crescimento de Células Endoteliais (ECGS) | Sigma-Aldrich | E2759-15MG | |
| Soro Fetal Bovino | Gibco | 16000-044 | |
| Fibronectina | Gibco | PHE0023 | |
| Fluo-4 AM | Life technologies | F-14201 | |
| Gelatina de pele suína | Sigma-Aldrich | G1890-100G | |
| Gentamicina (50 mg/ml) | Gibco | 15750-078 | |
| Lamínula de vidro | Fisher Scientific | 12-548B | |
| Pippetette de vidro Pasteur | VWR | 14672 | |
| Sal de heparina sódica da mucosa intestinal suína | Sigma-Aldrich | H3393-10KU | |
| Solução salina tamponada HEPES | Lonza | CC-5024 | |
| Células endoteliais da veia umbilical humana (HUVECs) | Lonza | CC-2517 | |
| Álcool isopropílico (IPA) | VWR | 89125 | |
| L-Glutamina (200 mM) | Gibco | 25030-081 | |
| solução de ringer para mamíferos | |||
| NaCl (132 mM) | Fisher Scientific | S671-3 | |
| KCl (4,6 mM) | Fisher Scientific | P217-500 | |
| CaCl2 · 2H2O (2.0 mM) | Fisher Scientific | C79-500 | |
| MgSO4 · 7H2O (1.2 mM) | Fisher Scientific | M63-500 | |
| Glicose (5.5 mM) | Fisher Scientific | BP350-1 | |
| NaHCO3 (5.0 mM) | Fisher Scientific | S233-500 | |
| Sal de Hepes (9.1 mM) | Research Organics | 6007H | |
| Ácido de Hepes (10.9 mM) | Research Organics | 6003H | |
| MCDB 131 Meio de Cultura | Life technologies | 10372-019 | |
| Paraformaldeído | Microscopia Eletrônica Ciências | 15710 | |
| Faloidina (coloração F-actina) | Sigma-Aldrich | P1951 | |
| Phosphate Buffered Saline | Life technologies | 14040-133 | |
| Polidimetilsiloxano (PDMS) | Dow Corning Corporation | Sylgard 184 | |
| Bisturi | Exel Int | 29552 | |
| Fita adesiva | 3M | 34-8711-3070-3 | |
| Bolacha de silício | VWR | 14672 | |
| SU-8 fotorresistente | MicroChem | SU-8 2050 Y111072 | |
| Revelador SU-8 | Frascos | de cultura de tecidos | |
| Sigma-Aldrich | Z707503-100EA | ||
| Triton X-100 | Chemical Book | T6878 | |
| Solução de neutralizador de tripsina | Gibco | R-002-100 | |
| Solução de tripsina / EDTA (TE) | Gibco | R-001-100 | |
| Tubulação | Cole-Parmer | Tubulação microbore de PTFE, 0,012" ID x 0,030" OD | |
| VE-caderina | Santa Cruz Biotechnology | SC-6458 | |
| Nome do Equipamento | Empresa | Número de Catálogo | Comentários/Descrição |
| Biossegurança Capa laminar | NuAire | NU-425 Classe II, Tipo A2 | |
| Câmera CCD | Hamamatsu | ORCA | |
| Microscópio confocal | Leica | TCS SL | |
| Dessecador | Bel-Art | F42022 | |
| Placa de aquecimento | Wenesco | HP-1212 | |
| Incubadora | Forma Scientific | 3110 | |
| Forno Isotemp | Barnstead | 3608-5 | |
| Litografia bancada | Karl Suss | MA6 Microscópio óptico de litografia | |
| Nikon | L200 ND & Diaphod 300 | ||
| Obturador para a câmera CCD | Sutter Instrument | Lambda 10-2 | |
| Limpador de plasma | PVA TePla / Harrick plasma | M4L / PDC-32G | |
| Spin coater | Brewer Science | Cee 200X | |
| Sistema de bomba de seringa | Harvard Apparatus | 703005 | |
| Nome do Software< / strong> | Empresa | Número de catálogo | Comentários/Descrição |
| Software CAD | Autodesk | AutoCAD 2015 | |
| Software de simulação CFD | COMSOL | COMSOL Multiphysics 4.0.0.982 | |
| Imagens adquirem e analisam para produção de NO | Universal Imaging | Metafluor |
Referências
- Curry, F. R. E., Adamson, R. H. Vascular permeability modulation at the cell, microvessel, or whole organ level: towards closing gaps in our knowledge. Cardiovasc Res. 87, 218-229 (2010).
- Michel, C. C., Curry, F. E. Microvascular permeability. Physiol Rev. 79, 703-761 (1999).
- Rogers, J. A., Nuzzo, R. G. Recent progress in soft lithography. Mater Today. 8, 50-56 (2005).
- Sackmann, E. K., Fulton, A. L., Beebe, D. J. The present and future role of microfluidics in biomedical research. Nature. 507, 181-189 (2014).
- Li, X., Xu, S., He, P., Liu, Y. In vitro recapitulation of functional microvessels for the study of endothelial shear response, nitric oxide and [Ca2+]I. PLoS One. 10, 0126797(2015).
- He, P., Pagakis, S. N., Curry, F. E. Measurement of cytoplasmic calcium in single microvessels with increased permeability. Am J Physiol. 258, 1366-1374 (1990).
- Zhou, X., He, P. Improved measurements of intracellular nitric oxide in intact microvessels using 4,5-diaminofluorescein diacetate. Am J Physiol-Heart C. 301, 108-114 (2011).
- Yuan, D., He, P. Vascular remodeling alters adhesion protein and cytoskeleton reactions to inflammatory stimuli resulting in enhanced permeability increases in rat venules. Journal of Applied Physiology. 113, 1110-1120 (2012).
- He, P., Zhang, X., Curry, F. E. Ca2+ entry through conductive pathway modulates receptor-mediated increase in microvessel permeability. Am J Physiol. 271, 2377-2387 (1996).
- Zhou, X., He, P. Endothelial [Ca2+]i and caveolin-1 antagonistically regulate eNOS activity and microvessel permeability in rat venules. Cardiovasc Res. 87, 340-347 (2010).
- Zhu, L., He, P. Platelet-activating factor increases endothelial [Ca2+] i and NO production in individually perfused intact microvessels. Am J Physiol-Heart C. 288, 2869-2877 (2005).
- He, P., Curry, F. E. Depolarization modulates endothelial cell calcium influx and microvessel permeability. Am J Physiol. 261, 1246-1254 (1991).
- He, P., Curry, F. E. Endothelial cell hyperpolarization increases [Ca2+]i and venular microvessel permeability. J Appl Physiol. 76 (1985), 2288-2297 (1994).
- Xu, S., Zhou, X., Yuan, D., Xu, Y., He, P. Caveolin-1 scaffolding domain promotes leukocyte adhesion by reduced basal endothelial nitric oxide-mediated ICAM-1 phosphorylation in rat mesenteric venules. Am J Physiol Heart Circ Physiol. 305, 1484-1493 (2013).
- Zadeh, M. H., Glass, C. A., Magnussen, A., Hancox, J. C., Bates, D. O. VEGF-Mediated Elevated Intracellular Calcium and Angiogenesis in Human Microvascular Endothelial Cells In Vitro are Inhibited by Dominant Negative TRPC6. Microcirculation. 15, 605-614 (2008).
- Tsai, M., et al. In vitro modeling of the microvascular occlusion and thrombosis that occur in hematologic diseases using microfluidic technology. The Journal of clinical investigation. 122, 408-418 (2012).
- Kim, S., Lee, H., Chung, M., Jeon, N. L. Engineering of functional, perfusable 3D microvascular networks on a chip. Lab Chip. 13, 1489-1500 (2013).
- D'Amico Oblak, T., Root, P., Spence, D. M. Fluorescence monitoring of ATP-stimulated, endothelium-derived nitric oxide production in channels of a poly(dimethylsiloxane)-based microfluidic device. Analytical chemistry. 78, 3193-3197 (2006).
- Zhou, X. P., Yuan, D., Wang, M. X., He, P. N. H2O2-induced endothelial NO production contributes to vascular cell apoptosis and increased permeability in rat venules. Am J Physiol-Heart C. 304, 82-93 (2013).
- Lee, P. J., Hung, P. J., Rao, V. M., Lee, L. P. Nanoliter scale microbioreactor array for quantitative cell biology. Biotechnol Bioeng. 94, 5-14 (2006).
- Zakrzewicz, A., Secomb, T. W., Pries, A. R. Angioadaptation: Keeping the Vascular System in Shape. Physiology. 17, 197-201 (2002).
- Lipowsky, H. H., Kovalcheck, S., Zweifach, B. W. The distribution of blood rheological parameters in the microvasculature of cat mesentery. Circulation Research. 43, 738-749 (1978).
- Pisano, M., Triacca, V., Barbee, K. A., Swartz, M. A. An in vitro model of the tumor-lymphatic microenvironment with simultaneous transendothelial and luminal flows reveals mechanisms of flow enhanced invasion. Integr Biol (Camb). 7, 525-533 (2015).
- McCann, J. A., Peterson, S. D., Plesniak, M. W., Webster, T. J., Haberstroh, K. M. Non-uniform flow behavior in a parallel plate flow chamber : alters endothelial cell responses. Ann Biomed Eng. 33, 328-336 (2005).
- Curry, F. E. Modulation of venular microvessel permeability by calcium influx into endothelial cells. FASEB J. 6, 2456-2466 (1992).
- Kojima, H., et al. Detection and imaging of nitric oxide with novel fluorescent indicators: diaminofluoresceins. Anal Chem. 70, 2446-2453 (1998).
- Whitesides, G. M. The origins and the future of microfluidics. Nature. 442, 368-373 (2006).
- Lamberti, G., et al. Bioinspired microfluidic assay for in vitro modeling of leukocyte-endothelium interactions. Anal Chem. 86, 8344-8351 (2014).
- Myers, D. R., et al. Endothelialized microfluidics for studying microvascular interactions in hematologic diseases. J Vis Exp. , (2012).
- Smith, A. M., Prabhakarpandian, B., Pant, K. Generation of Shear Adhesion Map Using SynVivo Synthetic Microvascular Networks. Jove-J Vis Exp. , e51025(2014).
- Booth, R., Kim, H. Characterization of a microfluidic in vitro model of the blood-brain barrier (iBBB). Lab on a Chip. 12, (vol 12, pg 1784, 2012) 5282-5282 (2012).
- Shao, J. B., et al. Integrated microfluidic chip for endothelial cells culture and analysis exposed to a pulsatile and oscillatory shear stress. Lab on a Chip. 9, 3118-3125 (2009).
- Yeon, J. H., et al. Reliable permeability assay system in a microfluidic device mimicking cerebral vasculatures. Biomed Microdevices. 14, 1141-1148 (2012).
- Golden, A. P., Tien, J. Fabrication of microfluidic hydrogels using molded gelatin as a sacrificial element. Lab Chip. 7, 720-725 (2007).
- Zheng, Y., et al. In vitro microvessels for the study of angiogenesis and thrombosis. Proc Natl Acad Sci U S A. 109, 9342-9347 (2012).
- Baker, B. M., Trappmann, B., Stapleton, S. C., Toro, E., Chen, C. S. Microfluidics embedded within extracellular matrix to define vascular architectures and pattern diffusive gradients. Lab Chip. 13, 3246-3252 (2013).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
