Descrevemos aqui um sistema que utiliza um bloco de proteína in vivo reversível e específico do local para parar e colapsar garfos de replicação em Escherichia coli. O estabelecimento do bloco de replicação é avaliado por microscopia de fluorescência e eletroforese em gel de agarose bidimensional neutro-neutro é usada para visualizar intermediários de replicação.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Induzir um bloqueio de replicação de site específico no
Neste artigo
Resumo
Resumo
Obstáculos presentes no DNA, incluindo proteínas firmemente ligados e várias lesões, pode inibir seriamente a progressão da maquinaria de replicação da célula. O retardamento de um replissoma pode levar a sua dissociação do cromossoma, em parte ou a sua totalidade, levando ao colapso do garfo de replicação. A recuperação a partir deste colapso é uma necessidade para que a célula completa com precisão a duplicação cromossómica e subsequentemente se dividem. diversos mecanismos Portanto, quando ocorre o colapso, a célula tem evoluído que tomam lugar para restabelecer a forquilha de ADN e permitir a replicação para ser preenchido com alta fidelidade. Anteriormente, estas vias de reparação de replicação em bactérias, foram estudados utilizando os danos UV, o que tem a desvantagem de não ser localizada a um local conhecido. Este manuscrito descreve um sistema que utiliza um sistema de fluorescência repressor Operator (FROS) para criar um bloco de proteína específica do local que podem induzir a estagnação e colapso da replicação forks em Escherichia coli. Protocolos detalhe como o estado de replicação podem ser visualizados em células vivas individuais usando microscopia de fluorescência e de replicação de ADN intermediários podem ser analisados por electroforese em gel de agarose a 2-dimensional. Temperatura mutantes sensíveis de componentes réplisome (por exemplo DnaBts) pode ser incorporada no sistema para induzir um colapso síncrona dos garfos de replicação. Além disso, as funções das proteínas de recombinação e helicases que estão envolvidas nestes processos podem ser estudados utilizando knockouts genéticas dentro deste sistema.
Introdução
Durante a replicação do DNA, o replisome enfrenta obstáculos no DNA que prejudicar a sua progressão. Danos no ADN incluindo lesões e as lacunas assim como estruturas aberrantes pode impedir a replissoma de prosseguir 1. Recentemente, verificou-se que as proteínas ligadas ao ADN são a fonte mais comum de impedimento à replicação progressão forquilha 2. O conhecimento dos eventos após o encontro do replissoma com um bloco de nucleoproteína foi previamente limitada pela incapacidade de induzir uma tal bloco no cromossoma de uma célula viva no local conhecido. Análise in vitro aumentou a nossa compreensão do comportamento cinético de um replissoma activo quando se encontra com uma nucleoproteína bloqueio 3, bem como os detalhes mecanísticos da própria replissoma 4,5. Entendimento atual da reparação de replicação é geralmente realizada com UV como o agente prejudicial e estudada usando DNA plasmídeo in vivo 6-8 . Enquanto as proteínas que podem estar envolvidos na reparação do ADN após encontra um bloco de nucleoproteína in vivo são geralmente entendidos a partir destes estudos, se existem variações nos eventos moleculares no interior das vias de reparação devido à causa distinta no bloco de replicação é ainda contudo estar determinado.
Aqui, descrevemos um sistema que permite que um bloco de nucleoproteína a ser criada em um local específico do cromossoma utilizando um repressor Sistema Operador Fluorescente (FROS). Nós utilizamos uma cepa de E. coli, que teve uma matriz de 240 locais tetO incorporados no cromossoma 9. Cada local tetO dentro da matriz tem uma sequência aleatória de 10 pb flanqueando-o a aumentar a estabilidade do conjunto, impedindo que a recombinação mediada por RecA-dentro da matriz. Esta matriz, e variações do mesmo, foram originalmente usado para entender E. coli dinâmica cromossómicas 10,11 mas foram depois adaptadas para PreveNT replicação in vivo 12. A matriz foi encontrado para ser mantida de forma estável e para bloquear perto de 100% de garfos de replicação quando ligado por TetR 10,12. A utilização da matriz de lacO semelhante in vitro descobriu tão poucos como 22 locais foram suficientes para bloquear 90% da replicação, embora esta gama mais curto foi menos eficaz in vivo 13. Para se adaptar a matriz para criar um bloqueio nucleoproteína, a proteína repressora deve ser altamente overproduced em condições otimizadas, onde então se liga à matriz para criar um obstáculo. A formação do bloqueio, e a sua subsequente libertação, pode ser controlada através da utilização de microscopia de fluorescência, se uma variante fluorescente etiquetado do repressor Tet é usado. O estado de replicação em cada célula está indicado pelo número de focos visto, em que um único ponto focal significa apenas uma cópia da matriz está presente no interior da célula e múltiplos focos são indicativos de replicação activa. Esta re ativaplicação é activado quando o bloqueio nucleoproteína é revertida pela adição do indutor gratuito que diminui a afinidade de ligação para o local de TetR operador suficientemente para replissoma para prosseguir através da matriz. A proteína repressora é ainda capaz de se ligar ao ADN com uma afinidade suficientemente alta que os agora múltiplas cópias da matriz pode ser visualizado.
Detalhes mais intrincados dos eventos no bloqueio nucleoproteína pode ser descoberto usando eletroforese em gel neutro neutro bidimensional agarose e hibridação Southern 14-16. Estas técnicas permitem a análise das estruturas de ADN através da população. Os intermediários de replicação que são formados durante o evento, e potencialmente permanecer não reparado, pode ser visualizada. Através da variação da enzima de restrição e da sonda utilizada, os intermediários podem ser visualizados não só na região da matriz, mas também a montante da matriz, quando o garfo de replicação regride 17,18. oregressão tenham ocorrido depois da dissociação replisome; os fios de condução e de retardamento nascentes separar a partir das cadeias molde e emparelham com uns aos outros como os cordões de modelo simultaneamente re-recozimento que resulta em uma estrutura de ADN de quatro vias (uma junção Holliday).
Utilizando este sistema, foi demonstrado que o garfo de replicação não é estável quando se encontra presente 18 bloco. Além disso, os derivados de componentes sensíveis à temperatura réplisome pode ser utilizada para impedir a recarga do garfo de replicação, uma vez que entrou em colapso. Uma vez que um bloco é estabelecida, a tensão pode ser deslocada para uma temperatura não permissiva para assegurar uma desactivação síncrona do replissoma e uma prevenção controlada de recarga. Esta desativação induzida pela temperatura garante todos os garfos dentro da população entraram em colapso em um determinado momento e permite a avaliação do que acontece quando o replisome entra em colapso, como o DNA é processado, eo que é necessário para reiniciar o processo de replicação do ADN.
Uma vantagem do sistema descrito aqui é que o bloco de nucleoproteína é totalmente reversível; portanto, a capacidade das células para se recuperar a partir do bloco nucleoproteína é capaz de ser seguido. A adição de anidrotetraciclina para as células irão aliviar a forte ligação do repressor, permitindo um garfo de replicação para prosseguir através da célula e para o restabelecimento da viabilidade. O relevo do bloqueio pode ser visualizada por electroforese em gel de agarose bidimensional neutro neutro depois de 5 min, e por microscopia dentro de 10 min. Além disso, a análise de viabilidade pode revelar a capacidade da estirpe para se recuperar a partir do bloqueio da replicação e continuam a proliferar.
Ao alterar o fundo genético das estirpes utilizadas no procedimento experimental descrito aqui, as vias de reparação para este tipo de bloqueio pode ser elucidado.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
1. Bloqueio de replicação com FROS
- Induzindo a replicação de bloqueio
- Dilui-se uma cultura durante a noite fresca de uma E. coli estirpe transportando uma matriz tetO e pKM1 18 a OD 600nm = 0,01 em um meio complexo diluído (0,1% de triptona, 0,05% de extracto de levedura, 0,1% de NaCl, 0,17 M de KH 2 PO 4, 0,72 MK 2 HPO 4), com antibióticos conforme requerido para selecção.
Nota: Não adicione tetraciclina para a seleção, uma vez que não é compatível com este sistema. Completar o volume de cultura equivalente a 10 ml por amostra necessário. Por exemplo, o volume de cultura para o desenho experimental na Figura 1 é de 60 ml. - Crescer a 30 ° C com agitação até DO600 nm = 0,05-0,1. Retirar uma amostra de 10 ml para servir como controlo não induzido e adiciona-se 0,1% de arabinose a restante cultura para induzir a produção de TetR-YFP de pKM1. Continuar a crescer tanto a não induzido e induzidoculturas. Depois de 1 hora, para verificar a presença de um único ponto focal dentro de cada célula da cultura induzida usando microscopia de fluorescência (ver secção 2).
- Se as células induzidas são confirmadas bloqueado (mais de 70% das células têm um único foco), registrar a 600nm OD e tirar uma amostra de 7,5 ml para análise por gel 2-D (ver secção 3). Tome uma amostra equivalente a partir da cultura de controlo não induzido.
- Dilui-se uma cultura durante a noite fresca de uma E. coli estirpe transportando uma matriz tetO e pKM1 18 a OD 600nm = 0,01 em um meio complexo diluído (0,1% de triptona, 0,05% de extracto de levedura, 0,1% de NaCl, 0,17 M de KH 2 PO 4, 0,72 MK 2 HPO 4), com antibióticos conforme requerido para selecção.
- Liberando a replicação de bloqueio
- Para libertar o bloco para a replicação, adiciona-se 100 ng mL -1 de anidrotetraciclina o indutor gratuito (NA) a uma amostra das células bloqueadas 10 ml. Continuar a crescer a 30 ° C durante 10 minutos e recolher amostras de densidade celular (1 ml), A análise por microscopia (10 ul) e geles de agarose a 2-dimensionais neutro-neutras (7,5 mL).
- Induzindo Colapso da replissoma
- Se as células contêm um alelo sensível à temperatura, tais como TS dnaB ou TS dnaC que requer deactivação, mover o frasco contendo as células bloqueadas a 42 ° C. Retirar amostras para análises em pontos de tempo necessário (por exemplo, 1 hora, após incubação). Depois as células foram incubadas a 42 ° C durante 1 h, deslocar as células a 30 ° C durante 10 minutos (ver Figura 1).
Nota: As células podem ser deslocada para 30 ° C para análise de reinicialização.
- Se as células contêm um alelo sensível à temperatura, tais como TS dnaB ou TS dnaC que requer deactivação, mover o frasco contendo as células bloqueadas a 42 ° C. Retirar amostras para análises em pontos de tempo necessário (por exemplo, 1 hora, após incubação). Depois as células foram incubadas a 42 ° C durante 1 h, deslocar as células a 30 ° C durante 10 minutos (ver Figura 1).
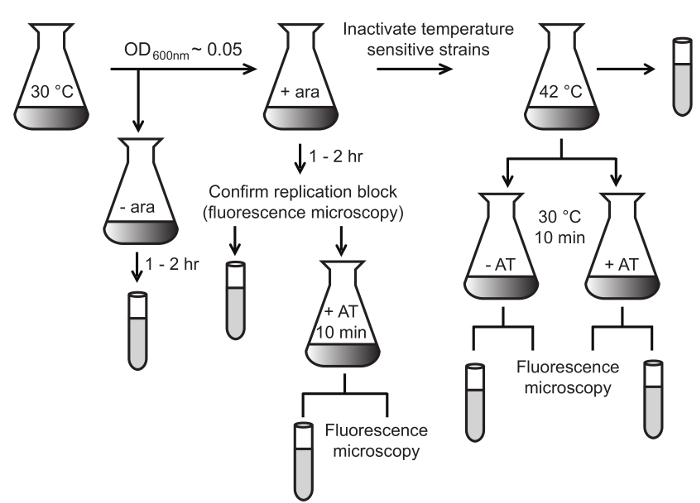
Figura 1:. Overview of the Block and Release Procedimento Experimental FROS replicação E. estirpes de E. coli que transportam a matriz tetO são cultivadas a 30 ° C. Quando as células atingem uma OD 600nm de 0,05 acima, a produção de TetR-YFP é induzida com arabinose (ara; 0,1%). Continuar a crescer uma subpopulação de células não induzidas para actuar como controlos a 30 ° C. Uma amostra das células induzidas é analisada através de microscopia de fluorescência após 1-2 horas (ver 2.1). Se a replicação éconfirmou a ser bloqueado, são tomadas amostras para análise em gel 2-D indicada pelos tubos de ensaio (ver 3.1) e para testes de viabilidade (opcional). O bloqueio de replicação pode ser removido com anidrotetraciclina (AT; 0,1 ug / ml) e analisadas células 10 minutos mais tarde. Se as células portadores de um alelo sensível à temperatura (por exemplo, dnaB ts), isso pode ser inactivado por deslocar as células bloqueadas a 42 ° C para análise apropriada. Por favor clique aqui para ver uma versão maior desta figura.
2. Microscopia por fluorescência
- Prepara-se uma almofada de agarose por pipetagem de 500 ul de agarose fundida (1% em água) sobre uma lâmina de microscópio; sobrepor a lamela imediatamente antes das solidifica agarose. Armazenar as lâminas (s) em tecidos molhados, a 4 ° C até ser necessário.
- Quando a agarose foi solidificada, retirar a lamela do bloco de agarose e pipeta 10 ul de bacterianacultura para o centro do teclado para impedir o movimento de células durante a visualização. Uma vez que a amostra foi seca (aproximadamente 5 minutos), substitua a lamela. Coloque uma gota de óleo de imersão para a lamela e colocar a corrediça sob ótica.
- Visualize as células usando Fase Microscopia de 100x.
- Na caixa de diálogo Adquirir dentro do software de imagem, definir o tempo de exposição a 100 ms. Capturar a imagem selecionando Adquirir. Não mova o palco. Na caixa de diálogo Adquirir, selecione YFP como a iluminação para o Shutter externa relacionada com a Câmara. Defina o tempo exporsure a 1.000 ms. Desligue a luz palco. Capturar a imagem de fluorescência, selecionando Adquirir.
Nota: O tempo pode variar de acordo com fonte de luz, microscópio e câmera utilizada. - Para sobrepor a fase e imagens fluorescentes, selecione Cor Combine a partir do menu Display. Na caixa de diálogo Cor Combine, selecione a imagem YFP como o componente verde e a imagem de fase como o blue componente. Clique na cor combinar. Determinar se a população tinha replicação bloqueada com sucesso por estabelecer se a maioria das células têm um foco por célula.
Nota: comparação com uma amostra de controlo sem a adição de arabinose é útil para identificar visualmente a diferença na produção de EYFP.
- Na caixa de diálogo Adquirir dentro do software de imagem, definir o tempo de exposição a 100 ms. Capturar a imagem selecionando Adquirir. Não mova o palco. Na caixa de diálogo Adquirir, selecione YFP como a iluminação para o Shutter externa relacionada com a Câmara. Defina o tempo exporsure a 1.000 ms. Desligue a luz palco. Capturar a imagem de fluorescência, selecionando Adquirir.
3. Extração de DNA / agarose Plugs
- Adicionar azeto de sódio (concentração final de 0,1%) para as amostras de cultura de 7,5 ml a partir de passos 1.1.3 e 1.2.1. Incubar em gelo durante pelo menos 5 min.
Nota: A azida de sódio é extremamente tóxico. Consulte a Ficha de Segurança antes de iniciar o trabalho e não lidar com isso até que todas as precauções de segurança tenham sido lidas e compreendidas. - Centrifugar as células 5000 xg durante 10 min para sedimentar as células. Descartar o sobrenadante e ressuspender o sedimento em 200 ul de tampão Pett IV (PIV) (10 mM de Tris: HCl (pH 8,0), NaCl 1 M). Microcentrífuga (13, 000 xg durante 2 min) para sedimentar as células. diScard o sobrenadante. Neste estágio, o processo os peletes ainda mais ou armazenar a -20 ° C.
- Ressuspender as células com a densidade celular mais baixo em 50 ul de PIV e colocar a 50 ° C. Para todas as outras amostras, ajustar os volumes de PIV assim a densidade celular final é a mesma em cada um dos tubos (por exemplo, amostra 1 (OD 600 nm = 0,128) ressuspenso em 50 ul; Amostra 2 (OD 600 nm = 0,138) ressuspenso em 54 ul).
- Adicionar um volume igual de solução recém-preparada de agarose a 0,8% em PIV (concentração final de 0,4%;. Por exemplo, uma amostra de 50 ul, 54 ul de amostra 2). Certifique-se de que as amostras, de agarose e PIV são acima de 50 ° C para impedir a solidificação.
- Tratar uma lâmina de microscópio com 40 mL de uma solução de vidro repelente de água ou silicone apropriado. Esfregue o slide com um lenço de papel até que esteja seco.
Nota: Isto pode ser feito com antecedência e as lâminas tratadas armazenado a longo prazo à temperatura ambiente. - Coloque 20 gotas ul de tEle suspensão de células / agarose no slide para produzir plugs que são hemisférica.
Nota: A primeira amostra (ressuspenso em 50 pi PIV) irá produzir 5 fichas em um slide. - Quando os tampões de ter solidificado, deslizar com suavidade em um tubo de microcentrífuga e adicionar 1 ml de tampão de lise celular (10 mM de Tris-HCl [pH 8], 1 M de NaCl, 100 ácido etilenodiaminotetracético mM (EDTA), 0,2% de desoxicolato de sódio, 0,5% sal de N-lauroilsarcosina de sódio (sarcosil), 100 ug ml de lisozima - 1, 50 ng mL - 1 de RNase A). Incubar a 37 ° C durante 2 h.
- Remover o tampão de lise de células e adicionar Sarcosil / proteinase K (ESP) solução de 1 ml de EDTA / (0,5 M de EDTA, sal de sódio a 1% de N-lauroilsarcosina (Sarcosil), 1 mg mL - 1 de proteinase K). Incubar a 50 ° C durante a noite ou até que as fichas são transparentes. Se uma segunda incubação durante a noite se necessário, substituir a solução com tampão de ESP fresco depois de aproximadamente 18 horas.
- Remova oESP tampão e lava-se os tampões de 5 vezes com 12 ml de Tris-EDTA (TE) de tampão (10 mM Tris-HCl, EDTA 1 mM, pH 8,0), permitindo um equilíbrio de 30 min com cada lavagem. Armazenar a 4 ° C em 1 ml de tampão TE.
4. Neutral neutro 2-Dimensional eletroforese em gel
- Transferir uma ficha de agarose do passo 3.8 para um tubo de microcentrífuga fresco e adicionar 150 ul de tampão de enzima de restrição (1x concentração). Adicionar 25-100 unidades de enzima de restrição (por exemplo, 60 unidades de EcoRV; (ver Figura 3A)). Digerir a 37 ° C durante 6-8 h.
- A 4 ° C, verter um gel de agarose a 0,4% (300 ml) em 1x Tris / borato / EDTA (TBE) para um tabuleiro de gel de cerca de 25 x 25 cm. Inserir um pente para poços de fazer aproximadamente a mesma largura que o diâmetro do bujão. Quando o gel é fixado, remover o pente e mover o gel até à temperatura ambiente.
- Deslize um dos tampões de agarose digerida em um poço, posicionar a lâmina plana do encaixe de encontro ao lado do poço onde tADN que vai entrar no gel. Inserir um único plug da mesma maneira em cada segundo poço.
- Pipetar 0,4% de agarose fundida nas cavidades para selar as fichas em posição.
- Carga escada de DNA de 1 kb num poço vazio, mais uma vez deixando um intervalo entre a escada e amostras, e executar o gel durante a noite (16 horas, 55 V) em TBE 1x, à temperatura ambiente.
- Corar o gel num banho de água contendo brometo de etídio (0,3 ug mL-1) durante 20 min.
Nota: O brometo de etídio é considerado um agente mutagénico potente e uma toxina. Consulte a Ficha de Segurança antes de iniciar o trabalho e não lidar com isso até que todas as precauções de segurança tenham sido lidas e compreendidas. - Visualizar o DNA com um transiluminador de UV de onda longa e cortar cada pista com um fragmento linear, mesmo cortado, minimizando a inclusão de excesso de agarose em ambos os lados da pista.
Nota: Por exemplo, se o fragmento de interesse é de 5,5 kb, cortado um fragmento de 7,5 centímetros para incluir os fragmentos de ADN a partir de 5 kb a approximately 12 kb (ver Figura 3A). - Coloque a pista de gel excisado num tabuleiro de gel a 90 ° em direcção da migração de DNA.
Nota: Duas fileiras de 3 fragmentos de gel pode caber em um tabuleiro de gel 25 x 25 2 cm. A primeira linha de pistas de gel está na parte superior do tabuleiro, a segunda fileira de 12,5 cm. - Preparar 300 ml de agarose para o segundo gel dimensão (0,9% em 1 x TBE com 0,3? G ml -1 de brometo de etídio). Quando a agarose é arrefecida a 50 ° C, pipetar a agarose fundida em torno das fatias de gel para solidificar a sua posição. Verta a agarose restantes na bandeja a uma profundidade que é pelo menos o nível com as fatias de gel.
- Uma vez que o gel é solidificado, electroforese a 4 ° C em TBE 1x contendo 0,3 ug mL1 brometo de etidio a 220 V até que o ADN tenha migrado cerca de 10 cm.
Nota: 4 horas é suficiente para um fragmento de 5,5 kb, mas um fragmento mais pequeno será necessário menos tempo. - Extirpar os blocos onde o DNA genómico está presente ucantar a borda de uma régua de metal, incluindo o gel acima, para incluir o ADN que não é visível (ver a Figura 3C).
5. Hibridação Southern
- Preparação de Soluções
- Preparar tampão despurinação (solução 0,125 M de HCl).
Nota: Este tampão pode ser reutilizado e que é estável à temperatura ambiente durante até um mês. - Preparar tampão de desnaturação (NaCl a 1,5 M, NaOH a 0,5 M).
Nota: tampão de desnaturação pode ser reutilizada uma vez e é estável até 3 meses à temperatura ambiente. - Preparar tampão de neutralização (NaCl 1,5 M, Tris 0,5 M). Ajustar a pH 7,5 com HCl.
Nota: tampão de neutralização pode ser reutilizada uma vez e é estável até 3 meses à temperatura ambiente. - Prepare 10x Solução salina de citrato de sódio (SSC) tampão (citrato 0,15 M Tri-sódio, 1,5 M de NaCl, pH é 7-8), para utilização em passos 5.2.4 e 5.2.6. A partir deste tampão, faça um estoque SSC 2x (para uso no passo 5.2.9).
Nota: 10x SSC e 2 x SSC umre estável à temperatura ambiente durante 3 meses. - Preparar tampão 19 de modificação Church e Gilbert hibridação (tampão fosfato 0,5 M [pH 7,2], 7% (w / v) de sulfato de dodecilo de sódio (SDS), EDTA 10 mM). Deixar a 65 ° C para dissolver completamente antes de usar.
- Preparar tampão despurinação (solução 0,125 M de HCl).
- Transferir
- Lavar os blocos de gel excisados em solução depurinação durante 10 min à temperatura ambiente num agitador rotativo ou agitador orbital. Mantenha a velocidade de agitação baixa para evitar danificar os blocos de agarose.
- Lavar os blocos de gel brevemente com água destilada e depois com tampão de desnaturação durante 30 min. Lavar novamente brevemente em água destilada e, em seguida, incubar os blocos de gel em tampão de neutralização, durante 30 min com agitação suave à temperatura ambiente.
- Cortar uma membrana de nylon para a dimensão exacta do gel (s). Corte um nick no canto superior direito para ajudar a orientar a membrana em etapas futuras.
Nota: Dois blocos de gel (6 amostras) pode ser visualizado em uma membrana. - Pour suficiente 10x SSC em uma de trAy de modo que não vai secar durante a noite. Criar uma plataforma de cerca de 5 cm acima do nível do tampão. Saturar 3 folhas de 3mm de papel para cromatografia com 10x SSC e coloque sobre a plataforma. Cortar o papel de cromatografia de modo que é suficientemente longo para ser imersa em tampão em ambas as extremidades e de largura suficiente para encaixar o gel na membrana.
- Colocar o gel (s) na parte superior do papel cromatográfico saturado. Enquadrar o gel com película de plástico para evitar que o tampão de by-passar o gel durante a transferência. Cuidadosamente colocar a membrana de corte no topo do gel (s). Retirar as bolhas de ar entre a membrana e o gel por laminagem uma garrafa ou pipeta serológica suavemente através da membrana.
- Corte três folhas de papel 3MM cromatograf ia com o mesmo tamanho como a membrana. Saturar as folhas de papel de cromatografia com 10x SSC e colocar na parte superior da membrana. Remova as bolhas de ar que se formaram.
- Pilha toalhas de papel, pelo menos, 5 cm de altura em cima do papel mata-borrão seguido por um suporte sólido (apropeso ximate de 1 kg para uma membrana de 23 x 16 cm). Permitir que a transferência prosseguir durante a noite.
- Expor a membrana (ADN lado para cima) a 1200 J / m2 de UV para reticular o ADN à membrana. Não enxaguar antes desta etapa.
- Lavar a membrana completamente em SSC 2x para evitar elevado ruído de fundo nas imagens blot. Use a mancha imediatamente para hibridação (ver 5.3) ou secá-lo à temperatura ambiente, embrulhe em filme plástico e armazenar a 4 ° C.
- hibridização
- Pré-aqueça o forno de hibridação e os frascos a 55 ° C.
- Adicionar 100? G ml -1 de albumina de soro bovino (BSA) e 10? G ml -1 de ADN não específico (por exemplo, ADN de esperma de salmão) ao tampão de hibridação pré-aquecida.
- Para permitir uma cobertura uniforme do tampão de hibridação, quando a membrana é enrolado, coloque a mancha sobre um quadrado de tamanho similar de malha de nylon com o lado ligado ao ADN da membrana virada para cima. Role a blot ao longo de sua borda longa. Deslizara mancha / mesh dentro de uma garrafa de hibridização. Adicionar uma quantidade apropriada de tampão de hibridação pré-aquecida para desenrolar o blot (por exemplo 30 ml para uma membrana de 23 x 16 cm2).
- Incubar em um forno pré-aquecido, girando os frascos, durante 1 h.
- Preparar a sonda através da mistura de 50 ng de produto de PCR purificado homóloga à região de interesse, 150 ng de iniciadores de hexâmero aleatório, para tamponar o fragmento de Klenow e H 2 O para fazer um volume de 13 ul. Ferver durante 3 min, em seguida, colocar imediatamente em gelo. Adicionar 1 ml de 1 mM de dCTP / dGTP / dTTP mistura, 1 ul de fragmento de Klenow (5 U) e 50 uCi de desoxiadenosina-trifosfato marcado radioactivamente 5'no fosfato alfa (α 32 P-dATP).
- Incubar à temperatura ambiente durante 1 h. Adicionar 1 ml de 1 dNTP mM misturar e 1 ml de fragmento de Klenow. Incubar 20 min a RT.
- Ferva sonda para 5 min e adicionar imediatamente para tubos de hibridização. Hibridar durante a noite a 55 ° C, com rotação.
- Decantar o prOBE de membrana.
Nota: A sonda é capaz de ser reutilizada uma vez. - Lavar a membrana rapidamente em pré-aquecido, tampão de lavagem de baixo rigor (2 x SSC, 0,1% (w / v) de SDS). Adicionar tampão fresco de baixo rigor na lavagem e incubar durante 5 min a 55 ° C com rotação. Repetir.
- Lavar duas vezes em tampão de lavagem de rigor médio (1x SSC, 0,1% (w / v) de SDS) durante 10 min a 55 ° C com rotação.
- Lavar duas vezes em tampão de lavagem de severidade elevada (0,1 x SSC, 0,1% (w / v) de SDS) durante 5 min a 55 ° C com rotação.
- Remover a membrana e DAB com tecido para remover o excesso de líquido. Embrulhe em filme plástico assegurando que não há umidade remanescente sobre o filme plástico e coloque na gaveta exposição com uma tela de armazenamento de fósforo pré-inibida. Fechar a cassete e expor durante pelo menos 2 horas antes de visualização usando um gerador de imagens de fósforo.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
O FROS é um bloco de nucleoproteína induzível, específica do local que permite intermediários de replicação para ser visualizado em células vivas 12,18. Um projeto experimental geral para células de amostragem é ilustrada na Figura 1. O momento da amostragem e variações no fundo genético tornar este um sistema versátil para estudar o reparo de um tal bloco. O esquema ilustra como mutantes sensíveis à temperatura, tais como TS e TS dnaB dnaC q...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Durante a duplicação cromossômica, o maquinário de replicação encontrará vários impedimentos que impedem seu progresso. Para garantir que todo o cromossomo de origem única seja replicado, as bactérias têm vários caminhos para o reparo do DNA que permite que o replissoma seja recarregado20,21. Lesões, quebras de fita simples, quebras de fita dupla e proteínas fortemente ligadas ao DNA podem ser tratadas usando uma via dedicada, embora seja provável que haja sobreposição significativa nessas vias. O impedimento ...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores declaram que não têm interesses financeiros concorrentes.
Agradecimentos
Este trabalho foi apoiado pelo Australian Research Council [DP11010246].
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Triptona | Sigma-Aldrich | 16922 | Componente do meio de crescimento |
| Cloreto de sódio | VWR | 27810.364 | Componente do meio de crescimento |
| Extrato de levedura | Sigma-Aldrich | 92144 | Componente do meio de crescimento |
| Fosfato de potássio monobásico | Sigma-Aldrich | P9791 | Componente do meio de crescimento; Componente tampão de potássio |
| Fosfato de potássio dibásico | Sigma-Aldrich | P3786 | Componente de meio de crescimento; Componente tampão de potássio |
| L-Arabinose | Sigma-Aldrich | A3256 | Para indução da produção de TetR-YFP |
| Cloridrato de anidrotetraciclina | Sigma-Aldrich | 37919 | Liberação de bloackage de replicação |
| Axioskop 2 Microscópio de fluorescência | Zeiss | 452310 | Visualização de células |
| conjunto de filtros eYFP | Chroma Technology | 41028 | Visualização da câmera CCD YFP |
| Hamamatsu | Orca-AG | Visualização de células | |
| MetaMorph Software (Molecular Devices) | SDR Scientific | 31282 | Versão 7.8.0.0 usado na preparação deste manuscrito |
| Agarose | Bioline | BIO-41025 | Para plugues de agarose e eletroforese |
| em gel Repelente de água de vidro original (Rain-X) | Autobarn | DIO1470 | Para fabricação de plugues de agarose |
| TRIS | VWR | VWRC103157P | TE, componente |
| tampão TBEÁcido etileno diaminetetracético | Ajax Finechem | AJA180 | 0,5 M EDTA solução de sal dissódico ajustada para pH 8,0 com NaOH. |
| Azida sódica | Sigma-Aldrich | S2002 | Agente bacteriostático |
| Ácido clorídrico | Sigma-Aldrich | 258148 | componente tampão TE |
| Desoxicolato de sódio | Sigma-Aldrich | D6750 | Componente tampão de lise celular |
| N-Lauroilsarcosina sal de sódio (Sarkosyl) | Sigma-Aldrich | L5125 | Lise celular e componente tampão ESP |
| Rnase A | Sigma-Aldrich | R6513 | Componente tampão de lise celular |
| Lisozima | Amresco | 6300 | Componente tampão de lise celular |
| Proteinase K | Amresco | AM0706 | Componente tampão ESP |
| Modelo de subcélula 192 Célula | BioRad | 1704507 | Sistema de eletroforese |
| Transiluminador UV 2000 | BioRad | 1708110 | Visualização do DNA |
| Brometo de Etídio | BioRad | 1610433 | Visualização do DNA |
| Ácido bórico | VWR | PROL20185.360 | TBE componente |
| Hybond-XL nylon memrbane | Amersham | RPN203S | Zeta-Probe Memrbane (BioRad 1620159) também pode ser usado |
| Papel de cromatografia 3MM Whatman | GE Healthcare Life Sciences | 3030690 | Southern blotting |
| HL-2000 Hybrilinker | UVP | 95-0031-01/02 | Reticulação de DNA e hibridização |
| Ácido desoxirribonucléico de esperma de salmão | Sigma-Aldrich | 31149 | Componente tampão de hibridização |
| Hidróxido de sódio | Sigma-Aldrich | S5881 | Componente tampão de desnaturação |
| Citrato trissódico di-hidratado | VWR | PROL27833.363 | Tampão de transferência |
| Dodecil sulfato de sódio (SDS) | Amresco | 227 | Componente tampão de lavagem |
| Albumina de soro bovino | Sigma-Aldrich | A7906 | Componente tampão de hibridização |
| Primers hexâmeros aleatórios | Bioline | BIO-38028 | |
| Fragmento de Klenow | New England BioLabs | M0212L | |
| dNTP Set | Bioline | BIO-39025 | |
| Adenosina 5'-trifosfato-< sup>32P-ATP | PerkinElmer | BLU502A | |
| Tela de Armazenamento | de Fósforo GE Healthcare Life Sciences | GEHE28-9564-76 | BAS-IP MS 3543 E multiuso padrão 35 cm x 43 cm tela |
| Tufão FLA 7000 | GE Healthcare Life Sciences | 28-9558-09 | Visualização do borrão |
| Frasco de hibridização | UVP | 07-0194-02 | 35 mm x 300 mm |
Referências
- Mirkin, E. V., Mirkin, S. M. Replication fork stalling at natural impediments. Microbiol Mol Biol Rev. 71 (1), 13-35 (2007).
- Gupta, M. K., et al. Protein-DNA complexes are the primary sources of replication fork pausing in Escherichia coli. Proc Natl Acad Sci U S A. 110 (18), 7252-7257 (2013).
- McGlynn, P., Guy, C. P. Replication forks blocked by protein-DNA complexes have limited stability in vitro. J Mol Biol. 381 (2), 249-255 (2008).
- Tanner, N. A., et al. Single-molecule studies of fork dynamics in Escherichia coli DNA replication. Nat Struct Mol Biol. 15 (2), 170-176 (2008).
- Hamdan, S. M., Loparo, J. J., Takahashi, M., Richardson, C. C., van Oijen, A. M. Dynamics of DNA replication loops reveal temporal control of lagging-strand synthesis. Nature. 457 (7227), 336-339 (2009).
- Rudolph, C. J., Upton, A. L., Lloyd, R. G. Replication fork stalling and cell cycle arrest in UV-irradiated Escherichia coli. Genes Dev. 21 (6), 668-681 (2007).
- Jeiranian, H. A., Courcelle, C. T., Courcelle, J. Inefficient replication reduces RecA-mediated repair of UV-damaged plasmids introduced into competent Escherichia coli. Plasmid. 68 (2), 113-124 (2012).
- Le Masson, M., Baharoglu, Z., Michel, B. ruvA and ruvB mutants specifically impaired for replication fork reversal. Mol Microbiol. 70 (2), 537-548 (2008).
- Wang, X., Liu, X., Possoz, C., Sherratt, D. J. The two Escherichia coli chromosome arms locate to separate cell halves. Genes Dev. 20 (13), 1727-1731 (2006).
- Lau, I. F., et al. Spatial and temporal organization of replicating Escherichia coli chromosomes. Mol Microbiol. 49 (3), 731-743 (2003).
- Gordon, G. S., et al. Chromosome and low copy plasmid segregation in E. coli: visual evidence for distinct mechanisms. Cell. 90 (6), 1113-1121 (1997).
- Possoz, C., Filipe, S. R., Grainge, I., Sherratt, D. J. Tracking of controlled Escherichia coli replication fork stalling and restart at repressor-bound DNA in vivo. EMBO J. 25 (11), 2596-2604 (2006).
- Payne, B. T., et al. Replication fork blockage by transcription factor-DNA complexes in Escherichia coli. Nucleic Acids Res. 34 (18), 5194-5202 (2006).
- Brewer, B. J., Fangman, W. L. The localization of replication origins on ARS plasmids in S. cerevisiae. Cell. 51 (3), 463-471 (1987).
- Jeiranian, H. A., Schalow, B. J., Courcelle, J. Visualization of UV-induced replication intermediates in E. coli using two-dimensional agarose-gel analysis. J Vis Exp. (46), (2010).
- Southern, E. M. Detection of specific sequences among DNA fragments separated by gel electrophoresis. J Mol Biol. 98 (3), 503-517 (1975).
- Courcelle, J., Donaldson, J. R., Chow, K. H., Courcelle, C. T. DNA damage-induced replication fork regression and processing in Escherichia coli. Science. 299 (5609), 1064-1067 (2003).
- Mettrick, K. A., Grainge, I. Stability of blocked replication forks in vivo. Nucleic Acids Res. , (2015).
- Church, G. M., Gilbert, W. Genomic sequencing. Proc Natl Acad Sci U S A. 81 (7), 1991-1995 (1984).
- Michel, B., Grompone, G., Flores, M. J., Bidnenko, V. Multiple pathways process stalled replication forks. Proc Natl Acad Sci U S A. 101 (35), 12783-12788 (2004).
- Michel, B., Boubakri, H., Baharoglu, Z., LeMasson, M., Lestini, R. Recombination proteins and rescue of arrested replication forks. DNA Repair (Amst). 6 (7), 967-980 (2007).
- Carl, P. L. Escherichia coli mutants with temperature-sensitive synthesis of DNA. Mol Gen Genet. 109 (2), 107-122 (1970).
- Nawotka, K. A., Huberman, J. A. Two-dimensional gel electrophoretic method for mapping DNA replicons. Mol Cell Biol. 8 (4), 1408-1413 (1988).
- Cole, R. S., Levitan, D., Sinden, R. R. Removal of psoralen interstrand cross-links from DNA of Escherichia coli: mechanism and genetic control. J Mol Biol. 103 (1), 39-59 (1976).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
Etiquetas
Sistema de Operador Repressor de FluorescênciaForquilha de Replicação de Escherichia coliVisualização por Microscopia de FluorescênciaEletroforese em Gel BidimensionalMutantes Sensíveis à TemperaturaAnálise de Nocaute GenéticoIntermediários de Replicação do DNAPreparação de Plugues de AgaroseDetecção por Hibridização Southern
