Este manuscrito detalha a fabricação de redes neurais manipuladas com micro-tecidos: construções tridimensionais de tamanho micrométrico, constituídas por longos trilhos axonais alinhados que abrangem a (s) população (s) neuronal agregada (s) envolvida (s) em um hidrogel tubular. Esses andaimes vivos podem servir como relés funcionais para reconstruir ou modular circuitos neurais ou como bancas biofidais que imitam a neuroanatomia de matéria cinza-branca.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Redes neuronais modificadas por micro-tecidos tridimensionais com inspiração anatômica para a reconstrução, modulação e modelagem do sistema nervoso
* These authors contributed equally
Neste artigo
Resumo
Resumo
A recuperação funcional raramente ocorre após uma lesão ou degeneração induzida por doença no sistema nervoso central (SNC) devido ao ambiente inibitório e à capacidade limitada de neurogênese. Estamos desenvolvendo uma estratégia para abordar simultaneamente a perda de via neuronal e axonal no SNC danificado. Este manuscrito apresenta o protocolo de fabricação de redes neurais modificadas com micro-tecidos (micro-TENNs), construções implantáveis constituídas por neurônios e traços axonais alinhados que abrangem o lúmen da matriz extracelular (ECM) de um cilindro de hidrogel pré-formado com centenas de microns de diâmetro que podem se estender centimetros em comprimento. Os agregados neuronais são delimitados aos extremos do encasamento tridimensional e são abrangidos por projeções axonais. Os MicroTENNs são unicamente posicionados como uma estratégia para a reconstrução do SNC, emulando aspectos da citoarquitetura de conexão do cérebro e potencialmente fornecendo meios para a substituição da rede. O neuOs agregados ronais podem sinapse com o tecido hospedeiro para formar novos relés funcionais para restaurar e / ou modular circuitos faltantes ou danificados. Essas construções também podem atuar como "andaimes vivos" pró-regenerativos capazes de explorar mecanismos de desenvolvimento para a migração celular e a localização do axonal, fornecendo pistas sinergísticas estruturais e solúveis com base no estado de regeneração. Micro-TENNs são fabricados por vazamento de hidrogel líquido em um molde cilíndrico contendo uma agulha centrada longitudinalmente. Uma vez que o hidrogel tenha gelado, a agulha é removida, deixando uma micro-coluna oca. Uma solução ECM é adicionada ao lúmen para fornecer um ambiente adequado para adesão neuronal e crescimento axonal. Os neurônios dissociados são agregados mecanicamente para semeadura precisa dentro de uma ou ambas as extremidades da micro-coluna. Esta metodologia produz de forma confiável construções em miniatura autônomas com traços axonais de longa projeção que podem recapitular características da neuroanatomia cerebral. Synaptic immIndicadores de cálcio não genéricos e codificados genômicamente sugerem que micro-TENNs possuem ampla distribuição sináptica e atividade elétrica intrínseca. Conseqüentemente, os microTENNs representam uma estratégia promissora para a reconstrução neurocirúrgica direta de caminhos cerebrais e também podem ser aplicados como modelos biofidelicos para estudar fenômenos neurobiológicos in vitro .
Introdução
Uma característica comum de distúrbios e doenças do sistema nervoso central (SNC), como lesão cerebral traumática (TCE), lesão da medula espinhal (AVC), acidente vascular cerebral, doença de Alzheimer e doença de Parkinson é a desconexão das vias axonais e células neuronais Perda 1 , 2 , 3 , 4 , 5 , 6 . Por exemplo, quando um acidente vascular cerebral isquêmico não é tratado, estima-se que os axônios sejam perdidos a uma taxa de 7 milhas de axônios por minuto 5 . No caso do TBI, que aproximadamente 1,7 milhões de pessoas experimentam anualmente apenas nos EUA, a degeneração axonal pode continuar a ocorrer anos após o trauma, já que a lesão inicial precipita um estado neurodegenerativo de longo prazo 4 . Agravando esses efeitos deletérios, o SNC tem uma capa severamente limitadaCidade para regeneração 1 , 7 , 8 , 9 . Após a lesão, desenvolve-se um ambiente inibidor caracterizado pela falta de orientação dirigida para alvos distantes, a presença de inibidores associados à mielina que impedem a proliferação de neurites e a formação de uma cicatriz glial por astrocitos reativos 8 , 10 , 11 , 12 . A cicatriz glial serve como uma barreira bioquímica e física à regeneração, com moléculas como os proteoglicanos de sulfato de condroitina que obstruem o crescimento do axônio 8 , 11 . Além disso, mesmo que as células estaminais neurais tenham sido encontradas no SNC adulto, a produção de novos neurônios é limitada, uma vez que evidências consistentes de neurogênese só foram encontradas no bulbo olfativo, no hipocampoZona subgranular, área periventricular e canal central da medula espinhal 13 , 14 . Esses obstáculos impedem a recuperação funcional de neurônios perdidos e arquitetura de matéria branca após lesão ou doença, resultando em efeitos que muitas vezes mudam a vida e prolongam essas condições.
Apesar da falta de capacidade regenerativa no SNC adulto, demonstrou-se que a regeneração axonal é possível se houver sugestões ambientais adequadas para os neurônios hospedeiros 15 , 16 , 17 , 18 . Os pesquisadores tentaram entregar e manipular fatores de crescimento ( por exemplo, fator de crescimento nervoso, fator de crescimento epidérmico, fator de crescimento dependente da glia e fator neurotrófico 3) e outras moléculas de orientação para estimular a plasticidade e a regeneração do axônio 14 , </ Sup> 18 , 19 . Embora esses estudos tenham confirmado que os axônios adultos são capazes de responder a fatores de crescimento, essas estratégias são limitadas pela baixa permeabilidade da barreira hematoencefálica e pelos gradientes espaciais e temporais específicos necessários para promover a regeneração 14 , 18 , 19 . Outras abordagens basearam-se na hiperativação de fatores de transcrição relacionados à regeneração em neurônios do SNC. Por exemplo, a sobre-expressão do fator de transcrição Stat3 estimulou a regeneração axonal no nervo óptico 20 . No entanto, tanto a administração de biomoléculas como a sobreexpressão de fatores de transcrição não conseguem substituir as populações neuronais perdidas. As estratégias baseadas em células centraram-se principalmente no transplante de células-tronco neurais (NSCs) para o SNC, aproveitando sua capacidade para substituir os neurônios do SNC, liberar fatores tróficos,E apoiam as tentativas de neurogênese que ocorrem após a lesão 17 . Apesar disso, ainda há desafios urgentes que impedem essa abordagem, incluindo a habilidade dificultada das células neurais transplantadas para sobreviver, integrar-se ao hospedeiro e permanecer restrita espacialmente à área lesada 6 , 14 , 17 , 21 . Além disso, a administração de células sozinha é incapaz de restabelecer a citoarquitetura de percursos axonais danificados ou perdidos. Uma abordagem alternativa que aborda os problemas que enfrentam as estratégias de entrega de células e drogas / químicas é combinar essas abordagens com o uso de biomateriais 14 , 22 , 23 . Os biomateriais, como os hidrogéis, são capazes de emular as propriedades bioquímicas e físicas da matriz extracelular (ECM), auxiliando na administração celular eRetenção dentro da área lesada e fornecimento de fatores de crescimento e outras moléculas bioativas com liberação controlada 22 . As características atraentes dessas estratégias baseadas em biomateriais resultaram em evidências de regeneração axonal in vivo após o transplante de andaimes para a área lesada 24 , 25 , 26 , 27 , 28 , 29 , 30 . No entanto, as estratégias biomateriais acelulares não substituem as populações neuronais perdidas; Quando utilizados como veículos de entrega para células precursoras neuronais, gliais ou neuronais, os biomateriais são incapazes de reconstituir redes axonais de longa distância. O desafio de desenvolver uma abordagem que aborda a degeneração da via axonal e a perda neuronal associada à lesão e à doença do SNC ainda permanecem 31.
Nosso grupo de pesquisa relatou anteriormente o desenvolvimento de redes neurais implantáveis de micro-tecido (micro-TENNs), que são um tipo de "andaime vivo" que consiste de corpos celulares neuronais restritos a uma ou ambas as extremidades de uma micro coluna de hidrogel-ECM de agarose , Com traços axonais alinhados que se estendem por todo o interior deste encasamento tridimensional (3D) 1 , 10 , 31 , 32 . Uma das principais diferenças entre essa técnica e as abordagens anteriores é que a citocantação de microTENNs é criada completamente in vitro e é transplantada posteriormente 33 , 34 , 35 , 36 , 37 , 38 , 39 , 40 , 41 . A fabricação in vitro oferece um extenso controle espacial e temporal do fenótipo e orientação celular, propriedades mecânicas / físicas, sugestões bioquímicas e fatores exógenos, o que beneficia a integração desses andaimes com o hospedeiro após a implantação 41 , 42 . Micro-TENNs são anatomicamente inspirados porque imitam a neuroanatomia do cérebro, exibindo traços axonais semelhantes aos que fazem a ponte entre as distintas regiões funcionais do cérebro ( Figura 1A ) 1 . Portanto, esta estratégia pode ser capaz de substituir fisicamente os tratos de matéria branca perdidos e os neurônios após a implantação em uma região lesionada. Esta técnica também é inspirada por mecanismos de desenvolvimento em que "andaimes vivos naturais" formados por células gliais radiais e axônios pioneiros atuam como guias de encaminhamento para célulasMigração da zona subventricular e crescimento axonal, respectivamente 43 . Esses mecanismos são recapitulados nos tratos axonais alinhados dos microTENNs, que podem apresentar vias vivas para a migração de células neurais e regeneração axonal por crescimento axonal mediado por axônio ( Figura 1C ) 43 . Além disso, esta estratégia aproveita a integração sináptica entre os neurônios micro-TENN e os circuitos nativos, formando novos relés que podem contribuir para a recuperação funcional ( Figura 1B ) 43 . A capacidade de formação de sinapse também pode conceder a essa abordagem a capacidade de modular o SNC e responder ao tecido do hospedeiro de acordo com o feedback da rede. Por exemplo, neurônios optogeneticamente ativos nos andaimes vivos podem ser estimulados para modular os neurônios do hospedeiro através de interações sinápticas ( Figura 1D ).
Além disso, a construção tubular baseada em biomateriaisA criação de microTENNs oferece um ambiente adequado para adesão celular, crescimento, extensão de neurite e sinalização, enquanto as dimensões em miniatura das construções potencialmente permitem implantação minimamente invasiva e fornecem um microambiente parcialmente seqüestrado para integração gradual no cérebro. Na verdade, publicações recentes demonstraram o potencial dos micro-TENNs para imitar os caminhos neurais após a implantação no cérebro do rato. Após microinjeção estereotáxica, anteriormente relatamos evidências de sobrevivência neuronal micro-TENN, manutenção da arquitetura do traço axonal e extensão de neurite no córtex do hospedeiro até pelo menos 1 mês in vivo 10 , 31 . Além disso, a rotulagem com sinapsina forneceu evidência histológica de integração sináptica com tecido nativo 10 , 31 . Em geral, os microTENNs podem ser unicamente adequados para reconstruir e modularCNS, substituindo os neurônios perdidos, integrando sinapticamente os circuitos do host, restaurando a citoarquitetura axonal perdida e, em certos casos, fornecendo axônios regeneradores com os sinais de detecção de caminho adequados.
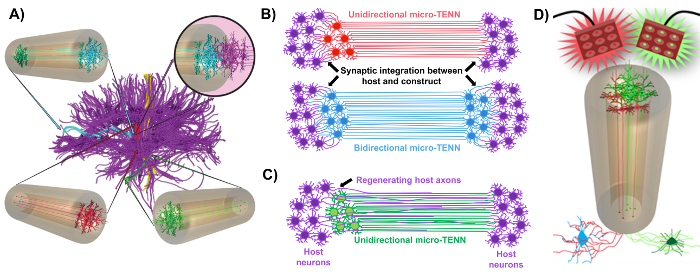
Figura 1: Princípios e inspiração por trás do desenvolvimento de redes neurais modificadas por micro-tecidos (micro-TENNs). ( A ) Micro-TENNs imitam a citoarquitetura do cérebro connectome (roxo), em que regiões funcionalmente distintas são conectadas por trilhos axonais longos e alinhados de maneira unidirecional (vermelha, verde) ou bidirecional (azul). Por exemplo, os microTENNs poderiam reconstituir conexões perdidas nas vias corticotalâmicas e nigrostriatais ou na via perfurante do córtex entorrinal ao hipocampo (adaptado de Struzyna et al. , 2015) 1 . ( B ) Diagrama de uma unidirectionaL e micro-TENN bidirecional (vermelho e azul, respectivamente) integrando sinapticamente com o circuito do host (roxo) para servir como um relé funcional entre as duas extremidades de uma lesão. ( C ) Esquema dos traços axonais de um micro-TENN (verde) unidirecional que serve como guia para a regeneração facilitada por axônio de axônios hospedeiros (roxo) em direção a um alvo com o qual o micro-TENN interage. ( D ) Diagrama conceitual do uso de microTENNS ativos optogeneticamente como neuromoduladores, aproveitando a integração sináptica com neurônios excitatórios ou inibitórios (parte inferior). Clique aqui para ver uma versão maior desta figura.
O manuscrito atual detalha a metodologia utilizada para fabricar micro-TENNs utilizando neurônios corticais cerebrais derivados de embriões. Notavelmente, os microTENNs podem ser fabricados com outros tipos de células neurais. Por exAmplo, os relatórios iniciais de desenvolvimento micro-TENN bem-sucedido apresentaram neurônios de gânglios de raízes dorsais (DRG) 32 . As microcolunas de hidrogel podem ser geradas ( Figura 2A ) pela adição de agarose líquida a uma disposição de canais cilíndricos personalizados ou cortados a laser ou a tubos capilares, ambos contendo agulhas de acupuntura alinhadas. A agulha forma o lúmen e determina o diâmetro interno (ID) da micro-coluna, enquanto a identificação do tubo capilar e o diâmetro dos cilindros no dispositivo de corte a laser determinam o diâmetro externo (OD) das construções. O OD e ID podem ser escolhidos de acordo com a aplicação desejada selecionando diâmetros diferentes para o dispositivo / tubos capilares e as agulhas de acupuntura, respectivamente. O comprimento das micro colunas também pode ser variado; Até à data, relatamos a construção de microTENNs de até 20 mm de comprimento 10 e seguimos ativamente até longos períodos. Após os géis de agarose e a acupuntura nOs eedles são removidos, uma solução ECM geralmente consistindo em colágeno tipo I e laminina é adicionada ao lúmen das construções ( Figura 2C ). O núcleo ECM fornece um andaime para suportar a adesão celular neuronal e a expansão axonal. Inicialmente, os neurônios corticais de ratos primários foram plaqueados nas micro-colunas usando suspensões de células dissociadas 10 , 31 , 32 . No entanto, essa abordagem não produziu a citoarquitetura alvo em todos os casos, que foi definida como os corpos celulares neuronais restritos às extremidades das micro colunas, com a luz central composta por trilhos axonais alinhados. Desde então, o uso de um método de agregação neuronal forçada (com base em protocolos adaptados de Ungrin et al .) Permitiu uma fabricação mais confiável e consistente de microTENNs com a estrutura ideal ( Figura 2B ) 44 . Além de descrever o atualMetodologia, este artigo mostrará imagens representativas de contraste de fase e confocal de microTENNs que demonstram a formação de trilhos axonais ao longo do tempo, bem como a cito-arquitetura de destino finalizada. Este manuscrito também expandirá os aspectos notáveis do protocolo e os demais desafios e direções futuras da tecnologia micro-TENN.
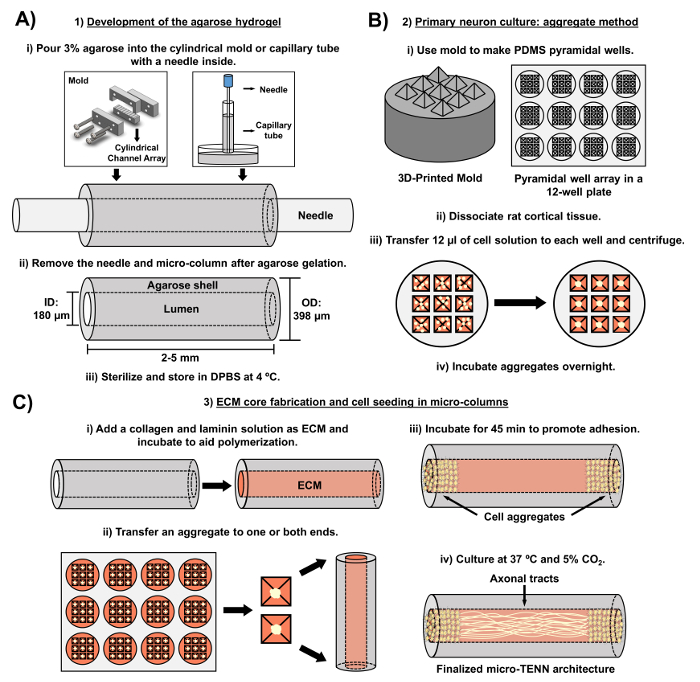
Figura 2: Diagrama esquemático do processo de fabricação de três estágios micro-TENN. ( A ) Desenvolvimento do hidrogel de agarose: (i) Inicialmente, uma pequena agulha de acupuntura ( por exemplo , 180-350 μm de diâmetro) é inserida nos canais cilíndricos de um molde personalizado por corte a laser ou um tubo capilar ( por exemplo, , 380-700 um de diâmetro). No passo seguinte, a agarose líquida em DPBS é introduzida nos canais cilíndricos ou nos tubos capilares. (Ii) Após os géis de agarose, a agulha é removida eO molde é desmontado para produzir as microcolunas de agarose vazias. (Iii) Essas construções são então esterilizadas e armazenadas em DPBS. ( B ) Cultura do neurônio primário e o método agregado: (i) A agregação neuronal é realizada em arrays de micro-poços piramidais, moldados a partir de moldes impressos em 3D, que se encaixam nos poços de uma placa de cultura de 12 poços. (Ii) Micro-TENNs incluem neurônios de ratos primários dissociados de cérebros fetais de ratos embrionários dia 18. Após a dissociação do tecido com tripsina-EDTA e DNase I, prepara-se uma solução celular com uma densidade de 1,0-2,0 x 10 6 células / mL. (Iii) 12 μL desta solução são transferidos para cada poço na matriz de micro-poços piramidais. A placa que contém esses micro-poços é centrifugada para produzir agregados celulares. (Iv) Estes são então incubados durante a noite antes do chapeamento nas micro colunas. ( C ) Fabricação de núcleos de ECM e semeadura de células: (i) Antes da semeadura de células, uma solução de ECM contendo 1 mg / mL de colágeno de tipo I e 1 mg / mLA laminina é transferida para o interior dos microTENNs e é permitida a polimerização. (Ii) Dependendo se os micro-TENNs unidireccionais ou bidireccionais estão sendo fabricados, um agregado é colocado em um ou ambos os extremos da micro-coluna, respectivamente. (Iii) Após um período de incubação para promover a adesão, os microTENNs são cultivados em placas de Petri inundadas com meio basal neuronal embrionário suplementado. (Iv) Após 3-5 dias em cultura, a estrutura micro-TENN final deve demonstrar agregados celulares nos extremos da micro-coluna, com traços axonais abrangendo seu comprimento. Clique aqui para ver uma versão maior desta figura.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Todos os procedimentos envolvendo animais foram aprovados pelos Comitês Institucionais de Cuidados e Uso de Animais na Universidade da Pensilvânia e no Centro Médico de Assuntos de Veteranos de Michael J. Crescenz e aderiram às diretrizes estabelecidas na Política do Serviço de Saúde Pública do NIH sobre Cuidados Humanos e Uso do Laboratório Animais (2015).
1. Desenvolvimento do hidrogel de agarose (componente acelular dos micro-TENNs)
- Preparação da solução de agarose
- Dentro de um gabinete de biossegurança, prepare reservatórios para as micro colunas transferindo 20 mL de solução salina tamponada com fosfato de Dulbecco (DPBS) para cada uma das duas placas de Petri de 10 cm. Esterilize pinças finas e microscalpels com um esterilizador de talão quente.
- Pesar 3 g de agarose e transferi-lo para uma taça estéril dentro do gabinete de biossegurança. Adicione 100 mL de DPBS para uma concentração final de 3% de peso / volume (p / v). Inclua uma barra magnética limpa e cubra o copo com alumíNum folha de papel.
- Com uma placa quente / agitador, aquecer o copo a 100 ° C e agitar a 120-200 rpm para dissolver completamente a agarose (a solução irá passar de turvo para desobstruído). Manter o aquecimento e agitação depois para evitar a gelificação e alterar a temperatura de aquecimento, conforme necessário, para evitar a queima de agarose.
NOTA: A fabricação com o dispositivo de corte a laser e tubos capilares é apresentada abaixo nas sub-seções 1.2 e 1.3, respectivamente. Proceda à subsecção 1.4 depois de concluir as etapas descritas em qualquer sub-seção. Para ambos os métodos de fabricação de micro colunas, adicione rapidamente a agarose líquida, pois a agarose solidifica rapidamente à medida que esfria. Ao esterilizar com uma autoclave em qualquer uma das seguintes etapas, use as condições padrão aplicadas ao vidro.
- Preparação de micro colunas usando um dispositivo cortado a laser
NOTA: O dispositivo de corte a laser é cortado a partir de acrílico transparente usando um cortador de laser CO 2 comercial. O fabriO catião de estruturas e dispositivos através do corte a laser está bem documentado para uma série de aplicações de engenharia e pesquisa 45 , 46 , 47 . Este molde ( Figura 3 ) consiste em uma série de cinco canais cilíndricos, cada um com um diâmetro de 398 μm e um comprimento de 6,35 mm. Estas matrizes cilíndricas são formadas ao longo do seu comprimento por duas peças: uma metade inferior (comprimento: 25,4 mm, largura: 6,35 mm, altura: 6,0 mm) e uma metade superior (comprimento: 31,5 mm, largura: 6,35 mm, altura: 12,7 mm ), Como mostrado nas Figuras 3A e 3B , respectivamente. As duas metades podem ser apertadas juntas pelas tampas anterior e posterior observadas na Figura 3C (comprimento: 31,5 mm, largura: 6,35 mm, altura: 12,7 mm), que apresentam quatro furos de alinhamento que coincidem com dois orifícios cada um na parte superior e inferior Peças e que ajudam a proteger todas as peças juntas quando ferradas. Estas tampas também incluemCinco buracos, concêntricos aos canais cilíndricos, nos quais as agulhas de acupuntura podem ser inseridas para formar o lúmen das micro colunas.- Esterilize o dispositivo mostrado na Figura 3 cobrindo-o com papel alumínio e autoclave. Montar o dispositivo como mostrado na Figura 3D alinhando as tampas anterior e posterior com apenas a parte inferior da metade e segurando as três partes com dois parafusos e porcas # 4-40 (diâmetro da rosca: 3,05 mm) nos orifícios de alinhamento inferiores.
- Introduza completamente uma agulha de acupuntura (diâmetro: 180 μm, comprimento: 30 mm) nos orifícios da agulha na tampa anterior ou posterior do dispositivo ( Figura 3D ). Com uma micropipeta, despeje suficiente agarose líquido (~ 1 mL para os cinco canais) na metade inferior para preencher completamente cada uma das metades do canal cilíndrico.
- Coloque imediatamente a metade superior do dispositivo sobre a metade inferior e aplique pressão até ficar firmemente emLugar para completar os canais cilíndricos (o atrito entre as tampas e a peça superior manterá o último no lugar). Aguarde ~ 5 min a temperatura ambiente após a adição de agarose para permitir a sua gelificação dentro dos canais do dispositivo.
- Extraia manualmente a agulha de cada um dos orifícios nas tampas do dispositivo. Remova os parafusos e separe manualmente as duas tampas e a metade superior da metade inferior, onde o último segura as microcolunas de hidrogel.
- Use pinças finas para remover suavemente as micro colunas dos canais na parte inferior da metade e coloque-as na placa de Petri previamente preparada contendo DPBS (etapa 1.1.1). Reutilize o dispositivo para outra rodada de fabricação de micro-colunas. Proceda à subsecção 1.4.
- Fabricação de micro-colunas usando tubos capilares
- Transfira os tubos capilares de vidro (diâmetro: 398,78 μm, comprimento: 32 mm) para o interior do gabinete de biossegurança. Romper manualmenteTubos longos em fragmentos de 2,0-2,5 cm e inserir completamente uma agulha de acupuntura (diâmetro: 180 μm, comprimento: 30 mm) em cada fragmento ( Figura 2A ).
- Transfira 1 mL de agarose líquida do copo para a superfície de uma placa de Petri vazia. Segurando o tubo capilar e a agulha introduzida, coloque uma extremidade do tubo em contato com a piscina de agarose líquida para preenchê-la por ação capilar. Agite o tubo para promover o aumento capilar.
NOTA: Encha os tubos capilares com agarose líquido tão alto quanto as permissões de ação capilar; Posteriormente, essas micro-colunas podem ser cortadas em construções menores dependendo do comprimento desejado. O pool de agarose de 1 ml é tipicamente usado para apenas um tubo, uma vez que a agarose esfria e geles rapidamente, evitando a ação capilar adicional. - Quando o líquido deixar de subir, remova o tubo capilar da piscina e coloque-o horizontalmente na superfície de uma placa de Petri. Aguarde 5 min para deixar o gel de agarose dentro dos tubos.
- Coloque o polegar e o dedo indicador em cada lado do tubo e pressione-o. Use a outra mão para puxar rapidamente a agulha enquanto usa o polegar e o dedo indicador para evitar que a própria micro coluna deslize para fora do tubo. Insira uma agulha de calibre 30 no tubo capilar para empurrar lentamente a micro-coluna para fora em um prato contendo DPBS (etapa 1.1.1).
- Recorte e esterilização de micro colunas
- Transfira delicadamente uma micro-coluna de DPBS para um prato vazio usando fórceps finos. Adicione 10 μL de DBPS ao topo da micro-coluna com uma micropipeta para evitar a secagem. Coloque o último prato abaixo de um estereoscópio para orientação visual.
NOTA: Ao longo do protocolo, a secagem ou a desidratação de micro-colunas referem-se à aquisição de uma estrutura amassada que se distingue visualmente da aparência típica e hidratada dessas construções. Micro-colunas desidratadas firmemente anexadas à superfície de placas de Petri e cNão se mova facilmente, enquanto as construções hidratadas tendem a deslizar pela superfície depois de serem manipuladas com fórceps. Uma imagem de contraste de fase de uma micro-coluna completamente seca é mostrada na Figura 8A . - Corte a micro-coluna com um microscalpel para encurtar o comprimento desejado (aqui, 2-5 mm). Transportar a micro-coluna aparada com fórceps finos para a outra placa de Petri DPBS preparada no passo 1.1.1.
- Repita as etapas 1.4.1 e 1.4.2 para cada micro-coluna fabricada.
- Esterilize as micro colunas nas placas de Petri contendo DPBS sob luz ultravioleta (UV) por 1 h. Armazene as placas de Petri a 4 ° C antes da adição de ECM e revestimento de células.
- Transfira delicadamente uma micro-coluna de DPBS para um prato vazio usando fórceps finos. Adicione 10 μL de DBPS ao topo da micro-coluna com uma micropipeta para evitar a secagem. Coloque o último prato abaixo de um estereoscópio para orientação visual.
2. Cultura primária do neurônio e método de agregação de células forçadas
- Preparação da matriz de micro-poços piramidais
NOTA: Esta seção emprega um molde impresso em 3D consistindo de uma base cilíndrica (diâmetro: 2,2 cm, altura: 7,0 mm) aE nove pirâmides quadradas na parte superior (comprimento do lado: 4,0 mm, ângulo inclinado: 60 °), organizadas em uma matriz de 3 x 3, como mostrado na Figura 3E . O processo de fabricação de aditivos usando impressoras 3D comercialmente disponíveis está bem documentado. O software de design assistido por computador pode ser usado para projetar o molde. O arquivo de design resultante pode então ser convertido digitalmente em um caminho de ferramenta para uma impressora 3D. Cada impressora possui especificações diferentes, e as instruções para configurar e operar uma impressora 3D variam em conformidade.- Use uma broca de 3/32 "para perfurar 16 furos em uma disposição de 4 x 4 (comprimento do lado: 4 cm, separação do furo: 1 cm), centrada na tampa de uma placa de Petri de 10 cm. Dentro de um exaustor químico, use A parte inferior da placa de Petri pesa 27 g de polidimetilsiloxano (PDMS) e 3 g de agente de cura (para uma proporção de 1:10). Mexa com uma micro-espátula para distribuir o agente uniformemente.
- Cubra o PDMS / agente de cura com a tampa perfurada. Conecte uma extremidade de uma mangueira ao vácuoM porta da exaustão e inserir a outra extremidade na haste de um funil (diâmetro da boca: 10 cm, comprimento do caule: 3 cm, diâmetro do caule: 1,5 cm).
- Faça uma abertura com uma broca de 3/32 "na parte superior de uma lâmpada de pipeta de 1 mL e insira e prenda uma ponta de micropipeta de 1.000 μL na abertura (com a extremidade pontiaguda para cima). Coloque a lâmpada e a ponta na mangueira e puxe A mangueira para cima até que a lâmpada feche a mangueira na haste do funil.
- Coloque o funil na tampa do prato perfurado e prenda a mangueira com um suporte resistente disponível. Abra a válvula de vácuo por 5 min para sucção e coloque as bolhas de ar na superfície.
- Feche a válvula, remova o funil e bata a prato de Petri contra a superfície da chaminé ~ 3 vezes para estourar as bolhas de ar restantes.
- Coloque um molde de impressão 3D piramidal em cada um dos poços em uma placa de cultura de 12 poços, com as pirâmides apontando para cima. Despeje o PDMS / agente de cura sobre os moldes até que cada poço de tEle está cheio. Cubra a placa de 12 poços com a tampa e transfira-a para um forno durante 1 h a 60 ° C para secar.
- Retire cuidadosamente cada matriz de micro-poço PDMS ( Figura 3F ) da placa com uma micro-espátula. Cubra as matrizes PDMS com papel alumínio e esterilize por autoclave. Dentro de um gabinete de biossegurança, insira uma matriz de micro-poços em cada poço de uma placa de 12 poços ( Figura 2B ).
- Isolamento do neurônio cortical de fetos de ratos
- Adicione ~ 20 mL de solução de sal equilibrada de Hank (HBSS) a cada uma das quatro a seis placas de Petri de 10 cm (uma para cada tecido dissecado) dentro de um gabinete de biossegurança. Transfira estes pratos para uma capa de dissecação e coloque-os sobre gelo. Esterilize os instrumentos de dissecção, como microscalpels, tesouras e fórceps, com esterilizador de contas quentes.
- Meio basal do neurônio embrionário pré-quente + 2% de suplemento isento de soro + L-glutamina 0,4 mM (referido como "meio de cultura" aquiR) e 0,25% de tripsina + 1 mM de ácido etilenodiaminotetraacético (EDTA) a 37 ° C. Destilar desoxirribonuclease (DNase) I, colocando-a à temperatura ambiente. Prepare 1,5 mL de uma solução de DNAse I 0,15 mg / mL em HBSS e mantenha a solução no gelo.
- Eutanizar um rato embrionário-dia-18 timed-pregnant por inalação de dióxido de carbono e confirmar a morte por decapitação. Transfira a carcaça para uma capa de dissecção estéril e coloque-a com o lado ventral para cima. Enxágüe o abdômen com 70% de etanol.
- Abra o útero e remova os fetos (geralmente ~ 11) dos sacos amnióticos com tesoura e transfira-os com fórceps para uma placa de Petri contendo HBSS frio, conforme descrito 48 . Coloque um bloco de granito gelado (-20 ° C) abaixo do estereoscópio. Coloque a placa de Petri na superfície deste bloco frio para conservar a baixa temperatura do HBSS ao longo do procedimento de dissecação.
- Enxágüe os filhotes usando o HBSS e depois transfira-os para o próximo prato limpoContendo HBSS. Com a ajuda do estereoscópio e dos instrumentos de dissecação, remova sequencialmente as cabeças, hemisférios cerebrais e córtices dos fetos e transfira cada tecido com fórceps para um novo prato cheio de HBSS após cada dissecação 48 .
- Aspirar apenas os cortices com uma pipeta Pasteur e colocar o tecido em um tubo de centrífuga estéril de 15 mL. Descarte os outros tecidos dissecados. Enxágüe os córtices três vezes, adicionando e removendo seqüencialmente ~ 5 mL de HBSS com uma pipeta serológica. Coloque o tubo no gelo quando não estiver em uso.
- Transfira os cortices com uma pipeta Pasteur para um tubo de 15 mL contendo tripsina-EDTA pré-aquecida (4-6 cortices por 5 mL de tripsina-EDTA). Agite manualmente o tubo uma vez e coloque-o a 37 ° C. Inverta o tubo a cada 3 min para evitar que o tecido se aglomerasse.
- Pare a exposição à tripsina após ~ 10 min, removendo o tecido com uma pipeta Pasteur e transferindo-a para uma centrifugadora limpa de 15 mLtubo. Adicione a solução de 0,15 mg / mL de DNase I (1,5 mL) ao tubo com uma pipeta.
- Use uma pipeta Pasteur para separar manualmente os grumos de tecido e depois o vórtice (~ 30 s) até a solução parecer homogênea e não há fragmentos de tecido remanescentes no líquido. Se não for possível homogeneizar completamente a solução, extraia os fragmentos insolúveis puxando-os para dentro da ponta de uma pipeta Pasteur.
- Centrifugar a solução celular homogênea obtida no passo 2.2.9 a 200 xg durante 3 min. Remova o sobrenadante com uma pipeta Pasteur, tomando cuidado para não perturbar as células granuladas. Adicione 2 mL de meio de cultura com uma pipeta serológica e vórtice para ressuspender as células.
- Contar o número de células na solução preparada no passo 2.2.10 usando um hemocitômetro; O rendimento esperado é 3.0-5.0 x 10 6 células / hemisfério cortical. Prepare 1 mL ou mais de suspensão celular em meio de cultura, com uma densidade de 1,0-2,0 x 10 6 células / mL.
- Formação de agregados de células neuronais
- Com uma micropipeta, adicione 12 μL da suspensão celular 1,0-2,0 x 10 6 / mL em cada micro-poço da matriz PDMS (que foi colocado na placa no passo 2.1.7).
NOTA: A concentração celular pode ser ajustada dependendo da ID da micro-coluna e do tamanho desejado do agregado celular, uma vez que as concentrações mais altas produzem agregados maiores. - Centrifugue a placa a 200 xg durante 5 min para forçar a agregação de células no fundo dos micro-poços ( Figura 2B ). Adicione cuidadosamente ~ 2 mL de meio de cultura ao topo de cada matriz PDMS para cobrir todos os micro-poços semeados, tomando cuidado para não perturbar as células agregadas.
- Se as células não forem transduzidas com um vetor viral, incubar a placa durante 12-24 h a 37 ° C e 5% de CO 2 e depois prosseguir para a seção 3. Se os agregados forem transduzidos, pule a incubação e vá para a seção 2.4 .
- Com uma micropipeta, adicione 12 μL da suspensão celular 1,0-2,0 x 10 6 / mL em cada micro-poço da matriz PDMS (que foi colocado na placa no passo 2.1.7).
- TranSuce com um vetor viral para observar sinalização de cálcio
Nota: Estas etapas são realizadas para transduzir neurônios com um vetor viral contendo um indicador de cálcio codificado geneticamente (GECI). Os resultados apresentados neste artigo foram obtidos usando um vírus adeno-associado comercialmente disponível (AAV) (serotipo 1) com GCaMP6f, um GECI com cinética rápida consistindo de proteína fluorescente verde (GFP), calmodulina (CaM) e péptido M13, Conduzido pelo promotor humano Synapsin I. A solução de vector viral pode requerer diluição em DPBS estéril antes da transdução, dependendo da concentração da solução de reserva. A saúde celular / morfologia e a força do sinal GCaMP6f devem ser observadas ao longo do tempo para uma variedade de concentrações vetoriais. Este procedimento de otimização deve ser realizado por cada investigador para determinar o título apropriado para suas próprias culturas celulares. O tempo típico de expressão de GCaMP6f é 7-8 dias após a transdução que ocorre durante a incubação feita em stEp 2.4.2.- Com uma micropipeta, adicione o volume necessário de solução de vetor viral (para uma concentração final de ~ 3,0 x 10 9 cópias genômicas por agregado) ao meio de cultura, cobrindo os agregados. Lentamente, pipetar para cima e para baixo para garantir que a solução vetorial seja distribuída de forma homogênea ao longo do meio de cultura.
- Incubar a placa com os micro-poços piramidais semeados durante 24 h a 37 ° C e 5% de CO 2 para permitir a transdução viral de GCaMP6f.
3. Desenvolvimento do Componente Celular de microTENNs
- Fabricação de núcleo ECM
- Após a incubação agregada, adicione colágeno e laminina de tipo I ao meio de cultura (para uma concentração de 1 mg / mL cada) em um tubo de microcentrífuga para preparar a solução ECM. Execute as etapas 3.1.2-3.1.4 à temperatura ambiente, mas mantenha o tubo com ECM no gelo quando não estiver em uso para evitar a gelificação prematura.
NOTA: A despesa típica é de 4 μL de solução ECM para cada micro-coluna (comprimento: 5 mm, ID: 180 μm). - Ajuste o pH da solução ECM transferindo 1-2 μL para papel tornsol para verificar o pH inicial, adicionando 1 μL de hidróxido de sódio 1 N (NaOH) e / ou ácido clorídrico 1 N (HCl) ao ECM, conforme necessário, E repetindo até o pH ser 7.2-7.4. Assegurar a homogeneização da solução ECM por pipetagem para cima e para baixo, evitando a formação de bolhas de ar.
- Transfira as micro colunas com fórceps esterilizados dos pratos no passo 1.4.3 para esvaziar as placas de Petri de 35 ou 60 mm. Trabalhe em 4-5 micro-colunas de cada vez para evitar a desidratação. Anexe uma ponta de 10 μL anexada a uma dica de 1000 μL para uma micropipeta. Usando o estereoscópio para orientação visual, coloque a ponta em uma extremidade das micro colunas e sucção para extrair DPBS residual e bolhas de ar do lúmen.
- Desenhe rapidamente 4-5 μL de ECM em uma micropipeta. Observando sob um steNovamente, coloque a ponta da micropipeta em uma das extremidades das micro colunas e descarregue bastante ECM para preencher o lúmen. Confirme a ausência de bolhas de ar no lúmen, pois estas podem inibir o crescimento axonal através do ECM. Se existirem bolhas de ar, remova o ECM, conforme explicado no passo 3.1.3, e adicione o ECM novamente.
- Para evitar a desidratação, adicione ~ 2 μL de ECM em torno de cada micro-coluna. Incubar as micro colunas de hidrogel / ECM nas placas de Petri a 37 ° C e 5% de CO 2 durante 25 min. Proceda à semeadura celular imediatamente após a incubação.
NOTA: O período de incubação no passo 3.1.5 destina-se a permitir tempo para a polimerização de colágeno e laminina dentro das micro colunas.
- Após a incubação agregada, adicione colágeno e laminina de tipo I ao meio de cultura (para uma concentração de 1 mg / mL cada) em um tubo de microcentrífuga para preparar a solução ECM. Execute as etapas 3.1.2-3.1.4 à temperatura ambiente, mas mantenha o tubo com ECM no gelo quando não estiver em uso para evitar a gelificação prematura.
- Semeadura de células neuronais nas micro colunas
NOTA: Para alterar o meio de cultura dos agregados transduzidos, incline a placa, use uma micropipeta para remover o meio que se alinha na parede do poço e, em seguida, adicione lentamente ~ 1 mL contra aParede (para evitar perturbar os agregados nos micro-poços piramidais). Repita esta mudança de média uma segunda vez.- Após o período de incubação no passo 3.1.5, transfira aproximadamente 10-20 μL de meio de cultura para duas áreas livres nas placas de Petri que contém as micro colunas. Use uma micropipeta para transferir individualmente os agregados para a placa de Petri contendo as construções e movê-las com fórceps para um dos pequenos grupos de meio de cultura para preservar a saúde celular.
- Ao observar sob um estereoscópio, insira um agregado em cada extremidade das micro-colunas para micro-TENNs bidirecionais ou em uma extremidade para uma arquitetura unidirecional (conforme desejado) usando fórceps. Confirme a colocação dos agregados dentro das micro-colunas usando o estereoscópio. Use fórceps para mover as micro colunas semeadas para o outro pequeno conjunto de meio de cultura para evitar a desidratação e preservar a saúde agregada.
- Incubar a 37 ° C e 5% de CO 2 durante 45 minutos a umaOs agregados devem aderir ao ECM. Verifique se os agregados permanecem nas extremidades das micro-colunas usando o estereoscópio; Reintroduza os agregados celulares e repita o passo de incubação conforme necessário.
- Inundar cuidadosamente as placas de Petri contendo micro-TENNs com meio de cultura (3 ou 6 mL para uma placa de Petri de 35 ou 60 mm, respectivamente) usando uma pipeta serológica. Coloque os pratos numa incubadora a 37 ° C e 5% de CO 2 para cultura de longo prazo.
- Execute mudanças de meia-média a cada 2 dias com meio de cultura. Remova cuidadosamente a metade do meio antigo com uma pipeta e use o estereoscópio para orientação visual para evitar a sucção dos microTENNs. Substitua lentamente adicionando meio fresco e pré-aquecido com uma pipeta.
- Para reutilizar as matrizes de micro-poços do PDMS, remova o meio de cultura, ferva os arrays em água desionizada durante 30 min e esterilize em uma autoclave para outra rodada de formação e cultura de agregados.
NOTA: Nos pontos de tempo desejados, oA citoarquitetura de microTENNs pode ser verificada usando microscopia de contraste de fase. Aqui, um tempo de exposição de 5-8 ms e 10X (0,64 μm / pixel) e 20X (0,32 μm / pixel) objetivos foram utilizados para capturar as imagens de contraste de fase. A fluorescência associada às alterações da concentração de cálcio nos micro-TENNs transduzidos viralmente foi capturada usando um microscópio de fluorescência de alta velocidade com um tempo de exposição de 50 ms, um objetivo de 10X (0,64 μm / pixel) e luz de estado sólido com filtros de passagem de banda de ~ 480 Nm e ~ 510 nm para excitação e emissão, respectivamente, para visualizar o sinal de fluorescência GCaMP6f.
4. Imunocitoquímica para Estudos In Vitro
Nota: Para as imagens mostradas aqui, utilizaram-se os seguintes anticorpos primários: tubulina anti-Tuj-1 / beta-III de rato (1: 500) e anti-sinapsina-1 de coelho (1: 500) para rotulagem de axônios e pré - boutons sinápticos, respectivamente. Os anticorpos secundários foram anti-burro anti-mouse 568 (1: 500) e burro anti-coelho 488 (1: 500). Os volumes necessários das soluções de anticorpos primários e secundários preparados, bem como os volumes do formaldeído, soro de cavalo e soluções de detergente, dependem do volume necessário para cobrir completamente as construções. Esses volumes podem ser minimizados usando uma barreira hidrofóbica para limitar a área que envolve cada micro-coluna.
CUIDADO: Esta seção emprega formaldeído e Hoechst. O formaldeído é um composto tóxico conhecido por ser cancerígeno e Hoechst é um mutagênico conhecido. Portanto, esses compostos devem ser descartados em um recipiente de lixo apropriado. Sempre manipule-os em um exaustor químico enquanto estiver usando equipamento de proteção pessoal apropriado, como bata de laboratório, óculos de segurança e luvas.
- Prepare uma solução de formaldeído de 4.0% volume / volume (v / v) em 1x solução salina tamponada com fosfato (PBS) dentro de um exaustor químico.
- Remova o meio de cultura das placas de Petri contendoCom os microTENNs com uma micropipeta. Adicione volume suficiente da solução de formaldeído aos pratos para cobrir completamente os microTENNs. Mergulhe os microTENNs na solução de formaldeído durante 35 min a 18-24 ° C para consertar as células dentro das micro colunas.
- Remova a solução de 4,0% de formaldeído das placas de Petri com uma pipeta e descarte de acordo com as diretrizes adequadas de disposição de materiais perigosos.
- Execute dois enxaguamentos rápidos adicionando PBS suficiente para cobrir completamente os micro-TENNs fixos e, em seguida, removendo o PBS com uma pipeta. Execute um terceiro enxaguamento longo embebendo as construções no PBS por 10 min.
CUIDADO: Descarte o PBS usado para enxaguar, possivelmente contendo vestígios de formaldeído. - Prepare uma solução a 0,3% v / v de detergente não iónico em soro de cavalo a 4% v / v em PBS. Remova o PBS das placas de Petri contendo os microTENNs fixos e adicione um volume suficiente da solução de detergente a 0,3% para cobrir as construções. Mergulhe por 60 min a 18-24 e #176; C para permeabilizar as células.
- Remova a solução de detergente com uma pipeta. Execute dois enxaguamentos rápidos adicionando e removendo o PBS. Em seguida, execute três enxaguamentos mais longos embebendo as construções em PBS durante 5 minutos durante cada enxágüe.
- Diluir anticorpos primários em 4% de soro de cavalo. Remova o PBS das placas de Petri contendo os micro-TENN fixos e permeabilizados. Adicione solução de anticorpos primária suficiente às micro colunas para cobri-las completamente. Selar as placas de Petri com parafilme para evitar a evaporação e incubar durante a noite (12-16 h) a 4 ° C.
- Remova a solução primária de anticorpos dos pratos e enxágue como explicado no passo 4.6. No escuro, prepare a solução de anticorpo secundário em 4,0% de soro de cavalo. Adicione solução de anticorpos secundária suficiente para cobrir completamente as construções, cobrir os pratos com papel alumínio e incubar durante 2 h a 18-24 ° C.
- Prepare a solução Hoechst (1: 10 000) em PBS para manchar os núcleos.
- Remova a solução de anticorpo secundário e incuba o microTENNS na solução Hoechst durante 10 min a 18-24 ° C. Execute cinco enxaguamentos com PBS, cada um por 5-10 min. Inundar a placa de Petri com PBS para cobrir os micro-TENNs corados, embrulhar o prato na folha de alumínio e armazenar a 4 ° C até a imagem ser realizada.
NOTA: As imagens dos micro-TENN imunomarcados foram tomadas com um microscópio confocal a laser com uma resolução de 2.048 (~ 8 s / frame), um objetivo 10X (0.64 μm / pixel), excitação de 487 nm e comprimentos de onda de emissão de 525 nm para Fluorescência verde, excitação de 561 nm e comprimentos de onda de emissão de ~ 595 nm para fluorescência vermelha e ~ 3,22 μm / fatia com ~ 60 fatias em média para as pilhas z.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Micro-TENNs foram monitorados usando microscopia de contraste de fase para avaliar sua citoarquitetura e crescimento axonal ( Figura 4 ). Dentro dos micro-TENNs unidireccionais de 2 mm de comprimento, os agregados neuronais estavam restritos a uma extremidade da micro-coluna e projetaram um feixe de axônios através do núcleo interno. Os axões abrangiam todo o comprimento da coluna por 5 dias in vitro (DIV) ( Figura 4A ). Houve uma maior taxa de ...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
A lesão e a doença do SNC geralmente resultam na perda ou disfunção das vias axonais de longa distância que compõem o conector do cérebro, com ou sem degeneração neuronal concomitante. Isso é agravado pela capacidade limitada do SNC para promover neurogênese e regeneração. Apesar da busca de estratégias de reparo, como o fator de crescimento, a célula e a entrega do biomaterial como abordagens individuais ou combinatoriais, essas técnicas não respondem simultaneamente tanto à degeneração das células neuronais quanto à p...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm nada a revelar.
Agradecimentos
O apoio financeiro foi fornecido pelos Institutos Nacionais de Saúde U01-NS094340 (Cullen), T32-NS043126 (Harris) e F31-NS090746 (Katiyar)), a Fundação Michael J. Fox (Programa de Pipeline Terapêutico # 9998 (Cullen)), O Prêmio Piloto do Centro de Neurociências da Penn Medicine (Cullen), a National Science Foundation (Bolsas de Pesquisa de Pós-Graduação DGE-1321851 (Struzyna e Adeghtle)), o Departamento de Assuntos de Veteranos (Revisão do mérito de RR & D # B1097-I (Cullen)), a Associação Americana De Cirurgiões Neurológicos e Congresso de Cirurgiões Neurológicos (2015-2016 Codman Fellowship in Neurotrauma and Critical Care (Petrov)) e o US Army Medical Research and Materiel Command (# W81XWH-13-207004 (Cullen) e W81XWH-15-1- 0466 (Cullen)).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| universais | PLS4.75 | do laser do cortador do laser | Usado para fabricar o molde do micro-canal do laser-cortado. |
| Dispositivo de fabricação de micro-coluna cortado a laser | Feito sob medida | -------------- | Entre em contato com nosso grupo de pesquisa se estiver interessado. Dimensões e plantas fornecidas no manuscrito. |
| Parafusos | -------------- | -------------- | #4-40 com diâmetro de rosca de 3,05 mm |
| Porcas | -------------- | -------------- | #4-40 com diâmetro de rosca de 3,05 mm Agulha de |
| acupuntura (180 µ m diâmetro) | Lhasa Medical | sj.16X40 | O diâmetro pode variar de acordo com o tamanho desejado para o lúmen da micro-coluna. |
| Placa de Petri | Fisher | 08772B | |
| Solução salina tamponada com fosfato de Dulbecco (DPBS) | Invitrogen | 14200075 | |
| Poliestireno pipeta sorológica descartável | Fisher | 13-678-11D | |
| Agarose | Sigma | A9539-50G | |
| Tubo capilar (398 µ m diâmetro) | Fisher | 21170D | O diâmetro pode variar de acordo com o tamanho desejado para o invólucro da microcoluna. |
| Placa quente | Fisher | SP88857200 | |
| Barra magnética | Fisher | 1451352 | |
| Micropipeta | Sigma | Z683884-1EA | |
| Agulha de calibre 25 mm | Microbisturi Fisher | 14-826-49 | |
| Roboz Surgical | RS-6270 | ||
| Tesoura | Ciências Finas | 14081-09 | |
| Forceps | World Precision Instruments | 501985 | |
| Esterilizador de esferas quentes | Sigma | Z378550-1EA | |
| Estereoscópio | Nikon | SMZ800N | Usado para todas as etapas de dissecação e para fabricação de micro-TENN. |
| Cauda de rato tipo I colágeno | Corning | 354236 | Manter em 4 º C e remova somente quando necessário. Use gelo para preservar sua temperatura quando estiver em uso. |
| Tubo de microcentrífuga | Fisher | 02-681-256 | |
| Mouse laminin | Corning | 354232 | Manter em 4 º C e remova somente quando necessário. Use gelo para preservar sua temperatura quando estiver em uso. |
| Meio neurobasal | Invitrogen | 21103049 | meio basal para a cultura de células neuronais pré-natais e embrionárias. Loja em 4º C e quente a 37 º C antes de usar. |
| Hidróxido de sódio (NaOH) | Fisher | SS2661 | |
| Ácido clorídrico (HCl) | Fisher | SA48-1 | |
| Papel de tornassol | Fisher | 09-876-18 | |
| Solução salina balanceada de Hank (HBSS) | Invitrogen | 14170112 | Armazenar a 4 °C. |
| 0,25% Trypsin-EDTA | Invitrogen 25200056 | Store a -20 º C e quente a 37 º C antes de usar. | |
| Desoxirribonuclease pancreática bovina (DNase) I | Sigma | 10104159001 | Store a -20 º C e quente a 37 º C antes de usar. |
| Suplemento B-27 | Invitrogen | 12587010 | Suplemento adicionado ao meio neurobasal para a cultura de neurônios hipocampais e corticais. Armazene em -20 º C e quente a 37 º C antes de usar. |
| L-glutamina | Invitrogen | 35050061 | Store em -20 º C e quente a 37 º C antes de usar. |
| Sprague Dawley dia embrionário 18 ratos | Charles River | Strain 001 | |
| Pipeta Pasteur | Fisher | 22-042816 | |
| Tubo de centrífuga de 15 mL | EMESCO | 1194-352099 | |
| Vortex | Fisher | 02-215-414 | |
| Centrífuga | Fisher | 05-413-115 | |
| Hemocitômetro | Fisher | 02-671-6 | |
| Impressora 3D Objet30 | Stratasys | -------------- | Usado para fabricar os moldes piramidais de micropoços. |
| Molde de poço piramidal impresso em 3D | Feito sob medida | -------------- | entre em contato com nosso grupo de pesquisa se estiver interessado. Dimensões e plantas fornecidas no manuscrito. |
| Polidimetilsiloxano (PDMS) e agente de cura | Fisher | NC9285739 | Vem como kit com elastômero e agente de cura. Use dentro de uma capela de exaustão química. |
| Funil | Fisher | 10-348C | |
| Bulbo de pipeta de 1 ml | Sigma | Z509035 | |
| Microespátula | Fisher | S50821 | |
| Placa de cultura de 12 poços | EMESCO | 1194-353043 | |
| Forno | Fisher | 11-475-154 | |
| Incubadora | Fisher | 13 998 076 | |
| AAV1. Syn.GCaMP6f.WPRE.SV40 | UPenn Vector Core | 36373 | Armazene a -80ºC. Vírus adeno-associado (AAV) disponível comercialmente com o indicador de cálcio GCaMP6f. |
| Formaldeído 40% | Fisher | F77P-4 | O formaldeído é um composto tóxico conhecido por ser cancerígeno e deve ser descartado em um recipiente separado. |
| Triton X-100 | Sigma | T8787 | Surfactante não iônico usado para permeabilizar membranas celulares. |
| Soro de cavalo | Gibco | 16050-122 | |
| Camundongo anti-Tuj-1 / beta-III tubulina anticorpo primário | Sigma | T8578-200UL | Armazenar em -20ºC. |
| Anticorpo primário anti-sinapsina 1 de coelho | Sistemas sinápticos | 106-001 | Armazenar a -20ºC. |
| Anticorpo secundário anti-rato 568 burro | Invitrogen | A10037 | Loja em 4ºC. |
| Anticorpo secundário anti-coelho 488 de burro | Invitrogen | A21206 | Armazenar em 4ºC. |
| Hoechst 33342, Tricloridrato | Invitrogen | H3570 | Loja em 4ºC. Hoechst é um mutagênico conhecido que deve ser tratado como cancerígeno. Portanto, deve ser descartado em um recipiente separado. |
| Microscópio Confocal de Varredura a Laser A1RSI | Nikon | -------------- | Usado para fazer as reconstruções confocais de construções imunomarcadas. |
| Microscópio Eclipse Ti-S | Nikon | -------------- | Usado para tirar as imagens de contraste de fase. Com aquisição de imagem digital usando uma câmera QiClick com interface com o software Nikon Elements Basic Research (4.10.01). |
| Microscópio de fluorescência de alta velocidade Microscópio | Nikon | -------------- | Nikon Eclipse Ti emparelhado com uma câmera ANDOR Neo/Zyla para imagens de cálcio. |
| Software NIS Elements AR 4.50.00 | Nikon Instruments | -------------- | Usado para identificar transientes de cálcio a partir das gravações feitas com o microscópio de fluorescência de alta velocidade. |
Referências
- Struzyna, L. A., Harris, J. P., Katiyar, K. S., Chen, H. I., Cullen, D. K. Restoring nervous system structure and function using tissue engineered living scaffolds. Neural Regen. Res. 10 (5), 679-685 (2015).
- Tallantyre, E. C., Bø, L., et al. Clinico-pathological evidence that axonal loss underlies disability in progressive multiple sclerosis. Mult. Scler. 16 (4), 406-411 (2010).
- Cheng, H. C., Ulane, C. M., Burke, R. E. Clinical Progression in Parkinson Disease and the Neurobiology of Axons. Ann. Neurol. 67 (6), 715-725 (2010).
- Johnson, V. E., Stewart, W., Smith, D. H. Axonal pathology in traumatic brain injury. Exp. Neurol. 246, 35-43 (2013).
- Hinman, J. D. The back and forth of axonal injury and repair after stroke. Curr. Opin. Neurol. 27 (6), 615-623 (2014).
- Li, X., Katsanevakis, E., Liu, X., Zhang, N., Wen, X. Engineering neural stem cell fates with hydrogel design for central nervous system regeneration. Prog. Polym. Sci. 37 (8), 1105-1129 (2012).
- Horner, P. J., Gage, F. H. Regenerating the damaged central nervous system. Nature. 407 (6807), 963-970 (2000).
- Yiu, G., He, Z. Glial inhibition of CNS axon regeneration. Nat. Rev. Neurosci. 7 (8), 617-627 (2006).
- Montani, L., Petrinovic, M. M. Targeting Axonal Regeneration: The Growth Cone Takes the Lead. J. Neurosci. 34 (13), 4443-4444 (2014).
- Struzyna, L. A., Wolf, J. A., et al. Rebuilding Brain Circuitry with Living Micro-Tissue Engineered Neural Networks. Tissue Eng. Part A. 21 (21-22), 2744-2756 (2015).
- Huebner, E. a, Strittmatter, S. M. Axon Regeneration in the Peripheral and Central Nervous Systems. Results Probl. Cell Differ. 48, 339-351 (2009).
- Benowitz, L. I., Yin, Y. Combinatorial Treatments for Promoting Axon Regeneration in the CNS: Strategies for Overcoming Inhibitory Signals and Activating Neurons' Intrinsic Growth State. Dev. Neurobiol. 67 (9), 1148-1165 (2007).
- Lie, D. C., Song, H., Colamarino, S. A., Ming, G., Gage, F. H. Neurogenesis in the Adult Brain: New Strategies for Central Nervous System Diseases. Annu. Rev. Pharmacol. Toxicol. 44, 399-421 (2004).
- Gao, Y., Yang, Z., Li, X. Regeneration strategies after the adult mammalian central nervous system injury-biomaterials. Regen. Biomater. 3 (2), 115-122 (2016).
- Benfey, M., Aguayo, A. J. Extensive elongation of axons from rat brain into peripheral nerve grafts. Nature. 296 (11), 150-152 (1982).
- David, S., Aguayo, A. J. Axonal Elongation into Peripheral Nervous System "Bridges" after Central Nervous System Injury in Adult Rats. Science. 214 (4523), 931-933 (1981).
- Shoichet, M. S., Tate, C. C., Baumann, M. D., LaPlaca, M. C. Strategies for Regeneration and Repair in the Injured Central Nervous System. Indwelling Neural Implant. Strateg. Contend. with Vivo Environ. , at http://www.ncbi.nlm.nih.gov/books/NBK3941/ (2008).
- Lu, P., Tuszynski, M. H. Growth factors and combinatorial therapies for CNS regeneration. Exp. Neurol. 209 (2), 313-320 (2008).
- Curinga, G., Smith, G. M. Molecular/genetic manipulation of extrinsic axon guidance factors for CNS repair and regeneration. Exp. Neurol. 209 (2), 333-342 (2008).
- Mehta, S. T., Luo, X., Park, K. K., Bixby, J. L., Lemmon, V. P. Hyperactivated Stat3 boosts axon regeneration in the CNS. Exp. Neurol. 280, 115-120 (2016).
- Elliott Donaghue, I., Tam, R., Sefton, M. V., Shoichet, M. S. Cell and biomolecule delivery for tissue repair and regeneration in the central nervous system. J. Control. Release. 190, 219-227 (2014).
- Tam, R. Y., Fuehrmann, T., Mitrousis, N., Shoichet, M. S. Regenerative therapies for central nervous system diseases: a biomaterials approach. Neuropsychopharmacology. 39 (1), 169-188 (2014).
- Cullen, D. K., Wolf, J. A., Smith, D. H., Pfister, B. J. Neural Tissue Engineering for Neuroregeneration and Biohybridized Interface Microsystems In vivo (Part 2). Crit. Rev. Biomed. Eng. 39 (3), 243-262 (2011).
- Han, Q., Jin, W., et al. The promotion of neural regeneration in an extreme rat spinal cord injury model using a collagen scaffold containing a collagen binding neuroprotective protein and an EGFR neutralizing antibody. Biomaterials. 31 (35), 9212-9220 (2010).
- Suzuki, H., Kanchiku, T., et al. Artificial collagen-filament scaffold promotes axon regeneration and long tract reconstruction in a rat model of spinal cord transection. Med. Mol. Morphol. 48 (4), 214-224 (2015).
- Silva, N. A., Salgado, A. J., et al. Development and Characterization of a Novel Hybrid Tissue Engineering-Based Scaffold for Spinal Cord Injury Repair. Tissue Eng. Part A. 16 (1), 45-54 (2009).
- Moore, M. J., Friedman, J. A., et al. Multiple-channel scaffolds to promote spinal cord axon regeneration. Biomaterials. 27 (3), 419-429 (2006).
- Tsai, E. C., Dalton, P. D., Shoichet, M. S., Tator, C. H. Synthetic hydrogel guidance channels facilitate regeneration of adult rat brainstem motor axons after complete spinal cord transection. J. Neurotrauma. 21 (6), 789-804 (2004).
- Chen, B. K., Knight, A. M., et al. Axon regeneration through scaffold into distal spinal cord after transection. J. Neurotrauma. 26 (10), 1759-1771 (2009).
- Jain, A., Kim, Y. -T., McKeon, R. J., Bellamkonda, R. V. In situ gelling hydrogels for conformal repair of spinal cord defects, and local delivery of BDNF after spinal cord injury. Biomaterials. 27 (3), 497-504 (2006).
- Harris, J. P., Struzyna, L. A., Murphy, P. L., Adewole, D. O., Kuo, E., Cullen, D. K. Advanced biomaterial strategies to transplant preformed micro-tissue engineered neural networks into the brain. J. Neural Eng. 13 (1), 16019-16037 (2016).
- Cullen, D. K., Tang-Schomer, M. D., et al. Microtissue engineered constructs with living axons for targeted nervous system reconstruction. Tissue Eng. Part A. 18 (21-22), 2280-2289 (2012).
- Tate, M. C., Shear, D. A., Hoffman, S. W., Stein, D. G., Archer, D. R., LaPlaca, M. C. Fibronectin promotes survival and migration of primary neural stem cells transplanted into the traumatically injured mouse brain. Cell Transplant. 11 (3), 283-295 (2002).
- Denham, M., Parish, C. L., et al. Neurons derived from human embryonic stem cells extend long-distance axonal projections through growth along host white matter tracts after intra-cerebral transplantation. Front. Cell. Neurosci. 6 (11), (2012).
- Fawcett, J. W., Barker, R. A., Dunnet, S. B. Dopaminergic neuronal survival and the effects of bFGF in explant, three dimensional and monolayer cultures of embryonic rat ventral mesencephalon. Exp. Brain Res. 106 (2), 275-282 (1995).
- Mine, Y., Tatarishvili, J., Oki, K., Monni, E., Kokaia, Z., Lindvall, O. Grafted human neural stem cells enhance several steps of endogenous neurogenesis and improve behavioral recovery after middle cerebral artery occlusion in rats. Neurobiol. Dis. 52, 191-203 (2013).
- Ren, H., Chen, J., Wang, Y., Zhang, S., Zhang, B. Intracerebral neural stem cell transplantation improved the auditory of mice with presbycusis. Int. J. Clin. Exp. Pathol. 6 (2), 230-241 (2013).
- Sinclair, S. R., Fawcett, J. W., Dunnett, S. B. Dopamine cells in nigral grafts differentiate prior to implantation. Eur. J. Neurosci. 11 (12), 4341-4348 (1999).
- Tate, C. C., Shear, D. A., Stein, D. G., Tate, M., LaPlaca, M. C., Archer, D. R. Laminin and fibronectin scaffolds enhance neural stem cell transplantation into the injured brain. J. Tissue Eng. Regen. Med. 3 (3), 208-217 (2009).
- Yoo, S. J., Kim, J., Lee, C. -S., Nam, Y. Simple and novel three dimensional neuronal cell culture using a micro mesh scaffold. Exp. Neurobiol. 20 (2), 110-115 (2011).
- Chen, H. I., Jgamadze, D., Serruya, M. D., Cullen, D. K., Wolf, J. A., Smith, D. H. Neural Substrate Expansion for the Restoration of Brain Function. Front. Syst. Neurosci. 10, (2016).
- Cullen, D. K., Wolf, J. A., Vernekar, V. N., Vukasinovic, J., LaPlaca, M. C. Neural tissue engineering and biohybridized microsystems for neurobiological investigation in vitro (Part 1). Crit. Rev. Biomed. Eng. 39 (3), 201-240 (2011).
- Struzyna, L. A., Katiyar, K., Cullen, D. K. Living scaffolds for neuroregeneration. Curr. Opin. Solid State Mater. Sci. 18 (6), 308-318 (2014).
- Ungrin, M. D., Joshi, C., Nica, A., Bauwens, C., Zandstra, P. W. Reproducible, ultra high-throughput formation of multicellular organization from single cell suspension-derived human embryonic stem cell aggregates. PLoS One. 3 (2), (2008).
- Dahotre, N. B., Harimkar, S. Laser fabrication and machining of materials. , Springer Science & Business Media. (2008).
- Kutter, J. P., Klank, H., Snakenborg, D. Microstructure fabrication with a CO2 laser system. J. Micromechanics Microengineering. 14 (2), (2004).
- Spicar-Mihalic, P., Houghtaling, J., Fu, E., Yager, P., Liang, T., Toley, B. CO2 laser cutting and ablative etching for the fabrication of paper-based devices. J. Micromechanics Microengineering. 23 (6), (2013).
- Pacifici, M., Peruzzi, F. Isolation and culture of rat embryonic neural cells: a quick protocol. J. Vis. Exp. (63), (2012).
- Cullen, D. K., Gilroy, M. E., Irons, H. R., Laplaca, M. C. Synapse-to-neuron ratio is inversely related to neuronal density in mature neuronal cultures. Brain Res. 1359, 44-55 (2010).
- Huang, J. H., Cullen, D. K., et al. Long-Term Survival and Integration of Transplanted Engineered Nervous Tissue Constructs Promotes Peripheral Nerve Regeneration. Tissue Eng. Part A. 15 (7), 1677-1685 (2009).
- Katiyar, K. S., Winter, C. C., Struzyna, L., Harris, J. P., Cullen, D. K. Mechanical elongation of astrocyte processes to create living scaffolds for nervous system regeneration. J. Tissue Eng. Regan. Med. , (2016).
- Howard, M. A., Baraban, S. C. Synaptic integration of transplanted interneuron progenitor cells into native cortical networks. J. Neurophysiol. 116 (2), 472-478 (2016).
- Wernig, M., Benninger, F., et al. Functional Integration of Embryonic Stem Cell-Derived Neurons In Vivo. J. Neurosci. 24 (22), 5258-5268 (2004).
- Ganguly, K., Poo, M. Activity-dependent neural plasticity from bench to bedside. Neuron. 80 (3), 729-741 (2013).
- Dancause, N. Extensive Cortical Rewiring after Brain Injury. J. Neurosci. 25 (44), 10167-10179 (2005).
- Winter, C. C., Katiyar, K. S., et al. Transplantable living scaffolds comprised of micro-tissue engineered aligned astrocyte networks to facilitate central nervous system regeneration. Acta Biomater. 38, 44-58 (2016).
- Adewole, D. O., Serruya, M. D., et al. The Evolution of Neuroprosthetic Interfaces. Crit. Rev. Biomed. Eng. 44 (1-2), 123-152 (2016).
- Cullen, D. K., Patel, A., Doorish, J. F., Smith, D. H., Pfister, B. J. Developing a tissue-engineered neural-electrical relay using encapsulated neuronal constructs on conducting polymer fibers. J. Neural Eng. 5 (4), 374-384 (2008).
- Cullen, D. K., Stabenfeldt, S. E., Simon, C. M., Tate, C. C., LaPlaca, M. C. In Vitro Neural Injury Model for Optimization of Tissue-Engineered Constructs. J. Neurosci. Res. 85, 3642-3651 (2007).
- Irons, H. R., Cullen, D. K., Shapiro, N. P., Lambert, N. A., Lee, R. H., Laplaca, M. C. Three-dimensional neural constructs: a novel platform for neurophysiological investigation. J. Neural Eng. 5 (3), 333-341 (2008).
- Morrison, B. I., Cullen, D. K., LaPlaca, M. In Vitro Models for Biomechanical Studies of Neural Tissues. Stud. Mechanobiol. Tissue Eng. Biomater. 3, 247-285 (2011).
- Vukasinovic, J., Cullen, D. K., Laplaca, M. C., Glezer, A. A microperfused incubator for tissue mimetic 3D cultures. Biomed. Microdevices. 11 (6), 1155-1165 (2009).
- Cullen, D. K., Lessing, M. C., Laplaca, M. C. Collagen-dependent neurite outgrowth and response to dynamic deformation in three-dimensional neuronal cultures. Ann. Biomed. Eng. 35 (5), 835-846 (2007).
- LaPlaca, M. C., Vernekar, V. N., Shoemaker, J. T., Cullen, D. K. Three-dimensional neuronal cultures. Methods Bioeng. 3D Tissue Eng. , (2010).
- Chwalek, K., Tang-Schomer, M. D., Omenetto, F. G., Kaplan, D. L. In vitro bioengineered model of cortical brain. Nat. Protoc. 10 (9), 1362-1373 (2015).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
