Este estudo apresenta uma técnica para o isolamento de neurônios de ratos neonatais WT. Requer a dissecção cuidadosa da medula espinhal do rato neonatal, seguida da separação de neurônios do tecido da medula espinhal através da clivagem mecânica e enzimática.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Isolamento e cultura de neurônios da medula espinhal de ratos neonatais
Neste artigo
Resumo
Resumo
Apresentamos um protocolo para o isolamento e a cultura dos neurônios da medula espinhal. Os neurônios são obtidos a partir de camundongos C57BL / 6 neonatais e são isolados no dia 1 pós-natal. Uma maca de rato, geralmente 4-10 cachorros nascidos de um par reprodutor, é recolhida para uma experiência e as cordas espinhais são coletadas individualmente de cada mouse após a eutanásia com isoflurano. A coluna vertebral é dissecada e depois a medula espinal é liberada da coluna. As cordas espinhais são então picadas para aumentar a área superficial de parto para uma protease enzimática que permite que os neurônios e outras células sejam liberados do tecido. A trituração é então usada para liberar as células em solução. Esta solução é subsequentemente fraccionada em um gradiente de densidade para separar as várias células em solução, permitindo que os neurônios sejam isolados. Aproximadamente 1-2,5 x 10 6 neurônios podem ser isolados de um grupo de lixo. Os neurônios são então semeados em poços revestidos com adesãoRs que permitem um crescimento e maturação adequados. Os neurônios levam aproximadamente 7 dias para atingir a maturidade no meio de crescimento e cultura e podem ser usados posteriormente para tratamento e análise.
Introdução
Compreender a patologia da medula espinhal requer o uso de vários modelos, tanto no nível macroscópico quanto microscópico. Os modelos de animais grandes e pequenos 1 , 2 , 3 são utilizados para investigações in vivo de doenças da medula espinhal e lesões. Ao estudar estas questões in vivo tem seus méritos, a análise da medula espinhal é limitada ao homogeneizado da medula espinal inteira ou às seções de tecido 4 . Isso cria alguma ambigüidade ao tentar isolar respostas e alvos específicos na medula espinhal entre seus neurônios residentes e glia circundante. A crescente disponibilidade de camundongos manipulados geneticamente permite investigações mais detalhadas da biologia em níveis celulares e moleculares. Assim, um modelo de rato neonatal é usado aqui, permitindo o estudo das propriedades únicas e biologia dos neurônios da medula espinhal in vitro .
O isolamento e manutenção de neurônios in vitro não é particularmente direto. Existe uma abundância relativa de técnicas de isolamento de neurônios do tecido cortical de roedores adultos que parecem resultar em um número substancial de neurônios isolados ( ou seja, milhões) 5 , 6 , 7. Em contraste, o rendimento de neurônios do tecido da medula espinhal é menor 8 , 9 , 10 , em parte devido à menor massa de tecido. Além disso, em camundongos, há uma escassez relativa de técnicas para o isolamento de neonatologia Os neurônios da medula espinhal e os métodos existentes são limitados por menores rendimentos de neurônios ( ou seja, centenas) 9 ou técnicas pesadas e pesadas que exigem o isolamento de camundongos embrionários 10 .Neste protocolo, nósUse uma técnica que permita o isolamento efetivo de custo e recursos de um número substancial de neurônios das cordas espinhais de camundongos neonatais. Como é comum em técnicas previamente publicadas, utilizamos papaina como protease enzimática, permitindo a liberação de neurônios do tecido da medula espinhal 5 , 6 . Além disso, usamos um gradiente de densidade para a separação de células refinadas, que anteriormente foi mostrado como efetivo 6 , 10 . Embora o meio em que as células estejam incubadas possa variar, em nossa experiência e como publicado anteriormente 11 , a suplementação com suplemento de meio de cultura B27 fresco provou ser crítica para a longevidade do neurônio. Os neurônios são geralmente viáveis por até 10 dias, permitindo que o tratamento seja realizado.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
O atendimento e o tratamento dos animais neste procedimento foram conduzidos de acordo com as diretrizes do Comitê Institucional de Cuidados e Uso Animal da Universidade do Colorado.
1. Preparando Soluções
- Prepare e armazene todas as soluções a temperaturas apropriadas, conforme mostrado na Tabela 1 .
2. Coating Wells e Slides
NOTA: Os neurônios não aderem bem às superfícies de plástico ou de vidro.
- Um dia antes do isolamento dos neurônios, revestir os poços de uma placa de cultura estéril de 24 poços com 0,5 mL de poli-D-lisina (PDL, Tabela 2 ) e deixá-lo em uma camada de fluxo laminar O / N.
NOTA: O método preferido é usar placas de 24 poços e revestir apenas os poços centrais, uma vez que a evaporação dos poços periféricos tende a ser mais acelerada e a resultados inconsistentes. Além disso, lâminas de vidro podem ser colocadas dentro dos poços antes de tO revestimento. Os neurônios serão anexados às lâminas de vidro revestidas e podem ser removidos posteriormente para outras imagens microscópicas . - No dia do isolamento, retire o PDL dos poços. Lave com água esterilizada por alguns minutos antes de remover a água restante e deixe secar durante 1 h (veja abaixo).
- Após a secagem, cubra as lâminas com laminina ( Tabela 2 ).
NOTA: Aproximadamente 10 μL de laminina (10 μg / μL) é suficiente para revestir cada poço de uma placa estéril de 24 poços. Isto é misturado com 340 μL de meio (volume total: 350 μL) para cobrir todo o poço. Deixe isso sentar-se durante 2 h à RT em um capuz de cultura e depois aspirar antes de revestir as células.
3. Colheita de Cordas Espinhais
NOTA: Todos os instrumentos devem ser autoclavados (135 ° C e 30 psi para ciclos de 4 x 7 min) para esterilidade.
- Eutanizar cachorros de rato C57BL / 6 de um dia de um dia em uma câmara com isoflurano. Esperar30 s após a cessação do movimento e pitada a perna para confirmar a falta de resposta.
- Separe a cabeça do corpo usando uma tesoura, com cachorro na posição propensa.
- Estabilize as patas traseiras ou a cauda e os braços na mesa de procedimento, com o lado dorsal voltado para o usuário.
- Corte a pele com uma tesoura de íris curvada.
- Corte a medula espinhal da região lombar logo acima dos quadris e continue a cortar os dois lados do tórax para separá-lo do corpo.
NOTA: Isso requer a dissecação cuidadosa da medula espinhal dos órgãos viscerais para evitar danos inadvertidos a outros órgãos ( Figura 1a ). - Lave sequencialmente por 10 s em placas de Petri de 3 x 10 cm contendo 5 mL de solução salina tamponada com fosfato esterilizado (PBS) esterilizado com filtro de 0,2 μm para remover o excesso de tecido.
- Insira uma agulha de 22 G e uma seringa preenchida com 5 mL de PBS esterilizado em filtro na extremidade caudal da coluna vertebral e flush cranialmente, permitindo que o cordão tO saída para uma quarta placa de Petri ( Figura 1b ).
- Recolher a medula espinhal em um tubo de 15 mL com 5 mL de HABG ( Tabela 1 ) em gelo. Tenha cuidado para evitar esmagar a medula espinhal.
- Repita as etapas 3.1-3.8 para cada cachorro na liteira.
NOTA: Idealmente, este processo deve levar menos de 30 min por medula espinhal para garantir o isolamento saudável do neurônio.
4. Isolando neurônios
NOTA: O seguinte passo deve ser realizado em uma capa de fluxo laminar. É esperada familiaridade com a técnica estéril básica.
- Mincing de tecidos
- Pegue o tubo contendo as cordas espinhais e agite levemente para suspender o tecido.
- Despeje o tecido do tubo em uma placa de Petri de vidro de 60 mm e dê com uma lâmina de barbear para criar peças finas de 0,5 mm de tamanho.
- Transfira o tecido com uma pipeta de diâmetro largo para um tubo de 15 mL contendo 5 mL de HABG.
- Coloque-o em um30 ° C de banho de água durante 30 min para permitir que as células se equilibrem a esta temperatura. Mantenha as células em um agitador apenas o suficiente para permitir que elas sejam suspensas no fluido.
NOTA: Este passo é feito para evitar chocar as células após a transferência do gelo para o meio de digestão. Manter as células a 30 ° C ajuda a diminuir a morte celular associada a um aumento do metabolismo a 37 ° C.
- Prepare o meio de digestão ( Tabela 1 ).
- Prepare o gradiente de densidade (Tabela 1).
- Prepare cada uma das 4 camadas em 4 tubos separados de 15 mL, conforme descrito na Tabela 1 .
- Adicione 1 mL de cada camada a um novo tubo de 15 mL. Comece com a camada 1 na parte inferior e adicione-se sequencialmente até atingir a camada 4 no topo. Evite perturbar as camadas enquanto se adiciona.
- Lave as placas revestidas PDL do passo 2.2. Lave com água estéril por alguns minutos antes de remover qualquer água restante ePermitindo secar durante 1 h.
- Transfira o tecido para o meio de digestão.
- Remova o tubo contendo tecido do banho de água do agitador a 30 ° C e deixe-o sedimentar por alguns minutos.
- Remova o tubo médio de digestão do banho-maria a 37 ° C e aspirá-lo para dentro de uma seringa.
- Aspirar o excesso de HABG do tubo contendo tecido.
- Use um filtro de seu filtro de 0,2 μm na seringa para adicionar o meio de digestão ao tubo contendo tecido.
- Coloque o tubo em um banho de água a 30 ° C durante 30 min. Mantenha as células tremendo o suficiente para permitir que elas sejam suspensas no fluido.
NOTA: É importante não manter as células no meio de digestão por muito tempo ou deixar a temperatura ficar muito alta, o que pode levar à digestão excessiva e resultar em suspensão do tecido em uma mistura gelatinosa.
- Durante este período, revestir a laminina como no passo 2.3.
- Realize a trituração ( ou seja, separe as células do tecido).
- Remova o tubo do banho de água agitado de 30 ° C e deixe-o se assentar durante alguns minutos.
- Aspirar o excesso de meio de digestão.
- Suspenda o tecido em 2 mL de HABG.
- Usando uma pipeta de diâmetro estreito, triture 10x por 45 s.
NOTA: Este é provavelmente o passo mais crucial e pode diminuir significativamente o rendimento se não for feito corretamente.- Aspirar o tecido na pipeta e imediatamente esvaziar o conteúdo.
- Evite a introdução de ar, pois diminuirá significativamente o rendimento viável.
NOTA: A pipeta ideal é uma pipeta de vidro de 9 ". A ponta da pipeta deve ser polida a fogo para suavizar superfícies rugosas. Em seguida, deve ser siliconada por colocação em uma solução 1:20 de diclorodimetilsilano (DMDCS) em clorofórmio e esquerda de O / N. A pipeta deve então ser removida e deixada secar ao ar. Posteriormente, éDeve ser autoclavado para esterilização.
Atenção: o DMDCS e o clorofórmio são altamente inflamáveis e a siliconização deve ser realizada em uma exaustão.
- Aspirar os 2 ml superiores de sobrenadante e colocá-lo em um novo tubo de 15 mL rotulado como "coleção".
- Repita as etapas 4.7.3-4.7.5 duas vezes adicionais (o tubo de coleta celular deve ter 6 mL até o final).
- Transmita lentamente o conteúdo do tubo de recolha para o tubo de gradiente preparado no passo 4.2, evitando a interrupção do gradiente.
- Neste ponto, remova o meio neurobasal previamente preparado ( Tabela 1 ) da geladeira e deixe-o aquecer em um banho de 37 ° C.
- Purifique os neurônios.
- Centrifugue o tubo gradiente por 15 min a 800 xg e 22 ° C.
- Colecione a (s) camada (s) desejada (s) com uma pipeta ( Figura 2 ) e coloque em um novo tubo de 15 mL. Para o neurociências de maior purezaN isolação ( ou seja, 90%), coletar camada 3. Para obter mais rendimento com menos pureza ( ie > 70-80%), colete as camadas 2 e 3.
- Diluir o gradiente de densidade adicionando 5 mL de HABG às camadas recém-coletadas.
- Centrifugar a 200 xg durante 2 min a 22 ° C.
- Descarte o sobrenadante, volte a suspender em 5 mL de HABG e pique o sedimento para suspender as células.
- Centrifugar durante 2 min 200 xg a 22 ° C.
- Descarte o sobrenadante, ressuspenda em 3 mL de meio neurobasal e pique o sedimento para ressuspender as células.
- Conte as células.
- Pegue 10 μL da solução, agora com células em meio neurobasal, e misture com 10 μL de azul de Trypan.
- Coloque 10 μL desta mistura numa câmara de contagem de vidro.
- Usando uma câmara de contagem de vidro padrão, conte o número de células em cada um dos quatro quadrantes de 4 x 4. Adicione todas as células contadas (n), multiPor 2 (fator de diluição), dividir por 4 (número de quadrantes contados), multiplicar por 3 (volume de meio neurobasal) e multiplicar por 10 4 para obter a concentração de células em células / mL.
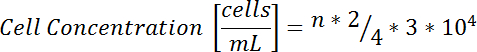
- Semear as células em placas de cultura
- Diluir a suspensão celular para 300.000 células em 1 mL de meio neurobasal.
NOTA: Com base na concentração de células obtidas nas etapas acima, adiciona-se meio neurobasal adicional para obter uma concentração final de 3 * 10 5 células / mL. A equação é C 1 V 1 = C 2 V 2 , onde C 1 é a concentração inicial de células obtidas a partir da colheita; V 1 é 3 mL; E C 2 é 3 * 10 5 células / mL, como discutido acima. A equação é resolvida para V 2 . Adicione o volume do meio neurobasal necessário para tornar o volume total de células em solução igual aV 2 . - Agite suavemente para distribuir as células em solução e adicione 1 mL a cada poço nas placas revestidas de 24 poços.
- Diluir a suspensão celular para 300.000 células em 1 mL de meio neurobasal.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Usando esta técnica, uma única ninhada (4-10 filhotes) permite o isolamento de 1-2,5 10 6 neurônios adequados para semeadura em placas de cultura. Tipicamente, 4-8 poços são semeados na concentração mencionada acima ( ou seja, 300.000 células / mL). A Figura 3 demonstra o aparecimento de neurônios nesta concentração após uma semana de cultura em microscopia de luz de ampliação baixa ( a ) e alta ( b ). No...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Esta técnica permite a cultura confiável dos neurônios da medula espinhal. Uma vez alcançada a proficiência na técnica, demora cerca de 3,5 h para completar. Nós conseguimos realizar o isolamento de neurônios de 2 camadas separadas (16 camundongos totais) em aproximadamente 4 h. O passo-chave na viabilidade é poder extrair com eficiência as cordas espinhais dos ratos. O rendimento permite revestir vários poços e a capacidade de testar os neurônios em várias condições. Nós conseguimos tratar os neurônios após a maturidad...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não possuem divulgações.
Agradecimentos
Os autores não têm reconhecimento.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Hibernate A Medium - 500 mL | Thermo-Fisher | A1247501 | https://www.thermofisher.com/order/catalog/product/A1247501 |
| Hibernate A Minus Calcium - 500 mL | Brainbits | HA-Ca | http://www.brainbitsllc.com/hibernate-a-minus-calcium/ |
| Glutamax 100X - 100 mL | Thermo-Fisher | 35050061 | https://www.thermofisher.com/order/catalog/product/35050079 |
| Suplemento B27 50X - 10 mL | Thermo-Fisher | 17504044 | https://www.thermofisher.com/order/catalog/product/17504044 |
| Papaína, Liofilizado - 100 mg | Worthington | LS003119 | http://www.worthington-biochem.com/pap/cat.html |
| Neurobasal A Medium - 500 mL | Thermo-Fisher | 10888022 | https://www.thermofisher.com/order/catalog/product/10888022 |
| Penicilina-estreptomicina (10.000 U / mL) | Thermo-Fisher | 15140122 | https://www.thermofisher.com/order/catalog/product/15140122 |
| bromidrato de poli-D-lisina (PDL) - 5 mg | Sigma-Aldrich | P6407-5MG | http://www.sigmaaldrich.com/catalog/product/sigma/p6407?lang=en®ion=US |
| Laminina de camundongo - 1 mg | Thermo-Fisher | 23017015 | https://www.thermofisher.com/order/catalog/product/23017015 |
| Azul de Tripano - 20 mL | Sigma-Aldrich | T8154-20ML | http://www.sigmaaldrich.com/catalog/product/sigma/t8154?lang=en®ion=US |
| OptiPrep Gradiente de Densidade Médio - 250 mL | Sigma-Aldrich | D1556-250ML | http://www.sigmaaldrich.com/catalog/product/sigma/d1556?lang=en®ion=US |
| Diclorodimetilsilano ( DMDCS, Sigma Silicoat) | Sigma-Aldrich | 440272-100ML | http://www.sigmaaldrich.com/catalog/product/aldrich/440272?lang=en®ion=US |
| Clorofórmio | Sigma-Aldrich | 288306-1L | http://www.sigmaaldrich.com/catalog/product/sial/288306?lang=en®ion=US |
| Glass Pippette - 9" | Sigma-Aldrich | 13-678-20C | http://www.sigmaaldrich.com/catalog/product/sigma/cls7095d9?lang=en®ion=US |
| Bulbo de pipeta - 5 mL | Sigma-Aldrich | Z186678-3EA | http://www.sigmaaldrich.com/catalog/product/aldrich/z186678?lang=en®ion=US&cm_sp=Insite-_-prodRecCold_xviews-_-prodRecCold10-1 |
| MARCA® Placa de Petri, vidro - 60 x 15 mm | Sigma-Aldrich | BR455717-10EA | |
| Sigma-Aldrich | M8812-100EA | http://www.sigmaaldrich.com/catalog/product/sigma/m8812?lang=en®ion=US | |
| Hausser Hemacitômetro (câmara de contagem de vidro) | Fischer Scientific | 02-671-6 | https://www.fishersci.com/shop/products/hausser-bright-line-phase-hemacytometer-hemacytometer/026716 |
| Lâminas de Vidro - Tampa de vidro estéril de 12 mm - não revestida | Neuvitro | GG-12-1.5-Pre | http://www.neuvitro.com/german-coverslip-12mm-diameter.htm |
| NeuN Rabbit Monoclonal Antibody - 100 µ L | Abcam | ab177487 | Após fixação em paraformaldeído (PFA) e bloqueio com 5% de BSA, as células em uma lamínula de 12 mm foram incubadas no anticorpo diluído 1:200 por 18 h em 4 ° C |
| MAP-2 Anticorpo Monoclonal de Camundongo - 50 µ L | Abcam | ab11267 | Após fixação em paraformaldeído e bloqueio com 5% de BSA, as células em uma lamínula de 12 mm foram incubadas no anticorpo diluído 1:500 por 18 h em 4 &graus; O |
Referências
- Qayumi, A. K., et al. Animal model for investigation of spinal cord injury caused by aortic cross-clamping. J Invest Surg. 10 (1-2), 47-52 (1997).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Taira, Y., Marsala, M. Effect of proximal arterial perfusion pressure on function, spinal cord blood flow, and histopathologic changes after increasing intervals of aortic occlusion in the rat. Stroke. 27 (10), 1850-1858 (1996).
- Stoppini, L., Buchs, P. -A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Ahlemeyer, B., Baumgart-Vogt, E. Optimized protocols for the simultaneous preparation of primary neuronal cultures of the neocortex, hippocampus and cerebellum from individual newborn (P0. 5) C57Bl/6J mice. J Neurosci Methods. 149 (2), 110-120 (2005).
- Brewer, G. J., Torricelli, J. R. Isolation and culture of adult neurons and neurospheres. Nat Protoc. 2 (6), 1490-1498 (2007).
- Banker, G. A., Cowan, W. M. Rat hippocampal neurons in dispersed cell culture. Brain Res. 126 (3), 397-425 (1977).
- Graber, D. J., Harris, B. T. Purification and culture of spinal motor neurons from rat embryos. Cold Spring Harb Protoc. 2013 (4), 319-326 (2013).
- Anderson, K. N., Potter, A. C., Piccenna, L. G., Quah, A. K., Davies, K. E., Cheema, S. S. Isolation and culture of motor neurons from the newborn mouse spinal cord. Brain Res Prot. 12 (3), 132-136 (2004).
- Gingras, M., Gagnon, V., Minotti, S., Durham, H. D., Berthod, F. Optimized protocols for isolation of primary motor neurons, astrocytes and microglia from embryonic mouse spinal cord. J Neurosci Methods. 163 (1), 111-118 (2007).
- Brewer, G. J., et al. Optimized survival of hippocampal neurons in B27-supplemented Neurobasal, a new serum-free medium combination. J Neurosci Res. 35 (5), 567-576 (1993).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Su, M., Zhong, W., Ren, S. Dose-dependent protection of reseveratrol against spinal cord ischemic-reperfusion injury in rats. Trop J Pharm Res. 15 (6), 1225-1233 (2016).
- Haapanen, H., et al. Remote ischemic preconditioning protects the spinal cord against ischemic insult: An experimental study in a porcine model. J Thorac Cardiovasc Surg. 151 (3), 777-785 (2016).
- Conrad, M. F., Ye, J. Y., Chung, T. K., Davison, J. K., Cambria, R. P. Spinal cord complications after thoracic aortic surgery: long-term survival and functional status varies with deficit severity. J Vasc Surg. 48 (1), 47-53 (2008).
- Wong, D. R., et al. Delayed spinal cord deficits after thoracoabdominal aortic aneurysm repair. Ann Thorac Surg. 83 (4), 1345-1355 (2007).
- Freeman, K. A., et al. Alpha-2 agonist attenuates ischemic injury in spinal cord neurons. J Surg Res. 195 (1), 21-28 (2015).
- Freeman, K. A., et al. Spinal cord protection via alpha-2 agonist-mediated increase in glial cell-line-derived neurotrophic factor. J Thorac Cardiovasc Surg. 149 (2), 578-586 (2015).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
