Este estudo apresenta um método para analisar a morfologia das mitocôndrias baseado em imunomarcação e análise de imagens em tecido cerebral de camundongos in situ. Também descreve como isso permite detectar alterações na morfologia mitocondrial induzidas pela agregação de proteínas em modelos da doença de Parkinson.
Artigo de método
Exame histológico da morfologia mitocondrial em modelo de doença de Parkinson
* These authors contributed equally
Neste artigo
Resumo
Resumo
As mitocôndrias desempenham um papel central no metabolismo energético das células, e sua função é especialmente importante para os neurônios devido à sua alta demanda energética. Portanto, a disfunção mitocondrial é uma característica patológica de vários distúrbios neurológicos, incluindo a doença de Parkinson. A forma e organização da rede mitocondrial é altamente plástica, o que permite que a célula responda a pistas e necessidades ambientais, e a estrutura das mitocôndrias também está intimamente ligada à sua saúde. Apresentamos um protocolo para estudo da morfologia mitocondrial in situ baseado na imunomarcação da proteína mitocondrial VDAC1 e posterior análise de imagem. Esta ferramenta poderia ser particularmente útil para o estudo de doenças neurodegenerativas porque pode detectar diferenças sutis na contagem mitocondrial e na forma induzida por agregados de α-sinucleína, uma proteína propensa à agregação fortemente envolvida na patologia da doença de Parkinson. Este método permite relatar que os neurônios dopaminérgicos da parte compacta da substância negra que abrigam lesões pS129 mostram fragmentação mitocondrial (como sugerido por sua reduzida Aspect Ratio, AR) em comparação com seus neurônios vizinhos saudáveis em um modelo de Parkinson de injeção intracraniana de fibrila pré-formada.
Introdução
O sistema nervoso central tem uma intensa demanda de ATP: os neurônios usam ATP para suportar gradientes iônicos, síntese de neurotransmissores, mobilização, liberação e reciclagem de vesículas sinápticas e para permitir a tradução e degradação de proteínas locais. Mais de 95% do ATP utilizado pelo cérebro é produzido pelas mitocôndrias1. Portanto, não é surpreendente que a disfunção mitocondrial seja particularmente prejudicial aos neurônios. De fato, o comprometimento da função mitocondrial desempenha um papel importante em diversas doenças neurológicas, incluindo condições neurodegenerativas, como a Doença de Parkinson (DP) e a Doença de Alzheimer (DA)2,3.
Múltiplos genes estão inequivocamente ligados a proteínas codificadoras de DP relevantes para a função mitocondrial e homeostase, como Parkin 4,5,6, quinase 1 induzida por PTEN (PINK1)7,8 e DJ-19. Outra evidência do papel da disfunção mitocondrial na DP é que tratamentos com inibidores do Complexo I da cadeia de transporte de elétrons mitocondrial (como Rotenone e MPTP) recapitulam vários aspectos da DP in vitro e invivo10. Entretanto, é importante afirmar que muitos processos patológicos podem conduzir à perda neuronal na DP, juntamente com déficits mitocondriais: estresse oxidativo, alteração da homeostase do cálcio, falência dos sistemas ubiquitina-proteassoma e autofagia-lisossomal e agregação proteica estão entre os mais estudados (revisado em 11,12,13 e).
As mitocôndrias são heterogêneas em forma: além de unidades individuais, são comumente encontradas como redes reticulares e tubulares estendidas. A estrutura e a localização celular das mitocôndrias são críticas para sua função14; De fato, as redes mitocondriais são extremamente dinâmicas, passando por frequentes processos de fissão, fusão e mitofagia para atender às necessidades das células e responder às pistas ambientais15,16. Além disso, a morfologia das mitocôndrias está intimamente ligada ao seu estado de saúde. Por exemplo, na atrofia óptica humana, mutações genéticas que reduzem a atividade mitocondrial levam a mitocôndrias anormais, delgadas e hiperfundidas17. Por outro lado, uma variedade de doenças humanas apresenta morfologia mitocondrial aberrante, incluindo fragmentação mitocondrial ou fusão mitocondrial excessiva, que têm efeitos deletérios sobre a função mitocondrial (revisado em18). No contexto da DP, nós e outros já demonstramos que a forma mitocondrial anormal se correlaciona com disfunção em resposta a agregados de α-sinucleína19. Embora a morfologia mitocondrial tenha sido extensivamente estudada in vitro, tanto no contexto da DP quanto de outras doenças20,21,22, faltam protocolos para avaliação da morfologia mitocondrial a partir de cortes in vivo. Isso torna o estudo in vivo de mitocôndrias no contexto de doenças como a DP altamente dependente de animais transgênicos23 ou da avaliação de extratos mesencefálicos que não podem fornecer resolução celular.
Neste trabalho, é apresentado um protocolo para estudar a morfologia mitocondrial in situ como indicador de seu estado funcional e de saúde, baseado na imunomarcação da proteína mitocondrial VDAC124 seguida de análise de imagens em cortes de tecido embebidos em parafina. Mostramos também os resultados deste protocolo em modelos de DP in vitro e in vivo : células de neuroblastoma superexpressando SNCA (Synuclein Alpha) e tecido cerebral de camundongos submetidos à injeção intracraniana de α-sinucleína Pre-Formed Fibrils (PFFs). A co-imunomarcação com um anticorpo contra α-sinucleína (em células) ou fosfoSer129-α-sinucleína pS129 (em cérebros de camundongos) permitiu identificar células com patologia proteica agregada (fibrilas de α-sinucleína e α-sinucleína superexpressas, respectivamente) nas amostras, enquanto células negativas serviram como controle não patológico dentro das mesmas amostras. Através desta análise e dos dados aqui descritos, observou-se uma relação de aspecto reduzida, indicando a fragmentação das mitocôndrias em células que superexpressam a SNCA ou apresentam lesões pS129.
Protocolo
Todos os procedimentos descritos nesta seção foram realizados de acordo com a estrutura ética fornecida pela Universidade do País Basco Referência M20/2022/212, o Governo do País Basco, o Governo espanhol e a União Europeia.
1. Análise da morfologia mitocondrial em células SH-SY5Y que superexpressam SNCA
NOTA: Aqui, uma breve descrição da geração do material in vitro para o estudo, que servirá de comparação para os resultados obtidos in situ , é fornecida. Recomenda-se que esse tipo de análise seja realizado antes do lançamento de um experimento in vivo para morfologia mitocondrial, pois garantirá que todas as configurações apropriadas de imagem e análise estejam em vigor.
- Para aumentar a fixação celular e facilitar a adesão celular em placas de fundo óptico plano de 96 poços, adicione 25 μL/poço de matriz de revestimento 1:1000 em DMEM F12 por pipetagem (ver Tabela de Materiais). Incubar as placas durante 1 h a 37 °C e 5% CO2.
- Contagem SH-SY5Y usando câmara de Neubauer. Remova a matriz de revestimento por pipetagem e semeie 10.000 células/poço na placa revestida de 96 poços em 50 μL/poço de DMEM F-12 suplementado com FBS a 10%, glutamina 2 mM e penicilina/estreptomicina (ver Tabela de Materiais).
- Incubar as células a 37 °C e 5% CO2durante 24 horas.
- Preparar uma mistura de 250 ng de pcDNA3.1 transportando SNCA selvagem humana, 0,250 μL do reagente de transfecção, 0,250 L de adjuvante de transfecção e meio de transfecção até 50 μL para cada poço (ver Tabela de Materiais). Preparar uma solução mestre considerando o número total de poços no experimento.
- Retirar o meio de cultura por pipetagem manual e adicionar 50 μL/poço da solução preparada no passo 1.4 por pipetagem. Incubar a 37 °C, 5% CO2.
- h após a transfecção, retirar o meio de transfecção por pipetagem e adicionar 25 μL/poço de paraformaldeído (PFA) a 4% em PBS.
CUIDADO: O paraformaldeído é um fixador tóxico; utilizar EPIs adequados. - Incubar durante 5 min à temperatura ambiente (T.R). Retire a solução de fixação por pipetagem e lave uma vez adicionando 50 μL/poço de PBS. Remova o PBS por pipetagem.
- Pipetar 25 μL/poço de TBS com 0,05% de Tween (TBS-T) e 10% de soro normal de burro (NDS, ver Tabela de Materiais). Incubar por 1 h em T.R. para bloquear qualquer sinal inespecífico.
- Preparar uma solução de anticorpo Rabbit-anti-α-sinucleína MJFR1 1:1000 juntamente com o anticorpo Mouse-anti-TOMM20 1:100 em TBS-T (ver Tabela de Materiais) de acordo com o número de poços a analisar.
- Remover a solução de bloqueio do passo 1.8 por pipetagem e adicionar 25 μL/poço da mistura de anticorpos primários preparada no passo 1.9. Incubar durante a noite a 4 °C.
- Remover a solução primária de anticorpos e lavar três vezes adicionando e removendo 50 μL/poço de TBS-T por pipetagem.
- Preparar uma solução de anticorpo secundário verde anti-Mouse 1:1000 juntamente com anticorpo secundário vermelho anti-Coelho 1:1000 em TBS-T (ver Tabela de Materiais) de acordo com o número de poços a analisar.
- Depois de aspirar o PBS da última lavagem descrita no passo 1.11, adicionar 25 μL/poço da mistura de anticorpos secundários usando uma pipeta e incubar a placa por 1 h em T.R.
- Remover a solução de anticorpos secundários por pipetagem e adicionar 25 μL/poço de 2 g/mL de DAPI em TBS-T. Incubar a placa por 5 min em T.R.
- Remover a solução DAPI utilizando uma pipeta e lavar três vezes adicionando e removendo 50 μL/poço de TBS-T com uma pipeta.
- Pipetar 80 μL/poço de PBS com azida sódica a 0,02% e conservar a placa a 4 °C.
CUIDADO: A azida sódica é tóxica; utilizar EPIs adequados. - Capture imagens usando um microscópio de fluorescência automatizado de alto conteúdo ou um sistema de imagem confocal equivalente equipado com uma objetiva de 60x (consulte a Tabela de Materiais).
- Realizar análise do sinal TOMM20 de células individuais usando Fiji seguindo os passos 3.15-3.21. Evite quaisquer células submetidas a apoptose, necrose ou mitose.
NOTA: Para isso, excluímos da análise as células que mostram as características morfológicas de apoptose, necrose ou mitose que são visíveis ao microscópio, tais como retração celular, blebbing de membrana, desprendimento celular, condensação nuclear, fragmentação de DNA e cromatina nuclear condensada organizada em fitas espessas alinhadas em um único plano.
2. A geração de FPFs e injeções intracranianas de PFF em camundongos
NOTA: A geração do material de injeção e o processo de injeção intracraniana são apresentados aqui. Esse protocolo é adaptado de Luk et al.25.
- Para a obtenção dos PFFs, colocar um tubo/frasco contendo 0,5 mL de α-Syn (5 mg/mL; Peptídeo, ver Tabela de Materiais) em um agitador a 37 °C e 250 r.p.m. por 7 dias para induzir a agregação de α-sinucleína.
- Sonicar o agregado de α-sinucleína a 20% de amplitude e 0,25 ciclo de trabalho até que a fragmentação ótima fosse alcançada e observada pela coloração negativa das amostras com microscopia eletrônica de transmissão.
- Para preparar camundongos C57Bl/6 selvagens machos e fêmeas (3 meses de idade) para injeções estriatais de PFF, administrar Meloxicam/Metacam (5 mg/kg) em solução salina por via subcutânea. Administrar também 1 mL da solução salina estéril através de duas injeções subcutâneas de 0,5 mL por animal. Esses tratamentos previnem a desidratação, inflamação e dor.
- Induzir anestesia com isoflurano a 4% e 0,7 L/min O2 em câmara de indução. Verifique a profundidade da anestesia pela falta de resposta do pedal.
- Faça a barba na parte superior da cabeça do rato e insira suavemente o animal na estrutura do aparelho estereotáxico em um tapete térmico.
- Manter o plano anestésico fornecendo anestesia inalatória ao animal (isoflurano a 1%-2% em 0,7 L/min O2) através de máscara facial durante todo o processo de injeção.
- Coloque o animal na moldura estereotáxica. Desinfetar a área de operação com três rodadas de esfoliação alternada de clorexidina e etanol 70%. Aplicar Marcaína/Bupivacaína localmente (em torno de 100 μL) como infiltração subcutânea de 0,25%.
- Realizar uma incisão de 0,5 cm da pele para expor o crânio e perfurar um orifício de 1 mm de diâmetro no crânio para expor a superfície cerebral, nas seguintes coordenadas de Bregma: - 0,5 mm anteroposterior, +/− 2,5 mm médio-lateral.
- Injectar 1,5 L de PFF obtidos no passo 2.2 por administração estereotáxica nas coordenadas indicadas no passo 2.8 de Bregma e -2,7 mm dorsoventral (a partir do cérebro superior) a uma taxa de fluxo de 100 nl/min com uma seringa de Hamilton de 32 G. Retire a seringa 5 minutos após a injeção.
- Sutura (tamanho: 4-0, 45 cm, ver Tabela de Materiais) da ferida com três a cinco pontos, conforme necessário, e cole cada um deles com 2 nós duplos e, em seguida, um único nó. Pare a inalação de anestésico e remova o mouse do quadro.
- Deixe o rato recuperar numa gaiola de recuperação apropriada antes de o devolver à sua gaiola de origem.
- Durante a semana seguinte, realizar verificações pós-operatórias diárias. A dor, angústia ou desconforto de qualquer animal deve ser administrado com Meloxicam/Metacam, conforme indicado no passo 2.3, a cada 24 horas.
- Três meses depois, injetar 300 μL de 200 mg/mL de pentobarbital sódico em solução salina por injeção intraperitoneal. Uma vez perdido o reflexo da dor, faça uma incisão (2-3 cm) no peito e levante as costelas para expor o coração.
- Perfusão transcárdica com 10 mL de PBS e 35 mL de paraformaldeído a 4% em PBS, um após o outro, a 5 mL/min, com seringa de 50 mL conectada a uma agulha borboleta 23 G.
- Remova o cérebro e pós-fixe em PFA a 4% por mais 24 h a 4 °C. Armazená-lo em etanol 70% a 4 °C após o tratamento com PFA.
- Coloque o cérebro em caixas de embutimento de plástico apropriadas (ver Tabela de Materiais) e incube em etanol 95% por 1 h em RT Repita a etapa em etanol fresco a 95% e incube novamente por 1 h.
- Transfira cérebros para etanol 100% por 1 h em RT Repita a etapa em etanol 100% fresco e incube novamente por 1 h.
- Transfira cérebros para o substituto de xileno ou xileno por 1 h em T.R. Repita em solução fresca e incube novamente por 1 h.
- Retire o substituto do xileno ou xileno e incube a amostra em parafina morna por 1 h. Substitua a parafina e incube por mais uma hora.
- Monte o cérebro nas caixas de embutir com parafina quente e deixe secar durante a noite. Prepare secções de 5 μm utilizando um micrótomo (ver Tabela de Materiais) e monte-as em lâminas de vidro.
3. Análise da morfologia mitocondrial por imunohistoquímica em cortes cerebrais emblocados em parafina de camundongos injetados com PFF
- Descerpar as lâminas mergulhando em substituto de xileno dez vezes. Incubar as lâminas por 2 min em substituto de xileno. Mergulhe novamente dez vezes no substituto de xileno.
OBS: Esta etapa é necessária para retirar a parafina e possibilitar a reidratação das amostras. - Reidratação: repetir o procedimento descrito no passo 3.1 com as seguintes soluções: EtOH 100%, EtOH 95%, EtOH 70% e duas vezes com ddH2O na ordem.
- Realize a recuperação de antígenos e a imunomarcação seguindo os passos abaixo.
- Comece transferindo as amostras para um recipiente micro-ondulável com ddH2O.
- Aquecer o tampão citrato 100x pH 6 (ver Tabela de Materiais) armazenado a 4 °C (os detergentes podem ter precipitado) e preparar 350 ml de tampão 1x citrato fresco. Em seguida, despeje o tampão citrato em um recipiente plástico conveniente com tampa.
- Coloque as lâminas no recipiente tampão de citrato (CRÍTICO: verifique se as lâminas estão abaixo do nível do buffer) e coloque a tampa.
CUIDADO: Certifique-se de que a tampa NÃO está completamente fechada, caso contrário, o recipiente pode estourar no micro-ondas. - Micro-ondas a 700 W: 4 min + 5 min de descanso, 1,5 min + 5 min de descanso. Tampão citrato de recarga e micro-ondas novamente 1,5 min + 5 min de descanso, 1,5 min + 5 min de descanso, 1,5 min + 5 min de descanso.
- Resfriar as amostras em tampão citrato sobre gelo por 20 min. Lave a amostra com ddH2O.
NOTA: A recuperação de antígenos pode variar de acordo com as necessidades específicas de anticorpos.
- Seque as lâminas da amostra com papel toalha sem tocar no tecido. Desenhe retângulos com uma caneta de papanicolau (ver Tabela de Materiais) ao redor dos pedaços de tecido.
- Transfira todas as lâminas para uma caixa de coloração imunológica de lâminas e lave suavemente algumas vezes com TBS + 0,05 % TWEEN (TBS-T). Verifique se as gotas TBS-T ficam dentro dos retângulos da caneta de papanicolau.
- Retire TBS-T das amostras tocando em papel toalha. Adicionar 50 μL de uma solução de bloqueio (NDS a 10% em TBS-T) em cada retângulo (sem tocar no tecido) e incubar por 1 h no TR.
OBS: Os volumes podem variar de acordo com o tamanho do tecido; Tente garantir que: (1) a área de Papanicolaou seja semelhante entre as amostras e (2) a área seja totalmente coberta pelo volume de tampão escolhido. - Retire a solução de bloqueio das amostras tocando um papel toalha. Pipetar suavemente 50 μL/retângulo da seguinte mistura primária de anticorpos em TBS-T: anti-tirosina hidroxilase 1:250 juntamente com anti-VDAC1 1:100 e anti-pSer129 α-sinucleína EP1536Y 1:2000 (ver Tabela de Materiais).
- Incubar durante a noite a 4 °C.
- Lave pipetando TBS-T nas lâminas e remova-o batendo no papel toalha. Repita três vezes.
- Adicionar por pipetagem 50 μL/retângulo da mistura de anticorpos secundários: anti-frango secundário verde, anti-rato secundário vermelho e anti-coelho secundário vermelho 1:1000 em TBS-T (ver Tabela de Materiais). Incubar a 37 °C durante 1 h no escuro.
- Lavar três vezes com TBS-T, conforme descrito no passo 3.13.
- Incubar com DAPI 2 μg/mL em TBS-T por 1 min. Remova a solução DAPI tocando no papel toalha. Lavar três vezes com TBS-T, conforme descrito no passo 3.13.
- Monte uma tampa de vidro nas amostras usando 2 gotas/lâmina de reagente de montagem (consulte a Tabela de Materiais). Pressione suavemente a lamínula para eliminar bolhas e deixe as amostras secarem por 1 h em R.T. Depois, armazenar a 4 °C no escuro.
- Fotografe pelo menos 50 células em diferentes campos usando um sistema de imagem de fluorescência de iluminação estruturado equipado com objetiva de óleo de 60x ou tecnologia confocal.
- Execute a análise do sinal VDAC1 de células individuais usando Fiji conforme indicado nas etapas a seguir.
- Primeiro, selecione e isole a região de interesse (ROI) desenhando um contorno em torno da célula positiva ou negativa (conforme apropriado) e usando a função "Recortar". Para evitar viés na seleção da ROI, escolha-o considerando o sinal de fluorescência de um marcador não relacionado à análise (ou seja, não um marcador mitocondrial).
- Opcional: se a imagem estiver excessivamente pixelizada, use a função "suave" para obter uma definição de borda mais alta.
NOTA: Se a função suave for aplicada a uma imagem, aplique-a a todas as imagens subsequentes. - Opcional: use a função "Convolve" (modo Kernel, em Process > Filters) para reduzir o plano de fundo.
NOTA: Isso é opcional e geralmente não é necessário ao usar seções de 5 m devido à natureza mais fina das seções. - Ative os descritores de forma e limite as opções de limite na função "Definir medição" (certifique-se de que eles sejam ativados através da análise).
- No menu "Ajustar", selecione a função de limite e ajuste o nível de limite. As configurações de limite devem ser mantidas para todas as células da mesma amostra.
- Tente garantir a visualização adequada da rede mitocondrial, como mostrado nas imagens representativas deste artigo, descartando pixels de fundo.
- Use a ferramenta Analisar partículas na guia Analisar. Defina um tamanho apropriado para capturar as mitocôndrias. Neste exemplo, os comandos size: 25-Infinity, activate: Pixel units e select: Show: Masks foram usados para visualizar o resultado. Fiji calculará e exibirá as contagens, a Proporção (AR) e outros parâmetros de forma em um novo painel.
- Realizar análise estatística dos dados conforme apropriado. Neste experimento, o teste t foi utilizado para analisar a diferença das médias do Aspect Ratio (AR) e das contagens calculadas por Fiji entre os grupos experimentais após teste de normalidade com os testes de normalidade de D'Agostino e Pearson.
Resultados
A fim de assegurar que as condições de imagem e análise adequadas estão em vigor para a avaliação in situ da morfologia mitocondrial no tecido, recomenda-se uma exploração in vitro da morfologia mitocondrial em resposta a um modulador conhecido da morfologia mitocondrial (Secção 1). Como exemplo, o SNCA foi geneticamente superexpresso em células SH-SY5Y para induzir alterações na morfologia mitocondrial, como descrito anteriormente26. Outros insultos que poderiam ser usados como controle para piorar a morfologia mitocondrial seriam a fome ou o uso de inibidores da atividade mitocondrial, como MPP+. As células foram transfectadas e coradas para α-sinucleína (AS) para separar as células SNCA+ (AS+) e SNCA- (AS-). Também foram corados com TOMM2027 para visualização da rede mitocondrial de células. Para tornar essa análise o mais semelhante possível à de um corte de tecido de 5 μm, um plano confocal foi analisado em oposição a uma projeção máxima de múltiplos planos. A análise morfológica de um plano confocal do TOMM20 revelou que tanto o número total de mitocôndrias quanto sua razão de aspecto ou AR (que se correlaciona com o alongamento da organela) estavam reduzidos em resposta à superexpressão da SNCA (Figura 1).
A imunomarcação foi realizada para a proteína mitocondrial VDAC1 em cortes cerebrais de camundongos com 5 μm de parafina de animais injetados com PFFs, conforme descrito na seção de protocolo acima. Os neurônios dopaminérgicos da parte compacta da substância negra (SNc), que sofrem degeneração na DP, foram revelados através da co-imunomarcação com antitirosina hidroxilase (HT) e foram separados regionalmente da área tegmental ventral e da parte lateral da substância negra. Por outro lado, a coloração antifosfoSer129-α-sinucleína (pS129) permitiu discriminar células que abrigavam lesões pS129 de células saudáveis (pS129+ versus pS129-). Imagens SNc de três animais diferentes foram obtidas, e a análise subsequente de imagens da coloração VDAC1 de neurônios TH-positivos revelou uma redução tanto da contagem do número mitocondrial quanto da razão de aspecto entre neurônios portadores de lesões pS129 e neurônios sem lesões (Figura 2). Esses resultados indicam que a morfologia mitocondrial dos neurônios que abrigam lesões pS129 está comprometida em comparação com a morfologia das células sem lesões pS129.
Embora este experimento em particular mostre uma redução na RA, destacando uma redução no alongamento das mitocôndrias juntamente com uma redução na contagem global, o que indica uma piora da morfologia mitocondrial, a interpretação dos dados deve ser dependente do experimento. Por exemplo, uma redução na RA e contagens pode apontar para uma redução global no conteúdo mitocondrial, bem como fragmentação, enquanto uma redução na RA, mas um aumento nas contagens globais apontaria para um fenótipo de fragmentação mitocondrial. Portanto, é importante interpretar os dados no contexto de ambas as medidas.
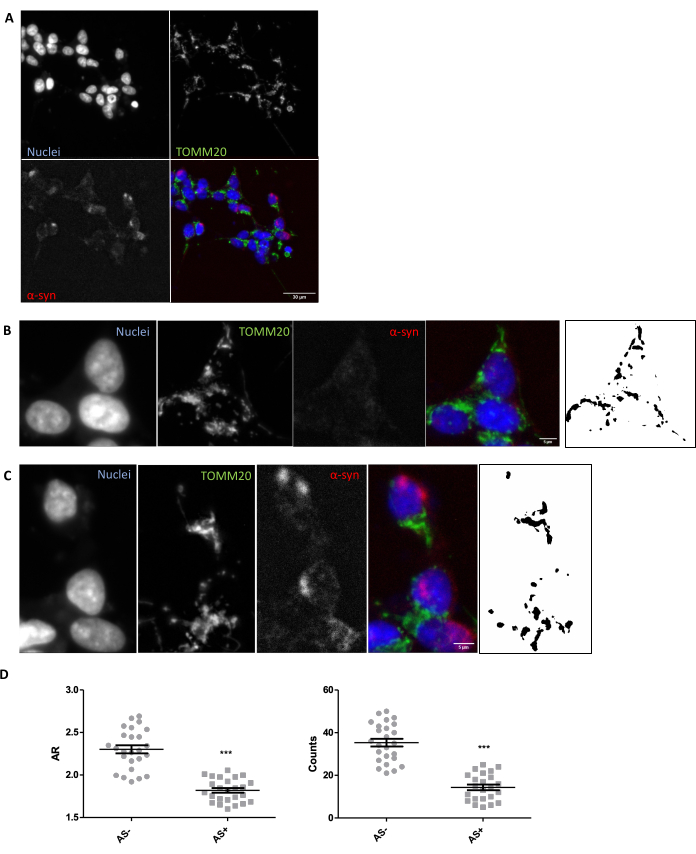
Figura 1: Morfologia mitocondrial em modelo in vitro com superexpressão de SNCA. Co-imunomarcação para TOMM20 (verde), α-sinucleína (AS, vermelho) e DAPI (azul) em células SNCA superexpressando e não superexpressando (AS+ e AS-, respectivamente) (A). Detalhe de uma célula AS- (B) e uma célula AS+ (C). Imagens em preto e branco nos painéis (B) e (C) representam as máscaras do sinal TOMM20 após a aplicação da função Fiji descrita na seção Protocolo. Esta máscara permite quantificar a forma das estruturas resultantes. As contagens mitocondriais e os valores de Aspect Ratio (AR) das células AS- e AS+ (N = 25 células por condição) foram quantificados e representados como valores individuais, bem como média ± EPM; **Valor de p < teste t de 0,05 (D). A normalidade foi avaliada pelos testes de normalidade de D'Agostino e Pearson. Barras de escala: A, 30 μm; B,C, 5 μm. Clique aqui para ver uma versão maior desta figura.
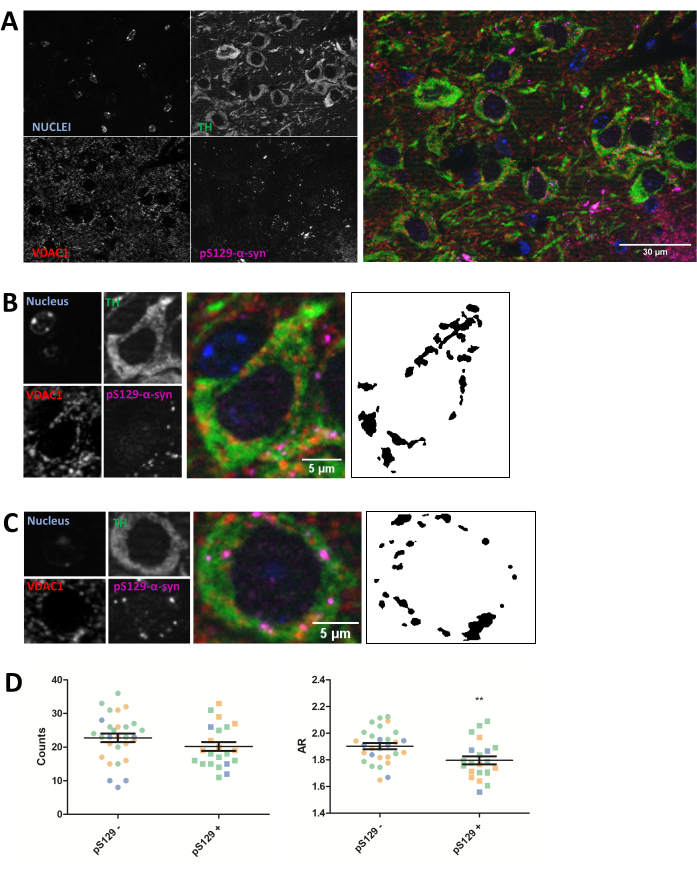
Figura 2: A morfologia mitocondrial é afetada nos neurônios que abrigam lesões pS129. Co-imunomarcação para TH (verde), VDAC1 (vermelho), fosfoS129-α-sinucleína (magenta) e DAPI (azul) do SNc de camundongos injetados com PFF (A). O detalhe de um neurônio dopaminérgico (B) fosfoS129-α-sinucleína-negativo (pS129-) e de um neurônio dopaminérgico (C) fosfoS129-α-sinucleína-positivo (pS129+). Imagens em preto e branco nos painéis (B) e (C) representam as máscaras do sinal TOMM20 após a aplicação da função Fiji descrita na seção Protocolo. Esta máscara permite quantificar a forma das estruturas resultantes. Células negativas e positivas foram contadas em amostras de três animais diferentes, como ilustrado pelas diferentes cores dos valores gráficos individuais (azul, verde e laranja). A contagem mitocondrial e a quantificação de RA de pS129- (N = 29) versus pS129+ (N = 22) em neurônios dopaminérgicos foram representadas como média ± MEV, bem como valores celulares individuais; **Valor de p < teste t de 0,05 (D). A normalidade foi avaliada pelos testes de normalidade de D'Agostino e Pearson. Barras de escala: A, 30 μm; B,C, 5 μm. Clique aqui para ver uma versão maior desta figura.
Discussão
De modo geral, este estudo mostra que a imunomarcação combinada com a análise de imagens é um método confiável para analisar a morfologia mitocondrial. De fato, permite quantificar o número de mitocôndrias, bem como alguns parâmetros morfológicos, como a razão de aspecto em cultura celular e tecido. O número de mitocôndrias está diretamente ligado ao estado funcional dos mecanismos de fissão e fusão das amostras, enquanto o valor do RA depende do alongamento da organela. Este método pode ser particularmente valioso para a rápida avaliação das anormalidades mitocondriais em modelos de DP nos quais a morfologia, dinâmica e funções mitocondriais alteradas são mecanismos patológicos bemconhecidos28,29. A α-sinucleína também desempenha um papel relevante na DP: de fato, a α-sinucleína é um dos componentes dos Corpos de Lewy, os agregados fibrilares citoplasmáticos que são usados para o diagnóstico post-mortem de pacientes com DP30. Além disso, mutações no gene SNCA foram encontradas em pacientes com DP familiar e esporádica (revisado em31). A fosforilação da α-sinucleína no Ser129 tem demonstrado extensivamente rotular a patologia Lewy-body-like, que surge após o insulto da FPF e provoca vários efeitos tóxicos 32,26.
Usando a ferramenta aqui apresentada, pudemos detectar uma redução no número mitocondrial e nos valores de RA na presença de α-sinucleína superexpressa e agregada (células com lesões positivas para α-sinucleína e neurônios portadores de fosfoSer129α-sinucleína-positiva, respectivamente) em comparação com células sem tais lesões (células negativas para α-sinucleína e fosfoS129α-sinucleína-negativas). Esses resultados concordam com relatos anteriores que mostram como interações diretas α-sinucleína-mitocôndrias produzem efeitos tóxicos sobre a função mitocondrial e a homeostase naDP26,33 34. De fato, foi relatado que camundongos com mutações na α-sinucleína exibem aumento do dano ao DNA mitocondrial35 e da mitofagia 36,37. Além disso, foi descrito que níveis aumentados de α-sinucleína promovem fissão/fragmentação mitocondrial, induzem espécies reativas de oxigênio dentro da mitocôndria e desregulam a expressão de proteínas mitocondriais em linhagens celulares e modelos de camundongos superexpressando α-sinucleína 26,38,39.
É importante ressaltar que essa ferramenta depende muito dos anticorpos utilizados para o estudo; A avaliação morfológica cuidadosa da coloração de anticorpos utilizada é imperativa para detectar o compartimento subcelular apropriado. Como esta técnica é baseada em cortes de 5 μm e, portanto, requer planos focais únicos para a análise das estruturas mitocondriais, a ausência de um fenótipo não excluirá a existência de um fenótipo, pois é possível que diferenças sutis na morfologia mitocondrial não possam ser detectadas por este método.
Embora este trabalho e outros tenham utilizado abordagens semelhantes para avaliar a morfologia mitocondrial in vivo40, há necessidade de que um protocolo detalhado seja disponibilizado à comunidade de pesquisa para essa avaliação. A importância deste estudo é que é possível aplicar este método a vários modelos de doenças in vivo para avaliar anormalidades morfológicas mitocondriais e identificar possíveis patologias, o que pode eventualmente facilitar a triagem de compostos de chumbo para o tratamento de tais distúrbios. Embora essa análise seja atualmente limitada ao tecido embebido em parafina, a vantagem do método é que ele pode ser aplicado a qualquer modelo de doença após a coleta de tecido terminal, tornando-se uma ferramenta muito versátil.
Divulgações
Queremos informar a inexistência de conflitos de interesse.
Agradecimentos
Gostaríamos de agradecer aos financiadores deste estudo, especificamente Ikerbasque, o Ministério da Ciência e Inovação da Espanha, a Fundação Michael J Fox, o IBRO e o Centro Basco de Neurociência Achucarro.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Seringa Hamilton 32 G | Hamilton | 7632-01 | |
| 4',6-diamidino-2-fenilindol, dihidrocloruro (DAPI) | Invitrogen | D1306 | |
| 4/0 USP 45 cm sutura | SSa90 pga | 32345n-36u | |
| Alexa fluor 488/594-Donkey anti-Mouse | Invitrogen | A21202; A21203 | corante verde/vermelho-Burro anti-Rato |
| Alexa fluor 594/647-Burro anti-Coelho | Invitrogen | A21207 A31573 | vermelho/vermelho distante-Burro anti-Coelho |
| AlexaFluor 488-Burro anti-Frango | Jackson ImmunoResearch | 703-545-155 | corante verde anti-burro anti-frango |
| anti-PSer129 anticorpo de &alfa;-sinucleína EP1536Y (coelho) | Abcam | ab51253 | |
| anticorpo anti-TOM 20 (camundongo) | Santa Cruz | sc-17764 | |
| anticorpo anti-tirosina hidroxilase (frango) | Abcam | ab76442 | |
| anticorpo anti-VDAC1 (camundongo) | Santa Cruz | sc-390996 | |
| Anti-alfa;-sinucleína anticorpo MJFR1 (Coelho) | Abcam | ab138501 | |
| Tampão de citrato 100X estoque: tampão de citrato de 120mM, 5% Tween em água (pH 6) | Molde | ||
| para incorporação de tecidos | Fisher | 22-363-553 | Caixas de incorporação de plástico |
| D-MEM F12 | Gibco | A321331020 | |
| EVOS Sistema de Imagem M7000 | ThermoFisher Scientific | Microscópio de fluorescência automatizado de alto conteúdo | |
| Soro Fetal Bovino | Gibco | 10270106 | |
| Fundo óptico plano 96 placas de poços | Greiner | 675090 | |
| FluorSave Reagente | Millipore | 345789-20ML | Reagente de montagem |
| Glutamina 200 mM | Gibco | 25030-024 | |
| ImmEdge Caneta de Barreira Hidrofóbica Vector | Laboratories | H-4000 | PAP-pen |
| Lipofectamine e Plus Reagent | Invitrogen | 11668-019; 11514-015 | Reagente de transfecção e adjuvante de transfecção |
| Matriz de revestimento | Matrigel | Corning | 354230 |
| Micrótomo | ThermoFisher Scientific | ||
| Normal Donkey Serum | Gibco | PCN5000 | |
| Opti-MEM | Gibco | 31985070 | Meio de transfecção |
| PCDNA4 plasmídeo (espinha dorsal) | Addgene | 41036 | |
| Solução de penicilina / estreptomicina | Gibco | 15140-122 | |
| Células SH-SY5Y / poço | ATCC | HTB-11 | |
| Substituto de xileno | Labbox | 22L36504 | |
| Zeiss Axio Imager Apotome 2 | Carl Zeiss | Sistema de imagem de fluorescência de iluminação estruturada | |
| &alfa;-sinucleína | peptídeo peptídeo | S-1010-2 |
Referências
- Yang, Y., Lu, B. Mitochondrial morphogenesis, distribution, and parkinson disease. Journal of Neuropathology and Experimental Neurology. 68 (9), 953-963 (2009).
- Schapira, A. H. Mitochondria in the aetiology and pathogenesis of Parkinson's disease. The Lancet Neurology. 7 (1), 97-109 (2008).
- Swerdlow, R. H. Mitochondria and mitochondrial cascades in alzheimer's disease. Journal of Alzheimer's Disease. 62 (3), 1403-1416 (2018).
- Hedrich, K., et al. type, and origin of Parkin mutations: Review and case studies. Movement Disorders. 19 (10), 1146-1157 (2004).
- Kahle, P. J., Haass, C. How does parkin ligate ubiquitin to Parkinson's disease. EMBO reports. 5 (7), 681-685 (2004).
- Dawson, T. M., Dawson, V. L. The role of parkin in familial and sporadic Parkinson's disease. Movement Disorders. 25, S32-S39 (2010).
- Pickrell, A. M., Youle, R. J. The Roles of PINK1, Parkin, and Mitochondrial Fidelity in Parkinson's Disease. Neuron. 85 (2), 257-273 (2015).
- Zhi, L., et al. Loss of PINK1 causes age-dependent decrease of dopamine release and mitochondrial dysfunction. Neurobiology of Aging. 75, 1-10 (2019).
- Bonifati, V., et al. DJ-1(PARK7), a novel gene for autosomal recessive, early onset parkinsonism. Neurological Sciences. 24 (3), 159-160 (2003).
- Chia, S. J., Tan, E. -K., Chao, Y. -X. Historical Perspective: Models of Parkinson's Disease. International Journal of Molecular Sciences. 21 (7), 2464(2020).
- Wilson, D. M., Cookson, M. R., Den Bosch, L. V. an, Zetterberg, H., Holtzman, D. M., Dewachter, I. Hallmarks of neurodegenerative diseases. Cell. 186 (4), 693-714 (2023).
- Moore, D. J., West, A. B., Dawson, V. L., Dawson, T. M. Molecular pathophysiology of Parkinson's disease. Annual Review of Neuroscience. 28 (1), 57-87 (2005).
- Olanow, C. W., Tatton, W. G. Etiology and pathogenesis of Parkinson's disease. Annual Review of Neuroscience. 22 (1), 123-144 (1999).
- Nunnari, J., Suomalainen, A. Mitochondria: In sickness and in health. Cell. 148 (6), 1145-1159 (2012).
- Okamoto, K., Shaw, J. M. Mitochondrial Morphology and Dynamics in Yeast and Multicellular Eukaryotes. Annual Review of Genetics. 39 (1), 503-536 (2005).
- Malpartida, A. B., Williamson, M., Narendra, D. P., Wade-Martins, R., Ryan, B. J. Mitochondrial Dysfunction and Mitophagy in Parkinson's Disease: From Mechanism to Therapy. Trends in Biochemical Sciences. 46 (4), 329-343 (2021).
- Zou, W., et al. Nanoscopic quantification of sub-mitochondrial morphology, mitophagy and mitochondrial dynamics in living cells derived from patients with mitochondrial diseases. Journal of Nanobiotechnology. 19 (1), 136(2021).
- Navaratnarajah, T., Anand, R., Reichert, A. S., Distelmaier, F. The relevance of mitochondrial morphology for human disease. The International Journal of Biochemistry & Cell Biology. 134, 105951(2021).
- Zambon, F., et al. Cellular α-synuclein pathology is associated with bioenergetic dysfunction in Parkinson's iPSC-derived dopamine neurons. Human Molecular Genetics. 28 (12), 2001-2013 (2019).
- Cherubini, M., Lopez-Molina, L., Gines, S. Mitochondrial fission in Huntington's disease mouse striatum disrupts ER-mitochondria contacts leading to disturbances in Ca2+ efflux and Reactive Oxygen Species (ROS) homeostasis. Neurobiology of Disease. 136, 104741(2020).
- Parihar, M. S., Parihar, A., Fujita, M., Hashimoto, M., Ghafourifar, P. Alpha-synuclein overexpression and aggregation exacerbates impairment of mitochondrial functions by augmenting oxidative stress in human neuroblastoma cells. The International Journal of Biochemistry & Cell Biology. 41 (10), 2015-2024 (2009).
- Wiemerslage, L., Lee, D. Quantification of mitochondrial morphology in neurites of dopaminergic neurons using multiple parameters. Journal of Neuroscience Methods. 262, 56-65 (2016).
- Liu, Y. -T., et al. Mt-Keima detects PINK1-PRKN mitophagy in vivo with greater sensitivity than mito-QC. Autophagy. 17 (11), 3753-3762 (2021).
- Shoshan-Barmatz, V., Shteinfer-Kuzmine, A., Verma, A. VDAC1 at the intersection of cell metabolism, apoptosis, and diseases. Biomolecules. 10 (11), 1485(2020).
- Luk, K. C., et al. Pathological α-Synuclein transmission initiates parkinson-like neurodegeneration in nontransgenic mice. Science. 338 (6109), 949-953 (2012).
- Ryan, B. J., et al. REST protects dopaminergic neurons from mitochondrial and α-synuclein oligomer pathology in an alpha synuclein overexpressing BAC-transgenic mouse model. The Journal of Neuroscience. 41 (16), 3731-3746 (2021).
- Yamamoto, H., et al. Dual role of the receptor Tom20 in specificity and efficiency of protein import into mitochondria. Proceedings of the National Academy of Sciences. 108 (1), 91-96 (2011).
- Exner, N., Lutz, A. K., Haass, C., Winklhofer, K. F. Mitochondrial dysfunction in Parkinson's disease: molecular mechanisms and pathophysiological consequences. The EMBO Journal. 31 (14), 3038-3062 (2012).
- Grünewald, A., Kumar, K. R., Sue, C. M. New insights into the complex role of mitochondria in Parkinson's disease. Progress in Neurobiology. 177, 73-93 (2019).
- Baba, M., et al. Aggregation of alpha-synuclein in Lewy bodies of sporadic Parkinson's disease and dementia with Lewy bodies. The American journal of pathology. 152 (4), 879-884 (1998).
- Vázquez-Vélez, G. E., Zoghbi, H. Y. Parkinson's disease genetics and pathophysiology. Annual Review of Neuroscience. 44 (1), 87-108 (2021).
- Mahul-Mellier, A. -L., et al. The process of Lewy body formation, rather than simply α-synuclein fibrillization, is one of the major drivers of neurodegeneration. Proceedings of the National Academy of Sciences. 117 (9), 4971-4982 (2020).
- Ganguly, U., et al. Interaction of α-synuclein and Parkin in iron toxicity on SH-SY5Y cells: implications in the pathogenesis of Parkinson's disease. Biochemical Journal. 477 (6), 1109-1122 (2020).
- Ganjam, G. K., et al. Mitochondrial damage by α-synuclein causes cell death in human dopaminergic neurons. Cell Death & Disease. 10 (11), 865(2019).
- Martin, L. J., et al. Parkinson's Disease α-synuclein transgenic mice develop neuronal mitochondrial degeneration and cell death. The Journal of Neuroscience. 26 (1), 41-50 (2006).
- Choubey, V., et al. Mutant A53T α-Synuclein induces neuronal death by increasing mitochondrial autophagy. Journal of Biological Chemistry. 286 (12), 10814-10824 (2011).
- Chen, L., Xie, Z., Turkson, S., Zhuang, X. A53T Human α-synuclein overexpression in transgenic mice induces pervasive mitochondria macroautophagy defects preceding dopamine neuron degeneration. The Journal of Neuroscience. 35 (3), 890-905 (2015).
- Kamp, F., et al. Inhibition of mitochondrial fusion by α-synuclein is rescued by PINK1, Parkin and DJ-1. The EMBO Journal. 29 (20), 3571-3589 (2010).
- Nakamura, K., et al. Direct membrane association drives mitochondrial fission by the parkinson disease-associated protein α-synuclein. Journal of Biological Chemistry. 286 (23), 20710-20726 (2011).
- Park, J., et al. Abnormal mitochondria in a non-human primate model of MPTP-induced Parkinson's disease: Drp1 and CDK5/p25 signaling. Experimental Neurobiology. 28 (3), 414-424 (2019).
Reimpressões e permissões
