Aqui, descrevemos um protocolo para a otimização e parametrização de resíduos de aminoácidos modificados com espécies carbonilas reativas, adaptáveis a sistemas proteicos. As etapas do protocolo incluem projeto e otimização de estrutura, atribuições de carga, construção de parâmetros e preparação de sistemas de proteínas.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Sintetizando Aminoácidos Modificados com Carbonilas Reativas in Silico para Avaliar Efeitos Estruturais Usando Simulações de Dinâmica Molecular
Neste artigo
Resumo
Resumo
A carbonilação de proteínas por aldeídos reativos derivados da peroxidação lipídica leva à reticulação, oligomerização e agregação de proteínas, causando danos intracelulares, funções celulares prejudicadas e, por fim, morte celular. Tem sido descrita no envelhecimento e em várias condições crônicas relacionadas à idade. No entanto, a base das mudanças estruturais relacionadas à perda de função em alvos proteicos ainda não é bem compreendida. Assim, é descrita uma rota para a construção in silico de novos parâmetros para aminoácidos carbonilados com espécies carboniladas reativas derivadas da oxidação de ácidos graxos. Os adutos de Michael para Cys, His e Lys com 4-hidroxi-2-nonenal (HNE), 4-hidroxi-2-hexenal (HHE) e uma forma de anel de furano para 4-Oxo-2-nonenal (ONE), foram construídos, enquanto o malondialdeído (MDA) foi diretamente ligado a cada resíduo. O protocolo descreve detalhes para a construção, otimização da geometria, atribuição de cargas, ligações ausentes, ângulos, parâmetros de ângulos diedros e sua validação para cada estrutura de resíduo modificada. Como resultado, os efeitos estruturais induzidos pela carbonilação com esses derivados lipídicos foram medidos por meio de simulações de dinâmica molecular em diferentes sistemas proteicos, como a enzima tiorredoxina, albumina de soro bovino e o domínio Zu-5-anquirina de membrana empregando desvio quadrático médio (RMSD), flutuação quadrática média (RMSF), predição secundária estrutural (DSSP) e análise de área superficial acessível por solvente (SASA), entre outros.
Introdução
Na busca constante pela compreensão do comportamento molecular de proteínas com modificações oxidativas, a química computacional tornou-se um pilar fundamental no amplo campo da pesquisa científica. Isso se baseia no uso de modelos teóricos capazes de interpretar fenômenos físicos em sistemas eletrônicos, usando equações matemáticas para descrever o comportamento atômico das moléculas. Dentro desse cenário, as simulações computacionais de proteínas se destacam como ferramentas cruciais para analisar o comportamento atômico de sistemas moleculares. Com base na avaliação do comportamento estrutural, cálculos energéticos e estados conformacionais1, esses métodos tornam-se aliados estratégicos para prever o comportamento de sistemas biomoleculares.
Essas simulações são especializadas em estudar mudanças estruturais e avaliar a perda ou ganho de funções biológicas em sistemas de proteínas. No entanto, abordagens computacionais têm mostrado limitações significativas quando aplicadas a sistemas proteicos contendo resíduos modificados formados por modificações pós-traducionais covalentes na sequência. Isso ocorre porque muitos métodos disponíveis carecem de recursos com parâmetros adaptáveis a campos de força compatíveis com os pacotes mais comuns de programas para simulações de dinâmica molecular de proteínas 2,3,4,5,6. Portanto, a padronização de parâmetros adaptativos de campo de força compatíveis com software computacional é essencial para facilitar o acoplamento preciso de topologias e coordenadas atômicas com a equação que rege a energia potencial do sistema7.
Em resposta a esses desafios, um protocolo adaptável a novos resíduos de aminoácidos modificados com aldeídos derivados da peroxidação lipídica foi desenvolvido usando métodos ab initio . Nesse sentido, a otimização da geometria estrutural dos novos resíduos permite a atribuição de cargas adaptativas a novos parâmetros de ligação, ângulo e diedro que podem ser executados em campos de força gerais, como AMBER. A validação subsequente desses parâmetros permite determinar a consistência e robustez do método aplicável a simulações de dinâmica molecular.
Um dos pontos fortes notáveis deste método reside em sua capacidade de se adaptar a diversas modificações pós-traducionais, desde carbonilação até fosforilação, acetilação e metilação, entre outras. Essa versatilidade não se limita apenas aos sistemas de proteínas, mas se estende às estruturas macromoleculares, permitindo o acoplamento com topologias e coordenadas atômicas. Em contraste, estudos anteriores revelam que a parametrização padrão de modificações pós-traducionais é adequada apenas para um tipo específico de modificação e só pode ser obtida a partir de repositórios publicados, sem a capacidade de criar novas estruturas8.
Atualmente, os desafios na previsão e design da estrutura de proteínas estão se tornando mais evidentes ao modelar estruturas com modificações pós-traducionais. A escassez de parâmetros que descrevem alterações em locais específicos de aminoácidos sublinha a necessidade urgente de desenvolver e aplicar métodos computacionais que possam ser ajustados às parametrizações padrão. O objetivo deste protocolo é fornecer uma rota para a construção in silico de novos parâmetros para aminoácidos modificados covalentemente com espécies carbonilas reativas derivadas da oxidação de ácidos graxos. Esses aminoácidos modificados são reconhecidos pelo campo de força âmbar geral (GAFF) e podem, portanto, ser usados para avaliar in silico os efeitos estruturais e funcionais que esse tipo de carbonilação tem sobre suas proteínas-alvo.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
1. Projeto e otimização do novo aminoácido modificado
NOTA: Esta etapa envolve desenhar as estruturas dos resíduos modificados e otimizar sua energia.
- Projetando as estruturas modificadas e otimizando sua estrutura.
- Use um pacote de software de química computacional para extrair as moléculas de aminoácidos ligadas aos aldeídos reativos derivados da peroxidação lipídica, ou seja, com HNE, HHE, MDA e ONE. Uma vez modificado, na extremidade do grupo carboxila do aminoácido, desenhe a forma do grupo metilamina. Na extremidade amino, desenhe um grupo acetil para emular as ligações peptídicas do aminoácido modificado, conforme mostrado na Figura 1.
- Clique no ícone Limpar para limpeza da estrutura. Para otimização da estrutura, clique em Calcular > configuração de cálculo gaussiano... ou Ctrl+G, clique em Geral e desmarque Conectividade de gravação. Clique em Tipo de trabalho > Otimização, conforme mostrado na Figura 2. Em palavras-chave adicionais, digite a seguinte linha:
SCF = teste apertado Pop = MK iop (6/33 = 2) iop (6/42 = 6) opt
NOTA: Aqui, o GaussView define automaticamente Hartree Fock (HF) como o funcional e a base definida como 3-21. HF é comumente usado como funcional em várias aplicações, embora outros funcionais, como M062X, também tenham sido usados, dependendo do sistema específico e dos objetivos do pesquisador. Lembre-se de que, por ser uma molécula de carga neutra, a carga e a multiplicidade devem ser 0 e 1, respectivamente. - Para alterar o conjunto de bases, clique em Método > 6-31G para o conjunto de bases.
- Para executar a otimização no mesmo computador, clique em Enviar. Para otimizar a partir de um terminal gaussiano, escreva o seguinte comando:
g16 name_of_the_file.com & - Clique em Arquivo > Salvar. Salve o arquivo como .com para Linux ou. gjf para Windows. Quando a otimização estiver concluída, abra o arquivo de saída (.out no Windows e .log no Linux) e verifique se tudo correu bem. Não deve haver mensagens de erro no final do documento.
NOTA: Se não houver mensagens de erro no final do arquivo de saída, significa que a otimização foi realizada corretamente.
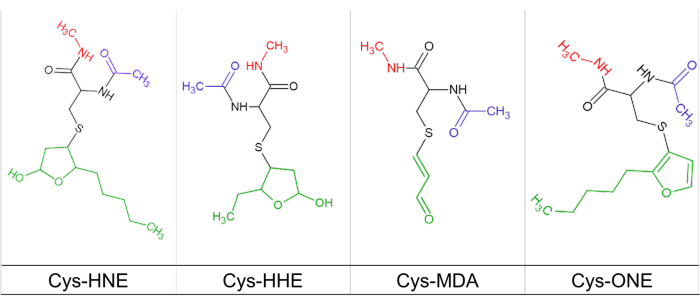
Figura 1: Cisteína modificada com carbonilas reativas. Representação da estrutura química da cisteína (linha preta) modificada com HNE, HHE, MDA e ONE (linha verde) e ligada aos grupos substituintes acetilamida (linha azul) e metilamida (linha vermelha). Clique aqui para ver uma versão maior desta figura.
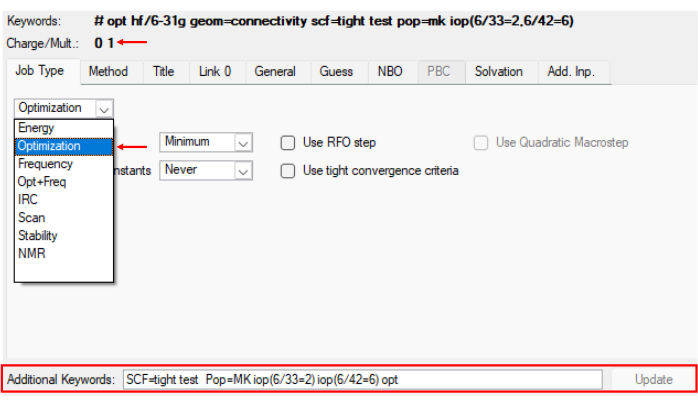
Figura 2: Menu para otimização de resíduos modificados sintetizados. Imagem de referência ilustrando a etapa 1.1 do protocolo, que mostra a etapa de otimização da estrutura modificada no programa gaussiano. Clique aqui para ver uma versão maior desta figura.
2. Parametrização dos resíduos de aminoácidos modificados
- Crie o arquivo prepin usando o programa antechamber do pacote AmberTools 16 ou da versão disponível. Consulte a Figura 3 para obter uma imagem de como o arquivo prepin deve ser.
antecâmara -i init-gau.log -fi gota -o u00.prepin -fo prepi -c resp -s 2 -rn U00 -at gaff2 -nc 0
NOTA: Doravante, o texto em itálico corresponde ao nome do arquivo e varia de acordo com os critérios do pesquisador. Nesse caso, init-gau.log corresponde ao arquivo obtido após a otimização. - Para construir o arquivo de parâmetro, digite o seguinte comando:
parmchk -i u00.prepin -f prepi -o u00.frcmod
Neste ponto, verifique se o. frcmod foi criado. Consulte a Figura 3 para obter um exemplo de como o arquivo .frcmod pode ser. - Construindo o arquivo de biblioteca
- Abra o XLEaP, editor de universo com o comando xleap. Uma janela semelhante à mostrada na Figura 4 será aberta. Em seguida, siga as etapas abaixo para gerar o arquivo de biblioteca que contém dados relevantes. Digite os seguintes comandos:
fonte leaprc.gaff2
loadamberparams u00.frcmod
loadamberprep u00.prepin
lista
NOTA: Verifique se o arquivo U00 foi criado usando o comando list. - Edite as extremidades das estruturas modificadas e ajuste as cargas resultantes digitando os seguintes comandos:
editar U00
Uma interface gráfica será exibida (consulte a Figura 4). - Selecione a opção Apagar . Clique nos átomos das extremidades acetil e metilamina que foram adicionados na etapa 1.1 para excluí-los (consulte a Figura 4 para obter uma referência de como as extremidades carboxila e amino do resíduo modificado devem se parecer).
- Neutralização de carga
- Neste ponto, a carga da molécula não é mais neutra devido à eliminação de átomos na etapa 2.3.3. A carga vem tanto da extremidade carboxila quanto da extremidade amino. Para neutralizar a carga da extremidade amino e da extremidade carboxila, siga as etapas abaixo.
- Para obter o valor total da carga (consulte a Figura 5), digite:
carga U00
Divida por dois a carga obtida. Use o valor absoluto para o valor total da carga. - Na interface gráfica, selecione a Molécula Inteira. Clique em Exibir > Nomes. Clique em Editar > Editar átomos selecionados. Neste ponto, uma janela com uma tabela deve aparecer.
- Verifique o nome dos átomos terminais N e C. No quadro, adicionar o valor obtido para a divisão da carga total (valor absoluto; ver figura 5). Em seguida, salve e saia clicando na Tabela > Salvar e sair.
- Certifique-se de que a carga seja zero (consulte a Figura 5):
carga U00 - Para sair do programa e salvar o arquivo da biblioteca, digite:
desc U00
salvar U00 u00.lib
renunciar - Verifique se o arquivo de biblioteca (.lib) foi criado corretamente (consulte a Figura 6 para referência).
- Abra o XLEaP, editor de universo com o comando xleap. Uma janela semelhante à mostrada na Figura 4 será aberta. Em seguida, siga as etapas abaixo para gerar o arquivo de biblioteca que contém dados relevantes. Digite os seguintes comandos:
- Construa o arquivo pdb do resíduo modificado com os novos parâmetros, conforme descrito abaixo.
tleap
fonte leaprc.gaff2
loadamberparams u00.frcmod
carregamento u00.lib
x = U00
savepdb U00 de-lib.pdb
renunciar - Preparação da proteína
- Baixe o arquivo PDB da proteína a ser modificada. A tiorredoxina foi selecionada como o sistema proteico modelo (PDB ID: 2IFQ). Use um visualizador de proteínas apropriado para apagar moléculas de água, dímeros (se necessário), ligantes, etc.
NOTA: Esta etapa pode ser executada em visualizadores como UCSF Chimera ou Discovery - Adicione o arquivo from-lib.pdb (arquivo obtido na etapa 2.4) e sobreponha-o ao resíduo de aminoácido a ser modificado (como mostrado na Figura 7). Certifique-se de que as extremidades terminais de amino e carbonila do from-lib.pdb correspondam ao aminoácido a ser modificado.
- Exclua a proteína, apenas o arquivo from-lib.pdb deve permanecer no espaço tridimensional ocupado pelo resíduo a ser modificado. Remova H dos átomos N- e C-terminais.
- Salve o from-lib.pdb como u00-moved.pdb com as novas coordenadas.
- Uma vez que as coordenadas do resíduo modificado tenham sido salvas, com um editor de texto abra o u00-moved.pdb e o arquivo PDB de proteína que foi limpo anteriormente. Aqui, usamos o editor de texto Notepad++ v8.4.8.
- Copie as coordenadas de u00-moved.pdb conforme mostrado na Figura 8 e cole-as no arquivo pdb de proteína, substituindo o resíduo a ser modificado. Pretende-se adaptar a ligação entre o resíduo modificado e o sistema proteico.
- Ajustar a tipologia para ser compatível com o formato da proteína PDB, alterando HEATATM para ATOM e alterar a numeração 1 para a correspondente ao resíduo a modificar. Salve o novo arquivo como complexo.PDB.
- Baixe o arquivo PDB da proteína a ser modificada. A tiorredoxina foi selecionada como o sistema proteico modelo (PDB ID: 2IFQ). Use um visualizador de proteínas apropriado para apagar moléculas de água, dímeros (se necessário), ligantes, etc.
- Geração de conexões de ligação proteína-resíduo modificadas
- No programa visualizador de proteínas, abra o arquivo from-lib.pdb. Selecione toda a estrutura. Clique em Estrutura > Rótulos > Adicionar... > OK.
- Verifique a nomenclatura atribuída aos átomos N- e C-terminais. Em outra janela, abra o arquivo u00.lib no editor de texto.
- Na lista que aparece, verifique a posição dos terminais N e C, levando em consideração a nomenclatura atribuída.
- No arquivo u00.lib, localize a linha: !entry. U00.unit.connect matriz int. Abaixo dessa linha, dois números aparecerão. Altere o primeiro número para a posição do terminal N e altere o segundo número para a posição do terminal C e salve.
- Crie a lista de parâmetros digitando as seguintes linhas:
tleap
fonte leaprc.gaff2
fonte leaprc.protein.ff14SB
carregamento u00.lib
loadamberparams u00.frcmod
x = loadpdb complexo.pdb
verificar x
NOTA: Neste ponto, o tleap fornecerá uma lista de ligações, ângulos e ângulos diedros a serem parametrizados. - Identificação da tipologia
- Abra o arquivo complex.pdb no visualizador de proteínas. Selecione o resíduo modificado e os resíduos adjacentes em ambos os lados.
NOTA: Na estrutura terciária da proteína, é comum que ocorra uma lacuna no local do resíduo modificado. - Estrutura de bola e bastão de exibição para os resíduos selecionados. Exiba a nomenclatura apenas para o resíduo modificado, conforme mostrado na etapa 2.6.1 Abra o arquivo de biblioteca (.lib) no editor de texto escolhido.
- Com base na nomenclatura observada, identifique no arquivo da biblioteca (.lib) a topologia atribuída (encontrada entre aspas ao lado da nomenclatura) que corresponde à utilizada na lista de ligações, ângulos e ângulos diedros a serem parametrizados, criada na etapa 2.7.
NOTA: Na lista de ligações, ângulos e ângulos diedros fornecida pelo tleap, as letras maiúsculas representam os átomos dos aminoácidos adjacentes ao resíduo modificado.
- Abra o arquivo complex.pdb no visualizador de proteínas. Selecione o resíduo modificado e os resíduos adjacentes em ambos os lados.
- Parametrização de ligações, ângulos e ângulos diedros com parmcal (um programa em âmbar)
NOTA: Para esta etapa, será necessário usar o programa parmcal do pacote Amber. Também será indispensável ter o arquivo frcmod (u00.frcmod) e o arquivo da biblioteca abertos no editor de texto. O visualizador de proteínas deve ser usado para visualizar os ângulos e distâncias de ligação. No visualizador de proteínas, os resíduos de aminoácidos que estão ligados ao modificado serão selecionados para gerar as distâncias de ligação, ângulos e diedros (consulte a etapa 2.7 da lista). Esses dados serão implementados para calcular as constantes no parmcal e adicioná-las ao arquivo frcmod para a criação do parâmetro.- Geração de distâncias e ângulos de ligação no Visualizador
- No Visualizador, selecione os átomos envolvidos na ligação ou no ângulo. Clique em Estrutura > Monitor > Distância ou Ângulo.
- Execute o procedimento a seguir para cada novo parâmetro a ser adicionado. Os dados a serem inseridos no parmcal são indicados em negrito. Abaixo está um exemplo de como criar o parâmetro de ligação entre o N-terminal do aminoácido modificado e o C adjacente do outro aminoácido.
Parmcal
Selecione:
0. definir o parâmetro se (gaff)
1. Calcule o parâmetro de comprimento da ligação: AB
2. Calcule o parâmetro do ângulo de ligação: ABC
3. Saída
0
Selecione qual conjunto de parâmetros usar: 1-gaff (o padrão) ou 2-gaff2
2
Os parâmetros do campo de força definidos foram definidos como gaff2
Selecione:
0. definir o parâmetro se (gaff)
1. Calcule o parâmetro de comprimento da ligação: AB
2. Calcule o parâmetro do ângulo de ligação: ABC
3. Saída
1
Por favor, insira o nome do elemento do átomo A em AB
C
Insira o nome do elemento do átomo B em AB
Ns
Insira o comprimento da ligação em número não positivo
meios para calculá-lo de acordo com regras empíricas
1.455
BOND C-ns 270.256 1.455
NOTA: O sublinhado duplo é copiado e adicionado no arquivo frcmod. Para este exemplo, ele é adicionado abaixo da última linha da seção BOND. Os ângulos diedros são somados de acordo com os valores relatados por Alviz-Amador et al.9. - Depois de criar todos os parâmetros de união, ângulo e diedro e adicioná-los ao arquivo frcmod, salve o arquivo frcmod, garantindo que os novos parâmetros sejam incluídos.
- Geração de distâncias e ângulos de ligação no Visualizador
- Para topologia e geração de arquivo de coordenadas, digite os seguintes comandos:
tleap
fonte leaprc.gaff2
fonte leaprc.protein.ff14SB
carregamento u00.lib
loadamberparams u00.frcmod
x = loadpdb complejo.pdb
Fonte: leaprc.water.tip3p
carga x- Adicione o número de íons Na ou Cl necessários para neutralizar a carga digitando:
adições x Na+ 5
solvateoct x TIP3PBOX 10.0
saveamberparm x prot.topo prot.coords
NOTA: Se desejar adicionar íons Cl em vez de Na, substitua Na+ por Cl-. O 5 corresponde ao número de íons a serem adicionados e é ajustado para neutralizar a carga.
- Adicione o número de íons Na ou Cl necessários para neutralizar a carga digitando:
- Para o tipo de cálculo de molaridade:
cauda -f prot.coords- Copie a linha final produzida, substituindo-a pelo conteúdo em negrito dentro da instrução subsequente. 0,15 corresponde à molaridade alvo.
usr/bin/perl molarity.perl 0.15 101.3356150 101.3356150 101.3356150 109.4712190 109.4712190 109.4712190 Kconts
Isso gerará a quantidade de íons Cl- e Na+ a serem adicionados, conforme descrito na etapa 2.10. Neste ponto, ocorre a geração da topologia e dos arquivos de coordenadas do resíduo de aminoácido modificado com os novos parâmetros.
- Copie a linha final produzida, substituindo-a pelo conteúdo em negrito dentro da instrução subsequente. 0,15 corresponde à molaridade alvo.
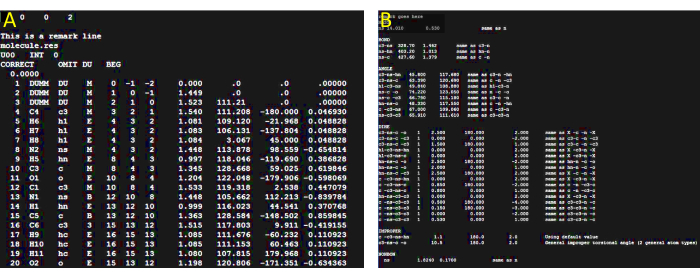
Figura 3: Preparação do arquivo de parâmetros. (A) Imagem de referência ilustrando a aparência esperada do arquivo de prepin gerado na etapa 2.1. A visualização do arquivo foi realizada usando o editor de texto GNU nano v2.3.1. (B) Imagem de referência ilustrando a aparência esperada do arquivo frcmod gerado na etapa 2.1. Clique aqui para ver uma versão maior desta figura.
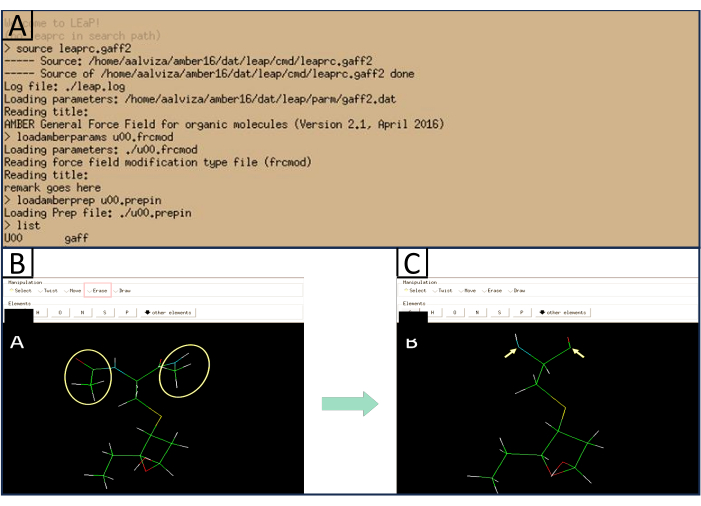
Figura 4: Imagem de referência da janela XLEaP. (A) Mostra a resposta esperada ao digitar os comandos mencionados. (B) Mostra os átomos que precisam ser removidos (amarelo) e a opção que precisa ser selecionada para fazê-lo (vermelho). (C) Mostra uma imagem de referência de como devem ficar as extremidades terminais amino e carbonila do resíduo modificado após a exclusão dos grupos acetil e metilamina. Clique aqui para ver uma versão maior desta figura.
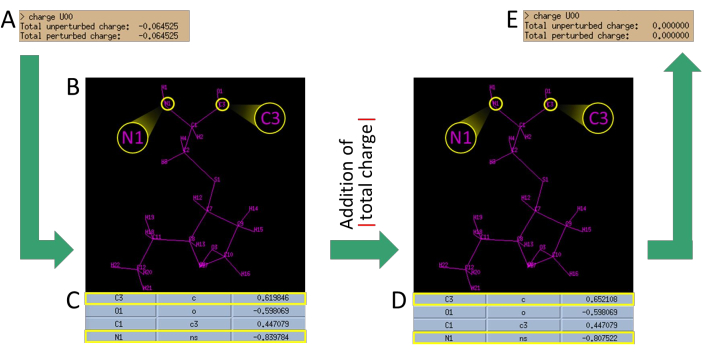
Figura 5: Procedimento de neutralização de carga. (A) Cálculo da carga total após a remoção dos grupos acetil e metilamina. B) Determinação da nomenclatura atribuída aos átomos do resíduo. Preste atenção à nomenclatura atribuída para o N do terminal amino e C do terminal carboxila. (C) Identificação das cargas atribuídas para esses dois átomos (N1 e C3) na tabela. Pegue o valor de carga dos átomos (dividido por 2) e some o valor absoluto da carga obtida. (D) Substituição dos valores de carga de N1 e C3 pelos valores obtidos. (E) Verificação de que a carga resultante agora é zero. (todos os dados fornecidos são apenas para referência e podem variar dependendo do resíduo modificado). Clique aqui para ver uma versão maior desta figura.
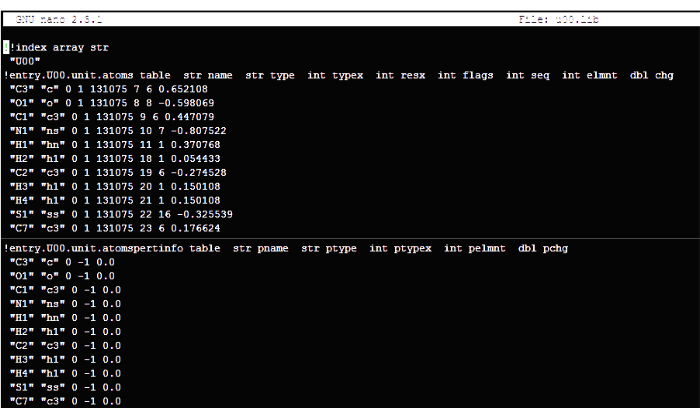
Figura 6: Imagem de referência da estrutura desejada do arquivo de biblioteca (.lib). É importante observar que a imagem fornecida exibe apenas uma representação condensada do arquivo completo. Clique aqui para ver uma versão maior desta figura.
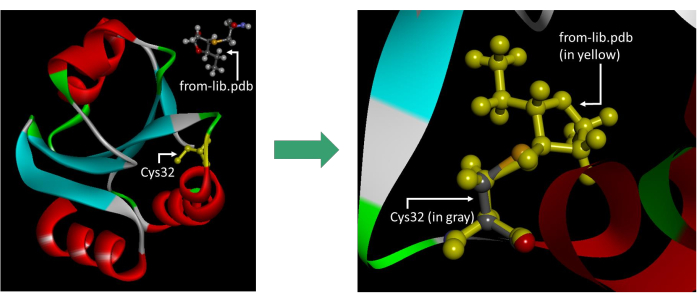
Figura 7: Imagem de referência ilustrando o posicionamento correto do arquivo from-lib.pdb. É importante observar que a imagem exibida inclui os hidrogênios nos terminais N e C, que devem ser excluídos antes de salvar o arquivo. A imagem foi tirada no software Visualizer. Clique aqui para ver uma versão maior desta figura.
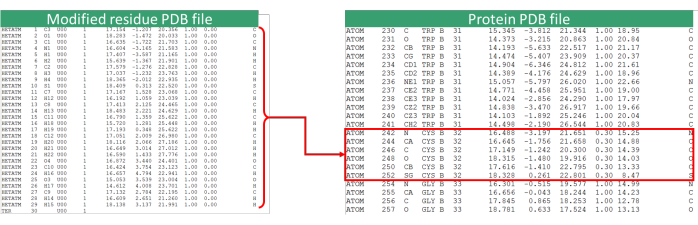
Figura 8: Atualização do arquivo PDB. Imagem de referência do procedimento de substituição das coordenadas do resíduo (neste caso, Cys32) pelo resíduo modificado. O arquivo PDB de resíduo modificado refere-se ao arquivo u00-moved.pdb. Clique aqui para ver uma versão maior desta figura.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Para ilustrar a implementação do protocolo e avaliar os resultados, as seguintes análises serão consideradas. O conjunto de dados gerado pela atribuição de novos parâmetros aos resíduos de aminoácidos modificados foi construído com base na otimização das estruturas eletrônicas, que foram suportadas para cargas parciais de RESP. A Figura 9 mostra a conformação estrutural de um dos resíduos de aminoácidos otimizados com a atribuição de parâmetros.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Uma das etapas críticas no desenvolvimento do protocolo de parametrização AMBER foi a otimização quântica dos novos resíduos de aminoácidos modificados com os derivados da peroxidação lipídica, devido à variabilidade energética relacionada à minimização e à forma de atribuição de cargas de RESP na antecâmara AMBER. Para isso, foram utilizados métodos de otimização ab initio com Hartree-Fock (HF/6-31G) e teoria funcional da densidade semi-empírica (DFT; B3LYP/6-31G e M062X/6-31G) para avaliar a resposta à atribui...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm nada a divulgar.
Agradecimentos
Este trabalho foi apoiado pelo código de bolsa de pesquisa 1107-844-67943 do Ministério de Ciência, Tecnologia e Inovação (Minciencias) e da Universidade de Cartagena (Colômbia) para apoiar os grupos de pesquisa 2021 e Acta 017-2022.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| AmberTools16 ou Superior | O Projeto | Amber é um conjunto de programas de simulação biomolecular | |
| Gaussian 09 ou Upper | Gaussian Inc | Desenhe e otimize estruturas | |
| Linux Ubuntu | GNU/Linux | Plataforma para GPUs AmberTools | |
| NVIDIA GTX 1080 ou Superior | Nvidia | Compatível com PMEMD |
Referências
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
