Aqui, descrevemos um procedimento simples e rápido para detectar DNA de patógenos de abelhas, como Lotmaria passim e Nosema ceranae, usando uma lise celular pronta para amplificação, amplificação da polimerase recombinase e ensaios CRISPR/Cas12a.
Artigo de método
Detecção de DNA no local de parasitas tripanossomatídeos e Nosema ceranae por meio de lise alcalina acoplada ao sistema RPA/CRISPR/Cas12a
Neste artigo
Aviso de errata
Important: There has been an erratum issued for this article. View Erratum Notice
Resumo
Resumo
A detecção precoce no local de patógenos microscópicos é essencial para o manejo eficaz e a saúde das colônias de abelhas. Atualmente, o padrão-ouro para detecção molecular de patógenos de abelhas é qPCR ou RT-qPCR. Aqui, apresentamos uma alternativa rápida, sensível e econômica para a detecção de patógenos de DNA implantáveis em campo. Este método combina lise celular direta e pronta para amplificação de abdômen de abelhas operárias com amplificação da polimerase recombinase (RPA), transclivagem mediada por CRISPR/Cas12a de sondas repórter e detecção por meio de ensaios de fluxo lateral. Validamos com sucesso este protocolo em abelhas infectadas com Nosema ceranae e Lotmaria passim. O protocolo descrito pode ser realizado usando um simples bloco de calor ou à temperatura ambiente e é potencialmente aplicável a qualquer patógeno baseado em DNA ou microbiota intestinal da abelha. Todo o processo leva aproximadamente 180 minutos e atinge uma sensibilidade comparável à qPCR, detectando apenas 96 cópias do parasita/μL. Em conclusão, essa abordagem oferece uma ferramenta promissora para o diagnóstico de campo confiável e rápido de infecções por abelhas sem a necessidade de equipamentos laboratoriais complexos, tornando-a ideal para vigilância de colônias no local.
Introdução
As abelhas são espécies-chave implicadas na polinização das plantas e são essenciais para a reprodução das plantas, biodiversidade e segurança alimentar1. Seus serviços de polinização beneficiam uma ampla gama de culturas com alto valor econômico, contribuindo com cerca de US$ 235 a 577 bilhões anualmente para a agricultura global. No entanto, o declínio mundial das populações de abelhas levantou sérias preocupações devido às suas possíveis consequências para a estabilidade ecológica e a produtividade das culturas, que resultaram em uma perda estimada de US$ 4,8 a 16,3 bilhões em países pobres altamente endividados2. A massa de desaparecimento de abelhas envolve múltiplas interações entre vários fatores: aplicação de pesticidas, perda de habitat, mudanças climáticas e infecções por patógenos, incluindo vírus, bactérias, fungos e protistas.
Entre esses microrganismos, Nosema spp., um fungo microsporidiano que perturba o funcionamento do intestino, e parasitas tripanossomatídeos - particularmente Lotmaria passim - são amplamente distribuídos em colônias de abelhas em todo o mundo3, 4. Descobertas recentes mostram que as infecções por L. passim , mesmo quando assintomáticas, podem regular negativamente genes relacionados ao sistema imunológico e alterar o metabolismo energético em abelhas, potencialmente comprometendo sua resiliência sob estresse adicional5. Da mesma forma, as infecções por Nosema spp. reduzem a longevidade das abelhas, suprimem a função imunológica e interrompem a dinâmica de forrageamento da colônia, levando à redução da produção de mel e ao aumento da mortalidade da colônia. Além disso, coinfecções envolvendo Nosema spp. e tripanossomatídeos podem ter efeitos sinérgicos, exacerbando o estresse fisiológico e enfraquecendo as defesas do hospedeiro. Esses achados ressaltam a importância de monitorar vários patógenos simultaneamente.
O enfrentamento dessas ameaças requer o desenvolvimento de ferramentas de diagnóstico rápidas e precisas, que por sua vez dependem de uma compreensão mais profunda da biologia, transmissão e estratégias de sobrevivência desses patógenos6. A detecção desses patógenos por meio de métodos tradicionais, incluindo microscopia de luz e amplificação molecular, permanece confiável, mas enfrenta certas limitações. Exemplos de qPCR, RTqPCR (requer ciclagem em diferentes temperaturas) e métodos isotérmicos, como Amplificação Mediada por Loop (LAMP, opera em temperatura constante), foram desenvolvidos para parasitas fúngicos, virais, bacterianos ou protozoários 6,7,8,9,10. No entanto, a implementação desses métodos requer equipamentos especializados, juntamente com pessoal treinado e instalações laboratoriais bem equipadas, o que restringe sua praticidade para aplicações de campo e monitoramento em larga escala. Para resolver esses problemas, novas técnicas moleculares foram desenvolvidas - a amplificação de alvos de DNA com amplificação da polimerase recombinase (RPA), juntamente com a detecção baseada em CRISPR / Cas12a - uma abordagem rápida, específica e sensível. O método funciona isotermicamente e produz resultados visuais que o tornam adequado para diagnósticos no local ou no local de atendimento, de acordo com Shao et al.11 e Xiao et al.12.
O RPA é um método simples e rápido de amplificação de DNA que opera a uma temperatura constante, normalmente entre 37 °C e 42 °C. Ele se baseia em enzimas recombinases, proteínas de ligação ao DNA de fita simples e uma polimerase que desloca a fita para amplificar o DNA sem a necessidade de ciclos térmicos. O RPA é especialmente adequado para testes no local e diagnósticos de campo devido à sua velocidade, requisitos mínimos de equipamento e compatibilidade com amostras brutas 11,12,13. Para aumentar a especificidade, o produto RPA pode ser detectado usando a endonuclease Cas12a, que também funciona dentro da mesma faixa de temperatura. Cas12a se liga a um RNA guia CRISPR (gRNA), um RNA curto que guia Cas12a em direção à sequência alvo amplificada e se liga à sequência complementar no DNA. Após a ligação, Cas12a torna-se ativado e exibe atividade de clivagem colateral (trans), especificamente contra DNA de fita simples (ssDNA). Isso permite o uso de moléculas repórter de ssDNA marcadas com fluoróforos ou biotina, que podem gerar fluorescência ou sinais visuais, incluindo leituras de tiras de fluxo lateral. Juntos, RPA e CRISPR/Cas12a formam uma poderosa plataforma de diagnóstico molecular que é rápida, sensível e adequada para uso em ambientes de campo ou com recursos limitados12.
Para aumentar ainda mais a praticidade dessa abordagem de diagnóstico molecular, também implementamos um método simplificado de lise celular pronta para amplificação (ARCL) baseado na lise de hidróxido de sódio (NaOH) do abdômen de abelha11,14, eliminando a necessidade de preparação extensiva de amostras e reagentes laboratoriais. Essa técnica rápida de extração de ácido nucleico, combinada com a amplificação isotérmica e o sistema de detecção CRISPR/Cas12a, permite um fluxo de trabalho verdadeiramente implantável em campo que reduz significativamente o tempo e o custo. É importante ressaltar que o ensaio mantém a qualidade, alta sensibilidade e especificidade comparáveis ao qPCR, o padrão ouro atual para detecção de patógenos em abelhas.
Aqui, aplicamos com sucesso essa metodologia para a detecção de Nosema ceranae e L. passim em abelhas (Figura 1). Comparamos esse método com os ensaios padrão de qPCR e validamos seu desempenho usando amostras naturalmente infectadas. Nossos resultados mostram que essa abordagem é uma alternativa prática e confiável para o monitoramento da saúde das abelhas em campo, com forte potencial para vigilância em larga escala e esforços de intervenção precoce na apicultura.
Protocolo
Todos os procedimentos foram conduzidos de acordo com as diretrizes institucionais e nacionais para trabalhar com invertebrados e usando o menor número de abelhas necessário para a prova de conceito. As abelhas foram transportadas em caixas de colmeia especializadas com ventilação e temperatura adequada e armazenadas em laboratório a -20 °C até a análise.
1. Lise de células alcalinas HotSHOT
- Preparação da solução
- HotSHOT Lysis - preparação de tampão de 100 mL
- Pese 99,993 mg de NaOH e 8,32 mg de EDTA, adicione 90 mL de água destilada e misture. Ajuste o pH para 12 e o volume para 100 mL; autoclave.
- 40 mM Tris-HCl, pH 5
- Para 484.544 mg de Tris, adicione 90 mL de água deionizada, ajuste o pH para 5 com HCl e leve o volume para 100 mL.
- HotSHOT Lysis - preparação de tampão de 100 mL
- Protocolo de lise
- Dissecar o abdômen da abelha usando um bisturi estéril e transferir o tecido dissecado para um tubo de microcentrífuga de 1,5 mL.
NOTA: Para detecção do patógeno, apenas o abdome foi usado e as partes restantes do corpo foram descartadas. - Adicione 400 μL de tampão HotSHOT, macere o tecido usando um pilão descartável e homogeneize-o ainda mais por vórtice.
NOTA: O pilão pode ser reutilizado se descontaminado incubando o material durante a noite em solução de NaOH 0,1 N, depois enxaguado com água dupla deionizada, seguido de um ciclo de autoclave e subsequente secagem em incubadora. - Incubar o homogeneizado a 95 °C durante 10 min para lisar as células. Após a incubação, coloque imediatamente o tubo no gelo para esfriar.
- Para neutralizar a reação, adicione um volume igual (400 μL) de 40 mM de Tris-HCl, resultando em uma concentração final de 20 mM de Tris-HCl na solução.
NOTA: Este procedimento de lise é ilustrado na Figura 2.
- Dissecar o abdômen da abelha usando um bisturi estéril e transferir o tecido dissecado para um tubo de microcentrífuga de 1,5 mL.
2. Amplificação isotérmica por RPA
NOTA: O design dos primers foi feito com a ajuda da ferramenta de software eprimer3 (https://www.bioinformatics.nl/cgi-bin/emboss/eprimer3), embora outras ferramentas de design de primer possam ser usadas.
- Preparação de soluções de trabalho
- Soluções de primer RPA
- Preparar soluções de reserva a uma concentração de 100 μM de acordo com as instruções do fabricante. Por exemplo, reconstitua 10,0 nmol de primer liofilizado em 100 μL de água tratada com dietilpirocarbonato (DEPC) e armazene a -20 °C. Preparar soluções de trabalho a uma concentração de 10 μM diluindo o estoque 1:10; misture 90 μL de água tratada com DEPC com 10 μL da solução estoque de 100 μM em um tubo de 0,2 mL. Armazene essas soluções a -20 °C.
- Soluções de primer RPA
- Protocolo RPA
- Prepare a mistura principal de acordo com o número de reações a serem realizadas. Inclua um controle negativo (substituindo ARCL por água tratada com DEPC) e um controle positivo usando DNA de patógeno (neste exemplo, DNA de promastigotas de L. passim de cultura de células e abelhas positivas para Nosema spp. (esporos detectados por microscopia)) (Tabela 1).
NOTA: Sempre prepare a mistura principal RPA no gelo e use pontas de filtro para evitar contaminação. - Transferir uma alíquota de 46,5 μL da mistura principal para cada tubo de 0,2 ml.
- Adicionar acetato de magnésio (MgOAc) e DNA molde às tampas dos tubos, seguindo os volumes especificados na Tabela 2. Centrifugue brevemente os tubos para misturar o conteúdo e iniciar a reação RPA.
NOTA: Para melhor reprodutibilidade, agite brevemente todos os componentes antes de usar. Controles positivos e negativos devem ser incluídos em cada lote para validar a reação. - Incubar as amostras a 39 °C durante 40 min para a reação de amplificação do RPA.
NOTA: Após a incubação, as reações de RPA podem ser usadas diretamente para detecção a jusante (por exemplo, ensaios baseados em CRISPR/Cas12a), descritos na seção 3.
- Prepare a mistura principal de acordo com o número de reações a serem realizadas. Inclua um controle negativo (substituindo ARCL por água tratada com DEPC) e um controle positivo usando DNA de patógeno (neste exemplo, DNA de promastigotas de L. passim de cultura de células e abelhas positivas para Nosema spp. (esporos detectados por microscopia)) (Tabela 1).
3. Detecção de DNA de patógenos por CRISPR/Cas12a
NOTA: A detecção após o RPA pode ser realizada de diferentes maneiras. Neste protocolo, detalharemos a detecção por fluorescência (FAM-TTTTTTTT-MGB) e tiras imunocromatográficas (Biotina-TTTTTTTT-FITC).
Realize todos os procedimentos em uma área limpa e livre de DNA (por exemplo, espaço de PCR dedicado). Limpe as superfícies de trabalho e pipetas com água sanitária a 0,5%, seguida de etanol a 70%. Sempre use pontas de filtro e luvas. Manuseie o DNA ou material amplificado em uma área separada da zona de preparação do reagente. Descongele todos os reagentes no gelo e mantenha as condições frias durante a preparação.
- Preparação de soluções de trabalho
- crRNA
NOTA: O desenho do crRNA de Nosema ceranae e Lotmaria passim foi realizado usando a ferramenta de design de RNA/DNA guia CRISPR de patógenos eucarióticos (EuPaGDT) http://grna.ctegd.uga.edu/. Para design personalizado de crRNA, outro software, como GPP sgRNA Designer (https://portals.broadinstitute.org/gpp/public/analysis-tools/sgrna-design) ou CHOPCHOP (https://chopchop.cbu.uib.no/), pode ser usado.- Para preparar uma solução estoque de crRNA a 100 μM, reconstitua 10 nmol de cada crRNA liofilizado com 100 μL de água tratada com DEPC e armazene a -20 ° C. Para preparar uma solução de trabalho de 1 μM, execute uma diluição de 1:100 misturando 1 μL da solução estoque de 100 μM com 99 μL de água tratada com DEPC em um tubo de 0,2 mL (Figura 3).
NOTA: Ambas as soluções devem ser conservadas a -20 °C.
- Para preparar uma solução estoque de crRNA a 100 μM, reconstitua 10 nmol de cada crRNA liofilizado com 100 μL de água tratada com DEPC e armazene a -20 ° C. Para preparar uma solução de trabalho de 1 μM, execute uma diluição de 1:100 misturando 1 μL da solução estoque de 100 μM com 99 μL de água tratada com DEPC em um tubo de 0,2 mL (Figura 3).
- Preparação Cas12a
NOTA: Cas12a pode ser fornecido em concentrações de 1 μM ou 100 μM.- Se fornecido a 100 μM, diluí-lo para uma solução de trabalho de 1 μM antes do uso, misturando 1 μL da enzima Cas12a de 100 μM com 99 μL do diluente fornecido no kit (diluição 1:100, Figura 3).
NOTA: A concentração da enzima Cas12a pode ser ajustada dependendo do tipo de amostra. Como a enzima é armazenada em um diluente à base de glicerol, é importante garantir que o volume da enzima adicionada não exceda 20% do volume total da reação para evitar possíveis efeitos inibitórios.
- Se fornecido a 100 μM, diluí-lo para uma solução de trabalho de 1 μM antes do uso, misturando 1 μL da enzima Cas12a de 100 μM com 99 μL do diluente fornecido no kit (diluição 1:100, Figura 3).
- Preparação de soluções de sonda FAM e biotina
NOTA: A sonda FAM é fornecida na forma liofilizada.- Para preparar uma solução estoque de 100 μM, ressuspenda a sonda adicionando 1 μL de água tratada com DEPC por 1 nmol de sonda (por exemplo, para 102 nmol, adicione 102 μL de água tratada com DEPC). Conservar a solução-mãe a -20 °C. Para uso no mastermix de detecção, dilua o estoque 1:10 (90 μL de água tratada com DEPC com 10 μL de 100 μM FAM) para obter uma solução de trabalho de 10 μM (Figura 3).
- crRNA
- Protocolo de detecção CRISPR/Cas12a
- Detecção baseada em fluorescência (sonda FAM)
- Em um tubo de microcentrífuga de 1,5 mL, prepare a mistura de reação conforme descrito na Tabela 3, excluindo os amplicons.
- Misture bem usando um vórtice e distribua a mistura em tubos de PCR.
- Em seguida, adicione 4 μL de amplicon RPA (descrito na etapa 2.2) a cada tubo.
- Incubar as reações a 37 °C por 120 min em um termociclador com capacidade de leitura de fluorescência, registrando a fluorescência a cada minuto.
- Opcional: No final da incubação, transfira as reações para tubos de 0,2 mL e visualize usando um sistema de documentação de gel para imagem.
- Detecção usando uma sonda de biotina em um teste de fluxo lateral
- Em um tubo de microcentrífuga de 1.5 mL, adicione os componentes mostrados na Tabela 4.
- Fazer a mistura conforme descrito no ponto 3.2.1, misturar e distribuir numa placa PCR. Por fim, adicione 4 μL de amplicon aos respectivos poços.
- Incubar durante 120 min num termociclador (sem leitura de fluorescência) ou bloco térmico a 37 °C.
- Transferir as amostras para tubos de 0,2 mL e realizar a detecção com imunostrips. Para fazer isso, adicione 50 μL de tampão de corrida e 10 μL da mistura de reação em cada tubo e insira a tira diretamente no tubo. Incube por 15 min em temperatura ambiente e leia os resultados após 10 min de imersão, conforme ilustrado na Figura 3.
- Detecção baseada em fluorescência (sonda FAM)
Resultados
Aqui, descrevemos um método rápido no local usando lise alcalina de abdômen de abelhas operárias acoplado à amplificação de RPA e detecção baseada em CRISPR / Cas12a por abordagens de fluorescência e / ou fluxo lateral. O esquema do fluxo de trabalho completo é representado na Figura 3, e o esquema da lise alcalina HotSHOT do abdômen das abelhas operárias está na Figura 4. Os resultados representativos do ensaio RPA/CRISPR/Cas12a são mostrados na Figura 5. Para detectar L. passim e N. ceranae, um termociclador foi usado para quantificar as unidades de fluorescência relativa (RFUs) usando uma sonda marcada com FAM (Figura 4A). As reações de RPA foram realizadas usando 10 ng de DNA, e os dados de fluorescência foram plotados em um gráfico (Figura 4B). Na etapa final do ensaio, amostras em tubos cônicos foram fotografadas usando um sistema de imagem em gel (Figura 4C). Para detecção com sonda marcada com biotina, as amostras foram incubadas em termobloco (Figura 4A); a solução de detecção foi preparada de acordo com as instruções do fabricante e aplicada em uma faixa de fluxo lateral (Figura 4B, C). O método resultou em uma detecção bem-sucedida de ambos os patógenos das abelhas.
Para determinar a eficiência das reações de RPA, comparamos esse método com qPCR padrão usando DNA purificado de abelhas usando o kit referenciado (consulte a Tabela de Materiais). Um total de 32 amostras de abelhas foram testadas com primers direcionados ao gene da β-tubulina de L. passim para ambos os métodos e, em seguida, detectadas por transclivagem CRISPR/Cas12a de sondas fluorescentes. Notavelmente, como resultado, 12 amostras foram consideradas positivas por qPCR, enquanto RPA/CRISPR/Cas12a detectou L. passim em 16 amostras (Figura 5A). Isso indica que o desempenho da reação RPA é mais sensível do que o PCR, como o método de amplificação de DNA padrão-ouro.
Da mesma forma, determinamos o limite de detecção (LOD) para qPCR e RPA acoplado à detecção de CRISPR/Cas12a para DNA de L. passim como modelo de patógeno usando diluições seriadas de DNA de L. passim variando de 66 ng a 6 fg. qPCR detectou apenas 6 pg, correspondendo a aproximadamente 96 parasitas (Figura 5B). Em comparação, o LOD para RPA correspondeu a 96 parasitas (Figura 5C, D).
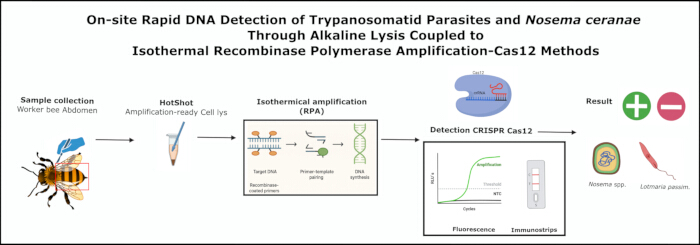
Figura 1: Fluxo de trabalho geral da lise alcalina HotSHOT juntamente com amplificação de RPA e métodos de detecção de Cas12 em abelhas. Abreviaturas: RPA = amplificação da polimerase recombinase; CRISPR = repetições palindrômicas curtas agrupadas regularmente interespaçadas; Cas = proteína associada a CRISPR. Clique aqui para ver uma versão maior desta figura.
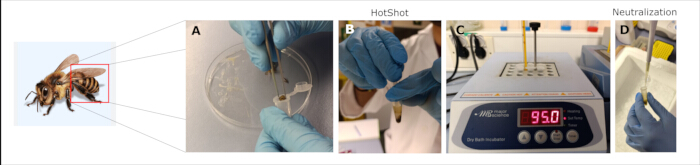
Figura 2: Processamento de lise celular pronta para amplificação com tampão HotSHOT. (A) Corte o abdômen da abelha com um bisturi e coloque-o em um tubo de centrífuga; (B) com um pilão, fazer uma maceração com 400 μL de HotShot; (C) incubar em um termobloco a 95 °C por 10 min; e (D) neutralizar com 400 μL de Tris-HCl 40 mM. Clique aqui para ver uma versão maior desta figura.
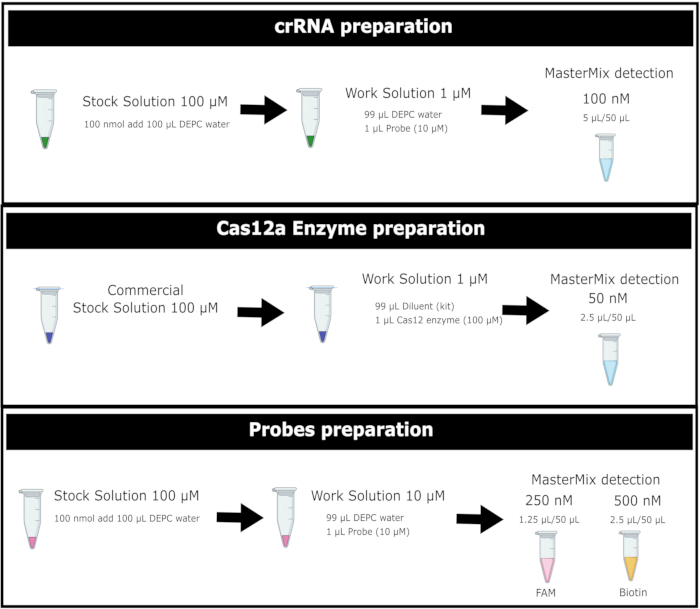
Figura 3: Fluxo de trabalho geral para a preparação da enzima Cas12a e soluções de sonda repórter marcadas com FAM e biotina. Abreviaturas: DEPC-água = água tratada com dietil pirocarbonato; crRNA= RNA CRISPR; Cas12 = tipo de proteína associada a CRISPR. Clique aqui para ver uma versão maior desta figura.
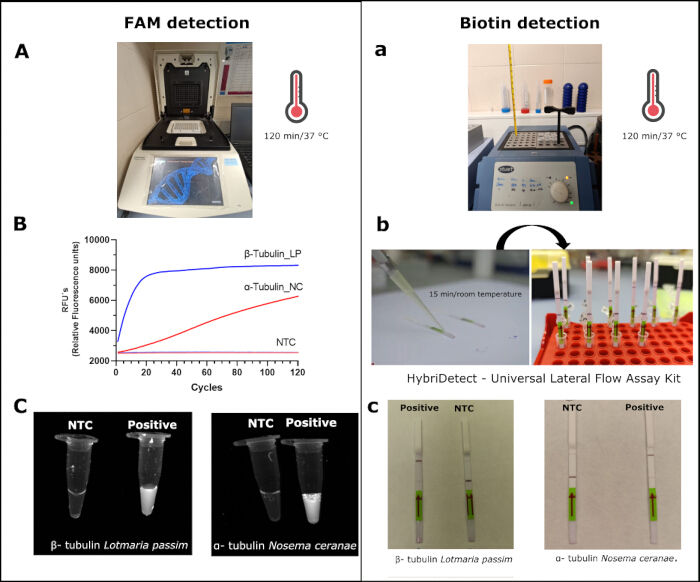
Figura 4: Detecção de Lotmaria passim e Nosema ceranae. pelo método CRISPR/Cas12a com sondas FAM e biotina. Para detecção de FAM, (A) as amostras estão sendo incubadas em um termociclador; (B) as unidades de fluorescência relativas (RFU's) de L. passim e N.ceranae; (C) visualização das mesmas amostras em um sistema de fotodocumentação. Nos testes de biotina, (a) uma amostra incubada em um bloco térmico; (b) amostras foram adicionadas em uma fita imunológica do kit (consulte a Tabela de Materiais); c) Os resultados após a incubação. Abreviaturas: LP= Lotmaria passim; NC= Nosema ceranae; NTC= sem controle de modelo; RFU: unidades de fluorescência relativa Clique aqui para ver uma versão maior desta figura.
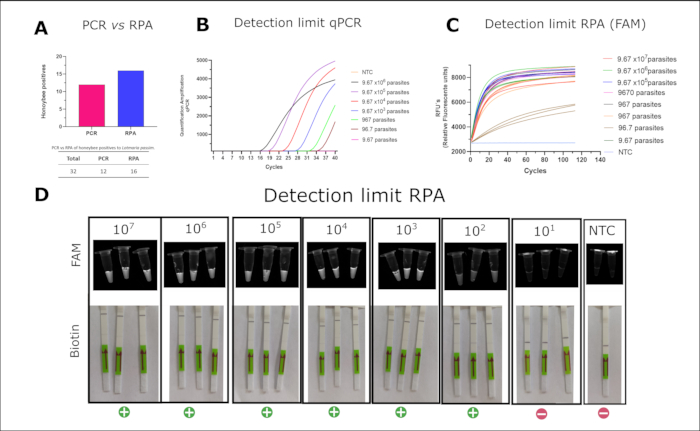
Figura 5: Comparação entre qPCR e RPA, e limite de detecção de Lotmaria passim. (A) Detecção de L. passim em amostras de abelhas usando qPCR convencional e RPA. (B) limite de detecção de qPCR de L. passim usando SsoFast EvaGreen. (C) Limite de detecção de L. passim usando CRISPR/Cas12a com uma sonda marcada com FAM; (D) visualização da mesma detecção CRISPR/Cas12a (de C) sob um sistema de imagem de gel (linha superior) e resultados de fluxo lateral correspondentes usando CRISPR/Cas12a com uma sonda marcada com biotina (linha inferior). Abreviaturas: RPA = amplificação da polimerase recombinase; qPCR= reacção em cadeia da polimerase quantitativa. Clique aqui para ver uma versão maior desta figura.
| Reagente | Concentração Final | 10 μL | 50 μL |
| 2x tampão de reação | 1x | 5 μL | 25 μL |
| dNTPs (10 mM) | 1,8 mM | 1,8 μL | 9 μL |
| 10x E-Mix Básico | 1x | 1 μL | 5 μL |
| Primer direto (10 μM) | 480 nM | 0,5 μL | 2,4 μL |
| Primer reverso (10 μM) | 480 nM | 0,5 μL | 2,4 μL |
| 20x Mistura de Reação do Núcleo | 1x | 0,5 μL | 2,5 μL |
| Água DEPC | -- | 0,7 μL | 3,7 μL |
Tabela 1: Componentes Mastermix para RPA com volumes finais de 10 μL e 50 μL e concentrações de trabalho correspondentes:
| Reagente | Concentração final | Reação de 10 μL | Reação de 50 μL |
| 280 mM MgOAc | 1,8 mM | 0,5 μL | 2,5 μL |
| ADN | 10-0,1 ng | 1 μL | 2 μL |
Quadro 2: Volume de reagentes a adicionar por amostra numa reação de RPA
| Reagente | [estoque] | [final] | 1x (μL) |
| Enzima Cas12a | 1 μM | 50 nM | 2.5 |
| de cRNA | 1 μM | 100 nM | 5 |
| Sonda FAM | 10 μM | 250 nM | 1.25 |
| Tampão NEB 10x | 10x | 1x | 5 |
| Amplicon RPA | - | - | 4 |
| Água | - | - | 32.25 |
| Total | 50 |
Tabela 3: Concentrações de reagentes para fazer uma mistura de detecção FAM pelo método CRISPR/Cas 12a.
| Reagente | [estoque] | [final] | 1x (μL) |
| Enzima Cas12a | 1 μM | 50 nM | 2.5 |
| de cRNA | 1 μM | 100 nM | 5 |
| Sonda de biotina | 10 μM | 500 nM | 2.5 |
| Tampão NEB 10x | 10X | 1X | 5 |
| Amplicon RPA | - | - | 4 |
| Água | - | - | 31 |
| Total | 50 |
Tabela 4: Concentrações de reagentes para fazer uma mistura de detecção de biotina pelo método CRISPR/Cas 12a.
Discussão
Neste estudo, desenvolvemos e validamos um protocolo prático de diagnóstico molecular para detecção de patógenos de abelhas. O fluxo de trabalho integra lise celular pronta para amplificação, amplificação isotérmica usando RPA e detecção altamente específica via CRISPR/Cas12a. Entre os métodos químicos de extração de DNA avaliados, o protocolo de lise alcalina HotSHOT oferece vantagens significativas em custo, velocidade e simplicidade. Ele produz com eficiência lisados prontos para amplificação sem a necessidade de kits comerciais. Este método provou ser confiável em várias aplicações, incluindo a detecção de patógenos em abelhas 14,15,16,17,18. As condições alcalinas de alta temperatura rompem as membranas celulares e a ligação de hidrogênio entre as fitas de DNA, liberando DNA de fita simples adequado para amplificação a jusante. Embora as limitações potenciais incluam a presença de inibidores de PCR ou neutralização abaixo do ideal, a lise alcalina demonstrou funcionar efetivamente em diversos organismos, como archaea19, bactérias20 e fungos14, e é compatível com PCR, qPCR e métodos isotérmicos como LAMP21 e RPA12.
Em nossas mãos, o sistema RPA/CRISPR/Cas12a mostrou forte especificidade e sensibilidade satisfatória. O uso de crRNAs direcionados a regiões conservadas em cada patógeno permitiu uma identificação precisa sem reatividade cruzada ao DNA do hospedeiro ou microrganismos não relacionados. Aplicações anteriores deste sistema em abelhas atingiram limites de detecção de aproximadamente 6,5 × 10² e 6,2 × 101 cópias/μL para o vírus da asa deformada tipos A e B 8,12. No entanto, esses ensaios não foram otimizados para condições de campo com extração rápida de RNA e/ou DNA. Neste trabalho, adaptamos o método especificamente para patógenos de DNA - N. ceranae e L. passim - permitindo a detecção compatível com o campo.
Nossos resultados mostram que RPA/CRISPR/Cas12a superou a PCR convencional na identificação de amostras positivas (16 vs. 12), provavelmente devido ao sinal aprimorado usando a atividade de clivagem colateral CRISPR/Cas12a, que permanece eficaz mesmo em lisados brutos. A melhora na sensibilidade em relação aos métodos baseados em PCR foi relatada anteriormente em diferentes modelos de patógenos, como Yersinia enterocolitica22, Diaporthe aspalathi23 ou Vibrio vulnificus24. Além disso, a análise quantitativa revelou um limite equivalente de detecção de RPA/CRISPR/Cas12a e qPCR em condições de laboratório (~96 cópias do parasita/μL). Isso implica um bom desempenho do método com especificidade comparável ao TaqMan qPCR, devido ao reconhecimento de sequência adicional fornecido pelo crRNA. Além disso, o ensaio requer apenas um equipamento mínimo, não depende de termociclador ou leitor de fluorescência e pode ser visualizado usando tiras de fluxo lateral, como desenvolvido anteriormente para outros patógenos 25,26. Isso simplifica a interpretação e torna o teste altamente acessível para técnicos de campo e apicultores.
O protocolo atual produz resultados robustos, mas outras melhorias são possíveis. Adaptar o ensaio para atingir outros patógenos de abelhas baseados em DNA exigiria apenas o redesenho de primers RPA e crRNAs. Para vírus de RNA, o protocolo pode ser expandido para incluir uma etapa de transcrição reversa (RT-RPA), conforme demonstrado anteriormente para várias doenças infecciosas virais26 , 27 , 28 , incluindo DWV-A e DWV-B em abelhas15 . Além disso, o tempo total do ensaio - atualmente em torno de 180 minutos - provavelmente pode ser reduzido por meio da otimização do protocolo para diminuir o tempo de cada etapa. Outra alternativa seria RPA/CRISPR/Cas12a de um pote que combina todos os reagentes RPA/CRISPR/Cas12a em uma única reação. Esta metodologia tudo-em-um foi aplicada com sucesso para a detecção de uma ampla gama de patógenos virais e bacterianos 25,26,29. Além disso, e apesar de as sondas de ssDNA terem sido estendidas e popularizadas para a detecção de Cas12a, alguns estudos relataram a capacidade de Cas12a de sondas de DNA de fita dupla transclivagem (dsDNA) que podem ser úteis para serem testadas devido à estabilidade do dsDNA30. Isso levaria a um tempo para o resultado inferior a 30 minutos, aumentando ainda mais a aplicabilidade em campo. A liofilização de reagentes RPA e CRISPR também melhoraria a estabilidade do reagente e eliminaria a necessidade de uma cadeia de frio, aumentando a adequação para ambientes remotos ou com poucos recursos. O desempenho bem-sucedido de RPA/CRISPR/Cas12a usando reagentes liofilizados foi determinado com sucesso para a detecção de Actinobacillus pleuropneumonia31 e vírus infecciosos respiratórios28,32, incluindo SARS-Cov226.
Em resumo, este estudo apresenta uma plataforma de diagnóstico molecular totalmente em campo, econômica e portátil para detecção de patógenos de abelhas. Essa metodologia, como está, duraria aproximadamente 180 minutos, mas seu tempo total ainda poderia estar sujeito a novas melhorias. Embora tenhamos nos concentrado em L. passim e Nosema spp. como alvos de prova de conceito, o sistema é modular e adaptável a uma ampla gama de patógenos de abelhas baseados em DNA (ou seja, larvas de Paenibacillus ou Melisococcus plutonious), bem como para monitorar simbiontes comensais de interesse. Essa abordagem expande o acesso ao diagnóstico molecular além dos ambientes laboratoriais tradicionais e apóia estratégias de intervenção precoce na apicultura. De forma mais ampla, nossos resultados demonstram a viabilidade das tecnologias baseadas em CRISPR em aplicações de diagnóstico prontas para o campo.
Divulgações
Os autores não têm conflitos de interesse a divulgar.
Agradecimentos
Este trabalho foi apoiado pela bolsa "Novas ferramentas moleculares para monitoramento rápido de doenças das abelhas em apiários na província de Granada" (GOPG-GR-23-0002) no âmbito da chamada Ajuda a grupos operacionais da Associação Europeia de Inovação (AEI) em produtividade agrícola e sustentabilidade do governo andaluz. Agradecemos também o apoio do Programa Espanhol de Geração de Conhecimento e Fortalecimento Científico e Tecnológico do Sistema de I+D+I, subvenção PID2021-126938OB-I00 financiada pelo MCIN/AEI/10.13039/501100011033 e pelo "FEDER/UE". Agradecemos muito a ajuda e os recursos fornecidos pelos apicultores da Asociación de Pequeños Apicultores de Granada (APAG) e das Cooperativas Agroalimentarias de Granada (FAECA). O estudo faz parte da tese de doutorado de D. Pedro García Olmedo. Programa Doutoral em Biologia Fundamental e de Sistemas (Universidade de Granada, UGR).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 0,2 mL de tubos Eppendorf livres de DNAse e RNAse | Axygen | MTC-02-C | |
| Tubos Eppendorf livres de DNAse e RNAse de 1,5 mL | Axygen | MTC-150-C | |
| 10 μ L pontas filtradas de baixa retenção | Clínicas de laboratório | 5-063-P5-0 | |
| 100 μ L pontas filtradas de baixa retenção | Clínicas de laboratório | 5-120-P5-0 | |
| 1000 μ L pontas filtradas de baixa retenção | Clínicas de laboratório | 5-203-P4-0 | |
| Aquecedor de bloco seco Stuart série BH-200 | Cole-Parmer | EW-36610-00 | |
| Água tratada com DEPC | Ambicon | AM9906 | |
| EDTA | Sigma-Aldrich | 798681 | |
| EnGen Lba Cas12a (Cpf1) | Biolabs da Nova Inglaterra | M0653T | |
| Sigma-Aldrich | Sigma-Aldrich | 64-17-5 | |
| Hcl | Sigma-Aldrich | 7647-01-0 | |
| Pilões de microtubos | Marca de pescador | 12141364 | |
| Milenia GenLine HybriDetect | Milênia | MGHD 1 | |
| NaOH | Sigma-Aldrich | 221465 | |
| RPA kit TwistAmp Liquid Basic | Amplificador de torção | TALQBAS01 | |
| Lâminas de bisturi | Swann-Morton | 201 | |
| Pipeta Chanel Única PIPETMAN P1000L Micropipeta Ejetagem de metal | Gilson | F144059M | |
| Pipeta Chanel única PIPETMAN P100L Micropipeta Ejete de metal | Gilson | F144057M | |
| Pipeta Chanel Única PIPETMAN P10L Micropipeta Ejetagem de metal | Gilson | F144055M | |
| Hipoclorito de sódio | |||
| Sistema de detecção de PCR em tempo real por toque | BioRad | CFX96 | |
| Tris-HCl | Sigma-Aldrich | T1503 | |
| TwistAmp Líquido Básico | Torcer | TALQBAS01 |
Referências
- Goulson, D., Nicholls, E., Botías, C., Rotheray, E. L. Bee declines driven by combined stress from parasites, pesticides, and lack of flowers. Science. 347 (6229), 1255957(2015).
- Murphy, J. T., Breeze, T. D., Willcox, B., Kavanagh, S., Stout, J. C. Globalisation and pollinators: pollinator declines are an economic threat to global food systems. People and Nature. 4 (3), 773-785 (2022).
- Zattara, E. E., Aizen, M. A. Worldwide occurrence records suggest a global decline in bee species richness. One Earth. 4 (1), 114-123 (2021).
- Carreira de Paula, J., et al. Promastigote EPS secretion and haptomonad biofilm formation as evolutionary adaptations of trypanosomatid parasites for colonizing honeybee hosts. NPJ Biofilms Microbiomes. 10 (1), 27(2024).
- Requier, F., et al. First large-scale study reveals important losses of managed honeybee and stingless bee colonies inLatin America. Sci Rep. 14 (1), 10079(2024).
- Babin, A., Schurr, F., Rivière, M. P., Chauzat, M. P., Dubois, E. Specific detection and quantification of three microsporidia infecting bees, Nosema apis, Nosema ceranae, and Nosema bombi, using probe-based real-time PCR. Eur J Protistol. 86, 125935(2022).
- Cameron, T. C., Wiles, D., Beddoe, T. Current status of loop-mediated isothermal amplification technologies for the detection of honeybee pathogens. Front Vet Sci. 8, 659683(2021).
- Schurr, F., et al. Validation of quantitative real-time RT-PCR assays for the detection of six honeybee viruses. J Virol Methods. 270, 70-78 (2019).
- Xu, G., et al. Triplex real-time PCR for detection of Crithidia mellificae and Lotmaria passim in honeybees. Parasitol Res. 117 (2), 623-628 (2018).
- D'Alvise, P., Seeburger, V., Gihring, K., Kieboom, M., Hasselmann, M. Seasonal dynamics and co-occurrence patterns of honeybee pathogens revealed by high-throughput RT-qPCR analysis. Ecol Evol. 9 (18), 10241-10252 (2019).
- Shao, G., Zhu, X., Hua, R., Chen, Y., Yang, G. Development of a copro-RPA-CRISPR/Cas12a assay to detect Echinococcus granulosus nucleic acids isolated from canine feces using NaOH-based DNA extraction method. PLoS Negl Trop Dis. 18 (12), e0012753(2024).
- Xiao, Y., Fei, D., Li, M., Ma, Y., Ma, M. Establishment and application of CRISPR-Cas12a-based recombinase polymerase amplification and a lateral flow dipstick and fluorescence for the detection and distinction of deformed wing virus types A and B. Viruses. 15 (10), 2041(2023).
- Li, Z., et al. Cas-OPRAD: a one-pot RPA/PCR CRISPR/Cas12 assay for on-site Phytophthora root rot detection. Front Microbiol. 15, 1390422(2024).
- Osmundson, T. W., Eyre, C. A., Hayden, K. M., Dhillon, J., Garbelotto, M. M. Back to basics: an evaluation of NaOH and alternative rapid DNA extraction protocols for DNA barcoding, genotyping, and disease diagnostics from fungal and oomycete samples. Mol Ecol Resour. 13 (1), 66-74 (2013).
- Truett, G. E., et al. Preparation of PCR-quality mouse genomic DNA with hot sodium hydroxide and Tris (HotSHOT). BioTechniques. 29 (1), 52-54 (2000).
- Klintschar, M., Neuhuber, F. Evaluation of an alkaline lysis method for the extraction of DNA from whole blood and forensic stains for STR analysis. J Forensic Sci. 45 (3), 669-673 (2000).
- Galanis, A., et al. Bee foraging preferences, microbiota and pathogens revealed by direct shotgun metagenomics of honey. Mol Ecol Resour. 22 (7), 2506-2523 (2022).
- Xiang, Z., et al. A simple alkali lysis method for Plasmodium falciparum DNA extraction from filter paper blood samples. Mol Biochem Parasitol. , 254(2023).
- Shwani, A., Zuo, B., Alrubaye, A., Zhao, J., Rhoads, D. D. A simple, inexpensive alkaline method for bacterial DNA extraction from environmental samples for PCR surveillance and microbiome analyses. Appl Sci. 14 (1), 141(2024).
- Fowler, E. V., et al. Development of a cost-effective, morphology-preserving method for DNA isolation from bulk invertebrate trap catches: tephritid fruit flies as an exemplar. PLoS One. 18 (2), e0281759(2023).
- Yuan, J., et al. CRISPR-Cas12a-mediated hue-recognition lateral flow assay for point-of-need detection of Salmonella. Anal Chem. 96 (1), 220-228 (2024).
- Xiao, Y., et al. Ultra-sensitive and rapid detection of pathogenic Yersinia enterocolitica based on the CRISPR/Cas12a nucleic acid identification platform. Foods. 11 (14), 2160(2022).
- Dong, J., et al. Comparative evaluation of PCR-based, LAMP and RPA-CRISPR/Cas12a assays for the rapid detection of Diaporthe aspalathi. Int J Mol Sci. 25 (11), 5773(2024).
- Zhang, X., et al. CRISPR/Cas12a combined with recombinase polymerase amplification for rapid and sensitive detection of Vibrio vulnificus in one tube. Acta Biochim Biophys Sin. 55 (2), 322-326 (2023).
- Li, P. R., et al. An RPA-assisted CRISPR/Cas12a assay combining fluorescence and lateral flow strips for the rapid detection of enterotoxigenic Bacillus cereus. J Agric Food Chem. 72 (24), 14000-14010 (2024).
- Sun, Y., et al. One-tube SARS-CoV-2 detection platform based on RT-RPA and CRISPR/Cas12a. J Transl Med. 19 (1), 74(2021).
- Aman, R., et al. iSCAN-V2: a one-pot RT-RPA-CRISPR/Cas12b assay for point-of-care SARS-CoV-2 detection. Front Bioeng Biotechnol. 9, 800104(2022).
- Peng, R., Lu, Z., Liu, M., Hu, F. RT-RPA-assisted CRISPR/Cas12a for rapid and multiplex detection of respiratory infectious viruses based on centrifugal microfluidics. Sens Actuators B Chem. 399, 134838(2024).
- Liu, Y., et al. One-tube RPA-CRISPR Cas12a/Cas13a rapid detection of methicillin-resistant Staphylococcus aureus. Anal Chim Acta. 1278, 341757(2023).
- Nguyen, L. T., Smith, B. M., Jain, P. K. Enhancement of trans-cleavage activity of Cas12a with engineered crRNA enables amplified nucleic acid detection. Biochemistry. 59 (17), 1474-1481 (2020).
- Hao, J., et al. Application of a lyophilized CRISPR/Cas12a and RPA assay for rapid detection of Actinobacillus pleuropneumoniae. Microchem J. 206, 111443(2024).
- Lin, C., et al. A universal all-in-one RPA-Cas12a strategy with de novo autodesigner and its application in on-site ultrasensitive detection of DNA and RNA viruses. Biosens Bioelectron. 239, 115609(2023).
Reimpressões e permissões
Errata
Formal Correction: Erratum: On-site DNA Detection of Trypanosomatid Parasites and Nosema ceranae Through Alkaline Lysis Coupled to RPA/CRISPR/Cas12a System
Posted by JoVE Editors on 8/14/2025. Citeable Link.
This corrects the article 10.3791/68874
