Este artigo apresenta um protocolo para cultivar neurônios receptores olfativos de mariposas, permitindo a sobrevivência e diferenciação a longo prazo. Essa abordagem oferece uma alternativa às gravações in situ altamente desafiadoras, utilizando dissociação enzimática e mecânica com técnica de cultura de colunas suspensas, possibilitando estudos funcionais como gravações patch-clamp.
Artigo de método
Culturas Primárias de Neurônios Receptores Olfativos de Mariposas
Neste artigo
Resumo
Resumo
Insetos dependem criticamente do olfato para muitos comportamentos relacionados ao acasalamento, alimentação e interações sociais. Eles evoluíram neurônios receptores olfativos (ORNs) altamente sensíveis. Embora gravações extracelulares in situ sejam comumente usadas para analisar o perfil de resposta, as propriedades de codificação e a fisiologia dessas células, uma análise detalhada de suas vias de transdução de sinal requer gravações patch-clamp. Para facilitar o uso dessa técnica eletrofisiológica e um bom controle da composição de soluções intra e extracelulares de ORNs, este artigo descreve um protocolo para o cultivo de ORNs de insetos. Como os ORNs de insetos são fortemente envolvidos por células acessórias, prevenindo qualquer dissociação aguda dos ORNs adultos e o acesso direto às suas membranas, este protocolo descreve a dissecação das células antenais das pupas da mariposa, antes da diferenciação dos ORNs. As antenas em desenvolvimento são dissociadas enzimática e mecanicamente e depois cultivadas de cabeça para baixo com a 'técnica da coluna suspensa' em um meio condicionado que apoia a diferenciação e sobrevivência dos ORNs por várias semanas. ORNs cultivados por esse método são adequados para ensaios funcionais como gravações patch-clamp.
Introdução
Os insetos dependem fortemente do olfato para navegar pelo ambiente, localizar fontes de alimento, identificar parceiros e evitarpredadores 1,2. Seu sistema olfativo é notavelmente eficiente e finamente ajustado, permitindo a detecção de uma ampla gama de sinais químicos voláteis com alta sensibilidade eespecificidade 3. Os odorantes são detectados principalmente pelos neurônios receptores olfativos (ORNs), que estão alojados em sensilas localizadas nas antenas, os principais órgãos olfativos, bem como nos palpos maxilares, que atuam como estruturas olfativas secundárias em dípteros, como mosquitos e Drosophila4.
Para investigar os mecanismos moleculares subjacentes à transdução do sinal olfativo, o acesso eletrofisiológico direto aos ORNs individuais é essencial. A gravação patch-clamp, uma técnica padrão em neurofisiologia, permite a caracterização funcional detalhada dos canais iônicos, receptores e vias de sinalização. Registros in situ de patch-clamp em ORNs de insetos são possíveis, mas tecnicamente desafiadores devido ao pequeno tamanho, ao empacotamento denso dentro das células acessórias e ao encapsulamento cuticular desses neurônios. Essas dificuldades foram superadas ao fazer a remenção de dendritos externos extrudidos da mariposa gigante saturnida Antheraea polyphemus5 ou ao remendar ORNs a partir de preparação semi-intacta ou por fatia antenal em Drosophila 6,7. Embora registros in situ permitam o registro de neurônios normalmente diferenciados, essas abordagens apresentam dificuldades técnicas substanciais, ressaltando a necessidade de alternativas que ofereçam condições experimentais mais acessíveis.
Este artigo descreve um protocolo robusto para cultivar ORNs a partir de antenas de mariposas. O protocolo parece ser aplicável a uma ampla gama de Lepidópteros, embora ainda não tenha sido testado em outros grupos de insetos. O método possibilita a manutenção e o crescimento de ORNs in vitro, oferecendo assim acesso direto a essas células para estudos patch-clamp8, 9, 10, bem como para estudos farmacológicos e de imagem. Esse sistema de cultura oferece uma plataforma valiosa para a análise funcional das vias de transdução olfativa e dos componentes moleculares envolvidos, contornando muitas das limitações associadas aos registros in situ.
Protocolo
Declarações de aprovação ética e conformidade não são necessárias para estudos envolvendo insetos. Culturas primárias de insetos ORNs foram descritas na mariposa-falcão-do-tabaco Manduca sexta (Lepidoptera, Sphingidae)11, na abelha-melífera Apis mellifera12 e na mariposa-repolho-de-repolho Mamestra brassicae (Lepidoptera, Noctuidae)13. Os protocolos descritos apresentam algumas semelhanças (dissecação a partir da fase pupal) e diferenças (meio de cultura, superfície de crescimento). O protocolo descrito aqui foi utilizado com sucesso, sem modificação, em culturas de ORNs de várias espécies de mariposas, M. brassicae, Spodoptera littoralis, Bombyx mori e Agrotis ipsilon. Todas as etapas realizadas sob a capela de fluxo laminar (as seções 2 a 8 devem ser feitas assépticamente).
1. Insetos
- Larvas posteriores de S. littoralis (Lepidoptera: Noctuidae) em dieta artificial e mantêm-las em 22-24 °C, umidade relativa de 60-70% e sob um ciclo de 16:8 horas de luz:escuro como descrito anteriormente 14.
- Separe machos e fêmeas na fase pupal. Após o surgimento, mantenha os machos adultos separados das fêmeas em caixas plásticas e ofereça acesso livre a uma solução de sacarose com 20%.
- Colete novas pupas diariamente e mantenha-as a 22 °C. Nessas condições, a pupação dura de 14 a 16 dias. Realize experimentos com homens ou mulheres.
2. Preparação do meio condicionado da cultura da graça
NOTA: O meio da Grace usado para cultivar ORNs de mariposas é condicionado a uma linha celular de Manduca sexta (MRRL-CH115; essa linha celular está disponível mediante solicitação). Subcultura de células MRRL-CH1 a cada 3 semanas (cerca de 80% de confluência) a 20 °C sob ar normal. Não permita que as células ultrapassem 90% de confluência, pois isso leva ao descolamento celular e ao aumento dos níveis de morte celular. Em cada passagem, execute os seguintes passos.
- Desprenda suavemente as células aderentes da superfície inferior de um frasco usando uma pipeta de 10 mL.
- Espalhe 1,5 mL da suspensão celular em 4 frascos e adicione 6,2 mL do meio de Grace suplementado com 10% de soro fetal bovino (FBS) em cada frasco.
- Dois dias após a passagem celular, se não houver contaminação nos últimos frascos preparados, colete o meio de cultivo dos 3 frascos restantes da passagem anterior. Filtre (0,2 μm) e armazene o meio de Grace condicionado a 5 °C. Use isso por até 6 meses.
3. Preparação da papaína
NOTA: A papaína deve ser armazenada em alíquotas concentradas (100 mL a 10 mg/mL) e a -80 °C para minimizar a perda de atividade enzimática ao longo do tempo. Portanto, alíquotas de solventes papaína devem ser preparadas separadamente. O ácido etilendediaminetetraacético (EDTA) e a L-Cisteína são adicionados àpapaína ativa 16. Quando misturada com papaína, sua concentração final é 0,5 mM de EDTA, 1 mM de cisteína e 1 mg/mL de papaína (~10 U/mL).
- Alíquotas de papaína: Papaína diluída (25 mg) em 2,5 mL de Solução Salada Balanceada Hanks (HBSS) estéril com 20% de glicerol. Mantenha em alíquotas de 100 μL a -80 °C.
- Aliquotas solventes de papaína: Pipete 27 mL de manitol e ajuste sua pressão osmótica para 380 mOsmol/L com manitol. Adicione 5,6 mg de EDTA e 5,3 mg de L-Cisteína. Ajuste o pH para 6,7. Esterilize usando filtros de baixa ligação de 0,2 μm. Mantenha em alíquotas de 900 μL a -20 °C.
4. Preparação de meios culturais
NOTA: Todas as mídias são estéreis. As esterilizações são feitas usando filtros estéreis de 0,2 μm.
- 3+2 médio:
- Adicione 3 partes do meio de Leibovitz (16,4 mL), 2 partes do meio de Grace (11 mL) e 2% de penicilina-estreptomicina (0,6 mL) em um tubo de 30 mL. Ajuste a pressão osmótica para 370 mOsmol/L (cerca de 150 mg de manitol) e pH para 6,7 (NaOH 1 M).
- A partir dos 28 mL resultantes de meio 3+2, filtrar e transferir 5 mL para um tubo de 7 mL. Adicione alguns cristais de feniltioureia (cerca de 1-2 mg) aos 23 mL restantes do meio 3+2 e então esterilize e transfira 1,5 mL para um tubo de 7 mL (tubo #1) e para 6 placas de Petri posteriormente usadas para dissecar pupas e, por isso, chamadas de 'placas de dissecação'.
NOTA: A feniltiourea inibe a atividade oxidase 17,18,19, que resultaria em um escurecimento dos tecidos antenais.
- Média condicionada 3+2:
- Adicione 67 mg de manitol a um tubo de 30 mL e 9 mL de meio e filtro de Leibovitz (0,2 μm). Depois, adicione 2 partes do meio de Grace condicionado.
- Ajuste a quantidade de manitol de acordo com a pressão osmótica dos meios de Leibovitz e Grace para que a pressão osmótica do meio condicionado 3+2 seja 370 ± 15 mOsmol/L (tubo #2).
- Médio HBSS: Adicione 12 mL de HBSS e 0,25 mL de penicilina-estreptomicina. Ajuste a pressão osmótica para 370 mOsmol/L (cerca de 216 mg de manitol), pH para 6,7 (HCl 1 M) e esterilize (tubo #3).
- Meio HBSS-EGTA: Adicione 2 mg de etilenoglicol-bis (β-aminoetílico)-N,N,N′,N′-ácido tetraacético (EGTA) e 2 mL da solução de HBSS previamente preparada a um tubo de 7 mL. Ajuste o pH para 6,7 (NaOH 1 M) e esterilize (tubo #4).
5. Dissecação de pupas (Figura 1)
NOTA: Limpe as pinças periodicamente com etanol 70% e papel absorvente e depois flameje rapidamente. A dissecação em fundo preto facilita a visualização da antena.
- Enxágue as pupas de 2,5 a 3 dias sob água da torneira e depois com água destilada.
- Introduza 20-25 pupas em uma placa de Petri sob o exaustor de fluxo laminar.
- Sob o capô, chama 2 béqueres. Encha um com etanol 70% e o outro com água destilada estéril (autoclaveada).
- Pegue 4 pupas com pinças e mergulhe-as por cerca de 10 segundos em etanol a 70%, depois em água destilada estéril e transfira para a tampa de uma placa de Petri de dissecação.
- Corte a cutícula ao redor de cada antena com pinças flamejadas e transfira o par de antenas para uma antena de dissecação preenchida com meio 3+2 (Figura 1A,B).
- No meio 3+2, remova todos os tecidos que cobrem os tubos onde ocorre o desenvolvimento antenal para que apenas a antena e a cutícula pupal permaneçam (Figura 1C), e então transfira as antenas (Figura 1D) para uma nova antena preenchida com meio 3+2.
NOTA: A Figura 1E-J mostra as imagens do processo de dissecação. - Abra o tubo onde a antena se desenvolve com pinças finas e remova a antena suavemente. Remover cada antena em uma única peça facilita as seguintes lavagens (passos 7.1-7.9), pois elas são mais propensas a afundar no fundo do tubo.
- Usando uma pipeta Pasteur estéril, aspire um pouco de meio do recipiente e expulse-o de volta para dentro da panela para molhar a superfície interna da pipeta. Isso ajuda a reduzir a tendência das antenas de grudarem no vidro dentro da pipeta. Depois, transfira as antenas dissecadas com a pipeta para o tubo de 7 mL preenchido com 1,5 mL de 3+2 (tubo #1).
- Repita os passos 5.4 a 5.8 para 20 pupas e reúna 20 pares de antenas no tubo #1.
6. Preparação de placas de Petri
NOTA: As células antenais são cultivadas usando a técnica de colunasuspensa 20. Isso exige preparar placas de Petri. Pode ser feito com antecedência.
- Corte pedaços de vidro (6-7 mm × 6-7 mm) de um ferrolho. Guarde em etanol.
- Sob o capô, flameje as peças de vidro, mergulhe-as imediatamente em vaselina estéril (autoclaveada) (por exemplo, vaselina) e posicione-as nas placas de Petri, como mostrado na Figura 2A.
7. Dissociação e revestimento celular
NOTA: Para as substituições de meio descritas abaixo, é importante remover o máximo possível de meio usando uma pipeta Pasteur estéril, sem descartar nenhum tecido antenal. O braço de uma fonte de luz fria ajuda a visualizar mais claramente as antenas flutuando no meio. A dissociação enzimática e a trituração mecânica são feitas sequencialmente e não simultaneamente, para evitar a centrifugação das células antenais para remover a papaína.
- Coloque uma aliquota de papaína e uma aliquota de solvente de papaína em temperatura ambiente.
- Substitua o meio 3+2 no tubo #1 pela antena dissecada por 1 mL de HBSS (do tubo #3) e espere 10 minutos.
- Troque o médio HBSS por 1 mL de HBSS-EGTA (do tubo #4) e espere 5 minutos.
- Substitua o HBSS-EGTA médio por 1 mL de HBSS e espere 5 minutos.
- Troque o médio HBSS por 1 mL de HBSS e espere 5 minutos.
- Transfira o solvente da papaína (900 μL) para a alíquota da papaína (100 μL). Ajuste o pH da diluição resultante da papaína (0,2-0,5 μL HCl 1M) se sua cor não for a mesma do amarelo da solução 3+2. Não meça o pH, pois isso contaminaria a solução.
- Substitua o meio HBSS por 1 mL da solução de papaína recém-diluída e incube por 10-15 minutos. Realize a digestão enzimática em temperatura ambiente.
- Substitua a solução de papaína por 1 mL de HBSS + 50 μL de FBS e espere 5 minutos para inativar a atividade da papaína.
- Enxágue duas vezes com 1 mL de HBSS por 5 minutos.
- Substitua o médio HBSS por 1 mL de médio 3+2.
- Polir a ponta de uma pipeta Pasteur com um queimador Bunsen para reduzir o diâmetro da abertura para 50-100 μm (pode ser avaliado a olho com prática suficiente).
- Dissocie mecanicamente as células antenais pipetando suavemente o meio para frente e para trás com a pipeta Pasteur polida ao fogo até que nenhum aglomerado celular seja visível. O meio deve parecer nebuloso.
- Adicione 2 mL de meio 3+2 e ressuspenda as células no meio com uma pipeta Pasteur para garantir uma densidade celular homogênea.
- Divida a suspensão da célula em 20 placas de Petri (cerca de 150 μL por placa) (Figura 2B).
- Deixe as células se acalmarem por 45 minutos.
- Substitua o meio 3+2 de cada prato por 150 μL de meio 3+2 condicionado suplementado com 5% de FBS.
- Adicione uma cobertura (Figura 2C) e fele as taças com Parafilm.
- Inverta as potas (Figura 2D) e mantenha-as entre duas camadas umidificadas de tecido absorvente a 20 °C em uma incubadora.
8. Mudança do meio cultural
NOTA: Substitua metade do meio de cultivo a cada 4-7 dias.
- Inspecione os pratos para procurar qualquer possível contaminação. Isso geralmente resulta em uma mudança de cor (de amarelo para avermelhado).
- Abra as louças e remova as coberturas com cuidado. Com uma micropipeta P100, remova 75 μL de meio e substitua por 85 μL de meio 3+2 condicionado fresco, suplementado com 5% de FBS.
- Coloque as coberturas de volta, feche as placas com Parafilm e mantenha-as como antes entre camadas umidificadas de tecido absorvente a 20 °C em uma incubadora.
Resultados
Esse protocolo permite que os ORNs de insetos sejam mantidos vivos em cultura por 3 a 5 semanas. Os ORNs são facilmente identificáveis por sua morfologia, caracterizada por um corpo celular pequeno e arredondado ou em formato de amêndoa e processos finos (neuritos), que são claramente visíveis após apenas um dia de cultivo (Figura 3A) e continuam a se estender por vários dias (Figura 3B-D). Duas populações de neurônios podem ser distinguidas com base no tamanho de seu soma: 5-7 μm para a maioria dos neurônios, e 10-12 μm para a minoria (Figura 3D). Muito provavelmente, neurônios pequenos são ORNs, enquanto neurônios grandes são neurônios mecanossensoriais. Os neurônios são monopolares ou bipolares e ocorrem isoladamente, em pequenos agrupamentos ou dentro de explantes antenais não dissociados. A identidade neuronal dessas células foi confirmada pela imunocitoquímica com anticorposanti-HRP 13 (Figura 4), uma ferramenta padrão ouro para marcação de neurônios na neurobiologia deinsetos 21. Após 2 semanas, células não neuronais, provavelmente células gliais, formam uma camada contínua na superfície do prato onde os ORNs crescem e estendem suas neuritas (Figuras 5A,B).
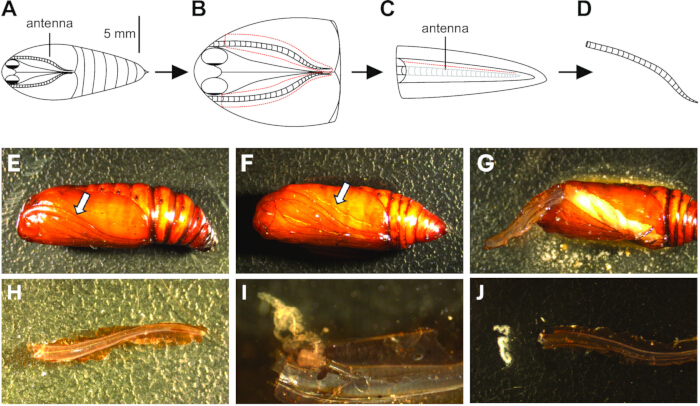
Figura 1: Dissecação de pupas. (A) Lado ventral de uma pupa. (B) A cutícula é cortada ao redor de ambas as antenas (linha tracejada vermelha), tomando cuidado para não penetrar demais na pupa e para perfurar os tecidos adultos em desenvolvimento. Cada antena é removida suavemente e transferida para uma antena preenchida com meio 3+2. (C) Todos os tecidos não antenais que permaneceram presos à cutícula pupal são removidos, e a antena é transferida para uma nova antena com meio limpo 3+2. A membrana transparente que cobre a antena em desenvolvimento é cuidadosamente cortada (linha tracejada vermelha). (D) A antena é removida suavemente. (E) Imagem mostrando o equivalente a A. A seta branca aponta para a antena. (F) Imagem mostrando o equivalente a B. A seta branca aponta para a incisão feita na cutícula. (G) A antena é suavemente levantada (H) e depois removida. (I) Após a divisão da membrana em que se desenvolve, a antena é empurrada de sua extremidade distal em direção à sua base (J) e então removida. Por favor, clique aqui para ver uma versão ampliada desta figura.
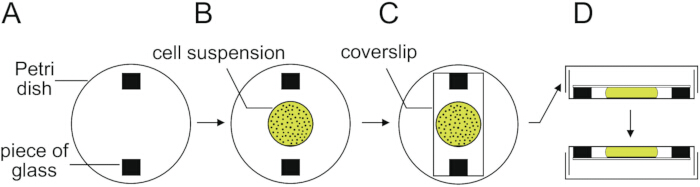
Figura 2: A técnica da coluna suspensa usada para cultivar células antenais. (A) Duas peças de vidro são coladas com vaselina estéril no fundo de pratos de 35 mm. (B) A suspensão da célula é suavemente placada no centro do recipiente e deixada para fixar o recipiente por 45 minutos. (C) Após trocar o meio de cultivo, um engobe estéril é cuidadosamente depositado sobre as peças de vidro, cobrindo e mantendo a suspensão da célula na posição. (D) A placa de Petri é finalmente fechada pela tampa e selada com uma tira de Parafilm. Por favor, clique aqui para ver uma versão ampliada desta figura.
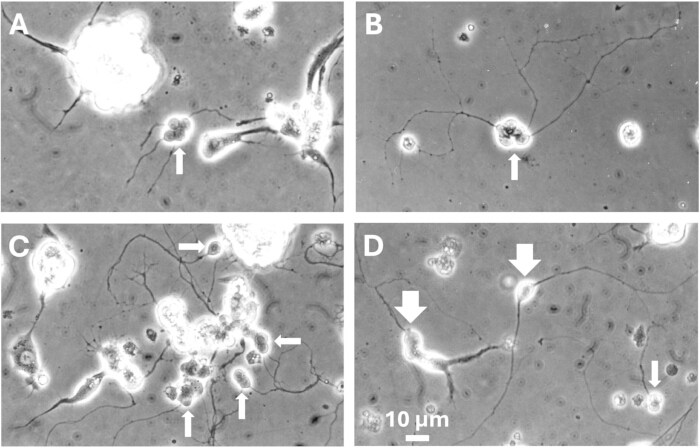
Figura 3: Vistas de culturas jovens a partir das antenas de M. brassicae. (A) Após 1 dia, os neuritos começam a se alongar. (B) Após 2 dias, os neuritos parecem mais estendidos. (C,D) Após 5 dias, a rede neurítica fica mais densa. Os ORNs (setas brancas) são facilmente distinguíveis por sua morfologia. Eles são encontrados sozinhos ou em pequenos agrupamentos. Grandes aglomerados celulares, como os visíveis em (C), são provavelmente explantes antenais não dissociados. Eles podem conter neurônios, como evidenciado pelas neuritas que emergem deles. Neurônios pequenos são indicados com setas pequenas (A-D) e 2 neurônios grandes são indicados com setas grandes (D). A escala (10 μm) é a mesma de A a D. Por favor, clique aqui para ver uma versão maior desta figura.
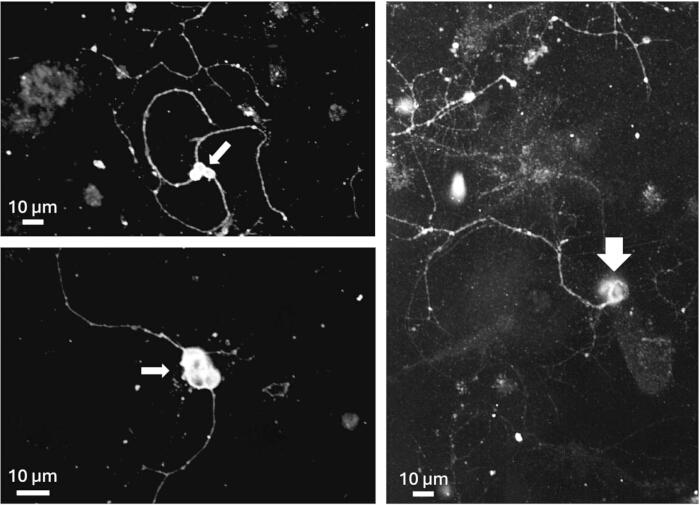
Figura 4: Coloração anti-HRP em neurônios pequenos (flecha pequena) e grandes (seta grande). O experimento foi realizado em culturas com 5 dias de existência. Barra de escala: 10 μm. Para o protocolo detalhado, veja13. Por favor, clique aqui para ver uma versão ampliada desta figura.
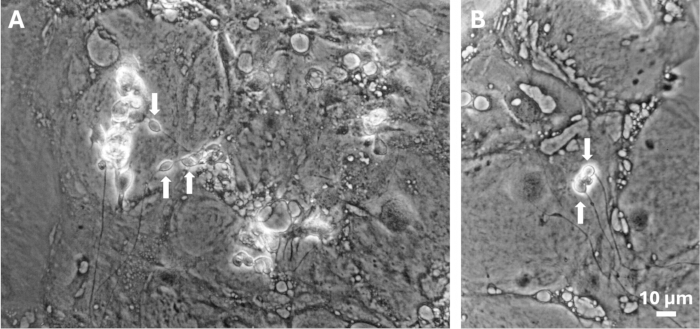
Figura 5: Vistas de culturas antigas a partir das antenas de M. brassicae. (A,B) Após 2 semanas de cultivo, a superfície do prato é coberta por uma camada densa de células não neuronais. Setas brancas indicam ORNs. A escala (10 μm) é a mesma em A e B. Por favor, clique aqui para ver uma versão maior desta figura.
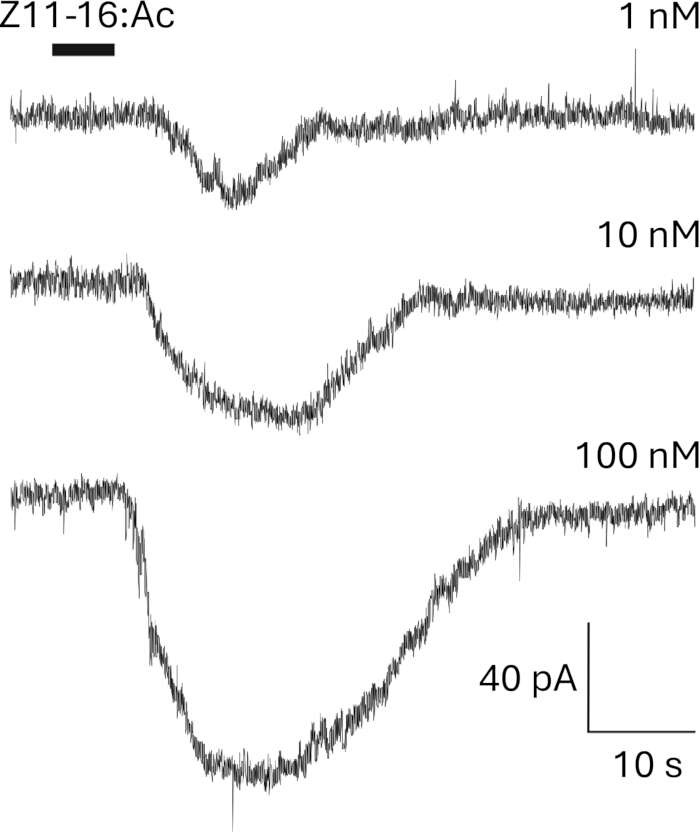
Figura 6: Neurônios em cultura por pelo menos 2 semanas respondem a estímulos de odor. As respostas ao Z11-16:Ac, o principal composto feromônico de M. brassicae, podem ser registradas na configuração de célula inteira da técnica patch-clamp. Z11-16:Ac foi dissolvido em dimetil sulfóxido (DMSO), com concentração final não superior a 0,1%. Por favor, clique aqui para ver uma versão ampliada desta figura.
Discussão
As etapas principais do protocolo são as seguintes: (i) Dissecar as pupas no estágio adequado do desenvolvimento. Quando as pupas são muito jovens, há muito pouco tecido antenal, e é muito difícil de coletar, pois é solto e se dispersa rapidamente. Quando as pupas estão muito velhas, as dissecações antenais são muito mais fáceis, mas as ORNs não sobrevivem in vitro. Nas 3 espécies diferentes das quais preparamos culturas primárias de ORNs, estabelecemos experimentalmente que o estágio ótimo para a dissecação das pupas é de apenas meio dia, entre 2,5 a 3 dias quando as pupas são mantidas a 20 °C. (ii) Misturando os meios L-15 de Grace e Leibovitz. O meio de Grace é comumente usado para apoiar o crescimento de células de insetos, e o meio L-15 de Leibovitz apoia o crescimento de neurônios. (iii) Remoção do FBS ao colocar as células em placa. Se for necessária suplementação do meio com FBS, o meio usado para semear placas de Petri com a suspensão celular deve estar livre de FBS, pois sua presença inibe a ligação celular e, portanto, a sobrevivência celular. (iv) Cultivo de células antenais em alta densidade. Isso é crucial para a sobrevivência dos ORNs. (v) Usando a técnica da coluna suspensa. Ele promove melhor crescimento celular e prolonga significativamente a vida útil das culturas.
Um possível problema de solução de problemas no protocolo é que o tempo de incubação com papaína (10-15 min) deve ser ajustado de acordo com o lote de papaína e o tempo decorrido desde que as alíquotas de papaína de 100 μL foram preparadas, já que a papaína perde gradualmente atividade mesmo quando armazenada a -80 °C. Como a aparência das antenas não muda perceptivelmente durante a incubação da papaína, o tempo de incubação não pode ser avaliado por inspeção visual.
A questão fundamental diz respeito à diferenciação das ORNs in vitro. Com o protocolo descrito, os ORNs podem sobreviver de 3 a 5 semanas. Considerando que as antenas são coletadas aproximadamente 10 dias antes da emergência adulta, e que os ORNs tornam-se totalmente funcionais 1-2 dias antes do surgimento — conforme medido por registros EAG e de sensilos simples (observação pessoal) — esse período de sobrevivência teoricamente fornece tempo suficiente para sua diferenciação in vitro. Constatou-se que os ORNs expressam uma grande diversidade de canaisiônicos 8,9,10,14,22,23,24,25,26. Eles respondem a estímulos olfativos de forma dependente da dose (Figura 6), indicando que seguem pelo menos parcialmente seu curso normal de diferenciação in vitro.
Os ORNs dos insetos são envolvidos por três células acessórias27 que delimitam o compartimento sensilar e controlam a composição iônica e proteica da linfa sensilar na qual os dendritos do ORN são banhados. Essas células acessórias sintetizam, em particular, proteínas de ligação olfativa (OBPs). Em um estudo anterior, observamos alta expressão de OBP em culturas de 3 a 4 semanas de idade, sugerindo que células acessórias também diferenciam in vitro13. Uma limitação da cultura é que o dendrito dos ORNs cultivados não está na linfa sensilar, um meio com maior concentração de K+ e menor concentração de Na+ do que ahemolinfa 28,29, o que cria um potencial transepitelial entre esses doiscompartimentos 30. Por outro lado, a cultura celular oferece acesso a células acessórias para caracterização eletrofisiológica, uma abordagem que, até onde sabemos, não havia sido adotada anteriormente.
Curiosamente, testes preliminares realizados em S. littoralis sugerem que o protocolo também é adequado para o cultivo de células da probóscide da mariposa. Neurônios de formato semelhante, que provavelmente são neurônios receptores gustativos, foram observados, embora em pequenos números.
Culturas primárias oferecem fácil acesso a ORNs de insetos para registro com patch-clamp. A principal desvantagem é dupla: as células precisam ser cultivadas em alta densidade, o que significa que muitas antenas precisam ser dissecadas; Essas são culturas primárias, o que significa que novas culturas devem ser preparadas regularmente. Vale a pena, porém, apesar do tamanho reduzido, remendar tais neurônios é relativamente fácil, desde que a cultura seja de boa qualidade.
Divulgações
Os autores não têm nada a revelar.
Agradecimentos
Os autores gostariam de agradecer a Monika Stengl pelo presente da linha celular MRRL-CH1.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Seringas de 10 mL | Avantor | N/A | |
| Seringas de 2,5 mL | Avantor | N/A | |
| 21 mm x 26 mm coverslips | Avantor | WVR - 631-1335 | |
| Slides de vidro de 76 mm x 26 mm | Avantor | WVR - 631-9460 | Espessura: 1 mm & maismn; 0,05 mm |
| PF Supor Acrodisc, 0,8/0,2 & mu; M, 25 mm | Avantor | WVR - 514-4102 | Filtros de seringa de baixa ligação |
| Autoclave | Nenhuma marca específica | N/A | |
| Queimador Bunsen | Nenhuma marca específica | N/A | Deve ser operável por um pedal |
| Corning Placas de cultura de tecidos Falcon Easy-Grip de 35 mm x 10 mm. Corning 353001 | Avantor | WVR - 734-0005 | Placas de Petri estéreis para cultivo de células |
| D-Mannitol | Sigma-Aldrich | M9546 | Armazene em temperatura ambiente |
| Pinça Dumont #5 | N/A | ||
| EGTA | Sigma-Aldrich | E4378 | Armazene em temperatura ambiente |
| Falcon: 50 mL, 25 cm², vedação plug, tissue Cultivado-Tratado | Avantor | WVR - 734-0009 | Frascos de cultura celular |
| Soro Fetal Bovino | ThermoFisher Scientific | A3160801 | Armazene a -20 ° C |
| O meio para insetos de Grace suplementado com hidrolisado de lactalbumina e yeastolato (1x)-Gibco | ThermoFisher Scientific | 11605045 | O médium para insetos da Grace complementado. Armazene às 5 e 17 graus; C |
| HBSS sem cálcio e magnésio-Gibco | ThermoFisher Scientific | 14170138 | Solução Salada Balanceada de Hanks (HBSS). Armazene às 5 e 17 graus; C |
| Pipetas Serológicas Individualmente Envoltas, Falcão | Avantor | WVR - 734-0352 | Pipetas descartáveis estéreis de 10 mL |
| Pipetas Serológicas Individualmente Envoltas, Falcão | Avantor | WVR - 734-0343 | Pipetas descartáveis estéreis de 25 mL |
| L15 médio - Gibco & nbsp; | ThermoFisher Scientific | 11415056 | O L-15 médio de Leibovitz. Armazene às 5 e 17 graus; C |
| Cabeça de cultura de tecidos laminares | Nenhuma marca específica | N/A | |
| N-Feniltioureia | Sigma-Aldrich | P7629 | Armazene em temperatura ambiente |
| Papain | Sigma-Aldrich | P5306 | Pó liofilizado, preenchido assépticamente. Armazene alíquotas em -80 & deg; C |
| Parafilm | Sigma-Aldrich | P7793 | |
| Pipetas Pasteur tampadas com algodão - 150 mm | Nenhuma marca específica | Autoclave como está (com tampão de algodão) e armazenado em uma caixa de esterilização sob o capô | |
| Penicilina-estreptomicina | Sigma-Aldrich | P4333 | Penicilina-estreptomicina: 5000 UI/ml + 5000 & micro; g/ml. Armazene em -20° C em alíquotas estéreis de 1 mL |
| Medidor de pH | Nenhuma marca específica | ||
| Controlador de pipeta | Avantor | WVR - 612-7179 | Uma alternativa barata é o uso de pipeta manual Controladores (por exemplo, Bombas de Pipeta ou Bombas de Pipeta Bel-Art) |
| Incubadora refrigerada | PHC Europa | Modelo MIR-154-PE | Um sistema de ajuste de concentração CO2 é desnecessário para regular o pH do meio de cultivo de insetos |
| Estereoscópio | Nenhuma marca específica | Ampliação de 10x a 64x equipada com uma fonte de luz fria e guias de luz flexíveis | |
| Placas de Petri estéreis para dissecar pupas | Avantor | WVR - 391-0868 | Qualquer prato estéril pode ser usado |
| Recipientes de esterilina com tampa de rosca, 30 mL | Avantor | WVR - 215-0321 | Tubos estéreis de 30 mL |
| Recipientes de esterilina com tampa roscada, 7 mL | Avantor | WVR - 215-0328 | Tubos estéreis de 7 mL |
| Vaselina | Sigma-Aldrich | Armazene assépticamente em temperatura ambiente; Vaselina |
Referências
- Gadenne, C., Barrozo, R., Anton, S. Plasticity in insect olfaction: To smell or not to smell. Annu Rev Entomol. 61, 317-333 (2016).
- Hansson, B. S. Olfaction in lepidoptera. Experientia. 51, 1003-1027 (1995).
- De Bruyne, M., Baker, T. C. Odor detection in insects: Volatile codes. J Chem Ecol. 34 (7), 882-897 (2008).
- Ayer, R. K., Carlson, J. Olfactory physiology in the Drosophila antenna and maxillary palp: Acj6 distinguishes two classes of odorant pathways. J Neurobiol. 23 (8), 965-982 (1992).
- Zufall, F., Hatt, H. Dual activation of a sex pheromone-dependent ion channel from insect olfactory dendrites by protein kinase C activators and cyclic GMP. Proc Natl Acad Sci U S A. 88, 8520-8524 (1991).
- Dubin, A. E., Harris, G. L. Voltage-activated and odor-modulated conductances in olfactory neurons of Drosophila melanogaster. J Neurobiol. 32, 123-137 (1997).
- Cao, L. H., et al. Distinct signaling of Drosophila chemoreceptors in olfactory sensory neurons. Proc Natl Acad Sci U S A. 113 (7), E902-E911 (2016).
- Kadala, A., Charreton, M., Jakob, I., Le Conte, Y., Collet, C. A use-dependent sodium current modification induced by type I pyrethroid insecticides in honeybee antennal olfactory receptor neurons. Neurotoxicology. 32 (3), 320-330 (2011).
- Lucas, P., Shimahara, T. Voltage- and calcium-activated currents in cultured olfactory receptor neurons of male Mamestra brassicae (lepidoptera). Chem Senses. 27 (7), 599-610 (2002).
- Stengl, M. Intracellular-messenger-mediated cation channels in cultured olfactory receptor neurons. J Exp Biol. 178, 125-147 (1993).
- Stengl, M., Hildebrand, J. G. Insect olfactory neurons in vitro: Morphological and immunocytochemical characterization of male-specific antennal receptor cells from developing antennae of male Manduca sexta. J Neurosci. 10 (3), 837-847 (1990).
- Gascuel, J., Masson, C., Bermudez, I., Beadle, D. J. Morphological analysis of honeybee antennal cells growing in primary cell cultures. Tissue Cell. 26 (4), 551-558 (1994).
- Lucas, P., Nagnan-Le Meillour, P. Primary culture of antennal cells of Mamestra brassicae: Morphology of cell types and evidence for biosynthesis of pheromone-binding proteins in vitro. Cell Tissue Res. 289 (2), 375-382 (1997).
- Pézier, A., et al. Calcium activates a chloride conductance likely involved in olfactory receptor neuron repolarisation in the moth Spodoptera littoralis. J Neurosci. 30 (18), 6323-6333 (2010).
- Eide, P. E., Caldwell, J. M., Marks, E. P. Establishment of two cell lines from embryonic tissue of the tobacco hornworm, Manduca sexta (L). In Vitro. 11 (6), 395-399 (1975).
- Huettner, J. E., Baughman, R. W. Primary culture of identified neurons from the visual cortex of postnatal rats. J Neurosci. 6 (10), 3044-3060 (1986).
- Ryazanova, A. D., Alekseev, A. A., Slepneva, I. A. The phenylthiourea is a competitive inhibitor of the enzymatic oxidation of dopa by phenoloxidase. J Enzyme Inhib Med Chem. 27 (1), 78-83 (2012).
- Hunt, A. J., Sherman, K. D., Weintraub, S. T. Characterization of phenoloxidases from larval cuticle of Sarcophaga bullata and a comparison with cuticular enzymes from other species. Can J Zool. 65 (11), 2501-2508 (1987).
- Zufelato, M. S., Lourenco, A. P., Simoes, Z. L., Jorge, J. A., Bitondi, M. M. Phenoloxidase activity in Apis mellifera honey bee pupae, and ecdysteroid-dependent expression of the prophenoloxidase mRNA. Insect Biochem Mol Biol. 34 (12), 1257-1268 (2004).
- Lees, G., Beadle, D. J. Cell Culture Approaches to Invertebrate Neuroscience. Beadle, D. J., Lees, G., Kater, S. B. , Academic Press. London. 109-147 (1988).
- Jan, L. Y., Jan, Y. N. Antibodies to horseradish peroxidase as specific neuronal markers in Drosophila and in grasshopper embryos. Proc Natl Acad Sci U S A. 79 (8), 2700-2704 (1982).
- Pézier, A., Acquistapace, A., Renou, M., Rospars, J. P., Lucas, P. Ca2+ stabilizes the membrane potential of moth olfactory receptor neurons at rest and is essential for their fast repolarization. Chem Senses. 32 (4), 305-317 (2007).
- Dolzer, J., Krannich, S., Stengl, M. Pharmacological investigation of protein kinase C- and cGMP-dependent ion channels in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. Chem Senses. 33 (9), 803-813 (2008).
- Krannich, S., Stengl, M. Cyclic nucleotide-activated currents in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. J Neurophysiol. 100 (5), 2866-2877 (2008).
- Stengl, M. Inositol-triphosphate-dependent calcium currents precede cation currents in insect olfactory receptor neurons in vitro. J Comp Physiol A. 174 (2), 187-194 (1994).
- Laurent, S., Masson, C., Jakob, I. Whole-cell recording from honeybee olfactory receptor neurons: Ionic currents, membrane excitability and odourant response in developing worker bee and drone. Eur J Neurosci. 15 (7), 1139-1152 (2002).
- Steinbrecht, R. A. Pheromone Biochemistry. Prestwich, G. D., Blomquist, G. J. , Academic Press. Orlando. 353-384 (1987).
- Kaissling, K. E. R. H. Wright Lectures on Insect Olfaction. , Simon Fraser University, Burnaby. B.C., Canada. (1987).
- Kaissling, K. E., Thorson, J. Receptors for Neurotransmitters, Hormones and Pheromones in Insects. Sattelle, D. B., Hall, L. M., Hildebrand, J. G. , Elsevier, North Holland Biomedical Press. Amsterdam. 261-282 (1980).
- Gu, Y., Lucas, P., Rospars, J. P. Computational model of the insect pheromone transduction cascade. PLoS Comput Biol. 5 (3), e1000321(2009).