Usando imagens em time-lapse, é possível acompanhar todo o processo de regeneração dos esferoides da Hydra . Este protocolo descreve a geração de esferoides Hydra , discute uma variedade de estratégias de montagem e detalha como realizar imagens ao vivo de longo prazo usando microscopia confocal de disco giratório, bem como microscopia de fluorescência de folha de luz.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Preparação e Imagem ao Vivo de Esferoides de Hidra em Regeneração
Neste artigo
Resumo
Resumo
Hydra é renomada por sua excepcional capacidade regenerativa. Notavelmente, pequenos fragmentos regenerantes de tecido da Hidra , chamados esferoides da Hidra , podem estabelecer um organizador de novo. Uma vez estabelecido, esse organizador direciona o tecido ao redor para se diferenciar nas estruturas orais apropriadas. Em poucos dias, o esferoide pode se desenvolver em um pólipo pequeno, porém totalmente padronizado. A escala de tempo relativamente curta desse processo permite imagens contínuas em time-lapse de todo o processo, oferecendo uma oportunidade única de estudar a dinâmica espaço-temporal da regeneração. Aqui, apresentamos um fluxo de trabalho detalhado e apresentamos resultados representativos para gerar conjuntos de dados de time-lapse de esferoides da Hydra regenerando. O protocolo inclui um procedimento detalhado para geração de esferoides e diretrizes para selecionar amostras ótimas para imagem. Discutimos estratégias de montagem adequadas para a imagem de longo prazo de amostras vivas e demonstramos abordagens de imagem usando tanto microscópios confocais de disco giratório quanto microscópios de folha de luz. Os princípios descritos aqui são amplamente aplicáveis a outros sistemas modelo nos quais processos morfogenéticos dinâmicos podem ser estudados usando imagens de longo prazo.
Introdução
Hydra é um pequeno pólipo de água doce, mais conhecido por sua excepcional capacidade regenerativa. Fragmentos de tecido excisados do meio do corpo se dobra em um esferoide oco composto pelas duas camadas epiteliais da Hidra, o ectoderma e o endoderme. Durante a regeneração, esses esferoides da Hidra estabelecem um organizador denovo 1. Em aproximadamente 3 dias, o eixo do corpo se alonga, e as células nas extremidades da cabeça e do pé se diferenciam. Por causa desse período relativamente curto, todo o processo regenerativo pode ser capturado por meio de imagens ao vivo. Conjuntos de dados de time-lapse foram fundamentais para revelar os ciclos característicos de inflação e deflação que os esferoides da Hidra passam durante aregeneração 2. O estiramento do tecido gerado por essas oscilações mecânicas impulsionadas osmoticamente contribui para a localização doorganizador 3.
A obtenção bem-sucedida de imagens ao vivo de longo prazo requer aquisição rápida de imagem para evitar artefatos de movimento, além de minimizar a exposição à luz para evitar danos fotográficos à amostra. A microscopia confocal clássica de varredura de ponto único não atende a esses requisitos. No entanto, técnicas avançadas foram desenvolvidas. Neste protocolo, vamos focar em duas modalidades amplamente populares: microscopia confocal de disco giratório (SDCM) e microscopia de fluorescência de folha de luz (LSFM). O SDCM utiliza um disco que gira rapidamente com uma matriz de furos4. Esse design permite a excitação e detecção simultâneas de múltiplos pontos dentro da amostra, mantendo a confocalidade. Essa aquisição paralela acelera muito a imagem, permitindo assim a captura sem movimento de amostras em movimento. Como benefício adicional, a exposição reduzida reduz significativamente a fototoxicidade. Ainda assim, devido à profundidade limitada de imagem, a obtenção de imagens ao vivo de estruturas maiores é desafiadora.
O LSFM deriva seu nome da fina camada de luz usada para excitar fluoróforos apenas dentro deste plano5. Em contraste com um orifício de luz, que cria resolução axial ao restringir a luz emitida detectada, os microscópios de folha de luz estabelecem a resolução axial restringindo o volume excitado. O objetivo de detecção é posicionado ortogonalmente, coletando fluorescência em um ângulo de 90° em relação à folha de luz. Isso permite que uma câmera colete o sinal de fluorescência de todo o plano iluminado em uma única exposição, aumentando a velocidade de aquisição e minimizando a fototoxicidade. Geometrias comuns de LSFM que se baseiam em um ou dois objetivos de detecção posicionados horizontalmente têm a vantagem adicional de que a mesma amostra pode ser visualizada de múltiplos ângulos. Se o microscópio estiver equipado com dois objetivos de detecção, as amostras podem ser capturadas simultaneamente de dois lados6. Alternativamente, uma amostra pode ser virada para obter vistas de múltiplos ângulos.
Técnicas de imagem usadas para estudar hidra viva avançaram substancialmente nos últimos anos, permitindo a observação de mudanças morfológicas associadas à regeneração até a dinâmica da atividadeneuronal 7,8,9,10. Aqui, expandimos os protocolospreviamente publicados 6 e 11, com foco em demonstrar as diversas abordagens para imagens ao vivo de esferoides da Hydra em regeneração. Descrevemos métodos para gerar esferoides de Hydra a partir de pequenos fragmentos de tecido e fornecemos diretrizes para identificar amostras devidamente dobradas. Instruções passo a passo são descritas para três estratégias de montagem comumente usadas em imagens ao vivo. Para imagens em microscópio invertido, uma geometria comum para SDCM, os esferoides são tipicamente montados em poços de agarose. Isso permite que eles se movam e girem livremente permanecendo dentro do campo de visão. O fluoroetileno propileno (FEP) é comumente usado para montagem porque seu índice de refração (1,34) é próximo ao da água (1,33). A folha FEP pode ser termoformada em câmaras de imagem personalizadas, adaptadas a necessidades experimentais específicas. De forma semelhante, a incorporação de esferoides em agarose dentro de capilares de vidro é uma abordagem padrão para LSFM. Embora essa técnica limite o número de amostras por capilar, ela facilita a rotação necessária para a detecção multiview. Por fim, demonstramos como realizar imagens ao vivo usando tanto SDCM quanto LSFM, e discutimos considerações-chave para selecionar a técnica adequada dependendo dos objetivos experimentais. Embora esse protocolo seja otimizado para a Hydra, seus princípios subjacentes são amplamente aplicáveis a outros sistemas modelo que dependem de imagens de longo prazo para estudar processos morfogenéticos dinâmicos.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Todos os procedimentos descritos foram realizados em conformidade com as diretrizes éticas das regulamentações nacionais suíças para pesquisa animal. Antes de iniciar o experimento, a Hydra deve ser alimentada normalmente, 3 vezes por semana, por pelo menos 2 semanas. A Hydra usada nos experimentos deve ser saudável12, sem órgãos sexuais e sem brotação. Hidras recém-brotadas, que podem ser reconhecidas por seu comprimento menor em comparação com as outras hidras da colônia, também devem ser evitadas.
1. Preparação dos esferoides da Hidra (Figura 1)
- Comece preparando um prato com meio de dissociação (DM; para a receita, veja a Tabela 1). O DM deve estar em temperatura ambiente para o experimento.
- Prepare o restante do espaço de trabalho: Coloque a tampa de um prato de cultura celular de 10 cm sob o estereoscópio e preencha com uma camada de meio Hydra (HM; para a receita, veja Tabela 1). O próprio prato de cultura celular pode ser usado para coletar tecido de hidra restante. Por fim, colete a Hydra e coloque-a em um recipiente próximo ao estereoscópio.
- Use uma pipeta Pasteur de vidro para mover uma Hydra para a tampa sob o estereoscópio. Recomenda-se embotar as pipetas Pasteur. Para isso, rapidamente segure a ponta deles em chamas.
- Frequentemente, a Hydra está flutuando na superfície do meio; repipete a Hydra até que ela afunde até o fundo da tampa.
- Divida a Hidra ao meio criando um único corte reto entre as regiões do corpo B2 e B3 (Figuras 1A,B). Seja consistente na parte do corpo da qual os esferoides são cortados, pois isso influencia fortemente o comportamento dos esferoides.
NOTA: Se não for necessário cortar em uma parte específica do corpo, use esferoides do meio do eixo do corpo. Para animais com fenótipo forte (por exemplo, animais com muitas cabeças ectópicas), procure regiões do corpo que mais se assemelhem ao eixo central do corpo. - Espere até que a Hydra esteja completamente relaxada após o corte. Se necessário, repipete partes flutuantes do corpo para fazê-las afundar novamente.
- Uma vez que o tecido bissecado relaxa, a extremidade cortada permanecerá inchada. Faça um segundo corte onde o inchaço termina para gerar um anel de tecido (Figura 1C). Anéis de tecido podem ser cortados de cada uma das metades da Hidra .
- Remova as pontas restantes da cabeça e dos pés da tampa. Essas partes restantes do corpo podem ser deixadas para se regenerar. Depois que a Hidra se regenera adequadamente e tem sido alimentada por pelo menos 2 semanas, elas podem ser reutilizadas para outros experimentos.
- Corte os anéis de tecido aberto. Corte os anéis abertos em vários pedaços de tecido (Figura 1D). Mire em pedaços retangulares de tecido de ~100-150 μm por ~300-500 μm.
NOTA: O número de peças que podem ser cortadas por anel é variável. Por exemplo, Hydras da cepa 105 normalmente são muito mais finas do que as Hydras da cepa AEP. Se um anel de tecido for pequeno demais para gerar duas peças de tecido adequadas, apare o anel aberto para gerar uma peça de papel de papel do tamanho adequado e descarte a outra peça, menor. - Mova as peças de tecido para o DM em temperatura ambiente. Minimize a quantidade de HM que é movida junto com as partes de tecido.
- Deixe os esferoides dobrarem no DM por 3-4 horas. Avalie se os esferoides se dobraram corretamente. Esferoides dobrados com sucesso devem ter formato arredondado e ser completamente cobertos por ectoderma (Figuras 2A-D).
NOTA: Se mais da metade dos esferoides ainda não se dobraram com sucesso, deixe os esferoides em DM por mais 30 minutos. - Selecione esferoides dobrados com diâmetro de 250-350 μm (Figura 2E-H). Evite esferoides contaminados com material exógeno, como fibras plásticas. Mova os esferoides selecionados para a HM antes de montar.
NOTA: Se o experimento for realizado em um meio suplementado (por exemplo, tratamento medicamentoso), mova os esferoides imediatamente para esse meio. Lembre-se de que, uma vez que os esferoides são movidos para a HM, eles começam a oscilar.
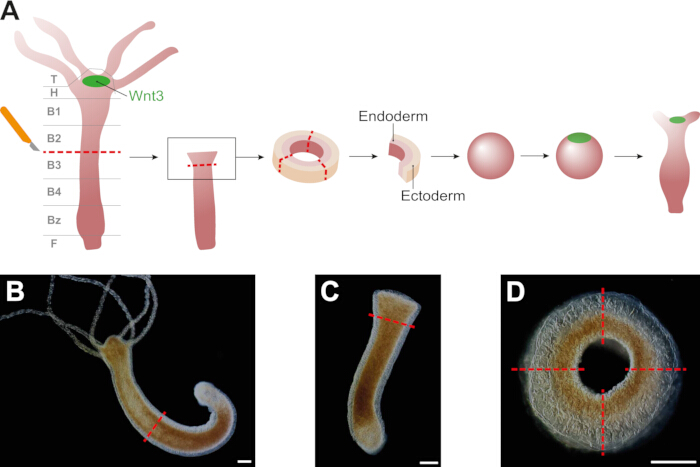
Figura 1: Preparação para esferoides da hidra . (A) Esquema mostrando a geração dos esferoides da Hydra . Os esferoides quebram a simetria ao restabelecer um organizador Wnt3+ que impulsiona a formação, elongação e diferenciação dos eixos. (B) O primeiro corte é feito no meio do corpo, na fronteira entre as regiões B2 e B3, conforme indicado em (A). (C) Cada metade resultante é cortada novamente logo abaixo da região inchada. (D) Os anéis de tecido produzidos são então cortados e divididos em 2 a 4 pedaços de tecido dependendo do tamanho do anel. Barras de escala: 250 μm. Por favor, clique aqui para ver uma versão maior desta figura.
| Médio | Composição | Temperatura de armazenamento | ||
| Meio de dissociação (DM) | 3,6 mM KCl, 6 mM CaCl2, 1,2 mM MgSO4, 6 mM de citrato de sódio, 6 mM de piruvato de sódio, 4 mM de glicose e 12,5 mM TES (pH 6,9) | 4 °C | ||
| Meio hidra (HM) | 1 mM CaCl2, 0,2 mM NaHCO3, 0,02 mM KCl, 0,02 mM MgCl2 e 0,2 mM tris-HCl (pH 7,4) | Temperatura ambiente | ||
Tabela 1: Composições de mídia e armazenamento.
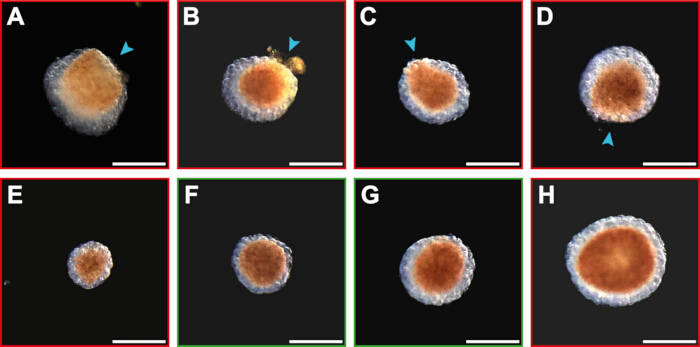
Figura 2: Visão geral dos esferóides não dobrados e dobrados. (A-D) Esferoides não dobrados são organizados do menos dobrado ao quase completamente dobrado. Esferoides desdobrados são reconhecidos por uma região onde o ectoderma não cobre o endoderma (indicado por pontas de seta azuis). (E) Exemplo de um esferoide que é pequeno demais. (F-G) Esferoides dobrados de tamanho ideal (250-350 μm). (H) Exemplo de um esferoide que é grande demais. As imagens foram obtidas em uma placa de imagem de fundo de vidro de 4 poços usando o microscópio híbrido Revolve da Echo (RVL2-K), usando o modo invertido com um objetivo 4.0x e uma câmera de luz de transmissão (colorida). Barras de escala: 250 μm. Por favor, clique aqui para ver uma versão maior desta figura.
2. Estratégias de montagem
NOTA: A combinação do layout do microscópio e do desenho experimental determina a estratégia de montagem mais adequada para um experimento. Aqui, descrevemos uma variedade de técnicas de montagem que podem ser usadas para diversas aplicações.
- Montagem em poços de agarose (Figura 3A)
- Prepare 1% de agarose em mato de mato fervendo a mistura até que a agarose esteja completamente dissolvida.
NOTA: Um estoque com 1% de agarose pode ser preparado com antecedência e armazenado em uma garrafa de vidro bem fechada por 1 mês. Aconselhamos não reaquecer a agarose mais de 5 vezes. No entanto, os poços de agarose devem ser preparados no dia do experimento. - Enquanto a agarose ainda estiver líquida, recubra completamente a base de uma placa de imagem com fundo de vidro de 4 poços com uma camada de 2 mm de espessura.
NOTA: Outras placas de imagem também podem ser adequadas, dependendo do sistema de imagem e do número de condições a serem testadas. Para experimentos com tratamento, certifique-se de compensar a agarose. Produtos químicos termoestáveis podem ser diretamente misturados à agarose. Faça uma solução de agarose a 2% e, após ferver, misture com uma solução 2x do produto químico desejado. Cubra a agarose com uma solução 1x normalmente. Se o produto químico não for termoestável, ajuste a concentração do produto considerando o volume de agarose na placa de imagem e use essa solução para cobrir a agarose. - Deixe a agarose firmar completamente. Depois, crie poços na agarose. Deixe pelo menos 10 mm de agarose entre cada um dos poços para garantir sua integridade estrutural.
- Enquanto segura o êmbolo, pressione a ponta de uma pipeta P1000 na agarose até que ela toque a base da placa de imagem.
NOTA: O tamanho dos poços de agarose pode ser ajustado, por exemplo, usando uma ponta de tamanho diferente ou um carimbo. É importante que as amostras tenham espaço suficiente para se mover. - Segure a pipeta reta para cima e alinhe com a parte inferior da placa de imagem. Depois, mexa e gire a ponta da pipeta para cortar a agarose.
- Solte o êmbolo da pipeta e, simultaneamente, remova a ponta da pipeta lentamente da agarose, movendo a pipeta para cima.
- Enquanto segura o êmbolo, pressione a ponta de uma pipeta P1000 na agarose até que ela toque a base da placa de imagem.
- Repita o processo de produção de poços até que poços suficientes sejam criados. Se a pipeta for removida rápido demais ou a agarose não for completamente cortada antes da remoção, um pouco de agarose permanecerá no fundo do poço. Evite usar esses poços, pois eles afetarão a qualidade da imagem.
- Cubra a agarose com uma camada fina de HM. Para evitar a evaporação do meio, utilize uma placa de imagem com tampa.
- Libere quaisquer bolhas de ar que possam ter se formado nos poços de agarose tocando as bolhas de ar com a ponta de uma pipeta P20.
- Mova os esferoides da Hydra um por um para dentro da placa de imagem. Se um esferoide não cair imediatamente em um poço, direcione-o na direção do poço empurrando suavemente o esferoide com a pipeta.
NOTA: Dois esferoides podem acabar no mesmo poço. Remova ambos os esferoides por aspiração e tente montá-los novamente. Esteja ciente de que reaspirar os esferoides pode causar danos aos esferóides e/ou ao poço de agarose. Se isso acontecer, continue usando diferentes poços e novos esferoides. - Imagine as amostras em um microscópio invertido (Figura 4A).
- Prepare 1% de agarose em mato de mato fervendo a mistura até que a agarose esteja completamente dissolvida.
- Montagem em poços FEP (Figura 3B)
- Prepare pipetas de vidro personalizadas que serão usadas para remover bolhas de ar dos poços FEP (Figura Suplementar 1).
- Aqueça uma pipeta Pasteur de vidro em uma chama em um local que ainda permita segurar a ponta da ponta. Continue girando a pipeta para aquecer de forma uniforme.
- Quando o vidro começar a amolecer, estique rapidamente a ponta da pipeta enquanto a retira da chama.
- Quebre a área diluída para criar uma nova ponta de pipeta de aproximadamente 0,4-0,5 mm. Toque rapidamente a ponta da pipeta na chama para atenuá-la; Certifique-se de que isso não feche a pipeta.
- Aqueça a pipeta de vidro Pasteur no local onde a pipeta se alarga. Não gire a pipeta, mas mova-a para fora da chama quando a ponta da pipeta começar a ceder. Segure a pipeta horizontalmente até que ela endureça em formato de L.
- Crie câmaras FEP por termoformação a vácuo com folha FEP sobre moldes de alumíniopersonalizados 6. As dimensões dos moldes podem ser adaptadas para diferentes tamanhos de amostra ou câmaras de microscópio. Para esferoides da Hidra , poços com diâmetro de 0,5 mm são os mais adequados.
- Corte a folha de alumínio FEP em folhas de 15 x 15 cm. Prenda o papel FEP dentro da termoformadora e aqueça por 8 minutos.
- Coloque os moldes de alumínio abaixo da folha de alumínio. A vácuo, forme a folha ao redor dos moldes por 30 segundos.
- Corte manualmente as câmaras da folha FEP termoformada.
- Deixe a câmara FEP livre de poeira usando ar comprimido. Encha a câmara FEP com HM.
NOTA: Normalmente, câmaras FEP não possuem tampa. Isso significa que parte do meio evaporará durante a imagem. Se a evaporação do meio causar problemas, projete uma câmara que possa ser fechada - Libere as bolhas de ar dos poços usando as pipetas de vidro previamente preparadas. Use um movimento de raspagem para empurrar a bolha de ar para fora do poço com a ponta da pipeta.
- Quando todos os poços estiverem livres de bolhas, mova os esferoides da Hidra um a um para a câmara FEP. Se um esferoide não cair em um poço, empurre-o suavemente com uma pipeta.
NOTA: Se dois esferoides caírem no mesmo poço, remova ambos por aspiração de pipeta e remonte-os. O projeto dos poços FEP determinará qual tipo de microscópio deve ser usado para a imagem. Em geral, microscópios com um ou vários objetivos de detecção posicionados horizontalmente são adequados (Figura 4B).
- Prepare pipetas de vidro personalizadas que serão usadas para remover bolhas de ar dos poços FEP (Figura Suplementar 1).
- Montagem embutida em agarose em capilares de vidro (Figura 3C)
- Prepare agarose de baixo ponto de fusão a 1% em HM fervendo a mistura até que a agarose de baixo ponto de fusão esteja completamente dissolvida. Coloque 1 mL de agarose líquida em um tubo de microcentrífuga.
NOTA: Um estoque de agarose com baixo ponto de fusão de 1% pode ser preparado com antecedência e armazenado em um frasco de vidro bem fechado por 1 mês. Se necessário, a agarose pode ser mantida em estado líquido mantendo-a a 37 °C. No entanto, não aqueça ativamente a agarose assim que as amostras forem adicionadas. Considere suplementar a agarose com tratamento (veja o passo 2.1.2 do Protocolo) ou esferas fluorescentes nessa etapa. As contas podem ser usadas para reconstrução multiview. - Mova 2-4 esferoides para dentro da agarose. Inserir completamente uma haste de pistão em um capilar de vidro; A haste do pistão deve encaixar perfeitamente.
- Insira a extremidade do capilar na agarose e, puxando lentamente a haste do pistão, puxe a agarose para dentro do capilar. Comece a aspirar um pouco de agarose sem esferoides e, sem parar, coloque os esferoides embutidos na agarose no capilar.
NOTA: Para obter os melhores resultados de imagem, os esferoides individuais devem estar bem separados e localizados na parte inferior da coluna de agarose (Figura 3C).
- Prepare agarose de baixo ponto de fusão a 1% em HM fervendo a mistura até que a agarose de baixo ponto de fusão esteja completamente dissolvida. Coloque 1 mL de agarose líquida em um tubo de microcentrífuga.
- Retire o capilar da agarose e limpe o exterior com papel de seda. Segure o capilar na horizontal e gire-o até que a agarose endureça; Isso ajudará a manter os esferoides no centro da coluna de agarose.
- Coloque os capilares cheios de agarose em HM para manter as amostras hidratadas. Amostras montadas em capilares de vidro devem ser analisadas com um microscópio com um ou vários objetivos de detecção posicionados horizontalmente (Figura 4C).
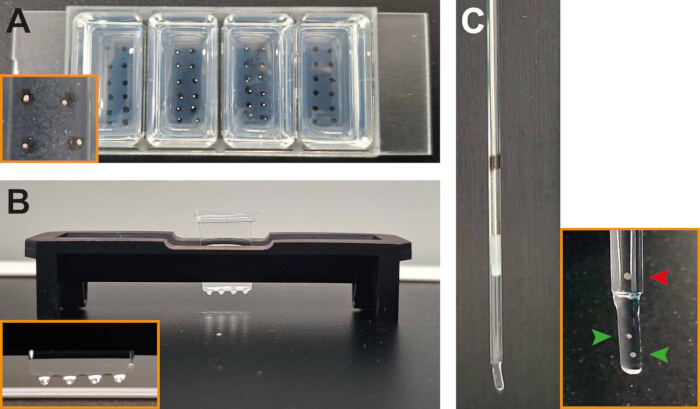
Figura 3: Montagem de esferoides da Hidra para imagens ao vivo. (A) Poços de agarose com (duas câmaras do meio) e sem (câmaras externas) esferoides. (B) Esferoides montados em poços FEP. (C) Esferoides embutidos em agarose e montados em um capilar de vidro. Para imagem, a coluna de agarose é levemente empurrada para fora do capilar de vidro. Portanto, os esferoides devem ser posicionados próximos à base da coluna de agarose (pontas de flecha verde), permanecendo bem separados. Esferoides localizados muito longe da base (ponta de flecha vermelha) não podem ser visualizados de forma eficaz. Por favor, clique aqui para ver uma versão ampliada desta figura.
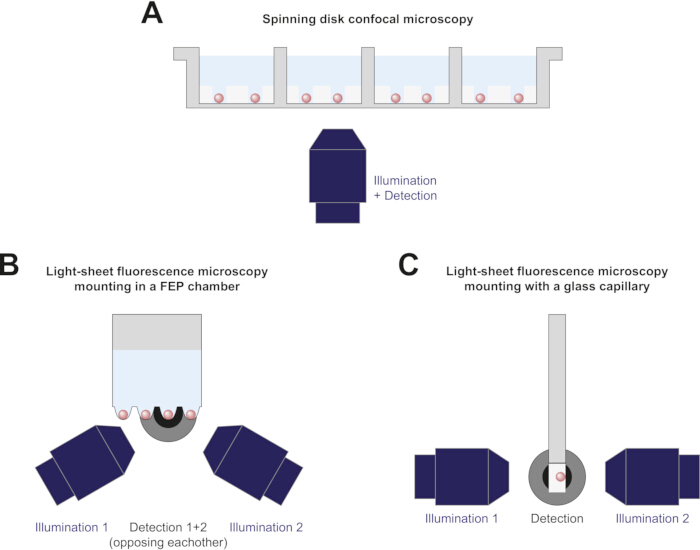
Figura 4: Diagramas esquemáticos de sistemas de imagem adequados para as estratégias de montagem descritas. (A) Esferoides montados em poços de agarose e visualizados em um microscópio confocal de disco giratório invertido. (B) Esferoides montados em uma câmara FEP e fotografados usando um microscópio de fluorescência de folha de luz adequado para imagemmulti-poço 6. Para maior clareza, o segundo objetivo de detecção, posicionado em frente ao objetivo de detecção 1, não é mostrado. (C) Um esferoide embutido em agarose e montado em um capilar de vidro para microscopia de fluorescência em folhas de luz usando um microscópio com configuração alternativa em comparação com (B). Por favor, clique aqui para ver uma versão ampliada desta figura.
3. Microscopia confocal de disco giratório
- Fotografe as amostras em um microscópio invertido equipado com uma unidade de disco giratório. Ajuste a temperatura da câmara do microscópio para 18-21 °C. Se o microscópio não puder ser resfriado, resfrie o ambiente.
- Escolha um objetivo com campo de visão que cubra toda a amostra. Para amostras montadas em poços de agarose, o campo de visão deve idealmente cobrir todo o poço.
NOTA: O uso de um objetivo seco é preferível, especialmente para conjuntos de dados de time-lapse com múltiplas amostras. - Coloque o suporte da amostra no palco do microscópio. Ligue a luz transmitida e defina o tempo de exposição.
- Selecione o comprimento de onda do laser, a potência do laser e o tempo de exposição para os fluoróforos presentes na amostra. Selecione uma combinação de potência do laser e tempo de exposição que seja o menor possível para reduzir o risco de fototoxicidade, mas alta o suficiente para obter uma boa relação sinal-ruído.
NOTA: Amostras vivas podem se mover significativamente durante a imagem. Sempre que possível, realize aquisição simultânea de fluorescência e luz transmitida, ou fluorescência de laser duplo, usando duas câmeras. Se mais de dois canais forem visualizados, priorize a aquisição simultânea de canais onde a sobreposição precisa é mais importante. - Encontre todas as amostras e defina-as como múltiplas posições de imagem. Para cada amostra, crie um conjunto z começando no plano mais próximo do objetivo e terminando no primeiro plano fora de foco. Para esferoides da Hidra , recomenda-se um passo de 2 μm.
NOTA: A criação de uma z-stack nem sempre é necessária. Por exemplo, ao examinar o comportamento oscilatório de esferoides de Hydra regenerados, um único plano focado no plano equador das amostras é suficiente. Quando as amostras da Hydra afundarem corretamente no fundo do poço de agarose e um objetivo apropriado for escolhido, esse avião deve estar dentro da distância de trabalho do objetivo. - Defina os parâmetros do time-lapse. Um tempo de 60-70 horas com imagens a cada 10 minutos é adequado para visualizar a regeneração completa dos esferoides da Hidra . Comece a fazer exames de imagem.
4. Microscopia de fluorescência em folha de luz
- Imagine as amostras em um microscópio de folha de luz com objetos(ões) de detecção posicionados horizontalmente.
- Antes de começar, alinhe a folha de luz criada pelos objetivos de iluminação. Ajuste a temperatura da câmara do microscópio para 18-21 °C. Se o microscópio não puder ser resfriado, resfrie o ambiente.
- Escolha um objetivo de detecção que possa acomodar a amostra completa em seu campo de visão. Quando as amostras tiverem espaço para se mover, escolha um objetivo de detecção que acomode isso.
- Coloque o suporte da amostra no microscópio. Se as amostras estiverem montadas em um capilar de vidro, empurre o pistão para baixo até que as amostras saiam do vidro para obter imagens apenas através da agarose (Figura 3C).
- Configure as configurações do microscópio para luz transmitida, fluorescência, múltiplas posições e time-lapse conforme descrito na seção 3 (microscopia confocal de disco giratório).
- Se o microscópio não estiver equipado com múltiplos objetivos de detecção, configure a detecção multiview para detectar a amostra de múltiplos ângulos. Quando mais da metade da amostra pode ser detectada dentro de uma pilha z, duas vistas separadas por um ângulo de 180° são suficientes. Alternativamente, use de três a cinco vistas.
- Configure z-stacks com tamanho de passo apropriado; para esferoides da Hydra , recomenda-se um passo de 2 μm. A pilha z deve cobrir completamente a amostra. Ao fotografar amostras em movimento livre em poços FEP, crie uma pilha z que cubra todo o poço. Comece a fazer exames de imagem.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Geramos com sucesso conjuntos de dados de longo prazo de time-lapse para a regeneração de esferoides da Hydra usando tanto a microscopia confocal de disco giratório (SDCM) quanto a microscopia de fluorescência em folha de luz (LSFM). A regeneração ocorreu normalmente em ambos os sistemas de imagem: os esferoides romperam a simetria, alongaram-se e desenvolveram tentáculos e um pé em 3 dias (Figura 5A, Figura 6A,
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Tanto SDCM quanto LSFM são bem adequados para gerar conjuntos de dados de longo prazo em time-lapse de esferoides Hydra em regeneração. Os princípios ópticos nos quais cada técnica se baseia são distintos e, portanto, oferecem vantagens e limitações únicas (Tabela 2). O SDCM é preferido quando não é necessário um olhar completo e de alta resolução da amostra. Múltiplas amostras podem ser visualizadas em um único experimento, tornando-o particularmente útil para ...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores declaram que não têm conflitos de interesse.
Agradecimentos
Gostaríamos de agradecer a Laure Plantard, da Instalação de Imagem Avançada e Microscopia da FMI, por sua valiosa contribuição. Esse trabalho foi apoiado pela Fundação de Pesquisa Novartis.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 20×/0.8 Plan-Apochromat objective | Zeiss | 440640-9903-000 | Para microscopia confocal de disco rotativo |
| 20x/1.0 W Plan-Apochromat water dipping objective | Zeiss | 421452-9700-000 | Utilizado como objetivo de detecção no Zeiss Lightsheet 7 |
| Suporte impresso em 3D para montagem de câmara FEP | feito sob encomenda | ||
| Placa de imagem de fundo de vidro de 4 poços (#1.5H) | Ibidi | 80427 | |
| Agarosa | Carl Roth | 3810.4 | |
| Molde de alumínio para câmara FEP | feito sob encomenda | ||
| Cloreto de cálcio | Sigma-Aldrich | C4901 | |
| Ar comprimido | Durable | POWERCLEAN STANDARD 400 | |
| Placa de cultura celular (6 cm) | Thermo Fisher Scientific | 150288 | |
| D-(+)-glicose | Sigma-Aldrich | G8769 | |
| Folha de FEP (espessura de 127 µm) | Adtech Polymer Engineering | ||
| FluoSpheres modificado por carboxilato (0,2 µm, vermelho escuro) | Thermo Fisher Scientific | F8807 | |
| Capilar de vidro | Brand | 701904 | |
| Pipeta pasteur de vidro (150 mm) | VWR | 612-1701 | |
| Hydra vulgaris | |||
| Software de imagem | Visitron | VisiView | Para microscopia confocal de disco rotativo |
| Microscópio de luz invertido | Zeiss | Axio observer 7 | Para microscopia confocal de disco rotativo |
| Microscópio de folha de luz | Leica | Viventis Deep LS2 | |
| Microscópio de folha de luz | Zeiss | Lightsheet 7 | |
| Agarosa de baixo ponto de fusão | Thermo Fisher Scientific | R0801 | |
| Cloreto de magnésio | Sigma-Aldrich | M8266 | |
| Sulfato de magnésio | Sigma-Aldrich | M2643 | |
| Microscalpel | pfm medical | 200300745 | |
| Balão de pipeta | |||
| Transferpettor de haste de pistão | Brand | 701932 | |
| Cloreto de potássio | Sigma-Aldrich | P9333 | |
| Fogueira Bunsen de segurança | INTEGRA Biosciences | FIREBOY plus | |
| câmeras sCMOS | Photometrics | Prime 95B | Para microscopia confocal de disco rotativo |
| Bicarbonato de sódio | Fluka Analytical, Sigma-Aldrich | 71630 | |
| Citrato de sódio di-hidratado | Sigma-Aldrich | W302600 | |
| Piruvato de sódio | Sigma-Aldrich | P2256 | |
| Unidade de varredura confocal de disco rotativo (pinholes de 50 µm) | Yokogawa | CSU-W1 | Para microscopia confocal de disco rotativo |
| Estereoscópio | Leica | M80 | |
| TES | Sigma-Aldrich | T1375 | |
| Termoformador | Yuyao Jintai Machine Factory | Jintai JT-18 | |
| Prato de cultura de tecido (10 cm) | VWR | 734-2321 | |
| Tampão Tris-HCl | Roche Diagnostics | 10812846001 |
Referências
- Bode, P. M., Bode, H. R. Formation of pattern in regenerating tissue pieces of hydra attenuata: I. Head-body proportion regulation. Dev Biol. 78 (2), 484-496 (1980).
- Fütterer, C., Colombo, C., Jülicher, F., Ott, A. Morphogenetic oscillations during symmetry breaking of regenerating hydra vulgaris cells. Europhys Lett. 64 (1), 137(2003).
- Weevers, S. L., et al. Mechanochemical patterning localizes the organizer of a luminal epithelium. Sci Adv. 11 (26), eadu2286(2025).
- Oreopoulos, J., Berman, R., Browne, M. Chapter 9 - Spinning-disk confocal microscopy: present technology and future trends. Meth Cell Biol. 123, 153-175 (2014).
- Stelzer, E. H. K., et al. Light sheet fluorescence microscopy. Nat Rev Meth Primers. 1 (1), 73(2021).
- Moos, F., et al. Open-top multisample dual-view light-sheet microscope for live imaging of large multicellular systems. Nat Meth. 21 (5), 798-803 (2024).
- Soriano, J., Colombo, C., Ott, A. Hydra molecular network reaches criticality at the symmetry-breaking axis-defining moment. Phys Rev Lett. 97 (25), 258102(2006).
- Livshits, A., Shani-Zerbib, L., Maroudas-Sacks, Y., Braun, E., Keren, K. Structural inheritance of the actin cytoskeletal organization determines the body axis in regenerating hydra. Cell Rep. 18 (6), 1410-1421 (2017).
- Hanson, A., et al. Automatic monitoring of neural activity with single-cell resolution in behaving hydra. Sc Rep. 14 (1), 5083(2024).
- Escobar, A., et al. Terminal differentiation precedes functional circuit integration in the peduncle neurons in regenerating hydra vulgaris. Neural Dev. 19 (1), 18(2024).
- Ferenc, J., Tsiairis, C. D. Studying Mechanical Oscillations During Whole-Body Regeneration in Hydra. Whole-Body Regenerat. 2450, 619-633 (2022).
- Bossert, P., Galliot, B. How to use hydra as a model system to teach biology in the classroom. Int J Dev Biol. 56 (6-8), 637-652 (2012).
- Jemielita, M., Taormina, M. J., Delaurier, A., Kimmel, C. B., Parthasarathy, R. Comparing phototoxicity during the development of a zebrafish craniofacial bone using confocal and light sheet fluorescence microscopy techniques. J Biophotonics. 6 (11-12), 920-928 (2013).
- Icha, J., Weber, M., Waters, J. C., Norden, C. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 39 (8), 1700003(2017).
- Ravichandran, Y., Vogg, M., Kruse, K., Pearce, D. J. G., Roux, A. Topology changes of hydra define actin orientation defects as organizers of morphogenesis. Sci Adv. 11 (3), eadr9855(2025).
- Maroudas-Sacks, Y., Garion, L., Suganthan, S., Popović, M., Keren, K. Confinement modulates axial patterning in regenerating hydra. PRX Life. 2 (4), 043007(2024).
- Bailles, A., et al. Anisotropic stretch biases the self-organization of actin fibers in multicellular hydra aggregates. Proc Natl Acad Sci. 122 (32), e2423437122(2025).
- Luu, P., Fraser, S. E., Schneider, F. More than double the fun with two-photon excitation microscopy. Comm Biol. 7 (1), 364(2024).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
