Este protocolo descreve as etapas essenciais para o cultivo das células T primárias, incluindo seu isolamento, ativação, expansão e transfecção transitória por eletroporação de mRNA. Além disso, é proposto um fluxo de trabalho e um painel de anticorpos para análise citométrica de fluxo do fenótipo, marcadores de ativação, viabilidade e expressão do receptor de antígeno quimérico (CAR).
Artigo de método
Isolamento, cultivo e transfecção transitória de células T humanas primárias para gerar células T do Receptor de Antígeno Quimérico (CAR)
Neste artigo
Resumo
Resumo
Para avaliar a eficácia e potência das células T do receptor de antígeno quimérico (CAR), é essencial isolar, ativar, expandir, caracterizar e modificar geneticamente as células T humanas primárias. Comparadas às linhas comuns de células T, as células primárias podem fornecer um sistema modelo mais realista, pois são altamente variáveis, capazes de matar por células T e de se diferenciar. Aqui, fornecemos um protocolo passo a passo para todas as etapas essenciais para o cultivo das células T primárias, incluindo seu isolamento dos produtos sanguíneos, ativação, expansão in vitro e transfecção transitória. Descrevemos diferenças na cinética de expansão e na diferenciação das células T primárias após a ativação com dois reagentes diferentes e fornecemos um painel de anticorpos para análise citométrica de fluxo do fenótipo e estado de ativação das células T. Oferecemos instruções detalhadas para a eletroporação de células T humanas com mRNA codificando um CAR e avaliação da cinética de expressão do CAR ao longo do tempo. Este protocolo fornece recomendações sobre pontos de tempo ideais para ensaios de potência e eficácia a jusante das células CAR T e a influência de diferentes quantidades de mRNA na intensidade do sinal. Dada a natureza transitória desse método, ele oferece uma possibilidade rápida e fácil de implementar para testar e comparar muitos construtos CAR em paralelo.
Introdução
As células T humanas primárias representam um modelo fisiologicamente relevante e versátil para o estudo da biologia das células T e para o desenvolvimento e avaliação de terapias celulares, incluindo engenharia CAR. Ao contrário das linhagens celulares imortalizadas, as células T derivadas de doadores saudáveis refletem de perto a diversidade funcional, os estados de ativação, a diversidade fenotípica e a dinâmica de sinalização das células T in vivo, fornecendo uma representação mais precisa das respostas imunes e do desempenho terapêutico 1,2. Além disso, a linhagem de células T de Jurkat mais comumente utilizada, derivada de uma leucemia linfoblástica, foi relatada como apresentando instabilidade genômica após cultivo prolongado, um fenômeno comum em linhagens celulares. 3 Embora as linhas de células T, incluindo as linhas celularesrepórteres 4, possam ser ferramentas valiosas para triagem precoce e permitir uma leitura rápida, o uso de células T primárias em pacientes reflete mais de perto a aplicação final. No entanto, a disponibilidade limitada e a qualidade subótima das células T derivadas do paciente frequentemente restringem sua aplicabilidade, especialmente durante os estágios iniciais do desenvolvimento pré-clínico do produto 5,6,7. O uso de células de doadores saudáveis minimiza ainda mais a variabilidade introduzida por alterações imunológicas relacionadas à doença e tratamentos anteriores, além de permitir uma avaliação reprodutível da função, ativação e expressão de transgenes das células T em múltiplos doadores.
Considerando que células T primárias estão disponíveis, protocolos para isolamento, ativação e expansão das células T primárias são pré-requisitos críticos para sua manipulação genética e ensaios funcionais. Estratégias de ativação comuns empregam esferas magnéticas revestidas com anticorpos, reagentes poliméricos contendo agonistas das células T ou formulações de anticorpos solúveis. Normalmente, os reagentes de ativação imitam a ativação fisiológica do receptor das células T (TCR) através do complexo CD3 e a sinalização coestimulatória através do CD28, que se assemelha a uma ativação mais forte do que apenas via CD38. A ativação com esferas CD3/28 permite um controle preciso da força de ativação e da proporção esfera-célula. Após uma fase inicial de estimulação, as contas podem ser removidas ou mantidas na cultura para ativação contínua. As células T normalmente se expandem rapidamente por três a quatro semanas antes que o crescimento celular desacelere. Em contraste, o TransAct contém uma matriz polimérica coloidal, e o excesso de reagente pode ser simplesmente removido por centrifugação e troca do sobrenadante. Portanto, oferece uma alternativa que permite a ativação homogênea em cultura e se assemelha à ativação das células T, com um estímulo menor em comparação com as esferas CD3/28. No entanto, a proliferação é induzida por aproximadamente duas semanas, e a reestimulação é necessária por períodos de expansão mais longos. Após a ativação inicial das células T com um reagente de ativação, as células T são cultivadas e expandidas in vitro por uma a quatro semanas antes de poderem ser usadas em experimentos. Notavelmente, o tipo de reagente de ativação, a escolha das citocinas 9,10,11 e o período de expansão influenciam o número absoluto de células T, o fenótipo e o estado de ativação. Normalmente, condições ideais como concentração de reagentes, densidade de cultura, suplementação de citocinas e tempo de expansão devem ser inicialmente testadas e empiricamente determinadas para alcançar uma proliferação robusta sem causar morte celular induzida por ativação ou exaustão das células T. Aqui, apresentamos uma comparação lado a lado de dois protocolos de ativação diferentes e seu efeito na diferenciação e perfil de ativação das células T humanas primárias para apoiar as decisões sobre a escolha do reagente de ativação e o momento dos experimentos.
Além disso, sugerimos um painel citométrico de fluxo útil para analisar a composição fenotípica e o status de ativação das células T, apoiando o planejamento experimental. Para a modificação genética de células T primárias, a transfecção transitória usando eletroporação do ácido ribonucleico mensageiro (mRNA) representa uma alternativa segura, eficiente e flexível à transduçãoviral 12. Embora vetores lentivirais permitam a expressão estável e de longo prazo dos transgenes, eles exigem medidas complexas de biossegurança, envolvem integração no genoma do hospedeiro e podem levar a uma expressão variável dependendo do local de integração. Além disso, a produção de supernadantes lentivirais, seguida pela transdução das células T e seleção das células transduzidas, é demorada. Em contraste, a eletroporação de mRNA permite a expressão rápida e transitória de genes-alvo sem integração genômica ou componentes virais, reduzindo assim a carga regulatória e possibilitando testes rápidos e iterativos dos construtos. Isso é particularmente vantajoso para estágios iniciais de desenvolvimento, nos quais múltiplos candidatos à CAR são avaliados e avaliados. Em publicações recentes, a transfecção com mRNA é explorada como uma plataforma terapêutica 13,14,15. Sugerimos que a transfecção transitória com mRNA16 é uma abordagem fácil de implementar, especialmente para laboratórios sem possibilidade de realizar trabalho lentiviral em um ambiente de biossegurança nível 2 (BSL-2). Uma comparação lado a lado de diferentes regimes de ativação antes da transdução lentiviral está disponível em outrolugar 17.
Este protocolo descreve o isolamento, ativação, cultivo, expansão e transfecção transitória de células T humanas primárias usando esferas anti-CD3/28 ou TransAct para ativação e eletroporação de mRNA para expressão transitória de CAR. O fluxo de trabalho descrito permite a geração reprodutível de células CAR T funcionais adequadas para aplicações posteriores, como ensaios de citotoxicidade, caracterização fenotípica ou modelagem in vitro de terapias adotivas com células T.
Protocolo
Este protocolo segue as diretrizes éticas da Universidade Médica de Viena. As propostas éticas foram aprovadas pelo comitê de ética da Universidade Médica de Viena (1087/2025 e 1198/2025).
1. Isolamento das células T primárias de produtos sanguíneos
NOTA: O material inicial pode ser sangue total, produto de aférese ou câmaras de redução de leucócitos. Mantenha a amostra a 4 °C até o processamento e inicie o isolamento o mais cedo possível, mas no máximo dentro de 24 horas após a coleta da amostra. Diferentes estratégias de isolamento estão disponíveis para o isolamento das células T, incluindo seleção negativa e positiva. As Seções 1.1 e 1.2 introduzem dois protocolos diferentes para fornecer opções de isolamento de células T. O manuseio dos produtos sanguíneos deve ser realizado em um armário de segurança biológica, mantendo a amostra em temperatura ambiente (RT) durante o processamento.
- Isolamento das células T por seleção negativa usando centrifugação por gradiente de densidade
- De acordo com as instruções do kit, adicione a quantidade necessária do coquetel de anticorpos por mL de amostra. Incubar pelo tempo dado em RT. Para o kit de enriquecimento de células T humanas proposto: Use 50 μL de coquetel de anticorpos por mL de amostra e incube por 20 min em RT (por exemplo, para 5 mL de amostra, adicione 250 μL de coquetel de anticorpos).
NOTA: Para este kit específico, é necessário haver uma quantidade mínima de glóbulos vermelhos (glóbulos vermelhos) para o sucesso do isolamento de células T (a razão mínima recomendada é de 100 glóbulos vermelhos por célula nucleada). Isso ocorre tipicamente quando câmaras de redução de sangue total ou leucócitos são usadas como material inicial. Para o uso do produto da aférese, essa estratégia de isolamento pode não ser bem-sucedida, pois a razão de glóbulos vermelhos é tipicamente muito baixa. Portanto, recomenda-se o isolamento prévio de células mononucleares do sangue periférico (PBMCs), seguido de uma etapa de isolamento de células T, conforme descrito na seção 1.2. - Prepare o meio de densidade (Ficoll, Pancoll ou similar) em um tubo apropriado. Para volumes de amostra abaixo de 3 mL, use 3 mL de meio denso (em um tubo de centrifugação de 15 mL). Para volumes de amostra de 4 mL ou mais, use 15 mL de meio de densidade (em um tubo de centrifugação de 50 mL).
- Ao final do tempo de incubação, dilua a amostra com um volume igual de soro salino tamponado com fosfato (PBS) contendo 2% de soro fetal bovino (FBS) e misture por pipeta. Isso corresponde a uma diluição 1:2 (por exemplo, diluir 3 mL de amostra com 3 mL de PBS com 2% de FBS). Cuidadosamente sobreponha a amostra diluída sobre o meio denso usando uma pipeta sorológica e auxílio de pipeteamento, com a velocidade de pipeteamento no mínimo.
- Segure o tubo em um ângulo de 45° para aumentar a área de superfície do meio de densidade e suportar a camada.
- Centrifuge a amostra a 1.200 x g, RT, por 20 minutos. Desligue o freio da centrífuga ou coloque no mínimo. Após a centrifugação, uma camada branca deve ser visível entre a interface do meio denso e o plasma. Esse anel branco e turvo contém as células T desejadas.
- Colhe as células T coletando cuidadosamente a camada usando uma pipeta de transferência estéril ou uma pipeta sorológica de 2 mL e transferindo-as para um tubo novo. Perturbe as camadas o mínimo possível para evitar que o meio denso ou plasma seja transportado.
- Continue com a seção 1.3.
- De acordo com as instruções do kit, adicione a quantidade necessária do coquetel de anticorpos por mL de amostra. Incubar pelo tempo dado em RT. Para o kit de enriquecimento de células T humanas proposto: Use 50 μL de coquetel de anticorpos por mL de amostra e incube por 20 min em RT (por exemplo, para 5 mL de amostra, adicione 250 μL de coquetel de anticorpos).
- Isolamento de células T por seleção positiva usando um kit de fluxo por gravidade
- Realize uma etapa de isolamento do gradiente de densidade para extrair PBMCs da amostra: prepare o meio de densidade conforme a seção 1.1.2. Dilua a amostra com volume igual de PBS com 2% de FBS. Isso corresponde a uma diluição 1:2 (por exemplo, diluir 3 mL de amostra com 3 mL de PBS + 2% de FBS).
- Cuidadosamente sobreponha a amostra diluída sobre o meio denso usando uma pipeta sorológica e auxílio de pipeteamento, com a velocidade de pipeteamento no mínimo. Segure o tubo em um ângulo de 45° para aumentar a área de superfície do meio de densidade e suportar a camada.
- Centrifuge a 400 x g, RT, por 30 minutos com a pausa desligada ou ajustada ao mínimo. Após a centrifugação, uma camada branca deve ser visível na interface entre o meio denso e o plasma. Esse anel branco e turvo contém os PBMCs, pois sua densidade é menor que a densidade dos glóbulos vermelhos.
- Colha PBMCs coletando cuidadosamente a camada branca turva e transferindo-a para um tubo novo. Use uma pipeta de transferência estéril ou uma pipeta sorológica de 2 mL para essa etapa e perturbe as camadas o mínimo possível.
- Lave as células coletadas: Adicione 20 mL de PBS com 2% de FBS. Conte as células e calcule o número total de células. Centrifuge a 300 x g, 4 °C, por 10 minutos, com o freio ligado. A partir de agora, mantenha as células no gelo e trabalhe com reagentes resfriados.
- Pipete do sobrenadante. Os cálculos a seguir são usados para até 1 x 10⁷ células e podem ser ampliados de acordo. Ressuspenda a célula em 80 μL de PBS com 0,5% de albumina sérica bovina (BSA) e 2 mM de ácido etilendiaminetetraacético (EDTA).
- Misture 10 μL de microesferas CD4 com 10 μL de microesferas CD8. Adicione a mistura de esferas aos PBMCs ressuspensos. Misture bem e incube por 15 minutos a 4 °C.
- Enquanto isso, coloque a coluna de fluxo gravitacional no campo magnético de um dispositivo de separação apropriado. Prepare a coluna enxaguando com 3 mL de PBS com BSA e EDTA.
- Após a etapa de incubação, lave as células adicionando 2 mL de PBS com BSA e EDTA. Centrifuge a 300 x g, 4 °C, por 10 minutos. Descarte o sobrenadante e ressuspenda até 10⁸ células em 500 μL de PBS com BSA e EDTA.
- Aplique a suspensão da célula na coluna. As células marcadas são mantidas na coluna pelo dispositivo de separação magnética. O fluxo contém células não marcadas (PBMCs dupla negativa CD4 e CD8) e pode ser coletada se desejado. Lave a coluna 3 vezes enxaguando com 3 x 3 mL de PBS com BSA e EDTA. Adicione um novo buffer assim que a coluna estiver vazia.
- Para eluir células marcadas, remova a coluna de fluxo gravitacional do separador magnético e coloque sua saída acima de um tubo de coleta novo. Pipete 5 mL de PBS contendo BSA e EDTA na coluna, depois empurra o êmbolo firmemente para dentro da coluna para eluir as células. Continue com a seção 1.3.
NOTA: Kits de anticorpos magnéticos estão disponíveis como kits de células pan T, bem como para subconjuntos específicos de células T, podendo ser kits de seleção positiva ou negativa. Em cada caso, as células marcadas são retidas pelo dispositivo de separação magnética. Para seleção positiva, as células T (ou seus subconjuntos) são marcadas com esferas magnéticas por meio de seu anticorpo cognato. Para seleção negativa, todas as células que não pertencem à população especificada de células T são marcadas com esferas magnéticas. Portanto, células T são encontradas no fluxo de fluxo.
- Congelamento de células T isoladas
- Lave as células T com 20 mL de PBS com 2% de FBS. Centrífuga a 300 x g, RT, por 10 minutos. O freio pode ser ligado novamente. Descarte o supernadante.
- Resuspenda células em 5-10 mL de PBS com 2% de FBS. Para usar células diretamente para cultivo, prossiga com a seção 2.4. Para congelar células, prossiga com a seguinte seção.
NOTA: O congelamento das células não é necessário se as células T isoladas forem usadas imediatamente para ativação e cultivo. - Conte as células ressuspensas e a centrífuga a 300 x g, 4 °C, por 10 minutos. Enquanto isso, calcule o número de células a serem congeladas. Uma alíquota de célula T deve conter 5-20 x 106 células. Prepare o número necessário de frascos criogênicos marcados, bem como o meio congelante (veja a Tabela 1).
- Após a centrifugação, descarte o sobrenadante e a pipeta do líquido restante. Trabalhe rápido a partir de agora.
- Resuspenda o pellet celular em 1 mL de meio congelante pré-resfriado para cada aliquota (por exemplo, se cinco aliquotas forem preparadas, resuspenda o pellet em 5 mL de meio congelante). Suspensão de células aliquotas de 1 mL em cada frasco criogênico. Congele os frascos criogênicos imediatamente a -80 °C.
NOTA: É recomendado congelar em uma taxa controlada. Para isso, utilize recipientes de congelamento apropriados. Transfira as células para nitrogênio líquido após congelar a -80 °C (por exemplo, no dia seguinte ou dentro de duas semanas).
| Componente | Concentração final |
| Dimetil Sulfóxido | 10 % (v/v) |
| Soro Fetal Bovino | 45 % (v/v) |
| RPMI 1640 com vermelho fenólico | 45 % (v/v) |
Tabela 1: Composição do meio congelante. O meio de congelamento é usado para preservar a integridade e viabilidade da célula durante o congelamento e armazenamento.
2. Descongelamento, ativação e expansão das células T primárias
- Realize todas as etapas em condições de trabalho estéreis usando um armário de segurança biológica.
- Pré-aqueça o meio Roswell Park Memorial Institute (RPMI) 1640 sem aditivos a 37 °C e transfira 20 mL para um tubo centrífuga. Descongelar uma aliquota de células T congeladas submetendo rapidamente o tubo a água morna. Pare de descongelar quando uma pequena bolinha de gelo ainda estiver visível dentro do frasco criogênico.
- Adicione imediatamente 1 mL de RPMI pré-aquecido à suspensão da célula e transfira cuidadosamente para o tubo da centrífuga. Enxágue o frasco criogénico com 1 mL de RPMI. Evite etapas adicionais de ressuspensão, que submeteriam as células a estresse de cisalhamento.
- Células centrífugas a 300 x g, RT, por 5 minutos. Descarte o supernadante. Resuspenda o pellet celular em meio completo de células T. O meio completo de células T consiste em RPMI 1640 com 10% de FBS, 1% de penicilina/estreptomicina, 5 ng/mL de Interleucina 7 (IL-7) e 10 ng/mL de Interleucina 15 (IL-15) (veja a Tabela 2).
- Conte as células ressuspensas. Células semente em meio completo de células T a uma densidade de 1 x 10⁶ células/mL em uma placa de poço apropriada. Adicione a quantidade necessária de reagente de ativação, conforme indicado no manual respectivo. Por exemplo, para ativar 1 x 10⁶ células, semente células em 1 mL de meio completo de células T em uma placa de 24 poços. Adicione 25 μL de esferas CD3/28 ou 10 μL de reagente TransAct.
NOTA: Se as células não estiverem suficientemente densas (ou seja, a contagem de células estiver abaixo de 1 x 10⁶ células/mL), centrifuge novamente com as mesmas condições de antes. Ressuspenda o pellet na quantidade apropriada de meio completo de células T para atingir uma densidade de 1 x 10⁶ células/mL. - Incube as células a 37 °C em uma incubadora com ambiente de 5% deCO2 por até três semanas. Conte as células a cada 2-3 dias e ajuste a densidade para 0,3-0,5 x 10⁶ células/mL adicionando um novo meio completo de células T. A densidade celular não deve exceder 1,5 x 10⁶ células/mL, já que as células T primárias podem não retornar à fase de crescimento exponencial se forem cultivadas a altas densidades.
NOTA: Especialmente nos primeiros dias após a ativação, agrupamentos celulares macroscópicos podem ser visíveis (veja a Figura 2D). Isso é esperado, pois as células se agrupam ao redor do reagente de ativação quando a proliferação é iniciada. Geralmente, as células estarão prontas para uso aproximadamente uma semana após a ativação. No entanto, o tempo depende da configuração experimental e do número necessário de células. Recomenda-se usar células T sempre dentro da mesma faixa após a ativação para réplicas biológicas (ou seja, 9-12 dias após a ativação).
| Componente | Concentração final |
| Soro Fetal Bovino | 10 % (v/v) |
| Interleucina 15 (IL-15) | 10 ng/mL |
| Interleucina 7 (IL-7) | 5 ng/mL |
| Penicilina/Estreptomicina 10.000 U/mL | 1 % (v/v) |
| RPMI 1640 com vermelho fenólico | NA |
Tabela 2: Composição do meio completo das células T. Meio usado para o cultivo de células T humanas primárias após ativação.
3. Coloração para fenótipo e marcadores de ativação
- Conte células T. Use 0,1 x 10⁶ células por reação de coloração. Calcule o volume necessário da suspensão da célula e transfira-o para um tubo de fundo redondo de poliestireno apropriado.
NOTA: O número de células coloridas pode ser reduzido para um mínimo de 50.000 células, se necessário. É possível colorir mais células do que a quantidade necessária, desde que os anticorpos estejam em excesso molar, como descritoanteriormente 18,19. - Lave as células uma vez adicionando diretamente 1 mL de tampão de coloração, consistindo em PBS com 0,5% de FBS. Centrifuge a 300 x g, 4 °C, por 5 minutos. De agora em diante, mantenha as células no gelo e trabalhe com reagentes resfriados.
- Enquanto isso, prepare uma mistura master de anticorpos para todos os tubos conforme descrito na Tabela 3. Dilua os anticorpos até a concentração final no tampão de coloração. A coloração é realizada em um volume de 50 μL por tubo. Misture bem, por exemplo, fazendo vórtice.
NOTA: Este protocolo pode ser combinado com outros experimentos de coloração, como a coloração para expressão CAR descrita na seção 6. Um corante vivo/morto pode ser adicionado para ajudar na filtração para células vivas. Nesse caso, os espectros de emissão precisam ser escolhidos de acordo para evitar sobreposição com os outros fluoróforos utilizados. - Após a centrifugação, descarte o sobrenadante e a pipeta do líquido restante. Resuspenda cada pellet em 50 μL da mistura mestre de anticorpos.
- Incube os tubos a 4 °C no escuro por pelo menos 30 minutos. Essa etapa de incubação pode ser prolongada por várias horas.
- Lave as células adicionando 1 mL de tampão de coloração diretamente à reação de coloração. Centrifuge a 300 x g, 4 °C, por 5 minutos e descarte o sobrenadante. Repita esta seção com as mesmas condições. Após a segunda etapa de lavagem, descarte o sobrenadante, deixando uma pequena quantidade de tampão residual nos tubos para evitar que as células sequem.
- Mantenha as células tingidas em pellets e no gelo até a medição. Resuspenda o pellet em 100 μL de tampão de coloração logo antes da medição.
NOTA: Este protocolo é otimizado para coloração realizada em tubos de fundo arredondado de 5 mL. A coloração em chapas de 96 poços também é possível usando um protocolo levemente adaptado. Como as placas têm menor volume de trabalho, recomenda-se duas etapas de lavagem de 200 μL antes da mancha. Se mais de 50 μL de suspensão de célula for semeada por poço, faça as células de pellet e descarte o sobrenadante antes de prosseguir para as etapas de lavagem. A coloração também é realizada em 50 μL por poço. Após a coloração, realize três passos de lavagem em vez de dois com um tampão de tingimento de 200 μL. A centrifugação é realizada com as mesmas configurações descritas acima.
| Cor a laser | Laser λ (nm) | Filtro de emissão | Faixa do filtro (nm) | Corante fluorescente | Antígeno | Diluição final | Tipo de marcador |
| Violet | 405 | 450/45 | 427.5–472.5 | VioBlue | CD45 | 1:100 | Leucócitos Pan |
| Violet | 405 | 525/40 | 505–545 | VioGreen | CD69 | 1:50 | Ativação |
| Violet | 405 | 610/20 | 600–620 | Vio Bright V600 | CD45RA | 1:100 | Fenótipo |
| Azul | 488 | 525/40 | 500–545 | FITC | CD8 | 1:100 | Fenótipo |
| Azul | 488 | 690/50 | 665–715 | PerCP–Vio 700 | CD154 | 1:50 | Ativação |
| Amarelo/verde | 561 | 585/42 | 564–606 | Educação Física | CD134 | 1:50 | Ativação |
| Amarelo/verde | 561 | 675/30 | 660–690 | PE–Vio 670 | CD3 | 1:100 | Célula Pan T |
| Amarelo/verde | 561 | 780/60 | 750–810 | PE–Vio 770 | CD25 | 1:50 | Ativação |
| Vermelho | 638 | 660/20 | 650–670 | APC | CD137 | 1:50 | Ativação |
| Vermelho | 638 | 712/25 | 699.5–724.5 | Vio Bright R720 | CD62L | 1:100 | Fenótipo |
| Vermelho | 638 | 780/60 | 750–810 | APC–Vio 770 | CD4 | 1:100 | Fenótipo |
Tabela 3: Visão geral do painel de anticorpos e fluoróforos propostos para análise da expressão primária de células T de fenótipo e marcadores de ativação. Um citômetro de fluxo com pelo menos 4 lasers e o sistema de filtro correspondente é necessário para realizar este experimento. Se a configuração do dispositivo for diferente, os fluoróforos precisam ser ajustados de acordo.
4. Transcrição in vitro de DNA codificante de CAR para gerar mRNA
- Projetar um molde de DNA adequado para transcrição in vitro (TVI) em mRNA. Inclua um promotor T7 para a RNA polimerase T7, uma sequência de Kozak, um codon inicial, uma sequência peptídica de sinal, a sequência CAR desejada e um códon de parada (Figura 1).
NOTA: A sequência de Kozak é um motivo de reconhecimento crítico para o início da tradução de proteínas, apoiando a montagem correta de um códon inicial pelo ribossomo. O peptídeo sinal é necessário para o processamento correto da CAR no Golgi e sua incorporação à membrana plasmática. Para detectar a expressão do CAR, é útil incluir uma tag na porção extracelular do CAR (por exemplo, uma tag DYKDDDDK ou uma tag MAP). Alguns CARs também podem ser detectados usando seu antígeno cognado solúvel conjugado com um fluoróforo, ou anticorpos contra outras estruturas comuns, como o domínio linker scFv (por exemplo, anticorpo linker anti-G4S ou anti-linker anti-Whitlow). - Amplificar o DNA por reação em cadeia da polimerase (PCR) usando espoletas que flanqueiam a construção CAR, incluindo o promotor T7. Para a TVI, é necessário 1 μg do DNA CAR. Verifique o comprimento correto do produto de PCR realizando eletroforese analítica em gel de agarose. Purifique o produto de PCR por purificação em coluna usando um kit de PCR e limpeza de DNA antes de prosseguir para a TVI. O DNA pode ser armazenado a -20 °C.
NOTA: Pode ser benéfico incluir de 5 a 10 nucleotídeos aleatórios nas regiões do primer antes e depois do transcrito para alcançar melhor ligação da polimerase. Como uma grande quantidade de DNA é necessária para a TVI, o volume da reação de PCR pode ser escalado de acordo. - Use um kit de TVI incluindo um passo de retalho poli(A) para gerar mRNA poliadenilado. Realize a IVT em um armário de segurança biológica e limpe as superfícies cuidadosamente com desinfetante. Siga as instruções do kit para realizar a TVI.
NOTA: Alongar o passo de transcrição para várias horas pode aumentar o rendimento de mRNA. A duração da etapa de poliadenilação deve ser mantida constante entre as amostras, pois influencia diretamente o comprimento da cauda poli (A). Isso pode, por sua vez, influenciar a estabilidade e a eficiência de expressão do mRNA invivo 20. - Purifique o mRNA usando um kit de limpeza de RNA baseado em colunas e determine a concentração de mRNA purificado usando um dispositivo apropriado.
NOTA: Existem várias formas de avaliar a qualidade do mRNA transcrito, incluindo eletroforese analítica em gel antes e depois do passo de relevo poli (A) e métodos baseados em razão de absorção para determinar a concentração de mRNA. A razão recomendada A260/230 é de 2,0-2,2; valores abaixo de 1,8 indicam contaminação e potencial baixo desempenho em testes de expressão. A importância das modificações e purificação do mRNA antes da eletroporação é descrita em outroslugares 21,22,23. - Aliquotas de 3-5 μg de mRNA purificado (a quantidade final de mRNA que será usada em experimentos para eletroporação) e armazenar alíquotas a -80 °C. Evite ciclos repetidos de congelamento e descongelamento.

Figura 1: Representação esquemática dos componentes do molde de DNA necessários para a geração de um mRNA para transfecção de células T. O DNA molde para a TVI deve conter um promotor T7, a sequência de Kozak, um códon inicial seguido por um peptídeo sinal para permitir a secreção da proteína para o espaço extracelular, a sequência CAR desejada e um codon de parada. Abreviações; mRNA = ácido ribonucleico mensageiro; DNA = ácido desoxirribonucleico; CAR = receptor de antígeno quimérico; IVT = transcrição in vitro . Por favor, clique aqui para ver uma versão ampliada desta figura.
5. Transfecção transitória de células T primárias por eletroporação de mRNA
- Um dia antes da transfecção, diluir as células T a uma densidade de 0,3 x 10⁶ células/mL em meio completo de células T (ver Tabela 2). As células devem estar na fase de crescimento exponencial no dia da transfecção (ou seja, em densidade abaixo de 1 x 10⁶ células/mL) para uma expressão eficiente da CAR.
- No dia da transfecção, pré-aqueceu todo o meio necessário a 37 °C.
- Conte as células T e calcule o volume necessário. Use 1-5 x10 6 células para cada CAR-mRNA.
NOTA: Recomenda-se sempre incluir uma transfecção "MOCK" (ou seja, células T que passam pelo procedimento de transfecção, mas sem adicionar mRNA). Essas células também podem ser usadas como controles negativos para coloração e experimentos. Mantenha o número de células constante dentro de um experimento. - Transfira o volume necessário da suspensão de células T para um tubo centrífuga cônico. Centrifugar a 300 x g, RT, por 5 minutos. Descarte o supernadante. Todas as etapas da centrifugação nas seções seguintes são repetidas nessas condições.
NOTA: Se o volume necessário exceder a capacidade de um único tubo cônico de centrífuga, ele pode ser dividido em partes iguais em dois ou mais tubos. Nesse caso, ressuspenda todos os pellets em um volume total de 20 mL de médio RPMI e agrupe-os durante a primeira etapa de lavagem (seção 5.6). - Prepare o meio completo das células T em uma placa de poço apropriada para a recuperação das células T após a eletroporação.
NOTA: Use estas considerações para o cálculo: As células devem ser semeadas a uma densidade de aproximadamente 0,5-1,0 x 10⁶ células/mL após eletroporação. Aproximadamente 1/3 a metade das células morrem durante ou após a eletroporação. Por exemplo, se 2 x 10⁶ células forem usadas por eletroporação, espera-se que permaneça no mínimo 1 x 10⁶ células. Para atingir a densidade celular necessária, utilize 2,0 mL de meio completo de células T (em uma placa de 12 poços). Pré-aqueça a placa contendo o meio das células T a 37 °C até que a eletroporação seja realizada. - Realize a primeira etapa de lavagem com 20 mL de RPMI com fenol vermelho e sem suplementos. Pipete RPMI em cima das células, centrífuga a 300 x g, RT, por 5 minutos e descarte o sobrenadante.
- Realize a segunda etapa de lavagem com 20 mL de RPMI sem fenol vermelho e sem suplementos, conforme descrito acima.
NOTA: Se células T de vários doadores forem usadas para eletroporação, as células podem ser preparadas em paralelo até a seção 5.8. Use apenas um lote de células T para realizar a última etapa de lavagem (seção 5.8). Deixe as outras células em pellets sem descartar o sobrenadante e prossiga com a última etapa de lavagem quando a primeira rodada de eletroporação estiver concluída. - Realize a terceira etapa de lavagem com 20 mL de meio sérico reduzido, conforme descrito acima.
- Durante a última etapa de centrifugação, recolha todas as alíquotas de mRNA necessárias no freezer e mantenha-as no gelo. Rotule as cuvetas de eletroporação e a placa com o meio pré-aquecido.
- Configure as condições no dispositivo de eletroporação. Aqui, é utilizado um sistema total Gene Pulser Xcell. As configurações do protocolo para células T primárias devem ser:
Protocolo de Onda Quadrada: Voltagem: 500 V, número de pulsos: 1, Duração do pulso: 5 ms, Intervalo de pulso: 0, Diâmetro da Cuvetta: 4 mm
NOTA: Este protocolo é otimizado para células T primárias. Outros tipos de células podem exigir adaptação das configurações, especialmente do comprimento do pulso. - Descarte o sobrenadante completamente, pipetando o líquido restante sem perturbar o pellet. Resuspenda o pellet celular em 100 μL de meio sérico reduzido por eletroporação (por exemplo, se forem realizadas cinco eletroporações, ressuspenda o pellet em um volume total de 500 μL).
- Use 100 μL da suspensão da célula T e 3-5 μg do mRNA por eletroporação. Prepare apenas uma eletroporação por vez. Adicione a suspensão de células T ao tubo contendo mRNA, misture suavemente. Evite pipetar para cima e para baixo. Trabalhe rápido daqui pra frente.
NOTA: O volume do mRNA adicionado não deve exceder 10 μL. A quantidade de mRNA pode ser ajustada, se necessário. Ao comparar CARs ou experimentos, sempre use o mesmo número de células e mRNA para cada eletroporação. Isso é importante, pois a quantidade de mRNA está diretamente ligada aos níveis de expressão do CAR (veja a Figura 5). - Transfira a mistura de mRNA/célula T para uma cubeta de eletroporação. Certifique-se de que a suspensão cubra a parte inferior da cuvette. Não pipete para cima e para baixo.
- Transfira rapidamente a cuveta contendo a mistura de mRNA/célula T para o dispositivo de eletroporação e realize a eletroporação com as configurações conforme preparado na seção 5.11.
- Após a eletroporação, recupere cuidadosamente as células T em um meio de células T completas pré-aquecidas, adicionando 100 μL de meio da placa do poço para a cuvette, transferindo as células de volta para a placa. Enxágue a cuveta com 100 μL de médio.
NOTA: As células são sensíveis ao estresse de cisalhamento após eletroporação. Evite etapas repetidas de suspensão. - Repita as seções 5.12 a 5.15 para todos os construtos de mRNA.
- Incubar células T transfectadas a 37 °C com 5% deCO2. Se outro lote de células T for preparado, continue com a seção 5.8 com este lote agora.
- Realize o respectivo experimento dentro de 24 horas.
NOTA: A expressão do CAR será detectável já de 3 a 6 horas após a eletroporação. Os níveis de expressão máxima e a cinética podem depender do construto de mRNA e devem ser testados em experimentos preliminares. Protocolos detalhados que descrevem possíveis ensaios de potência a jusante, como a análise da citotoxicidade das células CAR T ou dos níveis de secreção de citocinas após co-cultura com células-alvo tumorais, estão disponíveis em outroslugares 23,24,25,26,27.
6. Análise da expressão do CAR após eletroporação
- 6-24 horas após a eletroporação, resuspenda e conte as células T. Use 50.000-100.000 células por reação de coloração. Transfira o volume necessário de suspensão de célula para um tubo de fundo arredondado de poliestireno apropriado. As seções a seguir podem ser realizadas fora de um gabinete de segurança biológica.
- Lave as células adicionando 1 mL de tampão de coloração, composto por PBS com 0,5% de FBS. Centrifuge a 300 x g, 4 °C, por 5 minutos. De agora em diante, mantenha as células no gelo e trabalhe com reagentes resfriados.
- Prepare uma mistura master com todos os anticorpos usados no painel de tingimento. Inclua um anticorpo que permita a detecção de CAR (por exemplo, por meio de uma etiqueta peptídica incorporada, como uma etiqueta DYKDDDDK). Dilua os anticorpos conforme recomendado em um volume final de coloração de 50 μL (por exemplo, para obter uma diluição 1:50, 1 μL de anticorpo é adicionado a 49 μL de tampão para cada tubo).
NOTA: A coloração para a expressão de CAR pode ser realizada exclusivamente com um anticorpo de detecção de CAR ou combinada com coloração fenotípica e marcador de ativação. O anticorpo, assim como o fluoróforo conjugado, podem ser ajustados. Ao trocar anticorpos e/ou fluoróforos, considere os respectivos espectros de excitação e emissão. O APC é compatível com o corante proposto 7-aminoactinomicina D (7-AAD) para coloração de viabilidade concorrente. - Após a centrifugação, descarte completamente o sobrenadante, pipetando o líquido residual sem perturbar a célula. Resuspenda cada bolinha em 50 μL da mistura de anticorpos preparada.
- Incube os tubos a 4 °C no escuro por pelo menos 30 minutos. Essa etapa de incubação pode ser prolongada por várias horas.
- Lave as células adicionando 1 mL de tampão de tingimento diretamente ao tubo. Centrifuge a 300 x g, 4 °C, por 5 minutos e descarte completamente o sobrenadante, pipetando o líquido residual. Resuspenda os pellets celulares em 100 μL de tampão de coloração por tubo.
- Antes de iniciar a medição, adicione 2 μL de solução 7-AAD aos tubos e misture bem. Incubar por 10 minutos no tempo de descanso no escuro. Proceda imediatamente para a medição.
NOTA: Não incube células com 7-AAD por mais de 15 minutos, pois isso pode distorcer os resultados. Para alcançar tempos de incubação homogêneos, considere adicionar 7-AAD sequencialmente ou em lotes. Este protocolo é otimizado para coloração realizada em tubos de fundo arredondado de 5 mL. A coloração em placas de 96 poços também pode ser realizada usando um protocolo ligeiramente modificado. Como as placas têm menor volume de trabalho (máximo 250 μL), são recomendadas duas etapas de lavagem com 200 μL de tampão antes da mancha. Se mais de 50 μL de células forem semeadas por poço, faça pellets nas células e descarte o sobrenadante antes de prosseguir para as etapas de lavagem. A coloração também é realizada em 50 μL por poço. Após a incubação, realize duas lavagens com tampão de tingimento de 200 μL. A centrifugação é realizada com as mesmas configurações descritas acima.
Resultados
Ativação e expansão das células T humanas primárias
As células T primárias foram descongeladas e ativadas no dia 0 com esferas CD3/28 ou TransAct, expandidas por 23 dias e contadas a cada 2-3 dias (Figura 2A). Nos dias de contagem, as densidades celulares foram ajustadas para 0,3-0,5 x 10⁶ células/mL. Nos dias 0/2/5/9/14/20, células T foram usadas para análise citométrica de fluxo para avaliar o fenótipo e a expressão dos marcadores de ativação. Dentro da primeira semana após a ativação, as células T proliferaram e expandiram rapidamente com ambos os reagentes de ativação (Figura 2B), com uma expansão ligeiramente menor na dobra nos dias seguintes para as células T ativadas pelo TransAct (Figura 2C). Notavelmente, a ativação das células T também foi visível por análise microscópica, com agrupamentos de células T formando-se ao redor dos reagentes de ativação (Figura 2D).
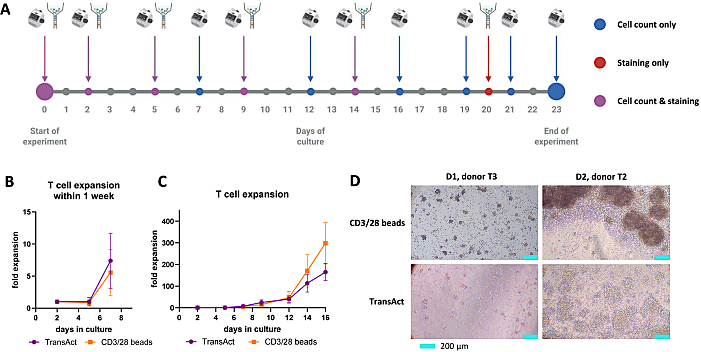
Figura 2: Ativação e expansão das células T primárias usando dois reagentes de ativação diferentes. (A) Representação esquemática da linha do tempo experimental. As células foram ativadas com contas CD3/28 ou TransAct no dia 0 e cultivadas por 23 dias. Pontos azuis representam os dias em que as células foram contadas, pontos vermelhos indicam os dias em que as células foram analisadas por citometria de fluxo, e pontos roxos indicam os dias em que ambas as análises foram realizadas. (B) e (C) Expansão das células T primárias durante (B) a primeira semana ou (C) dentro de 16 dias após a cultura. Os valores indicam a média ± desvio padrão de 4 (CD3/28 esferas) ou 3 (TransAct) diferentes doadores saudáveis de células T saudáveis. (D) Imagens microscópicas representativas de células T ativadas com agrupamento celular visível nos dias 1 e 2 após a ativação. As imagens foram tiradas com um microscópio invertido. A régua corresponde a 200 μm. Por favor, clique aqui para ver uma versão maior desta figura.
Coloração do fenótipo e marcadores de ativação das células T
Para análise citométrica de fluxo, foi aplicada a seguinte estratégia de gate (Figura 3): Uma primeira porta (FSC-Altura vs. SSC-Altura) foi aplicada para remover detritos celulares e contas, seguida pela gating para células individuais (FSC-Largura vs. Área SSC). A porcentagem de células CD3+ deve estar na faixa de 98-100%. Sub-gating adicional forneceu a porcentagem de células T CD4+ (auxiliares) e CD8+ (citotóxicas), que foram ainda mais direcionadas para diferentes subconjuntos fenotípicos de células T usando os marcadores CD45RA e CD62L. Células T CD3+ foram adicionalmente analisadas quanto à expressão dos marcadores de ativação (CD25/CD69/CD134/CD137/CD154).
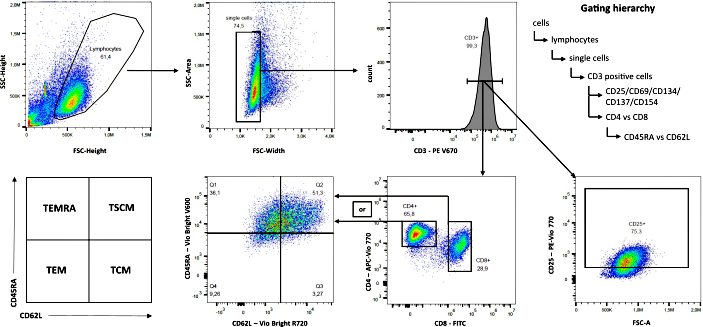
Figura 3: Estratégia de gating para análise citométrica de fluxo. Gráficos de pontos representativos de um doador de células T ativadas com esferas CD3/28 no dia 5 são mostrados (n = 4). Abreviações; TEMRA = células de memória efetor T reexpressando CD45RA; TSCM = células T de memória semelhantes a células-tronco; TEM = células T de memória efetoras; MTC = células T de memória central. Por favor, clique aqui para ver uma versão ampliada desta figura.
Após a ativação com esferas CD3/28, a porcentagem de células T CD4+ em comparação com células T CD8+ diminuiu ao longo do tempo, com 74,3% (± 7,4%) das células T CD4+ no dia 5, que diminuiu para 14,6% (± 3,4%) no dia 20 após a ativação. As células T CD8+ aumentaram de 20,7% (± 6,4%) no dia 5 para 82,4% (± 3,1%) no dia 20 (Figura 4A). Tendências semelhantes foram detectadas após a ativação com TransAct, com percentuais ligeiramente menores de células T CD8+ no dia 20 (72,5% ± 0,7%). Portanto, a expansão ligeiramente mais lenta das células T observada após a ativação com TransAct correspondeu a uma porcentagem menor de CD8+ e uma porcentagem maior de células CD4+ durante o período de expansão. As diferenças na composição fenotípica das células T foram semelhantes em ambos os reagentes de ativação (Figura 4B). No entanto, as frequências das células de memória efetora T reexpressando CD45RA (TEMRA) foram geralmente mais altas para células CD8+ do que para células CD4+ . Concordantemente, células T CD4+ apresentaram porcentagens maiores de células T de memória central (MTC) e células T de memória semelhante a células-tronco (TSCM) (Figura 4B).
CD134 foi o único marcador de ativação que já estava regulado para cima após o descongelamento das células T, com 37,6% (± 4,1%) células CD134+ ativadas com esferas CD3/28 e 36,1% (±4,4%) CD134+ células T para células T ativadas por TransAct (Figura 4C). Em ambas as estratégias de ativação, CD25, CD69 e CD134 foram altamente regulados para cima até o segundo dia. Para as contas CD3/28, a expressão CD69 e CD134 atingiu seu pico no dia 2, enquanto CD25 atingiu o pico no dia 5. Resultados semelhantes foram observados para células T ativadas pelo TransAct. CD134 e CD154 foram aumentados apenas no dia 14 tanto para as esferas CD3/28 quanto para células ativadas pelo TransAct. No geral, as tendências observadas foram muito semelhantes entre os dois reagentes de ativação. No entanto, a expressão do CD69 no dia 14 foi ligeiramente maior em células T ativadas por CD3/28 do que em seus equivalentes TransAct (97,1% ± 0,9% contra 86,5% ± 5,1%). Isso corresponde à alta taxa de expansão prolongada observada nas células ativadas por esferas CD3/28. Resumindo, o painel proposto de marcadores de ativação inclui marcadores que são regulados para cima tanto em momentos iniciais quanto posteriores após a ativação, com sensibilidade variável entre os diferentes marcadores de ativação, mas, no geral, tendências semelhantes para ambos os reagentes de ativação.
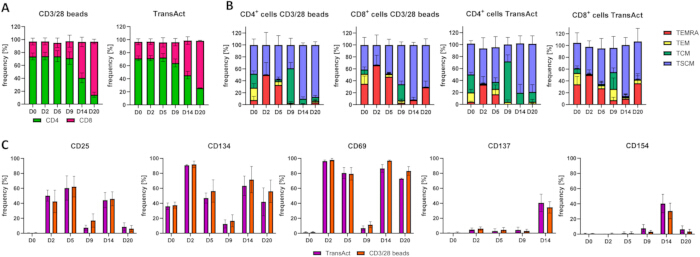
Figura 4: Análise do fenótipo das células T e da expressão dos marcadores de ativação com diferentes reagentes de ativação durante um período de cultivo de 20 dias. (A) Percentuais de células T CD4+/CD8+ durante o cultivo após ativação com contas CD3/28 (esquerda) ou TransAct (direita). (B) Diferenciação das células T após a ativação com esferas CD3/28 (dois painéis à esquerda) ou TransAct (dois painéis à direita), cada uma para células CD4+ ou CD8+. O fenótipo foi avaliado usando os marcadores CD45RA e CD62L. TEMRA: CD45RA+ CD62L-, TEM: CD45RA- CD62L-, TCM: CD45RA-CD62L+, TSCM: CD45RA+ CD62L+. (C) Expressão dos marcadores de ativação após a ativação com esferas CD3/28 ou TransAct e durante o período de expansão. As frequências [%] da população de origem das células T CD3+ são mostradas (média ± desvio padrão de 4 [esferas CD3/28] ou 3 [TransAct] diferentes doadores saudáveis de células T saudáveis). Abreviações; TEMRA = células de memória efetor T reexpressando CD45RA; TSCM = células T de memória semelhantes a células-tronco; TEM = células T de memória efetoras; MTC = células T de memória central. Por favor, clique aqui para ver uma versão ampliada desta figura.
Transfecção transitória de células T primárias e análise da expressão de CAR
As células T primárias foram transfetadas com mRNA por eletroporação no dia 7 após a ativação, com esferas CD3/28 ou TransAct. Como modelo, foi utilizado o mRNA codificando para um CAR de segunda geração direcionado ao proteoglicano de sulfato de condroitina 4 (CSPG4), com um domínio coestimulador CD28 e um domínio de sinalização CD3ζ. Uma etiqueta DYKDDDDK (etiqueta de bandeira) foi incluída para permitir a detecção citométrica de fluxo. A viabilidade das células T e a expressão da CAR foram avaliadas 3, 6, 24 e 48 horas após a eletroporação. A coloração foi realizada conforme descrito na seção 6 do protocolo.
Embora a viabilidade tanto das células T ativadas por esferas CD3/28 quanto das células T ativadas por TransAct tenha sido baixa 3 horas após a eletroporação, no geral, a viabilidade das células T CAR transfectadas variou de 51 a 85% e não diferia significativamente entre as duas estratégias de ativação (Figura 5A). O CAR já era detectável nesse ponto inicial após a eletroporação. Embora a porcentagem de células CAR+ tenha diminuído gradualmente ao longo do tempo, a maior frequência de células CAR+ foi detectável dentro de 24 horas após a eletroporação (Figura 5B, painel esquerdo). Notavelmente, a intensidade do sinal permaneceu estável nas primeiras 6 horas após a eletroporação e diminuiu gradualmente depois (Figura 5B, painel direito). A expressão da CAR estava quase ausente após 48 horas, demonstrando a natureza transitória da manipulação celular e a importância de escolher uma janela de tempo precoce para ensaios a jusante. Gráficos de pontos representativos para a expressão CAR de um doador são mostrados na Figura 5C. Para ambos os reagentes de ativação, a razão CD4/CD8 não diferia entre células transfectadas por CAR e MOCK (Figura 5D). De acordo com nossos resultados anteriores, células T ativadas com esferas CD3/28 apresentaram uma frequência ligeiramente maior de células CD8+ do que células ativadas com TransAct. Para a análise fenotípica, um doador representativo é mostrado devido a grandes variações dependentes do doador (Figura 5E). Embora tanto o reagente de ativação quanto o estado CD4/CD8 influenciem o fenótipo das células T, a expressão de CAR não causa alteração no fenótipo em comparação com células transfectadas por MOCK.
Para avaliar a influência da concentração de mRNA nos níveis de expressão, células T primárias foram transfetadas com mRNA codificando uma versão mutante da GFP (muGFP) usando 0,1, 0,3, 1, 3 ou 6 μg de mRNA. O sinal de GFP foi medido por citometria de fluxo 24 horas após a eletroporação. Como esperado, quantidades já tão pequenas de mRNA quanto 0,1 μg levaram a um sinal detectável de GFP, com um aumento gradual da intensidade do sinal conforme aumentam as quantidades de mRNA. Em nossos experimentos, 1 μg de mRNA já estava saturado, e quantidades maiores (3 e 6 μg de mRNA) não levaram a um aumento do sinal de GFP (Figura 5F). Isso destaca a possibilidade de usar quantidades variadas de mRNA para ajustar os níveis de expressão, o que pode ser benéfico para testar a influência de diferentes níveis de expressão de antígeno CAR- ou até mesmoalvo 28.
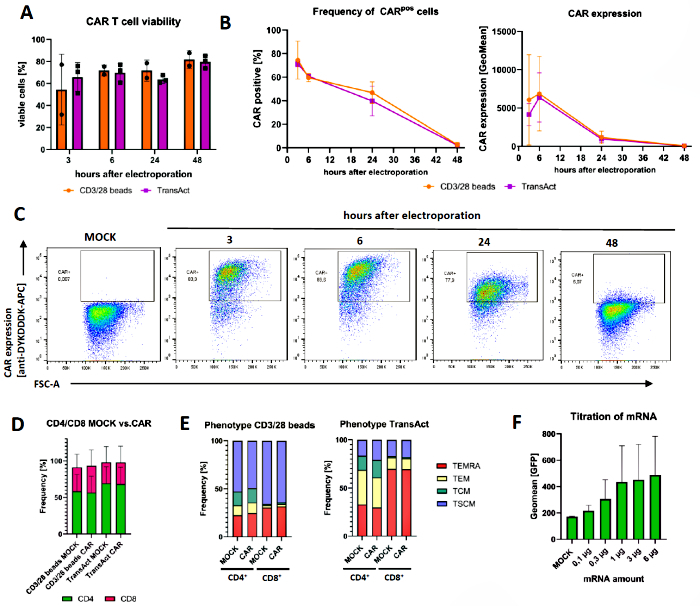
Figura 5: Cinética de expressão de CARs e análise de fenótipos de células T CAR transfectadas. (A) Viabilidade das células T CAR após eletroporação com mRNA codificador de CAR. 2 μL de 7-AAD em 100 μL de tampão de coloração foram usados para avaliar a viabilidade após 10 minutos de incubação. n = 2-3 doadores individuais (B) Coloração para expressão de CAR com um anticorpo anti-DYKDDDDK (conjugado com APC, diluição final 1:50). Após a transição em células viáveis, foi analisada a porcentagem de células CAR-positivas em relação aos controles transfectados por MOCK (painel esquerdo) ou a intensidade mediana geométrica de fluorescência (GeoMédia, painel direito) de toda a população. Apresentam médias de n = 3 doadores individuais ± S.D. (C) Gráficos de pontos representativos de um doador de (B) demonstrando a cinética da expressão do CAR ao longo do tempo. (D) Análise de células T CD4+/CD8+ e comparação de células T transfectadas por MOCK com células T transfectadas por CAR e duas estratégias diferentes de ativação 24 horas após a eletroporação. Apresentadas médias de n = 3 doadores individuais ± S.D. (E) Análise fenotípica de células T MOCK-transfectadas e CAR-transfectadas em (B) 24 horas após a eletroporação. Mostrado um doador representativo de n = 3. (F) Análise da expressão de muGFP 24 horas após a eletroporação com diferentes quantidades de mRNA. O gate para células vivas foi realizado antes da quantificação da GeoMédia para GFP. Apresentadas são mostradas médias de n = 3 doadores ± Abreviações S.D.; CAR = receptor de antígeno quimérico; mRNA = ácido ribonucleico mensageiro; 7-AAD = 7-aminoactinomicina; RT = temperatura ambiente; muGFP = proteína fluorescente verde mutante; S.D. = desvio padrão. Por favor, clique aqui para ver uma versão ampliada desta figura.
Discussão
O isolamento e o cultivo de células T humanas primárias fornecem a base para estudos in vitro e in vivo. Está bem estabelecido que, após ativação e expansão in vitro, as células T se diferenciam em um fenótipo semelhante ao efetor, e que a escolha dos suplementos de citocinas impacta fortemente esses destinosde diferenciação. As células T CAR cultivadas com IL-7 e IL-15 demonstraram maior persistência e melhor atividade antitumoral em modelos de camundongos em comparação com células T expandidas comIL-2-29. Portanto, a escolha tanto dos reagentes de ativação quanto dos suplementos de citocinas é importante para produzir células T com o fenótipo desejado. Comparamos dois reagentes de ativação (esferas CD3/28 e TransAct), que influenciam diferencialmente a cinética de expansão das células T, o rendimento e a razão CD4/CD8, ao longo de um período de expansão de três semanas. Em geral, as células T expandiram-se após a ativação das esferas CD3/28 apresentaram uma porcentagem maior de CD8+ e frequências mais baixas de células CD4+ do que após a ativação do TransAct. Como as células T CD8⁺ se diferenciam preferencialmente em direção a um fenótipo TEMRA semelhante ao efetor, a seleção do reagente é uma variável chave que deve corresponder aos objetivos do experimento. Além dos marcadores fenotípicos de superfície, a regulação para cima dos marcadores de ativação fornece informações sobre o estado das células T e as funções dos efetores. Tanto CD25 quanto CD69 são marcadores sensíveis de ativação e normalmente são regulados em altos períodos iniciais após a ativação. Eles são comumente usados para avaliar a ativação de células T, mas também de outros tipos celulares, como as células natural killer (NK) 30,31,32. Em contraste, os marcadores de ativação CD137 e CD154 apresentaram menor expressão em células T expandidas, destacando seu potencial para avaliar a regulação ativa específica em células CAR T após co-cultura com células-alvo. Notavelmente, ao aplicar o painel de marcadores de ativação para avaliar a atividade das células CAR T na co-cultura com células-alvo (ou seja, células tumorais), é necessária uma escolha cuidadosa dos marcadores de ativação para evitar alta expressão de fundo desses marcadores em células T mesmo na ausência de células-alvo.
Ao trabalhar com células T primárias, deve-se estar ciente de que seus perfis de expansão e diferenciação dependem fortemente do doador. No entanto, o armazenamento da amostra inicial a 4 °C antes do isolamento das células T e um tempo de manuseio curto no geral melhoram o rendimento e a qualidade das células isoladas. A viabilidade celular é influenciada pela duração das etapas de congelamento e descongelamento, já que o meio congelante contém crioprotetores como o dimetil sulfóxido (DMSO). Embora o DMSO seja crucial para preservar estruturas celulares após o congelamento, ele é tóxico para as células em temperatura ambiente. Portanto, é necessário manuseio rápido e diluição do DMSO após o descongelamento. Ao eletroporar células T, elas ficam mais sensíveis após o pulso elétrico, que visa tornar a parede celular permeável ao mRNA. Manusear as células com cuidado, evitando estresse adicional de cisalhamento e trabalhando com soluções pré-aquecidas pode aumentar muito a recuperação e a viabilidade celular. Pode ser benéfico adicionar um mRNA controle positivo, como um CAR de expressão conhecida ou uma proteína repórter como a GFP, ao testar uma nova construção de CAR. Recomenda-se ainda incluir pelo menos células transfectadas MOCK (ou seja, células eletroporadas sem mRNA) como controle negativo. Para ensaios funcionais, a codificação de mRNA para um CAR direcionado contra um alvo diferente pode ser usada para avaliar a ativação específica do CAR.
Como a cinética de expressão pode depender da sequência de mRNA, avaliar a cinética individualmente é uma ferramenta valiosa para escolher o momento ideal para a condução de ensaios a jusante. Esse método de transfecção é principalmente uma forma rápida e fácil de filtrar múltiplas construções CAR em paralelo. Devido ao curto período de tempo durante o qual o CAR é expresso na superfície da célula T, não é possível realizar ensaios de longo prazo. No entanto, a partir de experimentos preliminares de transfecção, pode-se determinar o melhor design de CAR para prosseguir para a transdução viral, se desejado.
Por fim, anticorpos ou seus fluoróforos conjugados podem ser trocados para se adequar ao contexto experimental. No entanto, é crucial considerar os respectivos espectros de excitação e emissão dos fluoróforos para interpretar os resultados de forma confiável. Além disso, a coloração única com um anticorpo por vez pode ser realizada em experimentos preliminares para garantir a compensação correta de um painel multicolorido. Embora não tenhamos exigido compensação espectral para o painel de anticorpos proposto, pode ser necessário estabelecer uma matriz de compensação quando o painel for alterado.
O protocolo de TVI e eletroporação apresentado oferece uma alternativa simples e flexível à transdução viral para introduzir construtos de CAR em células T humanas primárias. Por depender inteiramente da entrega baseada em RNA, pode ser realizada em laboratórios sem acesso à infraestrutura BSL-2, reduzindo significativamente a barreira para a pesquisa com células CAR T. Embora a transdução viral seja muito eficiente e predominantemente utilizada no campo da RCA, ela é acompanhada por preocupações de segurança relacionadas à integração genômica, uma possível causa de malignidades secundárias, bem como produção intensiva em mão de obrae custos 33,34. Além disso, a natureza transitória da expressão do CAR torna essa abordagem particularmente adequada para triagem rápida e paralela de múltiplos projetosCAR, permitindo que pesquisadores comparem o desempenho dos construtos de forma de alta produtividade. A desvantagem desse método é o tempo limitado de expressão do CAR, que normalmente atinge o pico em torno de 6-12 h após a eletroporação 22,24,35,36. Com transfecção transitória, culturas de longo prazo, como ensaios repetidos de estimulação, não podem ser realizadas devido à regulação negativa da CAR. No entanto, sugerimos identificar o(s) construto(s) CAR(s) mais promissor(es) com eletroporação de mRNA antes de considerar migrar para sistemas de expressão estável com um número limitado de candidatos.
A eletroporação de mRNA para células primárias é uma tecnologia versátil para expressar proteínas como antígenos em diferentes tipos celulares, incluindo PBMCs, células T, células B, células NK e célulasdendríticas 37. Notavelmente, outra possibilidade para entrega transitória de CAR são as nanopartículas lipídicas (LNPs)36,38, que permitem a entrega de mRNA ou DNA codificador de CAR em células T sem vetores virais e possibilitam a expressão de CAR sem integração. Em contraste, o sistema de transposons da BelaAdormecida 39,40,41 alcança integração estável sem a necessidade de componentes virais. A escolha mais adequada de transfecção ou transdução de células T depende da aplicação pretendida e das considerações para escalabilidade e fabricação. As células CAR T baseadas em mRNA têm sido usadas com sucesso em estudos pré-clínicos e clínicos contra diversas entidades, incluindo malignidades hematológicas e sólidas e doençasautoimunes 42,43,44. As CARs expressas transitoriamente oferecem vantagens em comparação com as CARs expressas de forma estável, já que a expressão superficial limitada pode prevenir ou reduzir efeitoscolaterais 25.
Em resumo, esse fluxo de trabalho fornece um protocolo simples e passo a passo para o isolamento, ativação, cultivo, análise e transfecção de células T primárias para gerar células CAR T. É simples de implementar, não requer instalações laboratoriais BSL-2 e pode ser facilmente integrado em laboratórios equipados com instalações padrão de biologia molecular e cultura celular.
Divulgações
Os autores declaram não haver conflito de interesses.
Agradecimentos
Esse trabalho foi apoiado pelo Fundo Austríaco de Ciência (Projeto FWF ESP 465-B). Reconhecemos as Instalações Centrais da Universidade Médica, Unidade de Citometria de Fluxo. Agradecemos a todos os doadores voluntários saudáveis pela participação e doação da amostras, e à equipe de enfermagem pelo apoio.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 1.5 mL Microcentrifuge Tubes, High Performance | VWR | 525-1164 | |
| 12-well plates, flat bottom, TC-treated | VWR | 734-2324 | |
| 24-well plates, flat bottom, TC-treated | VWR | 734-2325 | |
| 6-well plates, flat bottom, TC-treated | VWR | 734-2323 | |
| 7-AAD staining solution | Miltenyi Biotec | 130-111-568 | |
| Anti-Flag DYKDDDDK Antibody, APC, REAfinity | Miltenyi Biotec | 130-119-584 | |
| BD FACSCanto II Clinical Flow Cytometry System | BD Biosciences | FACSCanto II | |
| Bovine Serum Albumin | Merck | A4503-10G | Para isolamento por fluxo gravitacional |
| CD134 (OX40) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-126-048 | Conjugado: PE |
| CD137 (4-1BB) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-764 | Conjugado: APC |
| CD154 (CD40L) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-142 | Conjugado: PerCP-VIO 700 |
| CD25 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-541 | Conjugado: PE-Vio 770 |
| CD3 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-352 | Conjugado: PE-Vio 670 |
| CD4 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-113-223 | Conjugado: APC-Vio 770 |
| CD4 MicroBeads, human | Miltenyi Biotec | 130-045-101 | Para isolamento por fluxo gravitacional |
| CD45 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-775 | Conjugado: VioBlue |
| CD45RA Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-270 | Conjugado: Vio Bright V600 |
| CD62L Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-127-499 | Conjugado: Vio Bright R720 |
| CD69 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-112-800 | Conjugado: VioGreen |
| CD8 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-677 | Conjugado: FITC |
| CD8 MicroBeads, human | Miltenyi Biotec | 130-045-201 | Para isolamento por fluxo gravitacional |
| Cellstar 96 Well Suspension Culture Plate, U-bottom | Greiner Bio-one | 650 185 | |
| Centrifuge 5810 R | Eppendorf | 5811000015 | |
| CO2 incubator ICO150 | Memmert | ICO150 | |
| CoolNat Ice Machine | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Corning CoolCell Freezer Container | Corning | CLS432000 | |
| Counting chamber, Bürker-Türk pattern, BLAUBRAND | Brand | 719520 | |
| CryoPure tubes, 2 mL, QuickSeal screw cap | Sarstedt | 72,380 | |
| CytoFLEX LX Flow Cytometer | Beckmann Coulter | C11185 | |
| Deoxynucleotide (dNTP) Solution Mix | New England Biolabs | N0447S | |
| Dimethyl sulfoxide (DMSO) Cell culture grade | AppliChem | A3672 | |
| DPBS, no calcium, no magnesium | Gibco | 14190-144 | |
| Dynabeads Human T-Activator CD3/CD28 | Gibco | 11131D | |
| Electroporation Cuvettes with 4 mm gap size, yellow cap | VWR | 732-1137 | |
| Eppendorf Research plus pipette, 0.1–2.5 µL | Eppendorf | 3123000012 | |
| Eppendorf Research plus pipette, 100–1000 µL | Eppendorf | 3123000063 | |
| Eppendorf Research plus pipette, 2–20 µL | Eppendorf | 3123000039 | |
| Eppendorf Research plus pipette, 20–200 µL | Eppendorf | 3123000055 | |
| Ethylenediaminetetraacetic acid (EDTA) | Merck | E6758-100G | Para isolamento por fluxo gravitacional |
| Falcon 15 mL PP Centrifuge Tube, Conical Bottom | Corning | 352196 | |
| Falcon 5 mL Round Bottom Polystyrene Test Tube | Corning | 352008 | |
| Falcon 50 mL PP Centrifuge Tube, Conical Bottom | Corning | 325098 | |
| Fetal Bovine Serum, Value FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10G | Para isolamento por gradiente de densidade |
| Fisherbrand Sterile Graduated Transfer Pipets | Fisher Scientific | 13469108 | |
| Gene Pulser Xcell Total System | BioRad | 1652660 | com PC Module e CE Module |
| HiScribe T7 ARCA mRNA Kit (with tailing) | New England Biolabs | E2060S | |
| Human IL-15, research grade | Miltenyi Biotec | 130-093-955 | |
| Human IL-7, research grade | Miltenyi Biotec | 130-095-367 | |
| Integra Biosciences Corp PIPETBOY acu 2 pipet aid | Fisher Scientific | NC0085685 | |
| LE Agarose | Biozym | 840004 | |
| LS Columns | Miltenyi Biotec | 130-042-401 | Para isolamento por fluxo gravitacional |
| Microplate, 96 well, PS, V-bottom, clear, non-binding | Greiner Bio-one | 651901 | |
| Monarch RNA Cleanup Kit (50 μg) | New England Biolabs | T2040S | |
Referências
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
Reimpressões e permissões
