Este protocolo descreve um método para produzir e avaliar a atividade antimicrobiana e a citotoxicidade do peptídeo catiônico Mel4 e do mímico de peptídeos RK758. Ao integrar síntese química, expressão recombinante e ensaios funcionais padronizados, proporciona um fluxo de trabalho simplificado para a produção e teste de peptídeos e imitadores de pequenas moléculas.
Artigo de método
Produção e Testes de Peptídeos Antimicrobianos e Seus Mimics
Neste artigo
Resumo
Resumo
Peptídeos antimicrobianos (AMPs) e seus mimadores sintéticos estão emergindo como alternativas promissoras aos antibióticos convencionais, especialmente em resposta à crescente ameaça da resistência antimicrobiana. AMPs naturais são componentes essenciais do sistema imunológico inato e apresentam atividade de amplo espectro contra diversos patógenos microbianos, enquanto seus imitadores sintéticos, incluindo peptidomimetics e análogos à base de polímeros, são projetados para aumentar a estabilidade, reduzir toxicidade e aprimorar a farmacocinética. Este estudo tem como objetivo demonstrar a produção, caracterização e avaliação biológica de AMPs e imitadores de peptídeos de pequenas moléculas. AMPs são gerados usando sistemas de expressão recombinante ou síntese de peptídeos em fase sólida, permitindo controle preciso sobre a sequência de aminoácidos e as propriedades estruturais. Mimadores peptídicos de pequenas moléculas são sintetizados usando estratégias químicas, incluindo um andaime de ácido antrânico (ácido 2-aminobenzoico) para melhorar a estabilidade estrutural e o desempenho farmacológico. Após a síntese, os compostos são purificados e quimicamente caracterizados antes dos testes biológicos. A atividade antimicrobiana é avaliada usando ensaios in vitro de concentração mínima inibitória (CMI), e a citotoxicidade é avaliada em linhas celulares de mamíferos para determinar a seletividade. Resultados representativos demonstram que tanto os AMPs quanto seus mímicos exibem atividade potente contra Klebsiella pneumoniae e Escherichia coli, destacando seu potencial antibacteriano de amplo espectro. No geral, este protocolo fornece uma estrutura abrangente e reprodutível para o desenvolvimento e avaliação sistemática de peptídeos antimicrobianos e seus mimáticos como agentes anti-infecciosos de próxima geração.
Introdução
A resistência aos antimicrobianos (RAM) surgiu como uma grande ameaça à saúdeglobal 1. De acordo com a Organização Mundial da Saúde (OMS), a RAM foi diretamente responsável por aproximadamente 1,27 milhão de mortes em 2019 e contribuiu para uma estimativa de 4,95 milhões de mortes nomundo 2. O uso excessivo e indevido de antibióticos existentes evidenciou o surgimento de patógenos multirresistentes, deixando opções de tratamento limitadas contra microrganismos como bactérias, fungos, vírus eprotozoários 2,3. Essa crise de RAM iniciou a busca por estratégias antimicrobianas alternativas eficazes, estáveis e menos propensas ao desenvolvimento de resistência. Entre os candidatos mais promissores estão os AMPs e seus imitadoressintéticos 4.
AMPs são moléculas que ocorrem naturalmente e desempenham um papel vital nos sistemas imunológicos inatos de humanos, animais eplantas 5. Elas normalmente exibem atividade antimicrobiana de amplo espectro por meio de mecanismos como rompimento de membranas, interferência no metabolismo microbiano e modulação das respostas imunes6. Por exemplo, o peptídeo catelicida humano LL-37 demonstrou atividade potente contra bactérias, hongos evírus 7. No entanto, apesar do potencialpromissor 4, o uso terapêutico em larga escala dos AMPs naturais é frequentemente limitado por sua baixa abundância natural. Além disso, obter suas formas ativas de fontes naturais pode ser desafiador, pois muitos peptídeos requerem modificações pós-traducionais específicas para se tornarem funcionalmenteativos 8.
Para enfrentar as limitações associadas aos AMPs naturais, pesquisadores desenvolveram análogos sintéticos e imitadores de peptídeos. Os mimics podem ser pequenas moléculas projetadas racionalmente que preservam a eficácia antimicrobiana dos AMPs naturais, ao mesmo tempo em que oferecem melhor estabilidade, seletividade e desempenho farmacocinético9.
Avanços recentes em química peptídica e biologia molecular permitiram a produção eficiente de AMPs por meio de métodos como síntese peptídica em fase sólida (SPPS), síntese peptídica em fase líquida (LPPS) e sistemas de expressão recombinante, fornecendo controle preciso sobre parâmetros estruturais chave, como composição de sequências, distribuição de carga eanfipaticidade 10. Sistemas de expressão recombinante são adequados para produção em larga escala e para polipeptídeos mais longos ou complexos. Uma vez otimizados, os métodos recombinantes — tipicamente empregando fermentação ou biorreatores — oferecem uma abordagem econômica e escalável para a produção industrial de peptídeosterapêuticos 11.
Este artigo demonstra abordagens complementares para a produção e avaliação de AMPs e seus imitadores. Embora a síntese química em fase sólida seja amplamente utilizada para geração de peptídeos, ela pode se tornar ineficiente e custosa para sequências mais longas ou peptídeos altamente catiônicos devido à agregação, baixos rendimentos e desafios depurificação 12. Em contraste, a síntese química continua sendo altamente vantajosa para gerar mimadores curtos de peptídeos com modificações estruturais precisas e resíduos nãonaturais 13. Sistemas de expressão recombinante, por outro lado, permitem a produção biossintética econômica e escalável de peptídeos mais longos ou estruturalmente complexos em hospedeiros microbianos, superando limitações de comprimento e rendimento associadas a abordagens puramentesintéticas 12. Ao integrar estratégias de produção química e biológica, essa estrutura combinada oferece maior flexibilidade, escalabilidade e potencial translacional do que qualquer um dos métodos isoladamente, tornando-a particularmente adequada para pesquisa mecanicista e desenvolvimento terapêutico.
Após a produção, a avaliação biológica desses compostos é realizada por meio de dois ensaios principais. O ensaio de atividade antimicrobiana mede o potencial inibitório de cada peptídeo ou imitador contra microrganismos representativos, fornecendo insights sobre seu espectro e potência. O ensaio de toxicidade avalia a citocompatibilidade usando linhagens celulares de mamíferos para garantir segurança e seletividade. Ao integrar esses testes experimentais de design em etapas, síntese e funcionalidade, esse protocolo fornece uma estrutura abrangente para caracterizar a eficácia e segurança dos AMPs e seus análogos sintéticos. Juntas, essas metodologias estabelecem uma abordagem sistemática para desenvolver e validar novos agentes antimicrobianos para enfrentar o crescente desafio global da RAM.
Protocolo
1. Síntese do mímico do peptídeo antracilamida RK758
- O RK758 é sintetizado internamente a partir dos principais blocos orgânicos de construção: N-triptofano protegido por carbamato de benzilo e anidrido isatóico 5-bromo. Várias abordagens sintéticas foram relatadas; No entanto, a abordagem relatada abaixo demonstrou boa escalabilidade e rendimento geral, o que representa uma melhoria em relação aos protocolos sintéticos publicados anteriormente14,15.
- Método 1: Síntese do carbamato benzil (S)-(1-((2-(((tert-butoxicarbonil)amino)etil)-3-(1H-indol-3-il)-1-oxopropano-2-il) carbamato (2):
- Em um frasco de 250 mL de pescoço único, equipado com barra magnética de agitação, pese o Cbz-L-triptofano (10,0 g, 29,6 mmol) e dissolva em 30 mL de DMF e 80 mL de DCM.
ATENÇÃO: Suspeita-se que o DMF cause defeitos congênitos; Evite manusear se estiver grávida e só manuseie em exaustão exaustiva. - Adicione HOBt (4,08 g, 29,6 mmol), N-Boc-etilenediamina (4,66 mL, 29,6 mmol) e diisopropiletilamina (8,31 mL, 59,0 mmol) e mexa por 15 min.
- Adicione sal cloridrato de EDC (11,3 g, 59 mmol). Mexa em temperatura ambiente por 20 horas.
ATENÇÃO: Carbodiimídeos, como o EDC, são conhecidos por sensibilizar-se a reações anafiláticas em exposições repetidas; Certifique-se de que as luvas adequadas sejam usadas. - Verifique o TLC usando DCM/acetato de etila 1:1 (v/v) para ver se todo o Cbz-L-Trp foi consumido.
- Após a conclusão da reação, utilize um evaporador rotativo para concentrar a reação e remover diclorometano da mistura.
- Solvate a polpa em cerca de 300-400 mL de acetato de etila
NOTA: O Passo 1.1.1.6 gera uma suspensão de dimetilformamida. Use acetato de etilo suficiente para dissolver a suspensão. - Despeje a solução em um funil separador de 500 mL junto com 50 mL de água. Agite o funil separador.
ATENÇÃO: Como um grande volume de solvente volátil é usado aqui, é imprescindível ventilar o funil separatório de forma intermitente. - Drene a camada aquosa, mantendo a camada orgânica de acetato de etilo.
- Repita o passo 1.1.1.7-1.1.1.8 usando 50 mL de água, 50 mL de bicarbonato de sódio aquoso saturado e 50 mL de cloreto de sódio aquoso saturado.
- Transfira a camada orgânica retida para um frasco cônico de 1 L. Seque os orgânicos adicionando sulfato de sódio anidro e girando o frasco até que um pó fluído livremente se forme.
- Filtre a mistura em um frasco de fundo arredondado de 1 L, depois concentre até secar em um evaporador rotativo (banho-maria a 40 °C usando vácuo de 180 mbar).
- Adicione 50 mL de éter dietílico e uma barra magnética de mexer, e mexa a pasta por 45-60 minutos.
NOTA: Pode ser eficaz raspar sólidos da parede do frasco com uma espátula de metal. - Filtre a polpa para coletar os sólidos precipitados. Lave o bolo com filtro mais duas vezes com porções de 50 mL de éter dietílico. Seque os sólidos sob sucção para obter o composto 2 em um pó bege com rendimento de 87%.
- Em um frasco de 250 mL de pescoço único, equipado com barra magnética de agitação, pese o Cbz-L-triptofano (10,0 g, 29,6 mmol) e dissolva em 30 mL de DMF e 80 mL de DCM.
- Método 2: Síntese do carbamato de tert-butil (S)-(2-(2-amino-3-(1H-indol-3-il) propanamido) etil) (3)
- Em um frasco de 250 mL de fundo arredondado de dois braços equipado com septo de borracha e tampão de vidro, dissolve o produto 2 (10,8 g, 22,3 mmol) em 100 mL de metanol usando agitação magnética
NOTA: Não engraxe o vidro, pois isso pode causar contaminação. - Durante a mexer, adicione 10% de paládio sobre carbono (1,07 g) pela abertura com a rolha de vidro. Usando um coletor Schlenk, faça bolhas de gás nitrogênio através da mistura por pelo menos 30 minutos.
NOTA: Qualquer gás inerte pode ser usado, como argônio; no entanto, a Casa N2 é suficiente neste caso. - Substitua a rolha de vidro por um adaptador de junta de vidro moído de duas vias, com uma linha conectada a um balão de hidrogênio e a outra a um vácuo. Coloque fita de PTFE ao redor da junta para criar uma vedação hermética.
- Abra o frasco para aspirar até o metanol começar a ferver, então rapidamente abra o frasco para o balão de hidrogênio. Repita mais duas vezes.
- Monitore a reação por cromatografia de camada fina (usando acetato de etil/diclorometano 1:1 como eluente) extraindo pequenas alíquotas da mistura da reação através do septo de borracha usando uma seringa e filtrando por um filtro de membrana PTFE de 40 μm.
- No coletor Schlenk, troque o vácuo para nitrogênio. Remova o septo de borracha do frasco e deixe o nitrogênio purgar o hidrogênio restante por cerca de 5 minutos.
ATENÇÃO: O páladio no carbono pode se inflamar espontaneamente no ar quando o hidrogênio é adsorvido nele. É importante lidar com a reação sob uma manta de gás inerte. - Prepare uma camada de terra de diatomáceas, formando uma suspensão de terra de diatomáceas em acetato de etilo e transferindo a polpa para um funil filtrante de vidro fritado de porosidade média conectado a um frasco de fundo redondo de 500 mL, puxando um leve vácuo até que o solvente esteja logo acima do nível da terra de diatomáceas
NOTA: A coluna de terra de diatomáceas deve ter pelo menos 2–4 cm de altura quando carregada no funil.
ATENÇÃO: A terra diatomácea/sílica cristalina é altamente cancerígena e sabe-se que causa mesotelioma por exposição respiratória. Deve sempre ser manuseado em uma exaustão ou com um respirador apropriado. - Usando uma pipeta ou outro, transfira a polpa de reação para o topo da coluna de celitis, tomando cuidado para não perturbar a camada superior do celito. Repita até que reste apenas uma pequena quantidade de polpa de reação (<2 mL) no frasco
NOTA: Após uma cabeça solvente suficiente acima da cama, o conteúdo do frasco pode ser despejado no funil do filtro. - Puxe um leve vácuo intermitente no funil/frasco até que a cabeça do solvente esteja logo acima da cama, lave o conteúdo do frasco com pequenas quantidades de acetato de etila e repita 3 a 4 vezes
NOTA: A camada de paládio/carbono sobre o celite nunca deve ser exposta ao ar. - Continue lavando o absorvente até que todos os produtos tenham sido filtrados; isso pode ser verificado pingando um pouco do solvente filtrado em um pequeno pedaço de placa de TLC e visualizando sob luz UV.
- Remova todo o solvente de um evaporador rotativo. Adicione uma quantidade mínima de diclorometano (5 mL) ao resíduo e precipite o produto adicionando éter dietílico (50 mL).
- Filtre a mistura, retendo o precipitado que fornece o intermediário 3 no rendimento quantitativo.
- Em um frasco de 250 mL de fundo arredondado de dois braços equipado com septo de borracha e tampão de vidro, dissolve o produto 2 (10,8 g, 22,3 mmol) em 100 mL de metanol usando agitação magnética
- Método 3: Síntese do carbamato tert-butil (S)-(2-(2-(2-amino-5-bromobenzamido)-3-(1H-indol-3-il)propanamido)etil) carbamato (4)
- Em um frasco de fundo arredondado, seco em forno de 250 mL, pesa o produto 3 (5,00 g, 14,5 mmol) e o 5-anidrido bromoisatóico (5) (3,50 g, 14,5 mmol). Adicione 50 mL de acetonitrilo anidro.
NOTA: O acetonitrila anidro foi obtido de um sistema de purificação de solvente percolando o solvente através de uma coluna de alumina ativada. - Coloque o cantil com um condensador de refluxo refrigerado a água e um tubo de secagem preenchido com cloreto de cálcio anidro e vede as juntas com fita PTFE.
- Aqueça a mistura até o refluxo (b.p. acetonitrila = 82 °C), temperatura do banho de óleo = 100 °C. Mexa no refluxo por 18 horas ou até que o TLC mostre consumo de três. Após a conclusão, concentre a mistura de reação até a secura sob vácuo.
- Aos sólidos, adicione 30 mL de acetonitrila e 50 mL de éter dietílico e filtre a mistura, mantendo o produto sólido. Colete o produto sólido para dar ao composto principal rendimento de 4 em 78%.
- Em um frasco de fundo arredondado, seco em forno de 250 mL, pesa o produto 3 (5,00 g, 14,5 mmol) e o 5-anidrido bromoisatóico (5) (3,50 g, 14,5 mmol). Adicione 50 mL de acetonitrilo anidro.
- Método 4: Síntese do tert-butil (S)-(2-(2-(2-(2-(2-(2-(2-naftamido)-5-bromobenzamido)-3-(1H-indol-3-il)propanamido)etil) carbamato (6)
- Em um frasco de fundo arredondado, seco em forno de 50 mL, com um único pescoço, dissolve o 2-naftoil cloreto (572 mg, 3,0 mmol) em 10 mL de diclorometano. Coloque um septo de borracha no frasco. Esse frasco será chamado de "frasco A" daqui em diante.
NOTA: Cloreto de naftoil de um fornecedor comercial foi usado no estudo, mas tiveram resultados semelhantes ao produzi-lo a partir de ácido 2-naftóico usando cloreto de oxalila conforme o14). - Em um frasco separado de 100 mL, de um só gargalo, com fundo arredondado, seca em forno, pesar o produto 4 (544 mg, 1,0 mmol). Esse frasco passará a ser chamado de "Frasco B" daqui em diante.
- Coloque o Frasco B com um septo de borracha e conecte a um coletor Schlenk usando uma agulha de seringa e um adaptador Luer. Purge o Frasco B sob vácuo e reenche com nitrogênio, repita duas vezes.
- Adicione 20 mL de diclorometano anidro via seringa na garrafa B. Adicione trietilamine (455 μL, 3,24 mmol) via seringa na cantilha B. Esfrie em um banho de gelo por 10 minutos.
- Prepare o conteúdo do frasco A para uma seringa do tamanho adequado. Adicione a solução da seringa ao frasco B em gota em gota, mexendo.
NOTA: A produção de cloridrato de trietillamina pode ser vista como vapores brancos acima do solvente. Retire do banho de gelo após adicionar a solução de cloreto ácido. - Mexa a mistura até que todo o composto 4 seja consumido com base na análise do TLC. Concentre a mistura até quase a secura em um evaporador rotativo (600 mbar, 40 °C).
- Divida a mistura entre água (30 mL) e acetato de etila (70 mL). Incorpore camadas agitando em um funil separatório e descartando a camada aquosa.
- Lave a mistura orgânica com soluções aquosas saturadas deNaHCO 3 (30 mL) e NaCl. Seque a camada orgânica adicionando Na2SO4 anidro até que um pó fluindo livremente seja observado na mistura.
- Concentre-se até ressecar em um evaporador rotativo (170 mbar, 40 °C). Triture os sólidos brutos com acetonitrila (15 mL) e éter dietílico (15 mL) para obter o composto titular como sólido esbranquiciante com rendimento de 70%.
- Em um frasco de fundo arredondado, seco em forno de 50 mL, com um único pescoço, dissolve o 2-naftoil cloreto (572 mg, 3,0 mmol) em 10 mL de diclorometano. Coloque um septo de borracha no frasco. Esse frasco será chamado de "frasco A" daqui em diante.
- Método 5: Síntese de (S)-N-(2-(((1-((2-aminoetil)amino)-3-(1H-indol-3-il)-1-oxopropano-2-il)carbamoil)-4-bromofenil)-2-naftamida (7)
- Trate uma suspensão de intermediário 6 (1,5 g, 2,15 mmol) em diclorometano (concentração final de 0,2 M) com 1,2-etanoledithiol (20% do volume em relação ao volume de DCM).
ATENÇÃO: O 1,2-etanoledithiol tem um odor desagradável que pode causar náusea, mesmo em concentrações baixas, use em uma exaustor. - Resfrie a mistura em um banho de gelo e depois trate com ácido trifluoroacético (mesmo volume usado como o DCM). Mexa a mistura a 0 °C por 2 horas.
- Após a conclusão, concentre a mistura de reação purgando com gás nitrogênio
NOTA: Os gases de escape podem ser balbulhados através de uma armadilha de água sanitária para limitar a liberação de odor. - Triture os sólidos brutos com éter dietílico (10 mL) e filtre para coletar os sólidos. Lave o filtro de bolo duas vezes com éter dietílico (10 mL cada), depois deixe os sólidos secarem sob sucção.
- Trate uma suspensão de intermediário 6 (1,5 g, 2,15 mmol) em diclorometano (concentração final de 0,2 M) com 1,2-etanoledithiol (20% do volume em relação ao volume de DCM).
- Método 6: Síntese do carbamato tert-butil (S,Z)-(3-((1H-indol-3-il)metil)-1-(2-(2-naftamido)-5-bromofenilo)-1,4-dioxo-9-(fenilimino)-2,5,8,10-tetraazadodecan-12-il) carbamato (9)
- Carregue um frasco de fundo arredondado de pescoço único com intermediário 7 (1,0 g, 1,4 mmol), derivado de tioureia 8 (415 mg, 1,4 mmol) e trietilamina (1,01 mL, 4,2 mmol) em N, N-dimetilformamida (5 mL).
- Resfrie a reação a -5 °C em um banho de gelo em salmoura e adicione cloreto de mercúrio (II) (760 mg, 2,8 mmol) e mexa por 16 horas.
ATENÇÃO: Cloreto de mercúrio (II) é fatal por exposição oral, dérmico e respiratória. Também é altamente tóxico para a vida aquática. Use luvas resistentes a produtos químicos, proteção ocular e proteção corporal. Além disso, evite soluções aerossolizantes contendo cloreto de mercúrio(II) e manusei-as dentro de uma exaustora exaustiva. Garanta que os resíduos desse processo sejam separados de outros fluxos orgânicos e que nenhum lixo de mercúrio entre nos drenos. - Após a conclusão, dilua a mistura com 2-propanol e filtre por uma camada de celito, coletando o filtrado.
- Concentre o filtrado até ressecar em um evaporador rotativo e submeta o resíduo a cromatografia em coluna flash sobre sílica usando metanol/diclorometano 3:97 como eluente.
- Analise as frações coletadas usando TLC e depois colete frações puras para pagar o composto de título.
- Método 7: Síntese do RK758
- O método para desproteger o intermediário 8 em Boc para formar o RK758 é idêntico ao Passo 1.1.5.
- Dissolve o produto resultante em 5 mL de acetonitrila/água ultrapura 1:1 (v/v), e transfira para um frasco de vidro borosilicato com tampa roscada e fique de rosca. Congele a solução em um banho de nitrogênio líquido e depois liofilize para obter o produto.
NOTA: É importante garantir que o frasco utilizado seja borosilicato para evitar rachaduras ao congelar.
ATENÇÃO: A exposição a nitrogênio líquido pode causar congelamento/danos na pele. Certifique-se de que as luvas e proteção ocular adequadas sejam usadas.
- Método 1: Síntese do carbamato benzil (S)-(1-((2-(((tert-butoxicarbonil)amino)etil)-3-(1H-indol-3-il)-1-oxopropano-2-il) carbamato (2):
2. Produção e purificação recombinante do peptídeo antimicrobiano altamente catiônico Mel4 (KNKRKRRRRRRGGRR)
- Protocolo otimizado para produção
- Síntese gênica
- Projetar e sintetizar o cassete do gene com os seguintes componentes: HIS (etiqueta de histidina 6x/7x para isolamento de peptídeos recombinantes), etiqueta de Isomerase de Cetosteroide (KSI) para formação de corpos de inclusão (IB) e sítio de clivagem do Vírus da Gravação do Tabaco (TEV) (ENLYFQ↓G, S, A, M, C, H), para a excisão sustentável e livre de produtos químicos da etiqueta KSI e His-tag do motivo proteico.
- Selecione o aminoácido logo após o corte (G, S, A, M, C, H) de modo que ele não afete a atividade do AMP.
NOTA: A glicina oferece a maior eficiência da clivagem TEV. Um único aminoácido posicionado no terminal N ou C pode impactar as propriedades físico-químicas dos AMPs, daí sua atividade. - Sintetize a sequência genética sintética, incluindo regiões laterais, com sítios de restrição XbaI 5' e XhoI 3'. A sequência de aminoácidos é apresentada na Tabela 1 e esquematicamente na Figura 1.
- Clonagem
- Digere o vetor pET usando enzimas de restrição compatíveis.
NOTA: Neste caso, o plasmídeo p15TVL (derivado de pET15b, promotor Ampr, T7) foi digerido com XbaI, XhoI e ScaI (para clifar o fragmento indesejado). - Para evitar a religação dos fragmentos digeridos, trate com fosfatase alcalina intestinal de vitelo por 10 minutos a 37 °C. Digere o gene sintético His-KSI-Mel4 com XbaI e XhoI em uma reação de 20 μL.
- Purifique os fragmentos de todas as enzimas de restrição usando o Kit de Purificação QIAquick PCR. Alternativamente, execute eletroforese em gel e corte a faixa associada ao fragmento vetorial desejado, depois extraia o fragmento do gel usando um kit de extração em gel.
NOTA: Certifique-se de que os fragmentos purificados sejam quantificados usando um método espectrofotométrico (NanoDrop) para otimizar a ligação.
- Digere o vetor pET usando enzimas de restrição compatíveis.
- Ligação e transformação
- Liga o gene sintético digerido inserido no vetor pET. Certifique-se de que a proporção entre o inserto e o vetor seja equimolar.
- Incube a mistura com T4 Ligase durante a noite a 16 °C. Transforma-se em um DH5α quimicamente ou eletrocompetente com métodos de choque térmico ou eletroporação, respectivamente.
- Misture suavemente células de DH5α quimicamente competentes com DNA plasmídico e incube no gelo para permitir a ligação do DNA. Depois, faça choque térmico nas células por 30 s a 42 °C para facilitar a absorção de DNA, e então esfrie rapidamente no gelo.
- Após a recuperação em meio de caldo livre de 450 μL sem antibióticos a 37 °C por uma hora, coloque as células em ágar seletivo contendo o antibiótico apropriado.
NOTA: Colônias transformadas normalmente aparecem após incubação durante a noite. Para células eletrocompetentes DH5α, misture um pequeno volume de DNA plasmídico purificado e sem sal (tipicamente 1–2 μL de 10–100 ng em células de ~50 μL) com células em uma cuveta de eletroporação resfriada. - Após um breve resfriamento, administre um único pulso (configurações comuns: 1,8 kV para uma cubeta de 0,2 cm com espaço de 0,2 cm, proporcionando uma constante de tempo de ~5 ms; ajuste para seu dispositivo/cubeta), tomando cuidado para evitar arcos elétricos usando DNA dessalinizado e reagentes gelados.
- Adicione imediatamente ~450 μL LB pré-aquecido, recupere a 37 °C com agitação por uma hora, depois placue sobre ágar seletivo.
- Cultive transformantes durante a noite em caldo LB para isolamento de plasmídeos usando um kit de purificação de plasmídeos. Verifique a construção final do plasmídeo por PCR usando os primers da Tabela 1 e confirme a sequência por sequenciamento de Sanger.
- Transforme o plasmídeo verificado no hospedeiro de expressão (quimicamente ou eletrocompetente), E. coli BL21(DE3), conforme acima.
- Síntese gênica
- Produção otimizada de expressão e de corpos de inclusão (IB)
- Inocule 10 mL de caldo de LB (100 μg/mL de ampicilina) e cresça a 37 °C durante a noite. Use isso para inocular 100 mL e, posteriormente, uma cultura de produção de 1 L.
- Diluir em LB até densidade óptica (OD600) da cultura no tempo 0 = 0,1. Use médio LB suplementado com 1% de glicose e 100 μg/mL de ampicilina.
- Incubar a 37 °C e monitorar o OD para atingir a fase logarítmica (OD600 0,5–0,6). Induz com baixa concentração de IPTG de isopropílico β-D-1-tiogalactopiranósido, tipicamente, 0,1 mM.
Mantenha 37 °C por 16 a 24 horas para potencializar a formação dos corpos de inclusão. - Continue a incubação por 16 a 24 horas. Colhe as células por centrifugação (5.000 x g, 4 °C) por 10 minutos e armazene os pellets a -80 °C.
- Lise celular e fracionamento de proteínas
- Descongelam pellets celulares no gelo e são ressuspensos no reagente Bugbuster para iniciar a lise química. Centrifuge o lisado a 4.000 x g por 20 minutos a 4 °C. Colete o sobrenadante como fração de proteína solúvel.
- Lave o pellet restante e resuspenda em Bugbuster 10% (v/v) em água MilliQ. Submeter a suspensão à sonicação para recuperar totalmente a fração proteica insolúvel (corpos de inclusão).
- Trate as amostras com 100 μL de tampão SDS-PAGE contendo 5% de β-mercaptoetanol. Incube a mistura a 95 °C por 5 minutos para garantir a desnaturação completa da proteína.
- Eletroforese SDS-PAGE
- Carregue os lisados desnaturados em géis SDS-PAGE duplicados de 15% para separação eletroforética padrão.
- Lave um gel com água por 1 hora. Tinga durante a noite usando o Reagente GelCode Blue Stain. Desanime com água no dia seguinte até que as faixas estejam claramente visíveis.
- Visualize e documente (Figura 2A) o gel corado para avaliar perfis totais de proteínas (TCP) e distribuição de frações usando o instrumento Biorad Gel Doc com o Image Lab.
- Western blot (Imunodetecção)
- Equilibre o gel não corado, uma membrana de nitrocelulose, papéis filtrantes e esponjas em tampão de transferência (20 mM Tris-HCl pH 7,4, 150 mM NaCl, 0,1% Tween 20). Monte o sanduíche de transferência e realize a transferência a 100 V por 1 hora na temperatura ambiente.
- Incube a membrana em um tampão bloqueador (leite desnatado 5% em TBST) por 1 hora em temperatura ambiente para evitar ligação inespecífica.
- Incube a membrana com anticorpo primário anti-HisTag do camundongo (diluído 1:1.000 em buffer bloqueador) durante a noite a 4 °C com agitação suave.
- Lave a membrana três vezes com TBST por 5 minutos cada. Incube a membrana com IgG anti-camundongo conjugado com HRP (diluído 1:5.000 em buffer bloqueador) por 1 hora em temperatura ambiente.
- Faça uma rodada final de três lavagens TBST. Aplique substrato de Quimioluminescência Aprimorada (ECL) na membrana por 1 minuto e visualize usando um imageador de quimioluminescência ou por exposição a um filme de raios X. Documente a imagem (como visto na Figura 2B).
- Isolamento e purificação de afinidade do IB
- Resuspenda o pellet celular em buffer de lise (100 mM Tris· Cl, pH 7,0, 5 mM EDTA, 5 mM DTT (770 mg/litro), 5 mM benzamidina· HCl (780 mg/litro)) e realizar lise mecânica (por exemplo, prensa francesa/sonicação). Centrifuge (20.000 x g, 4 °C por 20 min) para isolar o pellet insolúvel KSI-Mel4 IB.
- Lave bem o pellet com buffer de lavagem (100 mM Tris· Cl, pH 7, 5 mM de EDTA, 5 mM de DTT, 2 M de ureia, 2% (v) Triton X-100). Solubile o pellet em não mais que 2M de ureia.
NOTA: A concentração de ureia usada para solubilizar o IB deve estar dentro da faixa de trabalho da protease TEV. - Quantifique o IB isolado usando o kit BCA seguindo as instruções do fabricante.
- Misture o Reagente Pierce B e o Reagente A em uma proporção volume-volume de 1:50. Calcule o volume total necessário com base no número de padrões e amostras a serem executados em triplicado.
- Usando a Albumina Sérica Bovina (BSA) como referência, prepare uma série de diluições para criar uma curva padrão que varia de 3.000 μg/mL a 200 μg/mL.
- Usando uma placa de 96 poços, pipete 25 μL de cada padrão BSA e amostra (incluindo sobrenadante purificado e precipitado ressuspenso) nos poços.
- Adicione 200 μL do reagente de trabalho BCA preparado a cada poço contendo um padrão ou amostra. Misture brevemente a placa e incube por 1 a 2 horas a 37 °C para permitir o desenvolvimento da cor.
- Após a incubação, meça a absorvância da placa a 562 nm usando um espectrofotômetro. Plote a absorção dos padrões BSA em relação às suas concentrações conhecidas para gerar uma curva padrão linear ou quadrática.
- Determine a concentração de proteínas das amostras de His-KSI-Mel4 ou Mel4 recombinante comparando seus valores de absorção com a curva padrão gerada. As concentrações antes e depois da clivagem do TEV são mostradas na Figura 3.
- Clivagem enzimático e remoção de etiquetas
- Reação de clivage: Protease TEV His-tag (razão molar recomendada 1:50 a 1:100 Protease: Proteína de fusão). Incube por 16 horas a 4 °C para máxima eficiência.
- Remoção de etiquetas e purificação por cromatografia de afinidade de metais imobilizados (IMAC):
- Passe a mistura da reação de clivagem sobre uma coluna fresca de ácido níquel-nitrilotriacético (Ni-NTA). Equilibre a resina Ni-NTA com o tampão de ligação (Lysis Buffer).
- Carregue a mistura de reação de clivage. Os componentes marcados com His (fragmento KSI e protease TEV) se ligam à resina.
- Colete o fluxo, que contém o peptídeo recombinante Mel4 não marcado com aminoácidos residuais G, S, A, M, C e H do local de clivagem TEV.
- Certifique-se de que esse aminoácido extra não afete a atividade do AMP realizando o ensaio MIC com Mel4 quimicamente sintetizado como controle.
- Elude o fragmento KSI ligado e a protease TEV usando um gradiente de tampão de elução (500 mM Imidazol, 500 mM NaCl, 20 mM tampão fosfato de sódio, pH 8).
- Realize o ensaio BCA conforme descrito na Etapa 2.6.3.
3. Atividade antimicrobiana
- Preparação para a mídia
- Prepare mídia [Caldo Mueller Hinton, ajustado por cátions (CAMHB), Caldo de Soja Tripticase (TSB), caldo neutralizante D/E e ágar de soja Tripticase (TSA)] conforme instruções do fabricante. Além disso, prepare 1 × soro tampão fosfatado (PBS) a partir de 10 × PBS concentrado. Depois, autoclave a 121 °C com 15 lbs/in 2.
- Preparação de estoque peptídico
- Dissolva o AMP e imita em água estéril em alta concentração, por exemplo, 20 mM ou pelo menos 2 mg/mL. Se o peptídeo for insolúvel, utilize água estéril contendo uma concentração final de 0,01% de ácidoacético 16. Se se esperar adsorção em superfícies plásticas, suplemente a solução original com 0,2% (p/v) de BSA, pois ela atua como agentebloqueante 17.
NOTA: O dimetilsulfóxido (DMSO) também é recomendado para dissolver peptídeos ou mimáticos insolúveis em água. Prepare uma solução concentrada de estoque, como 20 mM ou 2 mg/mL. - Esterilize o peptídeo com filtro usando um filtro de seringa de 0,22 μm sob condições assépticas.
- Prepare alíquotas do estoque do AMP e armazene a -20 °C (ou conforme a estabilidade do AMP). Prepare um controle de solvente idêntico.
- Dissolva o AMP e imita em água estéril em alta concentração, por exemplo, 20 mM ou pelo menos 2 mg/mL. Se o peptídeo for insolúvel, utilize água estéril contendo uma concentração final de 0,01% de ácidoacético 16. Se se esperar adsorção em superfícies plásticas, suplemente a solução original com 0,2% (p/v) de BSA, pois ela atua como agentebloqueante 17.
- Preparação do inoculo bacteriano
- Faça a alineação do isolado bacteriano para ser testado em um meio rico em nutrientes, como a TSA, para obter colônias puras e bem isoladas.
- Incube a placa aeróbicamente a 36 ± 1 °C por 18-24 horas.
- Selecione de três a cinco colônias morfologicamente semelhantes e bem isoladas da placa de cultura usando um laço inoculante estéril. Transfira-os para um tubo estéril contendo 5–10 mL de TSB ou CAMHB. Para obter uma suspensão uniforme, esfregue suavemente o laço com colônias bacterianas contra a parede interna do tubo inclinado para obter uma suspensão homogênea.
- Incube a cultura do caldo a 36 ± 1 °C enquanto agita a 180 rpm por 18 a 24 horas.
- Centrifuge a cultura durante a noite a 3.000 x g por 10 minutos a 25 °C e lave o pellet bacteriano três vezes com PBS estéril de 1 ×.
- Em um recipiente estéril, dispense 2 mL de 1 × PBS, depois adicione 50–100 μL de suspensão bacteriana lavada e vórtice por 5–10 s para alcançar uniformidade.
- Meça a densidade óptica em 600 nm (OD600) usando um espectrofotômetro. Resumidamente, adicione 200 μL da suspensão bacteriana a uma placa de 96 poços, junto com o mesmo volume de 1× PBS que um branco, e meça o OD600 para obter um equivalente a 0,1, correspondendo a aproximadamente 1–2 × 10⁸ CFU/mL (verificar pela contagem viável de placas na TSA).
- Dilua a suspensão ajustada 1:100 em CAMHB para obter um inoculo final de 10,6 CFU/mL.
- Configuração de placas
- Rotule uma placa estéril de fundo plano com 96 poços com a cepa bacteriana, nome do AMP, data e iniciais do cientista. Na placa, marque os locais para poços de teste, em branco e de controle na tampa.
- Dispense 200 μL de solução de AMP (maior concentração) na primeira coluna da placa. Aos poços restantes, da coluna 2 à 12, adicione 100 μL de CAMHB.
- Usando uma pipeta multicanal, realize diluições seriais duplas do AMP da coluna 1 até a coluna 10, descartando 100 μL da décima coluna.
- Adicione 100 μL do inóculo bacteriano preparado (106 CFU/mL) em cada poço, exceto no controle de esterilidade (em branco). Isso resultará em uma concentração bacteriana final de aproximadamente 5 × 10⁵ CFU/mL nos poços de teste. Adicione 100 μL de CAMHB aos poços em branco para levar o volume final a 200 μL. Prepare poços triplicados para cada concentração.
NOTA: Para AMPs que precipitam quando diluídos no CAMHB, a adição de ácido acético com 0,1–0,2% de BSA pode resolver o problema; A otimização pode exigir testesempíricos 16. Nesses casos, incluam poços de controle de solventes (contendo CAMHB mais ácido acético e/ou BSA). - Da mesma forma, realize MIC para o imitador de AMP (RK758) e antibiótico comparador (por exemplo, colistina).
- Cubra a placa com a tampa, fele com película aderente para evitar evaporação e incube a 36 ± 1 °C por 18 a 24 horas.
- Incluir uma cepa de referência de E. coli (por exemplo, mcr-1-abrigando E. coli NCTC 13846) em paralelo e processar de forma semelhante ao mímico do peptídeo ou peptídico.
- Após a incubação, grave o MIC.
- Determinação da MIC
- Meça o OD600 de cada poço usando um leitor de microplacas. Calcule a porcentagem de redução no crescimento em relação ao controle de crescimento não tratado. A CIM é definida como a menor concentração do AMP que resulta em uma redução de pelo menos 90% no OD600 em comparação como controle de crescimento 18.
- Determinar valores de CIM de pelo menos três experimentos independentes realizados em triplicado. Informe os resultados como média ± desvio padrão para garantir a reprodutibilidade.
NOTA: A MIC para a cepa de controle, E. coli NCTC 13846, deve estar dentro de uma diluição dupla da MIC esperada de colistina. Confirme que os controles solventes contendo DMSO, ácido acético e BSA não apresentaram atividade inibitória por si só.
- Determinação da Concentração Mínima de Bactericidas (MBC)
- Dos poços em e acima do CMI, assim como uma concentração abaixo, transferem-se 100 μL da suspensão bacteriana para 900 μL de caldo D/E para preparar diluições em série.
- Placa de 20 μL de cada suspensão diluída sobre TSA em triplicado para determinar a contagem bacteriana viável.
- Após incubação durante a noite a 36 ± 1 °C por 24 horas, conte as colônias, multiplique pelo respectivo fator de diluição e compare as contagens viáveis com as do poço de controle de crescimento, processado da mesma forma.
- O MBC é definido como a menor concentração do agente antimicrobiano, resultando em uma redução de 99,9% (≥ 3 log10) na contagem bacteriana viável em comparação com o inóculo inicial após 24 horas de incubação (controle do crescimento) em condições padrão19.
- Relatórios
- Relate MIC e MBC em μg/mL e μM.
- Converta μg/mL em μM usando μM = μg/mL × 1.000/peso molecular (g/mol)
- Descarte de resíduos infecciosos
- Descarte todos os materiais que tenham estado em contato com culturas bacterianas vivas, incluindo placas de microtitulação de 96 poços, pontas de pipeta e tubos Falcon, em sacos designados para resíduos biohazardados.
- Autoclave coletou resíduos biohazard a 121 °C por 15–20 minutos sob pressão de 15 psi para garantir a esterilização completa antes do descarte, de acordo com as diretrizes institucionais de biossegurança.
4. Citotoxicidade
- Contagem e semeadura celular para ensaio de toxicidade
- Manter células, como células de fibroblastos de camundongos L929, em um frascode 75 cm 2 no meio essencial mínimo (DMEM) de Dulbecco, contendo 10% de soro fetal bovino (FBS) e 1% de antibióticos (estreptomicina sulfato e penicilina G) a 37 °C com 5% deCO2.
- Lave as células com 1x PBS e tripsinize com 0,25% de tripsina-EDTA. Conte as células misturando 50 μL de suspensão celular com 50 μL de Trippan Blue 0,4% e carregue 10 μL em um hemocitômetro.
- Conte células viáveis (não coradas) e mortas (azuis) em quatro quadrados de canto e calcule o número total de células usando: Total de células = (contagem média de células vivas × 104 × 2 [fator de diluição]).
- Calcule a viabilidade (%) = (vivo / [vivo + morto]) × 100.
- Ajuste a concentração final da célula para 5 × 10⁴ células/mL (correspondente a 5.000 células/poço em 100 μL usando o meio DMEM).
- Seme 100 μL de suspensão de células em cada poço de uma placa estéril de 96 poços. Incubar por 24 horas a 37 °C com 5% de CO2 para permitir a aderência.
- Preparação das soluções de teste Mel4 e RK758
- Prepare soluções de trabalho de Mel4/RK758 em DMEM puro (sem FBS e antibióticos) nas concentrações-alvo finais (1.000, 500, 250, 125, 62,5, 31,25, 15,6, 7,8 e 3,9 μM) usando a solução padrão preparada conforme descrito no Passo 3.2.
- Remova o meio de cultivo de cada poço. Adicione 100 μL da solução de trabalho correspondente 1× Mel4/RK758 diretamente aos poços.
- Adicione 100 μL de DMEM aos poços de controle negativo (NC) designados.
- Adicione 100 μL de DMSO em poços designados para controle positivo (PC) (Além do DMSO, agentes citotóxicos como Triton X-100 são recomendados como controle positivo).
- Adicione 100 μL de 1 PBS como controle em branco.
NOTA: Realize todos os tratamentos e controles em triplicado. Manuseie o DMSO com luvas e proteção ocular; Evite contato com a pele e descarte resíduos de solventes conforme os procedimentos institucionais.
- Ensaio de brometo de 3-(4,5-dimetiltiazol-2-il)-2,5-difeniltetrazólio (MTT)
- Após 24 horas de exposição a Mel4/RK758, aspire cuidadosamente o meio de teste sem perturbar as células.
NOTA: A duração do tratamento com compostos antimicrobianos pode variar dependendo do desenho experimental específico. - Prepare uma solução de trabalho MTT diluindo a solução de estoque de 5 mg/mL 1:9 com DMEM simples (concentração final 0,5 mg/mL).
- Adicione 100 μL da solução de trabalho MTT a cada poço. Cubra a placa com papel alumínio para proteger da luz e incube por 2 horas a 37 °C até que cristais de formazan roxo se formem.
NOTA: MTT é sensível à luz e tóxico. Manuseie luvas e descarte resíduos de acordo com os procedimentos institucionais de biossegurança. Sempre desligue a luz durante o processamento com o reagente MTT.
- Após 24 horas de exposição a Mel4/RK758, aspire cuidadosamente o meio de teste sem perturbar as células.
- Dissolução e absorção do formazan
- Remova cuidadosamente a solução MTT de cada poço. Adicione 100 μL de DMSO a cada poço para dissolver os cristais de formazan.
- Coloque o prato sobre um shaker por 5 minutos para garantir a dissolução completa. Meça a absorvância a 570 nm usando um leitor de microplaca.
- Análise de dados e determinação de concentração citotóxica de 50% (IC50 ou CC50)
- Subtraia os valores de absorvância em branco (PBS) de todas as leituras e use o blank corrigido para cálculo.
- Calcule a viabilidade celular (%) usando a equação: Viabilidade (%) =(A tratada/A NC (célula)) × 100.
- Calcule o IC50 ou CC50 usando o software GraphPad Prism.
NOTA: Repita os experimentos em triplicado e reporte os dados como média ± desvio padrão.
Resultados
Síntese do RK758
Dados analíticos até o intermediário 7 foram publicados anteriormenteno 14. Os dados analíticos para RK758 e intermediários 8–9 são os seguintes:
Tert-butilo (2-(3-feniltioureido)etil)carbamato (8):
O produto 8 foi obtido como sólido off-white (1,89 g, 87%); m.p. 167,4–168,3 °C; RMN de 1H (300 MHz, DMSO-d 6) δ 9,58 (s, 1H), 7,71 (s, 1H), 7,44–7,29 (m, 4H), 7,11 (t, J = 12,0 Hz, 1H), 6,88 (br s, 1H), 3,55-3,53 (m, 2H), 3,13 (q, J = 4,0 Hz, 2H), 1,59 (s, 9H); 13C RMN (75 MHz,DMSO-d 6) δ 180,9, 156,3, 139,5, 129,1, 124,7, 123,7, 78,2, 44,3, 28,7; HRMS (ESI+): m/z calculado para C14H21N 3O 2 SNa+ [M + Na]+: 318,1247, encontrado: 318,1252.
tert-butilo (S,Z)-(3-((1H-indol-3-il)metil)-1-(2-(2-naftamido)-5-bromofenil)-1,4-dioxo-9-(fenilimino)-2,5,8,10-tetraazadodecan-12-il)carbamato (9):
O produto 9 foi obtido como sólido branco (0,253 g, 62%); m.p. 173,4–174,9 °C; 1H RMN (400 MHz, DMSO-d 6) δ 12,23 (s, 1H), 10,86 (s, 1H), 9,61 (s, 1H), 9,27 (d, J = 8,0 Hz, 1H), 8,57-8,54 (m, 2H), 8,44 (s, 1H), 8,11 (d, J = 4,0 Hz, 1H), 8,06-8,03 (m, 3H), 7,84 (dd, J = 4,0, 12,0 Hz, 1H), 7,78 (d, J = 12,0 Hz, 2H), 7,69–7,60 (m, 2H), 7,36 (t, J = 8,0 Hz, 2H), 7,27-7,23 (m, 5H), 7,01-6,97 (m, 3H), 4,82-4,78 (m, 1H), 3,14-3,13 (m, 10H), 1,32 (s, 9H); 13C RMN (100 MHz, DMSO-d6) δ 172,3, 167,8, 165,1, 156,3, 154,4, 138,9, 136,5, 135,4, 134,9, 132,6, 131,7, 129,9, 129,1, 128,7, 128,4, 128,2, 127,6, 127,6, 126,4, 124,8, 124,1, 123,6, 122,8, 121,4, 118,9, 118,7, 115,1, 111,8, 110,9, 78,4, 55,2, 42,3, 41,9, 39,4, 38,3, 29,5, 28,6, 27,9; HRMS (ESI+): m/z calculado para C45H47BrN8O5 [M + H]+: 859,2926, encontrado: 859,2925.
(S,E)-N-(2-((1-((2-(3-(2-(2-(2-aminoetil)-2-fenilguanidino)etil)amino)-3-(1H-indol-3-il)-1-oxopropano-2-il)carbamoil)-4-bromofenil)-2-naftamida (RK758) (10):
O RK758 foi obtido como sólido branco sujo (0,039 g, 75%); m.p. 240,0–240,9 °C; 1H RMN (400 MHz, MeOD-d 4): δ 8,39 (s, 1H), 8,27 (d, J = 12,0 Hz, 1H), 7,98–7,95 (m, 3H), 7,88 (d, J = 8,0 Hz, 1H), 7,79 (d, J = 4,0 Hz, 1H), 7,71-7,60 (m, 4H), 7,40 (t, J = 8,0 Hz, 1H), 7,30-7,20 (m, 4H), 7,16 (s, 1H), 7,05-6,97 (m, 2H), 4,88-4,86 (m, 1H), 3,33-3,32 (m, 3H), 3,27-3,24 (m, 5H); 13C RMN (100 MHz, MeOD-d 4): δ 174,3, 168,5, 166,4, 154,6, 137,1, 136,7, 135,1, 134,7, 131,4, 132,6, 131,3, 130,8, 129,8, 128,9, 127,9, 127,8, 127,9, 127,6, 127,5, 127,2, 126,8, 125,6, 123,5, 123,24, 123,2, 118,6, 117,8, 116,1, 111,1, 109,6; HRMS (ESI+): m/z calculado para C40H39BrN8O3 [M + H]+: 759,2401, encontrado: 759,2407.
A síntese do RK758 foi realizada com rendimento geral de 17% a partir de Cbz-L-Triptofano em 7 etapas (Figura 4). O rendimento geral desse processo foi de 44% para o intermediário-chave 7 e 19% para o RK758. Os dados de RMN de 1H indicam alta pureza do composto final, sem impurezas principais detectáveis.
A triagem por PCR em colônias confirmou a inserção bem-sucedida das fitas Mel4 e His-KSI-Mel4 em transformantes selecionados (Figura 5A). A análise por PCR de plasmídeos isolados por miniprep verificou ainda mais o tamanho esperado do amplicon, apoiando a montagem correta do construto antes da transformação em BL21(DE3) para expressão (Figura 5B).
Produção e purificação recombinante do peptídico antimicrobiano altamente catiônico Mel4
Embora o Mel4 tenha sido obtido comercialmente da AusPep Peptide Company com pureza mínima de 90%, foi sintetizado pelo SPPS, e uma abordagem recombinante também foi empregada para produzir Mel4 biologicamente. Ao final do protocolo, a análise Western blot da proteína de células totais (TCP) do pellet de células lisadas confirmou a expressão da proteína de fusão recombinante HIS-KSI-Mel4. As amostras de proteína foram separadas pelo SDS-PAGE e visualizadas usando uma escada de proteínas como referência de peso molecular. Foi observada uma faixa distinta correspondente ao peso molecular esperado da proteína de fusão HIS-KSI-Mel4, confirmando a expressão bem-sucedida da proteína-alvo nas células hospedeiras (Figura 5B).
A partir da sequência proteica do motivo selecionado, foi calculada a composição teórica dos aminoácidos e comparada com os resultados experimentais da análise de aminoácidos obtidos do peptídeo purificado HIS-KSI-TEV-Mel4 IB. A comparação mostrou boa correlação entre as razões de aminoácidos previstas e experimentalmente determinadas, confirmando a precisão da sequência peptídica expressa e seu isolamento bem-sucedido na fração do corpo de inclusão (Tabela 2).
A asparagina é convertida em ácido aspártico e a glutamina em ácido glutâmico. O método de análise de aminoácidos é insensível à cisteína e ao triptofano, e esses não são analisados por esse método. Essa consideração deve ser feita ao analisar os resultados.
Atividade antibacteriana de Mel4 e RK758
As concentrações mínimas inibitórias (MICs) de RK758, Mel4 e colistina foram avaliadas contra duas cepas bacterianas Gram-negativas, K. pneumoniae JIE 2709 e E. coli NCTC 13846 (Tabela 3). O RK758 apresentou uma CIM de 16 μg/mL (21 μM) contra K. pneumoniae e E. coli. Em comparação, o Mel4 apresentou MICs de 62,5 μg/mL (26,6 μM) para K. pneumoniae e 125 μg/mL (53,2 μM) para E. coli, indicando potência menor que o RK758. A colistina foi usada como antibiótico comparador, demonstrando a CIM mais baixa de 1 μg/mL (0,87 μM) para K. pneumoniae, enquanto a cepa de referência resistente à colistina E. coli apresentou uma CIM de 8 μg/mL (6,9 μM).
Efeito citotoxico de Mel4 e RK758
O potencial citotóxico de Mel4 e RK758 foi avaliado em células fibroblasticas de camundongos L929 (ATCC CCL-1) usando o ensaio MTT após exposição de 24 horas a concentrações seriadas. Ambos os compostos apresentaram curvas típicas sigmoides dose-resposta analisadas por regressão não linear com o modelo "inibidor vs. resposta normalizada - inclinação variável" no GraphPad Prism (versão 9.5.1), confirmando a inibição dependente da concentração da viabilidade celular. RK758 apresentou um valor de CC50 de 172,6 μM, enquanto Mel4 apresentou potência citotóxica ligeiramente maior com um CC50 de 147,5 μM, representando aproximadamente 1,17 vezes maior citotoxicidade que RK758 (Figuras 6 e Figura 7).
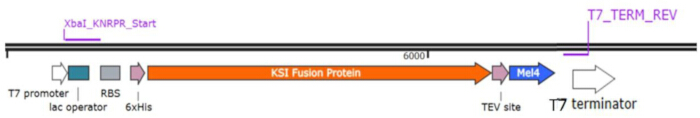
Figura 1: Uma representação esquemática da fita cassete de expressão de p15TV-L-His-KSI-Mel4. Mapa esquemático do construto de expressão p15TV-L mostrando o promotor T7, sítio de ligação ao ribossomo (RBS), marcador de purificação 6×His, parceiro de fusão da isomerase cetosteroide (KSI), sítio de clivagem da protease TEV e a sequência peptídica Mel4 seguida pelo terminador de transcrição T7. Por favor, clique aqui para ver uma versão ampliada desta figura.
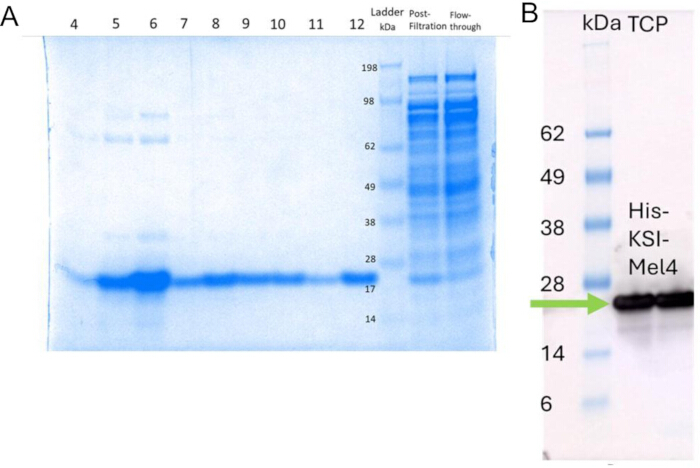
Figura 2: Análise SDS-PAGE e western blot da expressão proteica recombinante. (A) SDS-PAGE de corpos de inclusão e proteínas totais de células após filtração e fluxo de lisado celular bruto. (B) Western blot da proteína celular total. A seta verde indica a posição da proteína de interesse no peso molecular esperado. Por favor, clique aqui para ver uma versão ampliada desta figura.
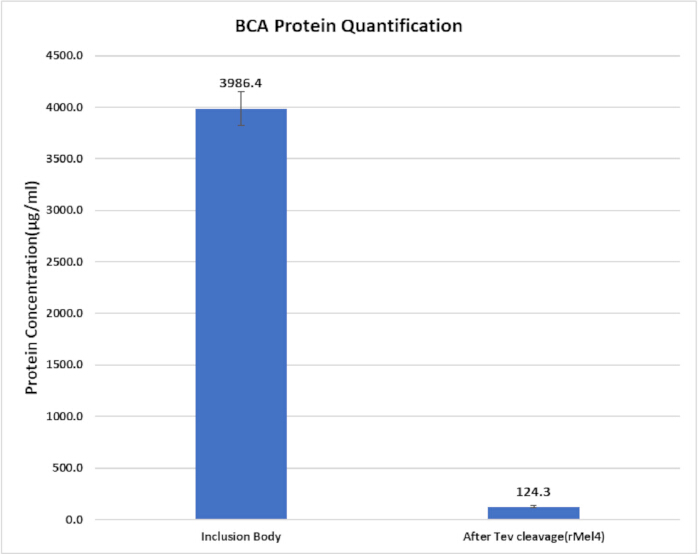
Figura 3: Quantificação da proteína recombinante antes e após a clivagem do TEV. Gráfico de barras mostrando concentrações de proteínas determinadas por ensaio de BCA para a fração isolada do corpo de inclusão e o recombinante Clivado Mel4 obtido após o tratamento com protease TEV. Barras de erro representam variação experimental entre medições. Por favor, clique aqui para ver uma versão ampliada desta figura.
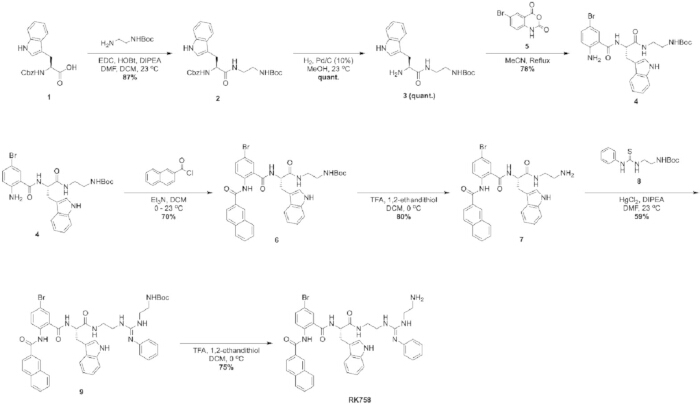
Figura 4: Abordagem sintética geral para obter o RK758. Esquema de reação que delineia a síntese química em sete etapas do RK758 a partir do Cbz-L-triptofano, incluindo formação intermediária, transformações de grupos funcionais e desproteção final para obter o mimetismo do peptídeo. Por favor, clique aqui para ver uma versão ampliada desta figura.
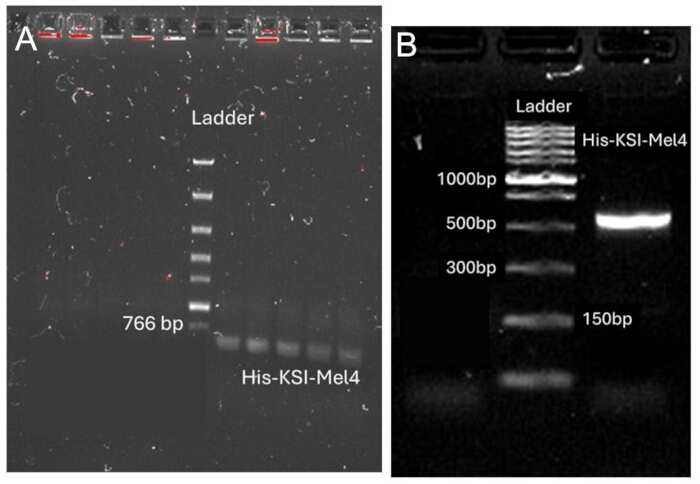
Figura 5: Eletroforese em gel de agarose de plasmídeos recombinantes. (A) PCR de colônia de transformantes para His-Mel4 e His-KSI-Mel4. (B) Confirmação por PCR dos plasmídeos após o miniprep. Por favor, clique aqui para ver uma versão ampliada desta figura.
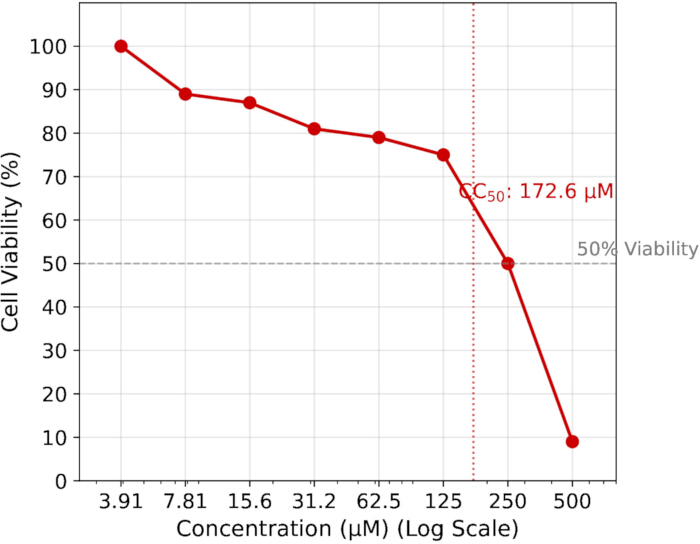
Figura 6. Citotoxicidade de RK758 contra células de fibroblastos L929. Curva dose-resposta mostrando o efeito do RK758 na viabilidade celular ao longo do aumento das concentrações. Os valores de CC50 foram calculados por regressão não linear usando o modelo "inibidor vs. resposta normalizada - inclinação variável" no GraphPad Prism, confirmando a inibição dependente da concentração da viabilidade celular. Os dados representam a média ± DS de três réplicas biológicas independentes. Por favor, clique aqui para ver uma versão ampliada desta figura.
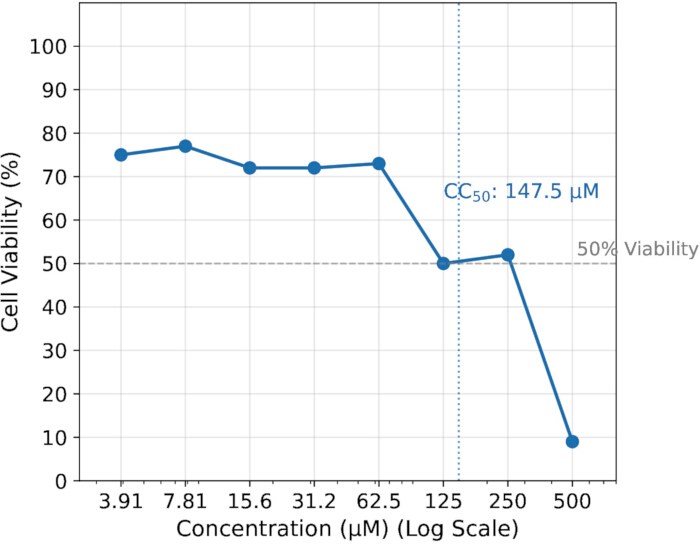
Figura 7: Citotoxicidade de Mel4 contra células L929. Curva dose-resposta mostrando o efeito dependente da concentração do Mel4 na viabilidade celular. Os valores de CC50 foram calculados por regressão não linear usando o modelo "inibidor vs. resposta normalizada - inclinação variável" no GraphPad Prism, confirmando a inibição dependente da concentração da viabilidade celular. Os dados representam a média ± DS de três réplicas biológicas independentes. Por favor, clique aqui para ver uma versão ampliada desta figura.
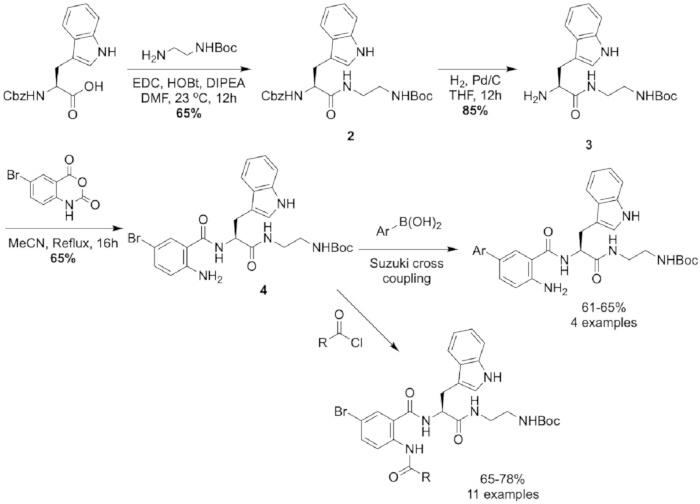
Figura 8: Estratégia sintética modificada a partir de Cbz-L-triptofano. Via sintética alternativa ilustrando a preparação de intermediários de antranilamida usando Cbz-L-triptofano e etapas subsequentes de funcionalização para possibilitar a diversificação estrutural. Por favor, clique aqui para ver uma versão ampliada desta figura.
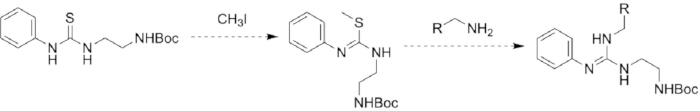
Figura 9: Alquilação da tiourea seguida por substituição nucleofílica por um substrato amina. Via de reação proposta envolvendo alquilação do enxofre de tioureia seguida por substituição nucleofílica por substrato amina para gerar produtos contendo guanidina. Por favor, clique aqui para ver uma versão ampliada desta figura.
| Seção | Nome/Característica | Sequência | |||
| Primers | XbaI_KNRPR_Start | 5'-TAGGGGAATTGTGAGCGGATAACAATTCCCCTCTAGAAATAATT-3' | |||
| T7_TERM_REV | 5'-CCAAGGGGTTATGCTAGTTATTGCTGCTCA-3' | ||||
| Fita cassete Gene | Sequência de aminoácidos His-KSI-Mel4 | MDHHHHHHHHMIDETQRKATVLEYFERVNAKDLDGVVKLF ATDAVVADPVGAPPVAGEEALRAYFQRVLHEFDTHDVPGV PSGAQDGQSVALPLKATINNPQDPTGGVRLDVNLVSVFFTIG EDGLISEMRAYWGLTDIAPAGASSGRENLYFQGKNKRKRRR RRRGGRRRR | |||
| Sequência de DNA | 5'-TAACAATTCCCCTCTAGAAATAATTTTGTTTAACTTTAAGAAGGA GATATACCATGGATCACCACCACCATCATGATTGACGAGAC GCAACGTAAAGCGACGTTGTTAGAGTATTTTGAACGCGTGAATGCAA AAGACTTGGATGGCGTGTTAACTCTTTGCGACGGACCCGTTGT AGCCGACCCTGTGTGTGCACCACCAGTGGCTGTGTGAGGAGGCACTC CGTGCCTACTTCCAGCGCGTTGCATGAATTGAATTTGACACCCATGTCC CGGGCGTTCCATGCTGCTCAGGATGGCCAATCAGTCGCACTCCCAC TTAAAGCAACCATCAACAATCCTCAAGATCCAACAGGCGGGGGGCCCCCCCCCC TTGATGTGAACTTAGTGAGCGTATTCACGATTGGCGAAGACGTTAAT CTCCGAGATGCGTGTGTGTGGGGTGACTGATATTGCTCCGGCAGGT GCAAGCAGTGGTCGCGAACTTGTACTTCCAAGGTAAGAACAAGGTA AGAGACGCCCGGGGCCCCCCCCCGGGGGGACGGAGACGTCGCTAATCGAAC TCGAGATCCGGCT-3' | ||||
Tabela 1: Sequências de primer usadas para verificação por PCR e sequência completa de cassete genético do construto final do plasmídeo.
| Aminoácido | Calculado | Testado |
| Histidina | 4.70% | 4.70% |
| Serine | 3.60% | 3.40% |
| Arginina | 10.70% | 9.20% |
| Glicina | 9.50% | 11% |
| Ácido aspártico | 11.30% | 11.50% |
| Ácido glutâmico | 8.90% | 8.90% |
| Treonina | 4.70% | 4.60% |
| Alanina | 9.50% | 9.70% |
| Prolina | 5.30% | 5.30% |
| Lisina | 4.10% | 4.50% |
| Tirosina | 2.40% | 2.20% |
| Metionina | 1.80% | 1.90% |
| Isoleucina | 3.00% | 3.20% |
| Leucina | 7.10% | 7.40% |
| Fenialanina | 3.60% | 3.60% |
| Valine | 9.50% | 8.90% |
| Triptofano | 0.60% | - |
Tabela 2: Análise das composições de aminoácidos.
| Cepas bacterianas | MIC μg/mL (μM) | ||
| RK758 | Mel4 | Colistina | |
| K. pneumoniae JIE 2709 | 16 (21) | 62.5 (26.6) | 1 (0.87) |
| E. coli NCTC 13846 | 16 (21) | 125 (53.2) | 8 (6.9) |
Tabela 3: CIM de RK758, Mel4 e colistina contra bactérias Gram-negativas.
Discussão
O protocolo descrito aqui fornece uma estrutura abrangente para a produção e avaliação funcional do AMP catiônico Mel4 (que pode ser alterado para uso com outros AMPs) e do mímico de peptídeos RK758. Esse fluxo de trabalho combina síntese química em múltiplas etapas ou expressão recombinante em E. coli com ensaios antimicrobianos e de citotoxicidade. A integração dessas abordagens oferece uma plataforma versátil para pesquisas sistemáticas em AMP, permitindo comparações diretas entre peptídeos quimicamente sintetizados e produzidos biologicamente. Várias etapas desse protocolo são particularmente críticas para a produção e avaliação bem-sucedida da atividade peptídica.
RK758 é um mimético de peptídeo sintético baseado em um andaime de antracilamida. Durante a fase de triagem de compostos para a descoberta de novos imitadores de AMP, é difícil usar a triagem in silico para planejar uma biblioteca de compostos. Portanto, é importante basear esses mimics em um andaime que permita diversidade na biblioteca de compostos. O cadafalso de anthranilamide foi escolhido por esse motivo. Um benefício adicional de um andaime à base de antranilaminida é que o metabólito RK758, ácido 5-Bromoantranílico, demonstrou possuir propriedades antimicrobianas.
Trabalhos anteriores otimizando a estrutura e a atividade antibacteriana do RK758 e análogos utilizaram diferentes procedimentos sintéticos. O estudo original de otimização estrutural investigou o efeito de diferentes grupos catiônicos e substituintes sobre o grupo fenil antrainílico. Assim, a síntese começou com a abertura do anel de derivados anidridos isatóicos com L-triptofano de éster metil. O produto poderia então ser modificado, conforme demonstrado por Kuppusamy et al.15. Um estudo de acompanhamento investigou a estrutura e localização do grupo hidrofóbico. O estudo de acompanhamento mostrou que o andaime substituído por Bromo tolerava uma variedade de grupos hidrofóbicos na posição de naftila e que o intermediário 4 era suscetível ao acoplamento cruzado de Suzuki na posição de bromo, como mostrado na Figura 8.
O trabalho atual abordou alguns dos problemas das abordagens anteriores. Na abordagem descrita na Figura 4, apesar da síntese do intermediário 11 relatar purificação via trituração com éter dietílico, tentativas de replicar esse resultado resultaram em misturas impuras e gomosas que requerem purificação cromatográfica. Além disso, o intermediário 6 também exigiu purificação cromatográfica usando essa abordagem. No geral, o trabalho original obteve um rendimento intermediário de 7 em 21% em seis etapas a partir do cloridrato de L-triptofano metiléster. A segundaabordagem, 15, embora de menor rendimento (14% de Cbz-L-triptofano), produziu intermediários mais fáceis de manusear em menos etapas.
Este estudo identificou que o acoplamento de Cbz-L-Trp com N-Boc-etilenediamina exigia otimização para garantir que não permanecesse nenhum DMF residual no produto, conforme observado durante os estudos iniciais para ampliar essa reação. O uso de um sistema de solvente misto com uma relação de 3:8 (v/v) entre DMF e DCM reduziu a quantidade de DMF, facilitando a remoção durante a análise; No entanto, substituir solventes clorados pode levantar preocupações sobre o impacto ambiental. Essa modificação também melhorou o rendimento para 87%, provavelmente atribuído ao subproduto da ureia proveniente da EDC precipitando na mistura DCM, atuando como força motriz para a reação. A hidrogenação também foi identificada como um gargalo, já que essas reações normalmente geram >90%. Este estudo constatou que substituir THF pelo metanol gerou 3 em rendimento quantitativo, comparado a 85% em trabalhos anteriores, e reduziu o tempo de reação para 4 horas. Isso também pode ser atribuído ao uso de um material inicial mais puro, já que o estudo original provavelmente continha DMF residual, que poderia ter envenenado o catalisador de paládio. No geral, em comparação com abordagens anteriores, o rendimento até o intermediário 7 melhorou para 48% em 5 etapas a partir do Cbz-L-Triptofano. Em experimentos anteriores (discutidos acima), o rendimento geral foi de 21%, com 14% para reações de acompanhamento, enquanto neste estudo, um rendimento geral de 48% foi alcançado para o composto 7, demonstrando a diversidade de análogos que podem ser sintetizados a partir de derivados anidridos isatóicos devidamente substituídos.
A amina altamente desativada na antranilamida 4 (ver Figura 8) requer três equivalentes de cloreto de ácido para uma reação eficiente. Quando apenas quantidades estequiométricas são empregadas, ocorre uma conversão incompleta de 4 para 6, complicando a purificação devido às características cromatográficas e solubilidade semelhantes dos intermediários 4 e 6. Os autores reconhecem que isso é uma limitação do andaime e estão trabalhando para desenvolver uma nova metodologia para reduzir o excesso de cloreto ácido necessário.
A penúltima reação para anexar a tioureia 8 à amina 7 requer cloreto de mercúrio (II), que é altamente tóxico e extremamente prejudicial ao meio ambiente, potencialmente impedindo esse método para síntese em larga escala. Essa abordagem foi usada no trabalho atual, já que a fixação mediada por mercúrio (II) das tioureias ocorre em temperatura ambiente. Um método alternativo usando tioureia 8 envolve alquilação do átomo de enxofre, seguida pela substituição nucleofílica por um substrato amina, como mostrado na Figura 9. Esse tipo de reação já foi relatado, porém, em muitos casos, requer temperaturas elevadas e condições básicas que podem levar à formação de produtos colaterais com ossubstratos 20,21. Alternativamente, usando um substrato de tiourea metilada semelhante, uma abordagem fotocatalítica foi relatada por Saetan et al.20. Eles relatam que essa reação ocorre em temperatura ambiente sob irradiação com luz de um LED branco. Foi relatado que essa reação ocorre com uma variedade de aminas primárias e secundárias, resultando em produtos superiores a 80%. Para a reação final, a trituração com éter dietílico seguida de liofilização resulta em um produto que normalmente não requer purificação adicional (>95% de pureza por 1H RMN em MeOD-d4). A impureza primária é o 1,2-etanol residual, de alto ponto de ebulição, facilmente detectável pelo seu odor característico semelhante ao do repolho. A expressão recombinante de Mel4 requer indução em densidade óptica ótima (OD600 0,5–0,6) e manutenção cuidadosa da temperatura de indução para maximizar a formação de corpos de inclusão enquanto preserva a viabilidadebacteriana 22.
Ensaios antimicrobianos e de citotoxicidade também incluem etapas essenciais para obter resultados precisos e reprodutíveis. Preparação precisa do inoculo e diluição serial dos peptídeos são necessárias, pois pequenas variações na densidade bacteriana ou na solubilidade peptídica podem alterar significativamente os valores medidos de CMI eCMB 16. Nos ensaios de citotoxicidade MTT, contagem celular precisa, semeadura uniforme e dissolução completa do formazan são cruciais para obter leituras metabólicasconfiáveis 23.
Várias modificações no protocolo podem resolver desafios comuns. Peptídeos com solubilidade aquosa limitada podem ser dissolvidos em ácidoacético 16 a 0,01%, enquanto peptídeos ou miméticos também podem ser solubilizados em DMSO24 ou suplementados com 0,1–0,2% deBSA 17 para evitar adsorção em superfícies plásticas durante a determinação da CIM. Corpos de inclusão recombinantes podem ser solubilizados e redobrados ajustando as concentrações de cloreto de guanidínio ou ureia, seguido por diálise em etapas. Para ensaios MTT, a agitação suave e a dissolução completa do DMSO podem reduzir a variabilidade nas leituras de absorção.
A importância deste protocolo reside em sua integração de estratégias complementares de produção e avaliação, oferecendo vantagens em relação às abordagens padrão de método único. Muitos estudos focam em um único método para produção de peptídeos ou mimetismos, mas nenhuma abordagem única é ideal para todos os compostos; Selecionar o método apropriado com base nas propriedades do peptídeo garante rendimento e funcionalidade ideais. Por exemplo, a síntese química permite a incorporação precisa de aminoácidos não naturais e imitaçõespeptídicas 4, o que pode ser desafiador em sistemas recombinantes. Por outro lado, a expressão recombinante oferece produção econômica depeptídeos altamente catiônicos 25 , que podem se agregar durante a síntese química. Ao combinar ambos os métodos com ensaios funcionais padronizados, o protocolo permite a caracterização rigorosa da atividade e citotoxicidade dos AMPs, superando apenas o escopo dos ensaios padrãode CIM 26.
Comparado às abordagens tradicionais independentes, esse protocolo é amplamente aplicável à pesquisa de peptídeos antimicrobianos e ao desenvolvimento terapêutico. Ele pode ser adaptado para explorar relações estrutura-atividade, otimizar a potência peptídica e avaliar toxicidade. Além disso, os métodos podem apoiar a triagem de alta produtividade de bibliotecas peptídicas, o estudo dos mecanismos de resistência bacteriana e a avaliação de terapias combinadas com antibióticos convencionais. Além das aplicações antibacterianas, esse fluxo de trabalho também pode ser aplicado a testes antivirais ou antifúngicos de peptídeos, revestimentos superficiais para controle de infecções e aplicações biomédicas, como perturbação de biofilme ou imunomodulação.
Em conclusão, esse protocolo oferece um fluxo de trabalho versátil e reprodutível para a produção, purificação e avaliação funcional de AMPs e imitadores de peptídeos. Ao abordar considerações metodológicas críticas, oferecer estratégias para resolução de problemas e possibilitar aplicações diversas, estabelece uma base sólida para a pesquisa antimicrobiana e biomédica.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Agradecimentos
Os autores gostariam de reconhecer o Centro Analítico Mark Wainwright e a Instalação de Produtos Recombinantes (RPF) da Universidade de New South Wales. Em particular, a Instalação de Espectrometria de Massa Bioanalítica para análise de HRMS e a instalação de RMN para acesso a instrumentos de RMN.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 1,2-ethanedithiol | Oakwood | M03555 | |
| 100X Antibióticos | Sigma Aldrich | A5955-20ML | |
| 1-Etil-3-(3-dimetilaminopropil)carbodiimida Cloridrato | Blocos Combi | SS-7536 | A seguir será designada como EDC |
| 2-Naftoil cloreto | Blocos Combi | OR-0173 | |
| Ácido acético | Ajax Finechem | R18401O | |
| Acetonitrila | VWR | 20060.35 | |
| Fosfatase alcalina | Biolaboratórios da Nova Inglaterra | M0525S | |
| Albumina sérica bovina (BSA) | Sigma Aldrich | A1933 | |
| Caldo Mueller-Hinton ajustado por cations (CAMHB) | Becton, Dickinson e Companhia | 212322 | |
| Cbz-L-Trp | Blocos Combi | QB-6691 | |
| Colistina | Sigma Aldrich | C4461 | |
| Dey-Engley (D/E) Caldo Neutralizador | Oxoide | R453042 | |
| Terra de diatomáceas (Celite 545) | Sigma Aldrich | 102693 | Tamanho de partícula de 0,02-0,1 mm |
| Diclorometano (DCM) | VWR | 23366.327 | |
| Éter dietílico | Chem-Supply | EA036 | |
| Dimetil Sulfóxido (DMSO) | Chem-Supply Pty Ltd | LCS-CHEM-0098 | |
| Dithiothreitol (DTT) | Termo Científica | J15397.03 | |
| Meio de cultura DMEM | Thermo Fisher Scientific | UCS-BIO-0058 | |
| Hospedeiro de E. coli BL21(DE3) | Sigma Aldrich | 70235-M | |
| Eletroporador | Termo Científica | NEON1SK | |
| Acetato de etila | Chem-Supply | EA011-2.5L-P | |
| Ácido etilenediaminotetraacético (EDTA) | Termo Científica | 118432500 | |
| Soro Bovino Fetal (FBS) | Sigma Aldrich | 12003C-500ML | |
| TEV Protease marcado com His; | Sigma Aldrich | T4455 | |
| Hidroxibenzotriazol hidrato | Chem-Implex | 24755 | |
| Imidazol | Termo Científica | 288-32-4 | |
| Isopropil β-D-1-tiogalactopiranósido (IPTG) | Sigma Aldrich | I6758 | |
| Caldo Luria-Bertani (LB), | Termo Científica | 12795027 | |
| Buffer de Lise | Termo Científica | 89822 | |
| Cloreto de Mercúrio (II) | Sigma Aldrich | 215465 | |
| Metanol (Gragem HPLC) | VWR | A452-4K | |
| Reagente MTT | Sigma Aldrich | M2128-100MG | |
| N,N-Diisopropiletilamina (DIPEA) | Sigma Aldrich | 3440 | |
| N,N-Dimetil formamida (DMF) | Chem-Supply | RP1051 | |
| NanoDrop | Termo Científica | ND-ONE | |
| N-Boc-etilendiamina | Bloqueios combi | AM-1613 | |
| Coluna de Resina de Afinidade NTA | Sigma Aldrich | 70666 | |
| Palládio no carbono | Sigma Aldrich | 205699 | 10% com Pd por semana |
| Kit de purificação de plasmídeos | QIAGEN | 27104 | |
| Tubos de microtitulação de polipropileno | SARSTEDT | 72.690.008 | |
| Gel de sílica para cromatografia em coluna de flash | Siliciclo | R12030B | Silica Gel 60, 230-400 malha |
| Gel de sílica Placa de cromatografia de camada fina | Merk | 1055540001 | Camada de 0,2 mm de espessura sobre suporte de alumínio com indicador fluorescente de 254 nm |
| Fosfato de sódio, 0,2M tampão soln | Termo Científica | J63816. AP | |
| Placa de microtítulo de polipropileno de fundo plano estéril de 96 poços com tampa | Corning | 3599 | |
| T4 DNA Ligase | Biolaboratórios da Nova Inglaterra | M0202S | |
| Trietilamina (Et3N) | Chem-Supply | TR02151000 | |
| Ácido trifluoroacético (TFA) | Sigma Aldrich | T6508 | |
| Tris-HCL | Termo Científica | J62848. AK | |
| Triton X-100 | Termo Científica | A16046.AE | |
| Azul de tripan | MP BIOMEDICALS AUSTRÁLIA PTY LTD | ||
| Tripsina-EDTA (0,25%) | Sigma Aldrich | T4049-500ML | |
| Tripticase soja agar | Becton, Dickinson e Companhia | 211043 | |
| Ureia & nbsp; | Termo Científica | 29700 | |
| Vector (promotor T7) | - | plasmídeo de número de cópias altas escolhido |
Referências
- Naghavi, M., et al. Global burden of bacterial antimicrobial resistance 1990–2021: a systematic analysis with forecasts to 2050. Lancet. 404 (10459), 1199-1226 (2024).
- Antimicrobial resistance. , World Health Organization. Available at: https://www.who.int/news-room/fact-sheets/detail/antimicrobial-resistance (2023).
- Puri, B., Vaishya, R., Vaish, A. Antimicrobial resistance: Current challenges and future directions. Med. J. Armed Forces India. 81 (3), 247-258 (2025).
- Zhang, T., Jin, Q., Ji, J. Antimicrobial peptides and their mimetics: promising candidates of next-generation therapeutic agents combating multidrug-resistant bacteria. Adv. Biol. 9 (4), 2400461(2025).
- Pasupuleti, M., Schmidtchen, A., Malmsten, M. Antimicrobial peptides: key components of the innate immune system. Crit. Rev. Biotechnol. 32 (2), 143-171 (2012).
- Oliveira Júnior, N. G., et al. Antimicrobial peptides: structure, functions and translational applications. Nat. Rev. Microbiol. , (2025).
- Keshri, A. K., et al. LL-37, the master antimicrobial peptide, its multifaceted role from combating infections to cancer immunity. Int. J. Antimicrob. Agents. 65 (1), 107398(2025).
- Alzain, M., et al. Antimicrobial peptides: mechanisms, applications, and therapeutic potential. Infect. Drug Resist. , 4385-4426 (2025).
- Kuppusamy, R., Willcox, M., Black, D. S., Kumar, N. Short cationic peptidomimetic antimicrobials. Antibiotics. 8 (2), (2019).
- Xu, J. Peptides chemistry, manufacturing, and controls. Peptide Science: Chemical Ligation, Lead Generation, and Therapeutic Advances. , 471-508 (2025).
- Wang, Q., et al. Expression and purification of antimicrobial peptide buforin IIb in Escherichia coli. Biotechnol. Lett. 33 (11), 2121-2126 (2011).
- Cai, Z., et al. Peptide synthesis: a review of classical and emerging methods. Biofabrication. 18 (1), 012001(2026).
- Gentilucci, L., De Marco, R., Cerisoli, L. Chemical modifications designed to improve peptide stability: incorporation of non-natural amino acids, pseudo-peptide bonds, and cyclization. Curr. Pharm pseudo-peptide. Des. 16 (28), 3185-3203 (2010).
- Kuppusamy, R., et al. Tuning the anthranilamide peptidomimetic design to selectively target planktonic bacteria and biofilm. Antibiotics. 12 (3), 585(2023).
- Kuppusamy, R., et al. Guanidine functionalized anthranilamides as effective antibacterials with biofilm disruption activity. Org. Biomol. Chem. 16 (32), 5871-5888 (2018).
- Wiegand, I., Hilpert, K., Hancock, R. E. Agar and broth dilution methods to determine the minimal inhibitory concentration (MIC) of antimicrobial substances. Nat. Protoc. 3 (2), 163-175 (2008).
- Ji, S., et al. Adsorption and morphology analysis of bovine serum albumin on a micropillar-enhanced quartz crystal microbalance. J. Phys. Chem. B. 128 (41), 10247-10257 (2024).
- Yasir, M., Dutta, D., Willcox, M. D. Activity of antimicrobial peptides and ciprofloxacin against Pseudomonas aeruginosa biofilms. Molecules. 25 (17), (2020).
- Methods for the determination of susceptibility of bacteria to antimicrobial agents. terminology. Clin. Microbiol. Infect. 4 (5), 291-296 (1998).
- Saetan, T., Sukwattanasinitt, M., Wacharasindhu, S. A mild photocatalytic synthesis of guanidine from thiourea under visible light. Org. Lett. 22 (20), 7864-7869 (2020).
- Woodring, J. L., et al. Disrupting the conserved salt bridge in the trimerization of influenza A nucleoprotein. J. Med. Chem. 63 (1), 205-215 (2019).
- Terpe, K. Overview of bacterial expression systems for heterologous protein production: from molecular and biochemical fundamentals to commercial systems. Appl. Microbiol. Biotechnol. 72 (2), 211-222 (2006).
- Berridge, M. V., Herst, P. M., Tan, A. S. Tetrazolium dyes as tools in cell biology: new insights into their cellular reduction. Biotechnol. Annu. Rev. 11, 127-152 (2005).
- Deni, W. H., Gao, T., Wu, J. Protocol for reconstituting peptides/peptidomimetics from DMSO to aqueous buffers for circular dichroism analyses. STAR Protoc. 5 (1), 102850(2024).
- Lou, M., et al. Microbial production systems and optimization strategies of antimicrobial peptides: a review. World J. Microbiol. Biotechnol. 41 (2), 66(2025).
- Hancock, R. E., Sahl, H. G. Antimicrobial and host-defense peptides as new anti-infective therapeutic strategies. Nat. Biotechnol. 24 (12), 1551-1557 (2006).
Reimpressões e permissões
