Esse protocolo fornece um método padronizado para isolar e enriquecer mioblastos primários do músculo esquelético de camundongos adultos e neonatos por meio de dissociação tecidual, filtração sequencial, pré-placagem e condições definidas de cultura, possibilitando o estabelecimento e manutenção de culturas de mioblastas derivadas de células satélite para aplicações experimentais posteriores.
Artigo de método
Isolamento de Células Satélites do Músculo Esquelético para Estudos de Miogênese In Vitro
* These authors contributed equally
Neste artigo
Resumo
Resumo
A regeneração e o crescimento do músculo esquelético dependem das células satélite, as células-tronco residentes no tecido muscular. Atualmente, essas células servem como o modelo in vitro que representa com mais precisão os processos miogênicos naturais. No entanto, o isolamento das células satélite é tecnicamente desafiador, pois elas existem em pequenos números dentro do músculo esquelético e a natureza tipicamente heterogênea das populações celulares isoladas. Neste estudo, descrevemos um método padronizado para isolar e enriquecer mioblastos primários de músculos esqueléticos tanto de camundongos adultos quanto neonatais. O procedimento descreve dissecação muscular, dissociação enzimática, filtração sequencial, etapas de pré-placagem para limitar células não miogênicas e condições definidas de cultura para estabelecer culturas de mioblast derivadas de células satélite. O protocolo fornece orientações práticas sobre o timing, o manejo e passos críticos para estabelecer uma cultura bem-sucedida. Mioblastos primários gerados usando esse protocolo podem ser usados para uma variedade de aplicações posteriores, incluindo estudos de miogênese, análise funcional, manipulação genética, imagem de células vivas ou testes de drogas. As células se fundem e amadurecem de forma confiável, tornando-as bem adequadas para estudar fusão de mioblastos, desenvolvimento muscular, mecanismos regenerativos para restaurar a função muscular esquelética, bem como seu metabolismo.
Introdução
A capacidade do músculo esquelético de se regenerar após qualquer ofensa à sua integridade depende fundamentalmente de uma população especializada de células precursoras miogênicas, conhecidas como células satélite (SCs), nomeadas por sua posição satélite ao longo da miofibra. Elas se localizam sob a lâmina das fibras musculares, ligadas às fibras musculares multinucleadas 1,2,3. Os SCs são caracterizados pela expressão da proteína caixa pareada Pax7, que é conservada em várias espécies, incluindo humanos, camundongos, macacos e porcos. Pax7, que foi identificado como o primeiro marcador detectável para SCs tanto em estado de repouso quanto ativado, é essencial para o desenvolvimento e sobrevivência dosSCs 4. Em condições normais, os SCs permanecem em estado de repaciência (fase G0 do ciclo celular), caracterizados por baixa atividade metabólica e sendo transcricionalmente inativos 5,6. Após lesões musculares ou estresse mecânico, elas são ativadas, retomam o ciclo celular, aumentam em número e se diferenciam para contribuir para novas miofibras ou reparar asdanificadas 7,8,9. Durante esse processo, um subconjunto de SCs deve passar por auto-renovação, retornando a um estado de repouso (Pax7⁺) para manter a integridade de longo prazo do pool de células-tronco. A autorrenovação ocorre por divisão assimétrica, onde uma célula filha mantém características semelhantes ao tronco enquanto a outra se torna um progenitor miogênico comprometido, ou divisão simétrica, onde ambas as células-filhas mantêm identidade semelhante ao tronco ou se diferenciam, dependendo do contexto fisiológico e de nicho 10,11,12.
As SCs desempenham um papel vital na regeneração muscular, tornando-as um foco fundamental na biologia do músculo esquelético, medicina regenerativa e pesquisa sobre distrofia muscular. Compreender como essas células se comportam e funcionam não apenas esclarece os processos fundamentais de reparação muscular, mas também abre caminho para o desenvolvimento de terapias que tratem condições de desgaste muscular e potencializem a regeneração.
O isolamento dos SCs do tecido muscular é uma etapa crucial nos estudos in vitro , permitindo a investigação de suas características moleculares, potencial de proliferação, vias de diferenciação e respostas a diversos estímulos. No entanto, esse processo apresenta vários desafios técnicos devido à estrutura complexa do músculo, à abundância relativamente baixa de células satélite em comparação com outros tipos celulares e à necessidade de preservar sua viabilidade e caule durante o isolamento.
Atualmente, três técnicas principais são empregadas para o isolamento dos SCs: o método de pré-placagem, a separação de células ativadas por fluorescência (FACS) e a separação de células ativadas por magnetismo (MACS). Cada método oferece vantagens e limitações distintas em termos de pureza, rendimento, viabilidade celular e preservação dos SCs.
O método de pré-placagem explora as propriedades adesivas diferenciais das células derivadas do músculo, sendo as SCs uma das menos aderentes. Após a digestão enzimática do músculo esquelético, a suspensão celular heterogênea resultante é placada em placas de cultura tipicamente revestidas com colágeno tipo I. Após 1-24 horas (dependendo do protocolo) de incubação a 37°C, células não aderentes são coletadas e transferidas para uma placa revestida com Matrigel para cultivoadicional 13,14,15,16. A população resultante geralmente inclui tanto SCs quanto fibroblastos, além de um pequeno número de adipócitos e células endoteliais17,18. Repetir o processo de pré-placagem a cada 24-48 horas por até uma semana para SCs isolados de camundongos adultos e até 2 semanas para recém-nascidos pode melhorar a pureza da população celular. Embora esse método seja econômico e tecnicamente simples, é trabalhoso e frequentemente resulta em culturas com composição variável. O método de pré-revestimento é adequado para laboratórios sem FACS ou MACS, oferecendo uma forma simples de enriquecer células satélite enquanto preserva a viabilidade e as propriedades semelhantes ao caule. Portanto, geralmente recomenda-se combinar essa abordagem com métodos adicionais de purificação para aumentar a pureza geral da população celular. No protocolo atual, otimizamos a etapa de pré-placagem usando placas revestidas de colágeno e ajustando o tempo conforme o modelo. Essa adesão diferencial acelera a remoção dos fibroblastos, encurtando o período de pré-placagem, utilizando fatores de crescimento e reduzindo tanto o tempo de manuseio quanto o estresse celular durante o isolamento.
O FACS é um método amplamente utilizado para isolar células satélite com base na expressão de marcadores de superfície específicos (α7-integrina, CD34, CD29, β1-integrina, CXCR4), permitindo alta pureza e especificidade19,20. No entanto, muitas vezes é desafiador devido à complexidade técnica, alto custo dos anticorpos e necessidade de equipamentos especializados. Além disso, o estresse mecânico e bioquímico imposto durante a separação pode comprometer a viabilidade celular. A necessidade de gerar uma suspensão de célula única pode resultar em perda celular significativa, enquanto a dependência de marcadores fluorescentes específicos pode levar a uma representação incompleta da heterogeneidade das células satélite. Além disso, a digestão enzimática, empregada para dissociar células, tem potencial para degradar antígenos críticos da superfície, afetando assim a identificação e o isolamento precisos, e pode também prejudicar a função dosmioblastos 21,22. O FACS é adequado para isolamento de populações altamente puras em um curto período, especialmente quando é necessária resolução fenotípica precisa. No entanto, esse método é menos adequado quando a manutenção de células intactas e viáveis é crítica, devido aos estresses mecânicos e bioquímicos impostos durante a triagem, ou para laboratórios que não possuem equipamentos especializados.
Já a MACS é uma técnica usada para isolar células satélite ligando esferas magnéticas conjugadas a anticorpos contra marcadores específicos de superfície de fibroblastos e células imunes em geral às suas superfícies, separando-as de populações celulares indesejadas usando um campo magnético. A elução da seleção negativa a partir da fase estacionária é a população de células satélite de interesse. O MACS permite o enriquecimento eficiente de células satélite com pureza e escalabilidade relativamente altas, enquanto exige menos equipamentos especializados e expertise técnica em comparação ao FACS. Além disso, seu suave processo de separação magnética preserva a integridade celular, tornando-o adequado para aplicações posteriores, como cultura celular, análise de expressão gênica e estudos de transplante. No entanto, a MACS é limitada por menor pureza quando são necessários múltiplos marcadores, possível ligação inespecífica ou transferência de contas, e falta de dados quantitativos sobre a expressãodos marcadores 23,24,25.
Apesar da disponibilidade de protocolos para isolamento de células musculares esqueléticas, obter culturas primárias reprodutíveis e composicionalmente uniformes continua sendo desafiador, especialmente devido à variabilidade do desenvolvimento e específica do tecido. O isolamento dos SCs dos músculos neonatais tem sido menos extensivamente caracterizado do que dos músculos adultos, com relativamente menos protocolos publicados, muitos dos quais exigem otimização adicional dependendo das condições técnicas e do propósito experimental 26,27,28. O ajuste dos parâmetros, incluindo concentração enzimática, duração da digestão e condições de cultura, é frequentemente necessário para diferentes estágios de desenvolvimento — especialmente em neonatos — para alcançar o máximo rendimento, viabilidade e pureza das células satélite isoladas. Neste artigo, demonstramos um protocolo otimizado para o isolamento de células satélite dos músculos esqueléticos de camundongos adultos e neonatais (dias pós-natais 6-14, P6-P14), combinando pré-placagem e separação MACS com ajustes no tempo de pré-placagem e na composição do meio. Esse protocolo oferece uma população celular reproduzível em todos os estágios do desenvolvimento, com células isoladas apresentando alta pureza e viabilidade. A imunocoloração indica que a proporção de células Pax7+ normalmente ultrapassa 97%. Além disso, esses mioblastos exibem potencial robusto de diferenciação, formando miotubos multinucleados de forma eficiente ao substituir o meio de crescimento por meio de diferenciação. Miotubos diferenciados podem ser observados por microscopia de contraste de fase ou verificados por imunocoloração para a cadeia pesada de miosina (MHC), um marcador indicativo de fibras musculares maduras.
Protocolo
Camundongos machos adultos (3 meses) do genótipo C57BL/6J × STOCK Tyrcch Bmp5se+/+ Myo6sv/J, assim como camundongos recém-nascidos machos e fêmeas (dias pós-natais 6-14, P6-P14) do genótipo C57BL/6J x flox/MK5/flox, foram usados neste estudo. Ratos foram mantidos e criados em condições livres de patógenos dentro da instalação animal do Instituto Nencki de Biologia Experimental, PAS. Ao longo dos experimentos, os camundongos receberam uma dieta convencional para roedores. O cuidado com animais e a eutanásia foram realizados de acordo com as diretivas do Conselho das Comunidades Europeias adotadas na Polônia (Lei de 15 de janeiro de 2015, relativa ao uso de animais em pesquisas). Como todos os estudos usaram tecidos de animais sem causar sofrimento, a aprovação de um comitê de ética não foi exigida. Os procedimentos foram realizados sob supervisão e autorização do Diretor do Instituto Nencki de Biologia Experimental. As seguintes aprovações internas foram concedidas: 410P/2021/IBD e 487W/2022/IBD. Para os experimentos, os seguintes músculos dos membros posteriores foram analisados em animais adultos: gastrocnêmio, sóleo, extensor dos dedos longos e tibial anterior. No recém-nascido, todos os músculos do membro posterior e do tríceps do antebraço foram examinados.
Uma visão geral esquemática do procedimento para isolar e purificar mioblastos primários dos músculos dos membros posteriores de camundongos é mostrada na Figura 1.
Informações sobre os reagentes e equipamentos utilizados neste estudo são fornecidas na Tabela de Materiais.
1. Dissecação muscular
- Eutanasie o camundongo de acordo com as diretrizes aprovadas pela IACUC estabelecidas na instituição.
- Dissecar os músculos dos membros posteriores fora do gabinete de biossegurança. Borrife os membros posteriores com etanol a 70% e posicione o camundongo em posição supina.
NOTA: A técnica estéril não é necessária para esta etapa, exceto pelo uso de instrumentos de dissecação autoclavada e etanol de 70% para descontaminação superficial. - Coleta de músculos
- Remova cuidadosamente a pele dos dois membros posteriores usando tesoura autoclavada para expor a musculatura subjacente. Usando tesoura e pinças estéreis, faça uma incisão na pele dorsal e descasque-a suavemente para expor totalmente os músculos dos membros posteriores. Remova qualquer tecido adiposo e tendões visíveis para garantir uma preparação limpa.
- Retire cuidadosamente a fáscia ao redor da barriga do músculo para garantir um isolamento mais homogêneo e menos contaminação. Continue isolando os tecidos e colete músculos de um membro posterior. Transfira imediatamente os músculos para uma placa de cultura contendo 1x Soro Tamponado com fosfato e 1% de Penicilina e Estreptomicina (PBS + P/S). Repita a dissecação para o membro posterior oposto e coloque os músculos em uma segunda placa de cultura contendo PBS + P/S.
NOTA: A faixa etária ideal para camundongos recém-nascidos é do dia pós-natal 6 (P6) ao dia pós-natal 14 (P14). Abaixo de P6, o isolamento muscular é menos preciso e pode levar à contaminação dos tecidos ao redor, reduzindo assim a homogeneidade da cultura. A partir de P6, o isolamento das barrigas musculares — desde a origem até os tendões de inserção — torna-se mais limpo e, assim, melhora a qualidade geral dos explantes. Para camundongos recém-nascidos, músculos de vários animais podem ser agrupados em uma única placa. A partir desse ponto, todos os procedimentos devem ser realizados em condições estéreis, em um gabinete de biossegurança para evitar contaminação, e em temperatura ambiente (RT), caso não especificado de outra forma.
- Borrife a parte externa da placa com etanol 70% antes de transferi-la para um armário de biossegurança estéril. Usando um segundo par de pinças autoclavadas, transfira os músculos da placa de cultura para o primeiro poço de uma placa de 6 poços contendo PBS + P/S, depois adicione 2-3 gotas de betadine (100 mg/mL) para descontaminar o tecido. Após um leve sacudido por menos de 10 segundos, transfira rapidamente os músculos pelo segundo e terceiro poços contendo PBS + P/S frescos para enxaguar completamente o betadine e eliminar qualquer cabelo restante, tecido conjuntivo ou outros detritos.
NOTA: Os músculos não devem ser expostos ao betadine por um período prolongado, pois pode ser tóxico para as células.
2. Digestão muscular
- Usando um segundo par de pinças autoclavadas, transfira os músculos lavados para dois tubos de 1,5 mL (um tubo por grupo muscular do membro posterior). Trichem finamente o tecido com tesouras autoclavadas até que o músculo seja reduzido a pequenos fragmentos uniformes, com aproximadamente 1-2 mm de tamanho, garantindo uma exposição uniforme durante a digestão enzimática subsequente.
- Digestão por colagênase
- Transfira os músculos minados para tubos de dissociação tecidual, contendo 0,2% de colagnase no Meio Eagle Modificado (DMEM) da Dulbecco, filtrado com um filtro de poros de 0,2 μm. Use um tubo de dissociação para cada grupo muscular do membro posterior, mantendo uma proporção de 500 mg de tecido por 3 mL de solução de colagènase.
NOTA: A colagênase é uma enzima proteolítica que pode causar irritação na pele e nos olhos e sensibilização respiratória se inalada. Manuseie o pó em uma capela química e use o equipamento de proteção individual adequado.
A minuciosidade completa do tecido muscular neste estágio é fundamental para alcançar o rendimento ideal dos mioblastos. No entanto, se a massa total do tecido exceder 500 mg, aumente proporcionalmente a quantidade de colagênase, pois o excesso de tecido pode comprometer a eficiência digestiva enzimática na concentração enzimática descrita abaixo. - Incube as amostras por 30 minutos a 37 °C para iniciar a digestão enzimática.
- Transfira os músculos minados para tubos de dissociação tecidual, contendo 0,2% de colagnase no Meio Eagle Modificado (DMEM) da Dulbecco, filtrado com um filtro de poros de 0,2 μm. Use um tubo de dissociação para cada grupo muscular do membro posterior, mantendo uma proporção de 500 mg de tecido por 3 mL de solução de colagènase.
- Realize dissociação tecidular usando um dissociador mecânico de tecidos com o programa m_muscle_01 (refere-se a um programa específico, pré-definido e otimizado no dissociador, consistindo em agitação mecânica controlada) projetado para facilitar a digestão enzimática enquanto preserva a viabilidade celular. Aplique o programa duas vezes para potencializar a perturbação mecânica do tecido.
- Se não houver dissociador de tecido disponível, passe os músculos moídos por uma agulha de seringa de 20 G várias vezes até obter uma suspensão homogênea sem grandes fragmentos de tecido.
Alternativamente, transfira o músculo moído para um tubo cônico de 15 mL com 0,2% de colagênase.
- Se não houver dissociador de tecido disponível, passe os músculos moídos por uma agulha de seringa de 20 G várias vezes até obter uma suspensão homogênea sem grandes fragmentos de tecido.
- Incube as amostras novamente por mais 30 minutos a 37 °C para completar o processo de digestão.
- Repita o passo 2.3 mais uma vez para garantir uma dissociação mecânica completa do tecido restante.
NOTA: Observe cuidadosamente a digestão muscular nesta fase. O tecido deve estar quase completamente dissociado, restando fragmentos visíveis mínimos, e o meio digestivo deve parecer turvo. A incubação excessiva danifica as células.
3. Filtragem celular
- Coloque um filtro de célula de 100 μm sobre um tubo cônico de 50 mL. Umede o penador com 1 mL de meio neutralizante (NM) pré-aquecido (até 37 °C) contendo DMEM de glicose elevada, com 10% de soro fetal bovino (FBS) e 1% de P/S.
- Despeje a suspensão muscular digerida sobre o peneiro pré-umido de 100 μm. Enxágue o penador com mais 1 mL de NM para remover resíduos de tecido.
- Em um novo tubo cônico de 50 mL, coloque um filtro de célula de 70 μm e pré-umeda com 1 mL de meio NM. Passe o filtrado do filtro de 100 μm por um filtro pré-umido de 70 μm para remover ainda mais células infiltrantes maiores, incluindo macrófagos. Enxágue o filtro de 70 μm com 1 mL de NM para recuperar quaisquer células remanescentes.
- Em um novo tubo cônico de 50 mL, coloque um filtro de célula de 40 μm e passe a mistura celular pelo filtro pré-umido de 40 μm. Enxágue o filtro de 40 μm com 1 mL de NM para recuperar quaisquer células restantes.
- Prepare um penador de célula de 30 μm em um tubo cônico de 15 mL e pré-umedeça com 1 mL de NM. Passe o filtrado do filtro de 40 μm através do filtro pré-umido de 30 μm para refinar ainda mais a suspensão da célula. Lave o filtro de 30 μm com 1 mL de NM para maximizar a recuperação celular.
- Centrifuge a suspensão coletada a 300 × g por 15 minutos em RT. Confirme que um pellet de glóbulo branco está visível no fundo do tubo. Trabalhando sob um armário de biossegurança estéril, remova e descarte cuidadosamente o sobrenadante (meio digestivo).
NOTA: Após a centrifugação, o pellet celular pode ser ressuspenso em meio de proliferação de mioblastos (MPM) e seguir diretamente para a seção 5 para enriquecimento de mioblastos ou, opcionalmente, ser submetido à separação celular ativada por magnetismo (MACS, descrito abaixo) para aumentar ainda mais a pureza da população de mioblastos.
4. (Opcional) Separação de células ativadas por magnetismo
- Ressuspenda o pellet celular obtido no passo 3.6 em um tampão MACS recém-preparado, composto por 1x PBS (pH 7,2), 0,5% FBS e 2 mM EDTA. Use 80 μL de tampão por grama de tecido original.
NOTA: Mantenha o buffer de separação MACS entre 2 e 8 °C durante todo o procedimento. - Adicione 20 μL de reagente de marcação magnética para isolamento de células satélite por até 1 g de tecido.
NOTA: Para amostras menores que 1 g, use os mesmos volumes de reagentes indicados para 1 g. Para amostras maiores que 1 g, escale todos os volumes dos reagentes proporcionalmente (por exemplo, para 2 g de tecido, use 2x o volume dos reagentes). - Misture delicadamente a amostra para garantir uma rotulagem homogênea e incube por 15 minutos a 2-8 °C sobre gelo.
- Após a incubação, ajuste o volume total para 500 μL com o tampão de separação MACS para amostras derivadas de até 5 g de tecido. Para quantidades maiores de tecido, divida a suspensão igualmente em vários tubos para manter a eficiência ótima da separação.
- Separação magnética e coleta de células satélite
NOTA: Realize separação magnética usando um sistema de separação por célula magnética conforme as instruções do fabricante.- Coloque uma coluna de separação no campo magnético do separador magnético. Lave a coluna de separação com 3 mL de tampão de separação para equilibrá-la antes da aplicação da amostra.
- Aplique a suspensão celular marcada na coluna e colete a fração eluente, que contém a população enriquecida por células satélite.
- Lave a coluna com duas porções sequenciais de 1 mL de buffer de triagem. Adicione cada aliquota apenas depois que o reservatório da coluna tenha sido esvaziado. Colete as células que passam por ali e combine-as com o eluente do passo 4.5.3.
- Centrifuge a suspensão de células combinadas a 300 × g em RT por 10 minutos para pelletar as células satélite isoladas em MPM.
5. Purificação dos mioblastos (etapa de pré-placagem)
- Prepare placas revestidas com colágeno.
- Dilua colágeno de rato tipo I em ácido acético de 20 mM (dissolvido em água destilada estéril) até uma concentração de trabalho de 50 μg/mL e adicione ao vaso de cultura. Incubar em RT por 1 hora.
NOTA: Aproximadamente 5 mL de colágeno de 50 μg/mL são necessários para revestir uma placa de 100 mm com área superficial de ≈80cm2. - Aspire cuidadosamente a solução das placas.
- Enxágue bem as placas 3 vezes com 1x PBS estéril em volumes iguais para eliminar qualquer ácido restante.
NOTA: Placas são adequadas para uso imediato ou podem ser secas ao ar e armazenadas a 2-8 °C até que sejam necessárias.
- Dilua colágeno de rato tipo I em ácido acético de 20 mM (dissolvido em água destilada estéril) até uma concentração de trabalho de 50 μg/mL e adicione ao vaso de cultura. Incubar em RT por 1 hora.
- Pellet de células de ressuspensão obtido no passo 3.6 ou passo 4.5.4 em 10 mL de meio proliferador de mioblastos (MPM) pré-aquecido a 37 °C.
- Prepare MPM para mioblastos de camundongos adultos contendo DMEM de glicose elevada, 20% de FBS, 10% de soro de cavalo (HS), 0,5% de extrato de embrião de frango (CEE), 20 ng/mL fator de crescimento fibroblasto básico (bFGF) dissolvido emH2Odestilado estéril, e 1% de P/S ou MPM para mioblastos neonatais de camundongos contendo meio F10 (apoia um crescimento mais controlado e seletivo para cultura neonatal, que contém uma proporção maior de fibroblastos), 20% FBS, 10% HS, 0,5% CEE, 20 ng/mL bFGF e 1% de P/S.
NOTA: Adicione bFGF diretamente ao meio de cultivo até uma concentração final de 20 ng/mL. A bFGF é essencial para preservar o estado indiferenciado dos mioblastos e promover suaproliferação 29.
A CEE também promove o crescimento e a proliferação de mioblastos, além de desempenhar um papel importante na manutenção de culturas saudáveis de mioblastos, prevenindo a fusão espontâneade mioblastos 14,30,31. - Uma vez que a cultura atinge maior pureza miogênica (tipicamente após três passagens), o meio em mioblastos neonatais pode ser transicionado para MPM consistindo em uma mistura 1:1 de DMEM de alta glicose e F10, e posteriormente para a formulação padrão de MPM usada para mioblastos de camundongos adultos.
NOTA: É importante verificar a pureza inicial antecipadamente, pois mudanças no meio eliminam a vantagem seletiva de crescimento dos mioblastos em relação aos fibroblastos. - Pré-células de placa.
- Primeira pré-placagem
- Mioblastos adultos: Células semente em placas revestidas de colágeno. Mantenha a placa em uma incubadora de 37 °C,CO2 por 24 horas.
- Mioblastos neonatais: Coloque as células em placas revestidas com colágeno e incube por 24 horas. Manter culturas em MPM suplementadas com meio F10 (ver seção 5.4), salvo indicação em contrário.
NOTA: Neste estágio, o exame microscópico revela uma mistura heterogênea de fragmentos musculares e células (Figura 2A).
Fibroblastos neonatais apresentam alta capacidade proliferativa, aumento da flexibilidade do citoesqueleto (caracterizada por uma rede actina-miosina menos rígida e uma renovação focal de adesão mais dinâmica) e apresentam perfis de expressão de integrina distintos, em comparação com fibroblastosadultos 32,33. Essas características permitem adesão eficiente às superfícies de cultura mesmo na ausência de revestimentos de matriz extracelular exógena, como o colágeno. Portanto, para mioblastos neonatais, placas revestidas de colágeno poderiam ser substituídas por plásticos padrão de cultura de tecidos não revestidos, embora isso possa aumentar o número de pré-placas necessárias.
- Segunda pré-placagem
- Mioblastos adultos: Usando uma pipeta sorológica de 10 mL, transfira suavemente as células ainda suspensas em MPM para uma placa revestida de colágeno pré-aquecida a 37 °C. Enxágue a placa original com 1-2 mL de MPM morno para recuperar quaisquer células não ligadas restantes. Mantenha a placa em uma incubadora de 37 °C,CO2 , por 6-8 horas.
NOTA: O processo deve ser cuidadosamente monitorado por microscopia de contraste de fase para garantir que todas as células não aderentes, representando todo o espectro das células miogênicas, sejam coletadas e transferidas para novas placas de cultura. - Mioblastos neonatais: Repita uma segunda pré-placagem em placas revestidas de colágeno por mais 16 horas, enxaguando a placa original com 1-2 mL de MPM F10 morno para recuperar quaisquer células não ligadas remanescentes.
NOTA: Células grandes, predominantemente fibroblastos, permanecerão presas à base da placa revestida de colágeno (Figuras 2B e Figura 3).
- Mioblastos adultos: Usando uma pipeta sorológica de 10 mL, transfira suavemente as células ainda suspensas em MPM para uma placa revestida de colágeno pré-aquecida a 37 °C. Enxágue a placa original com 1-2 mL de MPM morno para recuperar quaisquer células não ligadas restantes. Mantenha a placa em uma incubadora de 37 °C,CO2 , por 6-8 horas.
- Primeira pré-placagem
- Células de placagem em placas revestidas com Matrigel
- Prepare uma solução de Matrigel a 10% diluindo o Matrigel com DMEM frio. Usando uma ponta dispensadora, cubra uniformemente a superfície da placa até que ela fique completamente coberta. Deixe o Matrigel polimerizar a 37 °C por 15 minutos.
NOTA: O revestimento com matrigel deve ser realizado sobre gelo, pois ele polimeriza rapidamente em RT. - Transfira células não aderentes de uma placa revestida de colágeno para uma placa revestida com Matrigel. Enxágue a placa revestida de colágeno com 1-2 mL de MPM morno para recuperar quaisquer células restantes. Mantenha a placa na incubadora deCO2 a 37 °C por 72 horas.
- Para mioblastos adultos, confirme que a cultura contém predominantemente mioblastos pequenos e arredondados aderentes após 72 horas (Figura 2C). Alguns fibroblastos grandes em formato triangular também podem estar presentes, mas em abundância muito baixa. Se ainda houver um grande número de fibroblastos após a semeadura no Matrigel, repita as etapas de pré-placagem de 2 a 6 horas, dependendo da abundância de fibroblastos.
- Para mioblastos neonatais, realize-se passagens adicionais combinadas com uma etapa de pré-placagem para remover fibroblastos e enriquecer progressivamente a população de mioblastos a partir da cultura heterogênea inicial.
- Prepare uma solução de Matrigel a 10% diluindo o Matrigel com DMEM frio. Usando uma ponta dispensadora, cubra uniformemente a superfície da placa até que ela fique completamente coberta. Deixe o Matrigel polimerizar a 37 °C por 15 minutos.
6. Manutenção e expansão dos mioblastos
- Mantenha mioblastos purificados em cultura incubando-os em MPM, substituindo o meio dia sim, dia não.
NOTA: Evite permitir que as células ultrapassem 60-70% de confluência, pois densidade maior pode desencadear fusão espontânea de mioblastos e iniciar a diferenciação. - Se necessário, expanda a cultura dividindo as células em múltiplas placas revestidas com 10% de Matrigel.
NOTA: Mioblastos adultos: 2-3 passagens geralmente são recomendadas, pois passagens adicionais aumentam o alongamento celular e a fusão espontânea. Mioblastos neonatais normalmente podem passar por 5 a 6 passagens sem fusão espontânea significativa.- Para expandir a população de mioblastos, use uma mistura 1:1 de DMEM de alta glicemia e F10 em MPM a partir da passagem 3, uma vez que a contaminação por fibroblastos tenha diminuído substancialmente. Na passagem 4, a cultura tipicamente consiste em uma população de mioblastas quase pura; mude para MPM para mioblastos de camundongos neonatais.
7. Diferenciação de mioblastas
- Visualize as células ao microscópio. Confirme que as células são relativamente uniformes, pequenas, arredondadas ou em formato de fuso, proliferando ativamente e não superlotadas. Isso garante que a cultura esteja pronta para a diferenciação.
- Revestir a superfície da cultura de tecidos adequada ao desenho experimental com 10% de Matrigel, conforme descrito na seção 5.6.1.
NOTA: Embora a qualidade de imagem seja superior em superfícies de vidro, as células miogênicas apresentaram redução de fixação e viabilidade em câmaras de vidro, provavelmente devido à menor adesão proteica Matrigel em comparação com o plásticode cultura de tecidos 34. - Separe as células adicionando 2 mL de 0,25% de tripsina-EDTA e incube a 37 °C em uma incubadora de CO₂ por 2 a 5 minutos.
- Examine a cultura ao microscópio para confirmar que todas as células se descolaram. Uma vez concluído o descolamento, adicione 2 mL de meio neutralizante (veja a seção 3.1).
- Centrifuge a suspensão da célula a 300 × g em RT por 10 minutos para pelletar as células.
- Resuspenda e semeia mioblastos primários em placas de cultura revestidas com Matrigel e incube a 37 °C em uma incubadora de CO₂ por 24 horas.
- No dia seguinte, substitua o MPM por meio diferenciador de mioblastos (MDM) contendo DMEM com alta glicose, 5% de HS e 1% de P/S.
NOTA: Para alcançar a formação de miotubos de alta qualidade, certifique-se de que os mioblastos atinjam 80-90% de confluência antes de mudar para o meio de diferenciação. Se a confluência desejada não for alcançada no dia seguinte, continue a incubação até que a densidade ideal seja alcançada.
8. Imunocoloração de mioblastos e miotubos
- Lave as células duas vezes com 1x PBS para remover o meio residual.
- Fixe as células em paraformaldeído (PFA) a 4% em 1x PBS por 15 minutos em RT. Medidas adicionais serão realizadas na RT caso não seja especificado de outra forma.
NOTA: PFA é tóxico. Sempre manuseie soluções de PFA em uma capela química enquanto usa luvas, jaleco e proteção ocular. Evite contato direto com pele ou olhos. Descarte resíduos contendo PFA conforme as regulamentações institucionais de produtos químicos e biohazardos. - Incube as células fixas com 50 mM cloreto de amônio (NH₄Cl) por 30 minutos em RT (preferencialmente em um shaker, 50-100 rpm) para temperar os grupos aldeídos livres e reduzir a ligação inespecífica durante as etapas subsequentes de coloração.
- Lave as células por 3 x 5 minutos em RT com 1x PBS (em um shaker, 50-100 rpm).
- Realize a permeabilização das células com 0,2% de Triton X-100 em 1x PBS por 10 minutos (em um shaker).
- Lave as células por 2-3 x 5 minutos com 1x PBS (em um shaker).
- Bloqueie a ligação de anticorpos inespecíficos incubando as células em solução bloqueante (soro de cavalo a 2% em 1x PBS contendo 0,02% Triton X-100) por 1,5 h em RT (em um shaker, 50-100 rpm).
- Incubar as células durante a noite a 4 °C com anticorpos primários diluídos (Pax7 - 1:100; MHC - 1:50) em solução bloqueante (em um shaker, 50-100 rpm).
- Lave as células 3 x 10-15 min com 1x PBS contendo 0,02% de Triton X-100 (em um shaker, 50-100 rpm).
- Incubar as células com anticorpos secundários apropriados diluídos 1:250 em solução bloqueante por 1 a 1,5 h em RT (em um shaker e protegido da luz).
- Lave as células por 3 x 10-15 minutos com 1x PBS contendo 0,02% de Triton X-100 (em um shaker, 50-100 rpm).
- Monte as amostras usando um meio de montagem apropriado e um coverslip, conforme especificado pelo projeto experimental.
- Para armazenamento a longo prazo, mantenha as amostras montadas a 4 °C, protegidas da luz.
Resultados
A execução bem-sucedida desse protocolo resulta em culturas primárias de mioblastos primários altamente viáveis e morfologicamente distintas, derivadas dos músculos dos membros posteriores de camundongos adultos e neonatais. Ao combinar filtração sequencial por meio de peneiras celulares de poros decrescentes com a seleção celular ativada magnéticamente (MACS) opcional, esse protocolo possibilita o isolamento de uma população de mioblastos altamente purificados. Para melhorar ainda mais a pureza das células isoladas Pax7+, foi incorporado um passo otimizado de pré-placagem. Após essa etapa (seção de protocolo 5), a maioria dos fibroblastos e outras células não miogênicas permanece aderente (Figura 3) à superfície inicial revestida de colágeno, enquanto os mioblastos permanecem em suspensão e subsequentemente se fixam às placas revestidas com Matrigel (Figura 2B). Com base na eficácia já demonstrada de componentes específicos do meio de proliferação de mioblastos (MPM), incluindo alta concentração sérica, suplementação com bFGF e extrato de embrião de frango (CEE), e o uso do revestimento Matrigel – essa formulação, otimizada por nós, oferece uma vantagem proliferativa distinta para mioblastos sobre células nãomiogênicas 14,30,31,35 . Assim, dentro de 72 horas após a cultura em MPM, mioblastos pequenos, redondos a em formato de fuso, com alta razão nuclear-citoplasmática devem predominar (Figura 2C). Uma população menor de células grandes e achatadas semelhantes a fibroblastos pode permanecer, normalmente representando menos de 3% da cultura.
O rendimento celular após 72 horas após o isolamento usando esse protocolo depende da idade dos animais doadores. Para mioblastos isolados de um camundongo adulto usando quatro músculos do membro posterior (gastrocnêmio, sóleo, tibial anterior e extensor dos dedos longos) de ambas as pernas, o rendimento típico é de aproximadamente 2-4 × 10⁶ células por animal. Mais de 97% das células isoladas de camundongos adultos (**p < 0,01) e neonatais (***p < 0,0001) eram progenitores miogênicos, conforme indicado pela expressão de Pax7+ (Figura 4A,B), confirmando o alto enriquecimento dos progenitores miogênicos. Essa avaliação de pureza baseada em Pax7 foi realizada após a conclusão do fluxo de trabalho completo de enriquecimento, incluindo pré-placagem seguida de MACS e/ou expansão, e não nas frações pré-placas aderentes iniciais.
Mioblastos neonatais alcançaram alta pureza com ou sem MACS (Figura 4A,B), tornando esse protocolo adequado para laboratórios com diferentes níveis de suporte técnico. No entanto, quando o MACS é omitido, são necessárias etapas adicionais de pré-revestimento para alcançar pureza comparável.
Para mioblastos adultos, não foi realizada comparação estatística direta entre populações classificadas por MACS e não classificadas. No entanto, dada a menor capacidade proliferativa e o maior compromisso com a diferenciação, espera-se que o MACS aumente o enriquecimento em relação apenas ao pré-placagem.
Ao mudar para o meio diferenciador (MDM) após atingir 80-90% de confluência, os mioblastos se fundem eficientemente para formar miotubos alongados e multinucleados em 48-72 horas. Esses miotubos são facilmente visualizados por microscopia de contraste de fase (Figura 2D) e podem ser ainda confirmados por imunocoloração para cadeia pesada de miosina (MHC) (Figura 5A,B). A presença de estruturas sarcoméricas organizadas em miotubos diferenciados (Figura 5B) indica maturação estrutural consistente com diferenciação miogênica nessas condições de cultura.
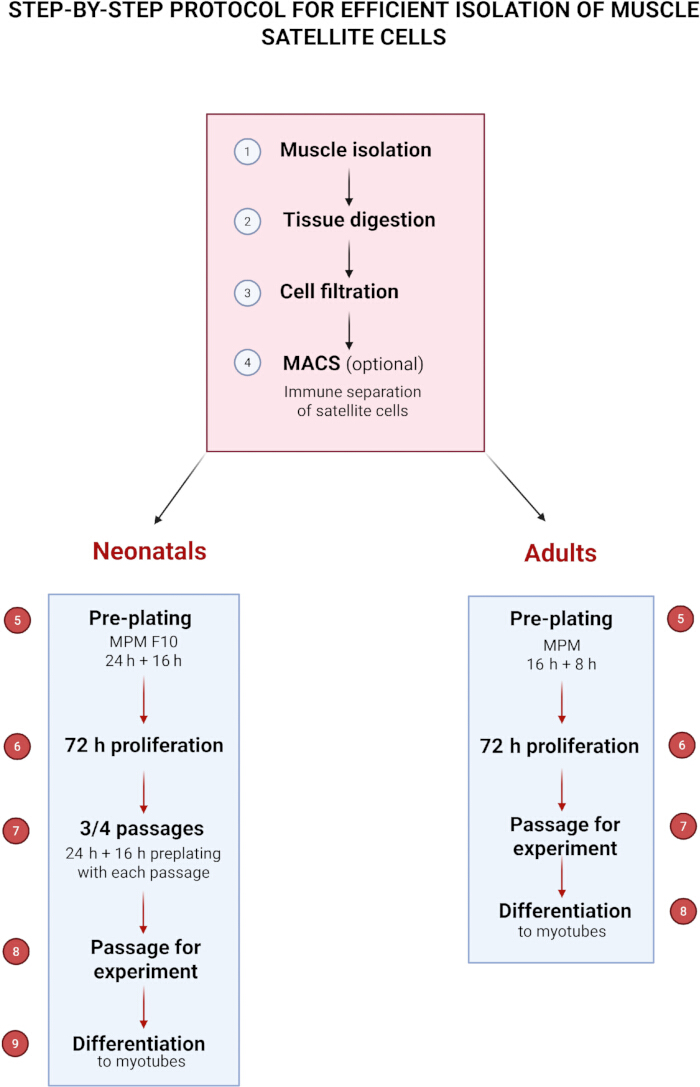
Figura 1: Protocolo passo a passo para o isolamento eficiente de células satélite musculares. Por favor, clique aqui para ver uma versão maior desta figura.
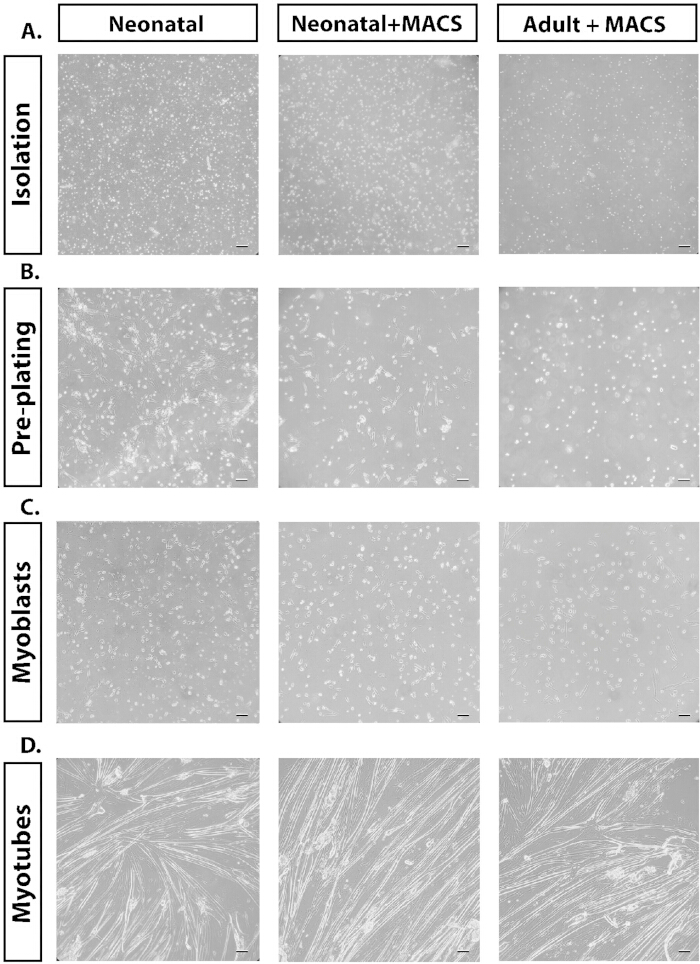
Figura 2: Imagens representativas de microscopia de contraste de fase das diferentes metodologias discutidas no texto. (A) Imagens de contraste de fase (20x) do isolamento das células após digestão. (B) Contraste de fase (20x) do pré-revestimento das culturas com fibroblastos acoplados, juntamente com mioblastos não ligados. (C) Contraste de fase (20x) de mioblastos proliferantes uma vez ligados. (D) Contraste de fase (20x) dos miotubos diferenciados. Barra da escala = 50 μm. Por favor, clique aqui para ver uma versão maior desta figura.
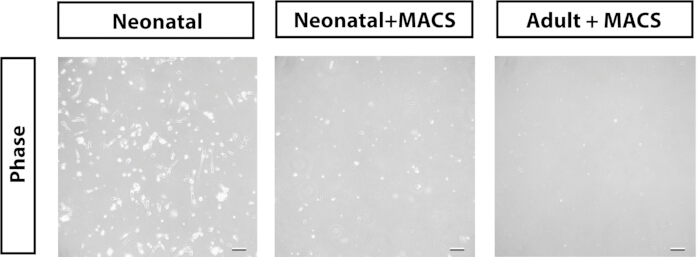
Figura 3: Imagens representativas de microscopia de contraste de fase (20×) das células permanecendo unidas após a primeira etapa de pré-placagem. Barra da escala = 50 μm. Por favor, clique aqui para ver uma versão maior desta figura.
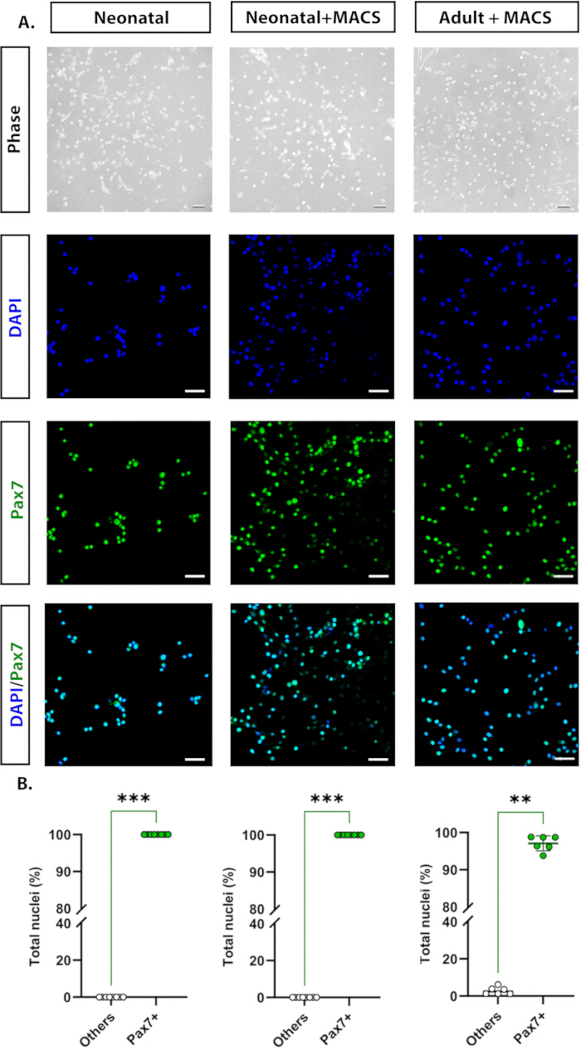
Figura 4: Imagens representativas tiradas sob microscópio de contraste de fase (20x) e imunocitoquímica (40x). (A) Pax7+ (verde) e núcleos corados com DAPI (azul claro), e sua colocalização nos canais fundidos. (B) Análise da pureza da cultura de mioblastos, quantificando a porcentagem de células Pax7+ normalizadas para núcleos por campo adquirido (um campo por poço, em pelo menos seis poços). A imunocoloração foi repetida pelo menos três vezes, com duas a três réplicas técnicas por experimento. **p < 0,01, ***p < 0,0001 (A significância estatística foi analisada usando o teste U de Mann-Whitney). Barra da escala = 50 μm. Por favor, clique aqui para ver uma versão maior desta figura.
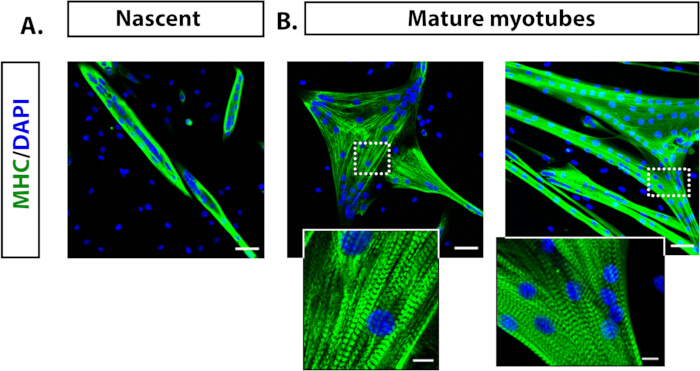
Figura 5: Imagens representativas de imunofluorescência mostrando miotubos diferenciados dos mioblastos de camundongos adultos. (A) Miotubos nascentes (3 dias em cultura) fotografados com 20x de MHC (verde) e núcleos corados com DAPI (azul claro). (B) Miotubos maduros (6 dias em cultura) fotografados a 20x e detalhes da estrutura do padrão sarscomerico definidos pela coloração de miosina. A imunocoloração foi repetida pelo menos três vezes, com duas a três réplicas técnicas por experimento. Barra de escala = 50 μm; Barra de escala ampliada = 10 μm. Por favor, clique aqui para ver uma versão maior desta figura.
Discussão
As células satélite (SCs) constituem a principal população miogênica de tronco e progenitor responsável pelo crescimento, reparo e regeneração dos músculosesqueléticos 36,37. Sua capacidade de reentrar no ciclo celular e se diferenciar em miofibras maduras as torna indispensáveis para o estudo da biologia do músculo esquelético. Quando isolados e cultivados sob condições in vitro definidas, os SCs proliferam como mioblastos que podem ser induzidos a se diferenciar e fundir em miotubos multinucleados, recapitulando aspectos-chave da miogênese observados in vivo.
Nosso método possibilita a recuperação de populações celulares altamente viáveis e homogêneas, ajustando cuidadosamente parâmetros-chave, incluindo concentração enzimática, duração da digestão e condições de cultura, especialmente adaptado para tecidos neonatais. A combinação de dissociação enzimática e mecânica, seguida por filtragem em múltiplas etapas e seleção opcional de células ativadas por magnetismo (MACS), juntamente com pré-placagem, garante alto rendimento e pureza celular. Importante, esse protocolo permite a geração de culturas que normalmente extraem 97% de progenitores miogênicos Pax7+ , tornando-as adequadas para ensaios de diferenciação posteriores e estudos moleculares.
A técnica de pré-placagem baseia-se nas diferentes propriedades de aderência dos fibroblastos e dos SCs 16,38,39. Essa etapa é particularmente crítica para determinar a pureza da cultura, e pequenas variações no tempo ou na lavagem podem levar à contaminação por fibroblastos ou à redução da recuperação dos mioblastos. A inclusão de uma etapa de pré-placagem com precisão temporizada é particularmente vantajosa, pois separa eficientemente as células miogênicas de fibroblastos e outras populações não miogênicas. Essa abordagem pode ser empregada na ausência de equipamentos de separação magnética ou como medida adicional para aumentar ainda mais a pureza das culturas de mioblastos. Em nosso protocolo, otimizamos essa etapa usando placas revestidas de colágeno e um período de pré-placagem precisamente cronometrado, que separa eficientemente as células miogênicas de fibroblastos e outras populações não miogênicas.
Outro avanço metodológico do protocolo atual é o uso de um meio de proliferação de mioblastos (MPM) definido, otimizado tanto para células adultas quanto neonatais. A combinação de alta concentração sérica, extrato de embrião de frango (CEE) e fator básico de crescimento de fibroblastos (bFGF) apoia a proliferação sustentada e a manutenção de um fenótipo indiferenciado. A CEE, em particular, contribui com fatores que promovem o crescimento e aumentam a viabilidade dos mioblastos e atrasam a fusão espontânea, enquanto o bFGF mantém a identidade dos SCs por meio da ativação das vias canônicas desinalização 29,31. O uso de superfícies revestidas com Matrigel melhora ainda mais a adesão e a eficiência de proliferação celular, contribuindo para a alta viabilidade e homogeneidade morfológica observadas em 72 horas após o isolamento.
Na transição para o meio de diferenciação, os mioblastos purificados se fundem facilmente em miotubos multinucleados e contráteis que expressam cadeia pesada de miosina (MHC), demonstrando potencial miogênico preservado e maturação estrutural. As culturas resultantes são altamente adequadas para estudos de regeneração muscular esquelética, sinalização celular, regulação transcricional e modelagem de doenças. A confluência é um fator crítico, pois culturas com confluência muito baixa não progredirão, enquanto confluência excessivamente alta induzirá fusão e diferenciação dos mioblastos. Mioblastos não devem ser mantidos no mesmo prato de cultura por mais de 5 dias, independentemente da confluência, pois incubação prolongada também pode promover a diferenciação.
Apesar dessas vantagens, certos passos continuam sensíveis a falhas. A digestão enzimática deve ser cuidadosamente calibrada para equilibrar a dissociação dos tecidos com a viabilidade celular. O momento da pré-placagem, a densidade celular antes da diferenciação e o manuseio suave durante a dissociação influenciam fortemente o rendimento, a pureza e o potencial de fusão. Problemas comuns, como contaminação persistente por fibroblastos, baixo rendimento, diferenciação prematura, fixação deficiente ou formação fraca de miotubo podem frequentemente ser resolvidos por pequenos ajustes na pré-placagem, suplementação em médio ou técnica de blindagem.
Solução de problemas e considerações práticas:
A pureza do isolamento e a digestão enzimática exigem atenção cuidadosa, pois variações no tipo de enzima, concentração, tempo de incubação ou trituração de tecidos podem influenciar fortemente tanto o rendimento celular quanto a pureza da cultura. A digestão insuficiente pode deixar o tecido parcialmente intacto, reduzindo a liberação de células elicoais e entupindo o peneiro na etapa seguinte, enquanto a digestão excessiva pode parecer visualmente semelhante a um biofilme e comprometer a viabilidade celular. Portanto, uma otimização cuidadosa é essencial para resultados reproduzíveis.
A filtração e o uso de peneiras também são críticas, pois filtração incompleta ou ineficiente pode deixar detritos ou agregados de tecido na suspensão celular, o que pode interferir na fixação celular e reduzir a pureza da cultura. Usar peneiras de tamanho adequado, passar a suspensão suavemente por elas e pré-umedecer os filtros pode melhorar a remoção de detritos enquanto minimiza o estresse mecânico nas células. Se fragmentos de tecido maiores entupirem o filtro, ele deve ser substituído por um novo peneiro em vez de forçar a suspensão, pois as células podem ficar presas na superfície do filtro, levando à diminuição do rendimento. Repetir a filtragem com um filtro novo, quando necessário, pode potencializar ainda mais a recuperação de mioblastos viáveis.
Diferenciação prematura ou fracassada pode ocorrer quando as culturas se tornam excessivamente densas, pois isso pode desencadear diferenciação espontânea ou fusão prematura, comprometendo assim o tempo experimental. Portanto, monitorar a densidade celular e ajustar a densidade de semeadura ou o volume médio antes da diferenciação é. Em casos de confluência excessiva, a divisão parcial ou a resemeadura suave podem ajudar a manter a proliferação sem induzir a formação de miotubos não intencionais. Por outro lado, se a confluência desejada não for alcançada antes do início da diferenciação, a incubação deve ser continuada até que a densidade ideal seja alcançada para garantir uma diferenciação eficaz. Manter os mioblastos além do período recomendado (>5 dias) aumenta o risco de diferenciação espontânea e reduz a capacidade proliferativa, independentemente da confluência inicial. Avaliação regular da morfologia celular, adesão aos cronogramas de cultivo e mudanças oportunas no meio são essenciais para preservar tanto a viabilidade quanto o potencial de diferenciação.
A contaminação persistente por fibroblastos pode ser minimizada por meio de um processamento meticuloso de tecidos, incluindo a remoção cuidadosa do tecido conjuntivo e adiposo durante a dissecção muscular. A otimização da etapa de pré-revestimento é particularmente importante, pois fibroblastos que aderem rapidamente se fixam em superfícies não revestidas enquanto os SCs permanecem em suspensão. O uso de placas de cultura revestidas de colágeno em combinação com um meio definido de proliferação de mioblastos, suplementado com bFGF, promove a expansão seletiva dos mioblastos, ao mesmo tempo em que limita o crescimento dos fibroblastos. Purificação adicional pode ser alcançada por meio de estratégias de seleção negativa, como a MACS, para esgotar populações de fibroblastos. O monitoramento microscópico regular é essencial para detectar o crescimento excessivo precoce de fibroblastos e permitir uma intervenção oportuna.
Em resumo, esse protocolo avança a reprodutibilidade e eficiência do isolamento primário de mioblastos ao integrar purificação sequencial, condições otimizadas de cultura e opções de purificação adaptáveis. Importante, ele gera de forma confiável células Pax7+ altamente enriquecidas, que podem ser posteriormente utilizadas para estudos controlados da biologia dos SCs, compromisso miogênico e dinâmica de diferenciação.
Em contraste com protocolos otimizados para expansão serial prolongada, que podem alterar o comportamento celular e reduzir o potencial miogênico e a capacidade de fusão, nosso método é intencionalmente projetado para preservar células com identidade miogênica robusta e alta competência em fusão. Esse foco é vantajoso para aplicações que exigem relevância fisiológica, diferenciação miogênica eficiente e retenção das características definidoras dos SCs, especialmente em experimentos focados no estudo da diferenciação e regeneração miogênica.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Agradecimentos
Imagens confocais foram realizadas no Laboratório de Estrutura e Função Tissular de Imagem, que serve como uma instalação central de imagem no Instituto Nencki de Biologia Experimental e faz parte da infraestrutura do Nó Euro-Bioimagem Polonês.
Esse trabalho foi apoiado pelo Centro Nacional de Ciência da Polônia (bolsa Sonata 2022/47/D/NZ3/02737 para Lilya Lehka e bolsa Sonata bis 2020/38/E/NZ4/00314 para Grzegorz Sumara), e fundos estatutários do Ministério da Ciência e Ensino Superior para o Instituto Nencki. Esse trabalho foi apoiado pelo projeto do Ministro da Educação e Ciência com base no contrato nº 2022/WK/05 (Nó Euro-BioImaging polonês "Nó Avançado de Microscopia Óptica Polônia").
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 0,25% tripsina-EDTA | Gibco | 25200-056 | |
| 100 & micro; Filtro de células M | VWR | 732-2759 | |
| 30 & micro; penador m | Miltenyi Biotec | 130-041-407 | |
| 40 & micro; Filtro de células M | VWR | 732-2757 | |
| 70 & micro; Filtro de células M | VWR | 130-095-823 | |
| Ácido acético | POCH | 568760114 | Dissolvido em dH2O até uma concentração final de 20 mM e esterilizado por um 0,2 & micro; Filtro M |
| Alexa Fluor 488, anti-Rabbit de burro | Invitrogen | A21206 | Dissolvido em solução bloqueante (ver Seção 8.7) em diluição 1:250 |
| Alexa Fluor 488, anti-camundongos & nbsp; | Abcam | ab150113 | Dissolvido em solução bloqueante (ver Seção 8.7) em diluição 1:250 |
| Cloreto de amônio (NH4Cl) | BioShop | AMC303.500 | Dissolva em água até uma concentração final de 50 mM |
| Mídia de Montagem Antifade | Vectashield | H-2000-10 | |
| Anticorpo anti-PAX7 | Abcam | ab187339 | Dissolvido em solução bloqueante (ver Seção 8.7) em diluição 1:100 |
| Fator básico de crescimento de fibroblastos | Corning | 354060 | Dissolvido em dH2O estéril até uma concentração de estoque de 10 e micro; g/mL |
| Betadine, 100 mg/mL | EGIS Pharmaceuticals | ||
| Placa de cultura celular, 6 poços, Cell+ | SARSTEDT | 83.3902.300 | |
| Extrato de embrião de galinha & nbsp; | MP Biomédicos | 2850145 | |
| Colágeno I, rabo de rato | Gibco | A10483-01 | Dissolvido em 20 mM de ácido acético |
| Colagenase, tipo I | Sigma | C0130-500MG | Dissolvido em DMEM e esterilizado por um 0.2 & micro; Filtro M |
| Tubo de dissociação (GentleMACS C Tubes) | Miltenyi Biotec | 130-093-237 | |
| Dulbecco's Modified Eagle Medium, glicose alta | Gibco | 31966-021 | |
| EDTA | Invitrogen | AM9260G | |
| Tubos Centrífugas Cônicas Falcon, 15 mL | Corning | 352096 | |
| Tubos Centrífugos Cônicos Falcon, 50 mL | Corning | 352070 | |
| Soro Fetal Bovino | Gibco | 10082147 | |
| Soro de cavalo | Gibco | 26050088 | |
| Reagente de marcação magnética (Kit de isolamento de células satélite) | Miltenyi Biotec | 130-104-268 | |
| Separador magnético (Separador MidiMACS) | Miltenyi Biotec | 130-042-302 | |
| Matrigel | Corning | CLS356234 | Dissolvido em DMEM até 10% de concentração |
| Paraformaldeído, 4% em PBS | Thermo Fisher Scientific | J61899. AK | |
| Penicilina-Estreptomicina | Gibco | 15140122 | |
| Solução salina tamponada com fosfato & nbsp; | VWR | 392-0334 | |
| Coluna de separação (Colunas LS) | Miltenyi Biotec | 130-042-401 | |
| Anticorpo de Miosina do Músculo Esquelético, MHC | Santa Cruz | SC-32732 | Dissolvido em solução bloqueante (ver Seção 8.7) em diluição de 1:50 |
| Prato TC, 100 x 20 mm | SARSTEDT | 83.3902 | |
| Dissociador de tecidos (Dissociador GentleMACS) | Miltenyi Biotec | 130-093-235 | |
| Triton X-100 | Sigma-Aldrich | X100-1L |
Referências
- Yeh, C. -J., Sattler, K. M., Lepper, C. Molecular regulation of satellite cells via intercellular signaling. Gene. 858, 147172(2023).
- Gonzalez, M. L., Busse, N. I., Waits, C. M., Johnson, S. E. Satellite cells and their regulation in livestock. J Anim Sci. 98 (5), skaa081(2020).
- Mauro, A. Satellite cell of skeletal muscle fibers. J Biophys Biochem Cytol. 9 (2), 493-495 (1961).
- Yin, H., Price, F., Rudnicki, M. A. Satellite cells and the muscle stem cell niche. Physiol Rev. 93, 23-67 (2013).
- Kahn, R. E., Dayanidhi, S., Lacham-Kaplan, O., Hawley, J. A. Molecular clocks, satellite cells, and skeletal muscle regeneration. Am J Physiol Cell Physiol. 324 (1), C1332-C1340 (2023).
- Abreu, P., Mendes, S. V. D., Ceccatto, V. M., Hirabara, S. M. Satellite cell activation induced by aerobic muscle adaptation in response to endurance exercise. Life Sci. 170, 33-40 (2017).
- Dueweke, J. J., Awan, T. M., Mendias, C. L. Regeneration of skeletal muscle after eccentric injury. J Sport Rehabil. 26 (2), 171-179 (2017).
- Michele, D. E. Mechanisms of skeletal muscle repair and regeneration in health and disease. FEBS J. 289 (21), 6460-6462 (2022).
- Domingues-Faria, C., Vasson, M. -P., Goncalves-Mendes, N., Boirie, Y., Walrand, S. Skeletal muscle regeneration and impact of aging and nutrition. Ageing Res Rev. 26, 22-36 (2016).
- Tierney, M. T., Sacco, A. Satellite cell heterogeneity in skeletal muscle homeostasis. Trends Cell Biol. 26 (6), 434-444 (2016).
- Troy, A., et al. Coordination of satellite cell activation and self-renewal by Par-complex-dependent asymmetric activation of p38α/β MAPK. Cell Stem Cell. 11 (4), 541-553 (2012).
- Dumont, N. A., Wang, Y. X., Rudnicki, M. A. Intrinsic and extrinsic mechanisms regulating satellite cell function. Development. 142 (9), 1572-1581 (2015).
- Danoviz, M. E., Yablonka-Reuveni, Z. Skeletal muscle satellite cells: background and methods for isolation and analysis. Myogenesis. DiMario, J. X. 798, Humana Press. 21-52 (2012).
- Gharaibeh, B., et al. Isolation of a slowly adhering cell fraction containing stem cells from murine skeletal muscle by the preplate technique. Nat Protoc. 3 (9), 1501-1509 (2008).
- Benedetti, A., et al. A novel approach for the isolation and long-term expansion of pure satellite cells based on ice-cold treatment. Skelet Muscle. 11 (1), 7(2021).
- Yoshioka, K., et al. A modified preplating method for high-yield and high-purity muscle stem cell isolation. Front Cell Dev Biol. 8, 793(2020).
- Uezumi, A., Fukada, S., Yamamoto, N., Takeda, S., Tsuchida, K. Mesenchymal progenitors distinct from satellite cells contribute to ectopic fat formation. Nat Cell Biol. 12 (2), 143-152 (2010).
- Christov, C., et al. Muscle satellite cells and endothelial cells: close neighbors and privileged partners. Mol Biol Cell. 18 (4), 1397-1409 (2007).
- Elizalde, G., Munoz, A. Z., Almada, A. E. Protocol for the isolation of mouse muscle stem cells using fluorescence-activated cell sorting. STAR Protoc. 4 (4), 102656(2023).
- Pasut, A., Oleynik, P., Rudnicki, M. A. Isolation of muscle stem cells by fluorescence-activated cell sorting. Myogenesis. DiMario, X. 798, Humana Press. 53-64 (2012).
- Lee, J. D., Sinha, B. C., Larkin, L. M., Vandenburgh, H. H. Isolation and purification of satellite cells for skeletal muscle tissue engineering. J Regen Med. 3 (2), (2015).
- Llufrio, E. M., Wang, L., Naser, F. J., Patti, G. J. Sorting cells alters their redox state and cellular metabolome. Redox Biol. 16, 381-387 (2018).
- Cusmano, A. A., et al. Efficient isolation and ex vivo differentiation of murine satellite cells. Stem Cell. Turksen, K. 2939, Springer. 37-54 (2025).
- Park, Y. G., Moon, J. H., Kim, J. A. Comparative study of magnetic-activated cell sorting and preplating for myoblast purification. Yonsei Med J. 47 (2), 179-186 (2006).
- Park, Y. G., Baek, A., Kim, S. Myoblast purifying by magnetic-activated cell sorting. Methods Cell Biol. 112, Elsevier. 439-447 (2012).
- Lee, H., Han, N. R., Kim, S. J., Yun, J. I., Lee, S. T. Development of a high-yield isolation protocol for active muscle satellite cells. Int J Stem Cells. 15 (3), 283-290 (2022).
- Cui, Y., et al. An easy and practical method for isolation, culture and identification of mouse skeletal muscle satellite cells. Int J Clin Exp Med. 9, 19424-19431 (2016).
- Ding, S., et al. Characterization and isolation of highly purified porcine satellite cells. Cell Death Discov. 3, 17003(2017).
- Pawlikowski, B., Vogler, T. O., Gadek, K., Olwin, B. B. Regulation of skeletal muscle stem cells by fibroblast growth factors. Dev Dyn. 246 (5), 359-367 (2017).
- Shahini, A., et al. Efficient and high-yield isolation of myoblasts from skeletal muscle. Stem Cell Res. 30, 122-129 (2018).
- Lee, D. H., Kwak, K. B., Park, Y. C., Chung, C. H., Ha, D. B. Purification and characterization of myoblast fusion inhibitor. Mol Cells. 1, 177-182 (1991).
- Moulin, V., et al. Fetal and adult human skin fibroblasts display intrinsic differences in contractile capacity. J Cell Physiol. 188 (2), 211-222 (2001).
- Wilson, C. G., et al. Age-dependent expression of collagen receptors in rat cardiac fibroblasts. Microsc Microanal. 17 (4), 555-562 (2011).
- Kohen, N. T., Little, L. E., Healy, K. E. Characterization of Matrigel interfaces during defined hESC culture. Biointerphases. 4 (4), 69-79 (2009).
- Wang, Z., et al. In vitro culture system supporting robust expansion of myogenic progenitors. BioRes Open Access. 3 (3), 79-87 (2014).
- Péault, B., et al. Stem and progenitor cells in skeletal muscle development and therapy. Mol Ther. 15 (5), 867-877 (2007).
- Le Grand, F., Rudnicki, M. A. Skeletal muscle satellite cells and adult myogenesis. Curr Opin Cell Biol. 19 (6), 628-633 (2007).
- Rando, T. A., Blau, H. M. Primary mouse myoblast purification and transplantation. J Cell Biol. 125 (6), 1275-1287 (1994).
- Hindi, L., McMillan, J., Afroze, D., Hindi, S., Kumar, A. Isolation, culturing, and differentiation of primary myoblasts. Bio Protoc. 7 (9), (2017).
Reimpressões e permissões
