Este protocolo descreve uma abordagem para o ajuste biológico fino da fibrina rica em plaquetas por meio do enriquecimento com cobalamina e alfa-tocoferol antes da centrifugação, permitindo a modulação controlada do fator de crescimento e da liberação de citocinas sob condições in vitro .
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de investigação
Enriquecimento de Fibrina Rica em Plaquetas Usando Cobalamina e Alfa-Tocoferol para Modular a Liberação de Fatores de Crescimento
Neste artigo
Resumo
Resumo
A fibrina rica em plaquetas (PRF) é um biomaterial autólogo amplamente utilizado na odontologia regenerativa devido à sua biocompatibilidade e liberação sustentada de fatores de crescimento. Pesquisas recentes têm se orientado para a modulação biológica da PRF para melhorar seu desempenho regenerativo sem alterar seus princípios fundamentais de preparação. Este estudo apresenta um protocolo para ajuste biológico fino da PRF por meio do enriquecimento com cobalamina e alfa-tocoferol antes da centrifugação e avalia seus efeitos na liberação de fator de crescimento e citocinas pro-inflamatórias em condições in vitro . Amostras de sangue periférico obtidas de voluntários saudáveis foram processadas usando um protocolo fixo de centrifugação. Cobalamina ou alfa-tocoferol foi adicionada ao sangue total antes da centrifugação para obter matrizes de PRF modificadas bioativamente. Os perfis de liberação do fator de crescimento derivado de plaquetas (PDGF), fator de crescimento transformante-β1 (TGF-β1), fator de crescimento endotelial vascular (VEGF), fator de crescimento semelhante à insulina-1 (IGF-1), fator de crescimento fibroblasto-2 (FGF-2), interleucina-1β (IL-1β) e fator de necrose tumoral α (TNF-α) foram quantificados em 24 h e 72 h usando um ensaio imunosorvente ligado a enzimas. A PRF enriquecida com cobalamina esteve associada a diferenças significativas entre grupos nos níveis de TGF-β1 e redução da liberação de citocinas pró-inflamatórias, indicando uma mudança para um microambiente regenerativo mais favorável. Em contraste, os aumentos observados em FGF-2 e IGF-1 foram dependentes do tempo e detectados em todos os grupos, sem demonstrar efeito específico de cobalamina. O PRF enriquecido com alfa-tocoferol apresentou um aumento seletivo na liberação de VEGF, sugerindo uma possível influência proangiogênica. Esses achados demonstram que o enriquecimento vitamínico direcionado permite a modulação controlada da bioatividade da PRF, preservando sua natureza autóloga e livre de anticoagulantes. Esse protocolo fornece uma estrutura prática para o ajuste biológico do PRF e apoia seu uso como uma plataforma regenerativa ajustável para futuras aplicações translacionais e clínicas.
Introdução
A fibrina rica em plaquetas (PRF) é um concentrado autólogo de plaquetas de segunda geração amplamente adotado em periodontologia, implantologia dentária e cirurgia oral devido à sua biocompatibilidade, facilidade de preparação e capacidade de liberação sustentada de fatoresde crescimento 1,2. A PRF é obtida pela centrifugação do sangue total sem o uso de anticoagulantes ou ativadores exógenos, resultando em uma matriz de fibrina tridimensional que aprisiona plaquetas e leucócitos. Esses componentes celulares atuam como reservatórios endógenos de fatores de crescimento, incluindo fator de crescimento derivado de plaquetas (PDGF), fator de crescimento transformante-β1 (TGF-β1), fator de crescimento endotelial vascular (VEGF), fator de crescimento semelhante à insulina-1 (IGF-1) e fator de crescimento fibroblasto-2 (FGF-2), que regulam coletivamente angiogênese, migração celular, proliferação e remodelação da matriz extracelular durante a regeneraçãotecidual 3,4.
Além de sua composição biológica, o desempenho regenerativo da PRF é fortemente influenciado pela arquitetura de sua rede de fibrina e pela atividade biológica de seus constituintes celulares. Por essa razão, investigações recentes ultrapassaram os protocolos convencionais de preparação e começaram a conceituar a PRF como um sistema de transporte biologicamente sintonizável, em vez de um andaimepassivo 5,6. Estratégias de modificação estrutural, como a incorporação de biomateriais incluindo ácido hialurônico e colágeno, demonstraram que as propriedades físicas e mecânicas do PRF podem ser alteradas, levando a alterações na organização da fibrina, estabilidade mecânica e cinética de liberação defatores de crescimento 7. Esses achados contribuíram para um corpo crescente de evidências que apoiam a adaptabilidade da PRF a demandas regenerativas específicas.
Paralelamente às abordagens baseadas em biomateriais, o enriquecimento à base de vitaminas emergiu como uma estratégia biologicamente relevante para modular a bioatividade da PRF. Sabe-se que vitaminas regulam processos celulares fundamentais como metabolismo, equilíbrio redox, síntese de colágeno, angiogênese e sinalização inflamatória. Em particular, vitaminas como ácido ascórbico, colecalciferol, cobalamina e alfa-tocoferol demonstraram influenciar o comportamento celular e a cicatrização dos tecidos por meio de vias molecularesdistintas. Estudos in vitro anteriores demonstraram que formulações de PRF enriquecidas em vitaminas podem modular os perfis de liberação de fatores de crescimento, a expressão inflamatória de citocinas e as características biomecânicas da matriz de fibrina, indicando que a suplementação vitamínica representa um meio eficaz de modificar biologicamente a PRF sem alterar sua naturezaautóloga 9.
Cobalamina (Vitamina B12) e alfa-tocoferol (vitamina E) são micronutrientes essenciais envolvidos em processos biológicos chave relevantes para a homeostase e reparo tecidual. A vitamina B12 desempenha um papel fundamental na síntese de ácidos nucleicos, metabolismo celular e eritropoiese, e sua deficiência tem sido associada a alterações na mucosa oral e à degradação do tecidoperiodontal 10,11. A vitamina E atua como um potente antioxidante que limita a peroxidação lipídica, reduz o estresse oxidativo e contribui para a estabilização e modulação do colágeno nas respostasinflamatórias 12,13. Importante destacar que, embora o presente trabalho se baseie em investigações anteriores que exploraram diferentes moduladores biológicos e fisiológicos da PRF, o estudo atual introduz um protocolo distinto especificamente para enriquecimento com cobalamina e alfa-tocoferol antes da centrifugação. Assim, o objetivo deste estudo é descrever um protocolo reprodutível para preparar PRF enriquecido com cobalamina e alfa-tocoferol e avaliar os efeitos dessa abordagem bioativa de ajuste fino na liberação de fator de crescimento e citocinas pro-inflamatórias sob condições in vitro.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Este estudo experimental foi conduzido de acordo com os princípios éticos estabelecidos na Declaração de Helsinque e recebeu aprovação do Comitê de Ética em Pesquisa Clínica da Universidade de Çukurova (Aprovação nº: 139/25; Data:8 de dezembro de 2023). Antes da participação, todos os participantes foram informados sobre os procedimentos do estudo, e consentimento informado por escrito foi obtido de cada participante. Todos os procedimentos envolvendo amostras de sangue humano foram realizados em conformidade com as regulamentações institucionais de biossegurança. Equipamentos de proteção individual (EPI) apropriados, incluindo luvas, máscaras e jalecos, foram usados durante todo o processo experimental. Os materiais biológicos foram manuseados usando técnicas assépticas, e todos os resíduos foram descartados de acordo com os protocolos estabelecidos de manejo de riscos biológicos. Todos os reagentes, consumíveis e equipamentos usados neste estudo estão listados na Tabela de Materiais, incluindo detalhes do fabricante e especificações relevantes para garantir a reprodutibilidade.
1. Seleção de participantes
Os participantes foram recrutados entre adultos sistêmicamente saudáveis, entre 20 e 30 anos, que demonstraram adesão adequada aos procedimentos do estudo. Indivíduos com histórico de doença sistêmica, distúrbios hematológicos ou condições conhecidas por afetar a função plaquetária ou a cicatrização de feridas não foram considerados elegíveis. Critérios adicionais de exclusão incluíam gravidez ou lactação, tabagismo atual, infecção recente, hipersensibilidade conhecida a cobalamina ou alfa-tocoferol, e o uso de suplementos vitamínicos ou medicamentos que pudessem interferir na atividade plaquetária nos seis meses anteriores. Para reduzir a variabilidade biológica, apenas voluntários com achados hematológicos basais normais foram inscritos, e todos os participantes foram avaliados antes da inclusão para garantir adequação à preparação da PRF. Como investigação clínica exploratória preliminar, este estudo utilizou um tamanho de amostra baseado na viabilidade e na disponibilidade de participantes elegíveis durante o período do estudo, e amostras de doze participantes foram analisadas.
2. Coleta de sangue e alocação de grupos
Sangue venoso periférico foi coletado de cada participante usando tubos de vidro de 10 mL sem aditivos sob condições assépticas. Um total de cinco tubos foram obtidos por participante. Um tubo foi destinado para análise completa do hemograma e um tubo foi usado para determinar os níveis séricos de cobalamina e alfa-tocoferol no ponto de partida. Os três tubos restantes foram designados para preparação de fibrina rica em plaquetas (PRF). Entre eles, um tubo serviu como grupo controle de PRF sem aditivos, um tubo recebeu cobalamina (1 mL) antes da centrifugação para obter PRF enriquecido com cobalamina, e um tubo recebeu alfa-tocoferol (0,5 mL) antes da centrifugação para obter PRF enriquecido com alfa-tocoferol. A cobalamina foi administrada como solução estéril injetável (1000 μg/mL), e alfa-tocoferol foi usado em forma de ampola (2 mL). Todas as amostras foram processadas imediatamente após a coleta de sangue para evitar coagulação prematura.
3. PRF preparação
Amostras de sangue venoso periférico foram coletadas de cada participante usando tubos de vidro estéreis e sem anticoagulantes. Imediatamente após a coleta, os tubos eram colocados em uma centrífuga e processados sem demora para evitar coagulação prematura. A centrifugação foi realizada a 2700 rpm (708 × g) por 12 minutos (em temperatura ambiente) usando um sistema de rotor de ângulo fixo. Após a conclusão da centrifugação, foram observadas três camadas distintas: uma fração inferior de glóbulos vermelhos, uma camada superior de plasma pobre em plaquetas e um coágulo intermediário de fibrina representando fibrina rica em plaquetas (PRF). O coágulo de PRF foi cuidadosamente separado da camada de glóbulos vermelhos usando instrumentos estéreis e isolado para processamento posterior. Para a preparação dos grupos PRF enriquecidos, os aditivos designados foram introduzidos nas amostras de sangue imediatamente antes da centrifugação sob condições padronizadas. Essa abordagem permitiu a incorporação de compostos bioativos na matriz de fibrina em desenvolvimento durante a formação de coágulos (Figura 1).
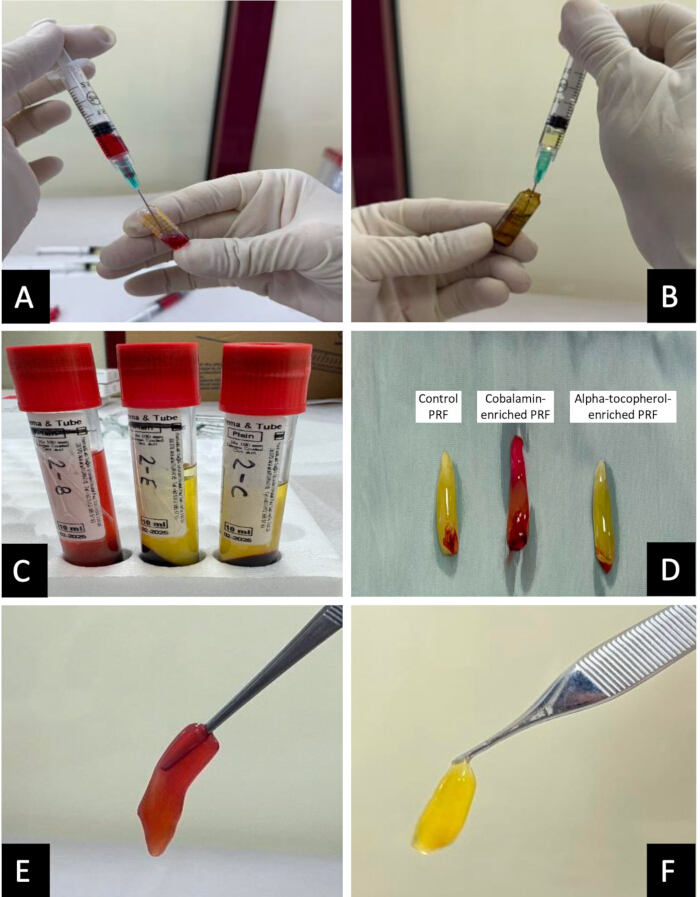
Figura 1: Fluxograma demonstrando o protocolo metodológico para obtenção das amostras de PRF. 1 mL de cobalamina (A) e 0,5 mL de alfa-tocoferol (B) foram adicionados às amostras de sangue antes da centrifugação. A PRF resultante amostra nos tubos (C) e após ser separada da camada de glóbulos vermelhos (D). PRF (E) final enriquecido com cobalamina e PRF enriquecido com alfa-tocoferol (F). Por favor, clique aqui para ver uma versão ampliada desta figura.
4. Incubação in vitro de amostras de PRF
Cada coágulo de PRF foi transferido para um tubo estéril, e o meio de cultura celular foi adicionado em uma proporção padronizada de 1 mL por 1 g de coágulo (1:1, v/w) para garantir um ambiente de difusão consistente em todas as amostras. Os tubos foram colocados em um agitador orbital e incubados a 37 °C por um total de 72 horas para facilitar a liberação gradual de fatores de crescimento e citocinas da matriz PRF. Os supernadantes eram coletados às 24 e 72 horas, transferidos para microtubos estéreis e armazenados a −80 °C até análise adicional. O meio de cultivo celular foi usado sem suplementação sérica para evitar interferência de fatores exógenos de crescimento e para garantir que todas as biomoléculas medidas se originassem exclusivamente da matriz PRF.
5. Análise ELISA do fator de crescimento
As concentrações de fator de crescimento derivado de plaquetas (PDGF), fator de crescimento transformante-β1 (TGF-β1), fator de crescimento endotelial vascular (VEGF), fator de crescimento semelhante à insulina-1 (IGF-1), fator de crescimento fibroblasto-2 (FGF-2), interleucina-1β (IL-1β) e fator de necrose tumoral-α (TNF-α) nos supernadantes coletados foram quantificadas usando kits de ensaio imunossorviente ligado a enzimas, conforme as instruções do fabricante. Os valores de absorvância foram medidos a 450 nm usando um leitor de microplacas, e as concentrações dos analitos foram calculadas com base em curvas de calibração padrão.
6. Análise estatística
Análises estatísticas foram realizadas usando o IBM SPSS Statistics for Windows (Versão 20.0). Os dados foram expressos como média ± desvio padrão e mediana (mínimo–máximo), conforme aplicável. A normalidade da distribuição dos dados foi avaliada usando o teste de Shapiro–Wilk. Comparações intra-grupos entre pontos de tempo foram realizadas usando o teste t pareado ou o teste de Wilcoxon por ordem assinada, enquanto comparações entre grupos foram realizadas usando análise de variância por medidas repetidas ou o teste de Friedman, conforme apropriado. Um valor-p de <0,05 foi considerado estatisticamente significativo.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Foi alcançada preparação bem-sucedida de fibrina de controle, enriquecida em cobalamina e fibrina rica em plaquetas (PRF) enriquecida com alfa-tocoferol em todos os participantes. O exame macroscópico confirmou a formação de coágulos bem estruturados de PRF, com integridade preservada da fibrina e estabilidade mecânica suficiente, permitindo manuseio padronizado, incubação e subsequentes análises bioquímicas (Tabela 1).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
O presente estudo demonstra que a fibrina rica em plaquetas (PRF) pode ser biologicamente ajustada por meio do enriquecimento direcionado com cobalamina e alfa-tocoferol antes da centrifugação, resultando em modulação distinta e reprodutível dos perfis de liberação de fatores de crescimento e citocinas. Esses achados reforçam o conceito em evolução de que a PRF não é apenas um andaime autólogo passivo, mas uma matriz biologicamente responsiva cujo comportamento regenerativo pode ser ajus...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm nada a revelar.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Alfa-Tocoferol (Vitamina E) | AKSU FARMA, Istambul, Turquia | A11HA03 | Ampola EVIGEN 2 mL |
| Centrífuga (rotor de ângulo fixo de 40 graus) | Processo para PRF, Nice, França | 913023410238 | Centrífuga Duo |
| Cobalamina (Vitamina B12) | DEVA HOLDING, Istambul, Turquia & nbsp; | B03BA01 | Ampola DODEX 1000 mcg/mL |
| Válvulas Eppendorf | Axygen | PCR-02-C | 200 peças |
| Tubos de Coleta de Sangue de Vidro | Hema & Metrô (Istambul, Turquia) | HNM8080 | (10 mL) Sem anticoagulante |
| Solução HRP | Incluído no kit ELISA | ||
| Kit Humano ELISA - FGF | Biotecnologia Fina de Wuhan | EH0541 | Teste de Fine |
| Kit ELISA Humano - IGF-1 | Biotecnologia Fina de Wuhan | ER0030 | Teste Fine |
| Kit ELISA Humano - PDGF | Biotecnologia Fina de Wuhan | ER1240 | Teste Fine |
| Kit ELISA Humano - TGFβ-1 | Biotecnologia Fina de Wuhan | EH0287 | Teste de Fine |
| Kit Humano ELISA - VEGF | Biotecnologia Fina de Wuhan | EH0327 | Teste de Fine |
| IL-1 e beta humanos; ELISA Kit | Biotecnologia Fina de Wuhan | EH0185 | Teste de Fine |
| TNF-& alfa humano; ELISA Kit | Biotecnologia Fina de Wuhan | EH0302 | Teste de Fine |
| Micropipetas & Dicas | Eppendorf | 3123000063 | 1 Conjunto |
| Leitor de Microplacas | Biochrome | EZ Read 400 | 450 milhas náuticas |
| Agitador Orbital | Stuart | SSM3 | Mini Giroscópio |
| Escala de Precisão | Sartorius | H51-D | 1 peça |
| Meio de Cultura Celular RPMI-1640 | HyClone, Cytiva, EUA | SH30027.01 | 500 mL |
| Tesoura Estéril | ASA Dental (Istambul, Turquia) | 0305-1 | 1 peça |
| Solução de Paragem | Incluído no kit ELISA | ||
| Solução de Substrato | Incluído no kit ELISA | ||
| Buffer de Lavagem | Incluído no kit ELISA |
Referências
- Dohan, D. M., Choukroun, J., Diss, A., Dohan, S. L., Dohan, A. J. J., et al. Platelet-rich fibrin (PRF): a second-generation platelet concentrate. Part I: technological concepts and evolution. Oral Surg Oral Med Oral Pathol Oral Radiol Endod. 101 (3), e37-e44 (2006).
- Miron, R. J., Zucchelli, G., Pikos, M. A., Salama, M., Lee, S., et al. Use of platelet-rich fibrin in regenerative dentistry: a systematic review. Clin Oral Investig. 21 (6), 1913-1927 (2017).
- Kobayashi, E., Flückiger, L., Fujioka-Kobayashi, M., Sawada, K., Sculean, A., et al. Comparative release of growth factors from PRP, PRF, and advanced-PRF. Clin Oral Investig. 20 (9), 2353-2360 (2016).
- Choukroun, J., Diss, A., Simonpieri, A. Platelet-rich fibrin (PRF): a second-generation platelet concentrate. Part IV: clinical effects on tissue healing. Oral Surg Oral Med Oral Pathol Oral Radiol Endod. 101 (3), e56-e60 (2006).
- Miron, R. J., Fujioka-Kobayashi, M., Bishara, M., Zhang, Y., Hernandez, M., Choukroun, J. Platelet-rich fibrin and soft tissue wound healing: a systematic review. Tissue Eng Part B Rev. 23 (1), 83-99 (2017).
- Ghanaati, S., Booms, P., Orlowska, A., Kubesch, A., Lorenz, J., et al. Advanced platelet-rich fibrin: a new concept for cell-based tissue engineering by means of inflammatory cells. J Oral Implantol. 40 (6), 679-689 (2014).
- Demirbilek, F., Alkaya, B., Ucak Turer, O., Yilmaz, M. B., Haytac, M. C., Ozcan, M. Enhancing platelet-rich fibrin: influence of hyaluronic acid and collagen on growth factor release and biomechanical properties in vitro. J Vis Exp. (222), e68693 (2025).
- Fawzy El-Sayed, K. M., Cosgarea, R., Sculean, A., Doerfer, C. Can vitamins improve periodontal wound healing/regeneration?. Periodontol 2000. 94 (1), 539-602 (2024).
- Ozcan, M., Topcu, B. E., Alkaya, B., Yilmaz, M. B., Ucak Turer, O., Haytac, M. C. Effects of ascorbic acid and cholecalciferol on growth factor release, cytokines, and biomechanical properties of platelet rich fibrin: in vitro. study. BMC Oral Health. 26 (1), 262 (2026).
- Kozlak, S. T., Walsh, S. J., Lalla, R. V. Reduced dietary intake of vitamin B12 and folate in patients with recurrent aphthous stomatitis. J Oral Pathol Med. 39 (5), 420-423 (2010).
- Alekhya, K., Muppirala, S. Oral manifestations of vitamin B12 (cobalamin) deficiency: a review. Int Healthc Res J. 3 (1), 9-15 (2019).
- Pavithra, R., Ramaprabha, G., Rajasekar, S., Lakshmi Sree, S. Vitamin deficiency and periodontal disease: a tie-in relationship. Sch J Appl Med Sci. 5 (1A), 74-81 (2017).
- Singh, N., Chander Narula, S., Kumar Sharma, R., Tewari, S., Kumar Sehgal, P. Vitamin E supplementation, superoxide dismutase status, and outcome of scaling and root planing in patients with chronic periodontitis: a randomized clinical trial. J Periodontol. 85 (2), 242-249 (2014).
- Miron, R. J., Fujioka-Kobayashi, M., Sculean, A., Zhang, Y. Optimization of platelet-rich fibrin. Periodontol 2000. 94 (1), 79-91 (2024).
- Miron, R. J., Estrin, N. E., Ahmad, P., Farshidfar, N., Fujioka-Kobayashi, M., et al. Thirty years of autologous platelet concentrates: from platelet-rich plasma to platelet-rich fibrin. J Periodontal Res. , (2025).
- Caruana, A., Savina, D., Macedo, J. P., Soares, S. C. From platelet-rich plasma to advanced platelet-rich fibrin: biological achievements and clinical advances in modern surgery. Eur J Dent. 13 (2), 280-286 (2019).
- Pietruszka, P., Chruścicka, I., Duś-Ilnicka, I., Paradowska-Stolarz, A. PRP and PRF-subgroups and divisions when used in dentistry. J Pers Med. 11 (10), 944 (2021).
- Dohan Ehrenfest, D. M., Bielecki, T., Jimbo, R., Barbé, G., Del Corso, M., et al. Do the fibrin architecture and leukocyte content influence the growth factor release of platelet concentrates? An evidence-based answer comparing a pure platelet-rich plasma (P-PRP) gel and a leukocyte- and platelet-rich fibrin (L-PRF). Curr Pharm Biotechnol. 13 (7), 1145-1152 (2012).
- Schär, M. O., Diaz-Romero, J., Kohl, S., Zumstein, M. A., Nesic, D. Platelet-rich concentrates differentially release growth factors and induce cell migration in vitro. Clin Orthop Relat Res. 473 (5), 1635-1643 (2015).
- Isobe, K., Watanebe, T., Kawabata, H., Kitamura, Y., Okudera, T., et al. Mechanical and degradation properties of advanced platelet-rich fibrin (A-PRF), concentrated growth factors (CGF), and platelet-poor plasma-derived fibrin (PPTF). Int J Implant Dent. 3 (1), 17 (2017).
- El Bagdadi, K., Kubesch, A., Yu, X., Al-Maawi, S., Orlowska, A., et al. Reduction of relative centrifugal forces increases growth factor release within solid platelet-rich-fibrin (PRF)-based matrices: a proof of concept of LSCC (low speed centrifugation concept). Eur J Trauma Emerg Surg. 45 (3), 467-479 (2019).
- Yaşar, N. &. #. 1. 9. 9. ;., Ünsal, G., Kocaelli, H. A., Orhan, K., Sağ, F. B. Comparative analysis of local application of titanium-platelet rich fibrin (T-PRF) and leukocyte-platelet rich fibrin (L-PRF) in bone defect healing: a micro-CT and histopathological study in rabbit models. Microsc Res Tech. 88 (7), 2073-2084 (2025).
- O'Leary, F., Samman, S. Vitamin B12 in health and disease. Nutrients. 2 (3), 299-316 (2010).
- Traber, M. G., Atkinson, J. Vitamin E, antioxidant and nothing more. Free Radic Biol Med. 43 (1), 4-15 (2007).
- Ozcan, M., Arçay Polat, G., Alkaya, B., Uçak Türer, O., Yilmaz, M. B., Haytac, M. C. Evaluation of circadian variation in growth factors of platelet-rich fibrin: a pilot study. J Vis Exp. (224), e68902 (2025).
- Ozcan, M., Ciritci Kabaklı, S., Alkaya, B., Isler, S. C., Ucak Turer, O., Oksuz, H., et al. The impact of local and systemic penicillin on antimicrobial properties and growth factor release in platelet-rich fibrin: in vitro. study. Clin Oral Investig. 28 (1), 61 (2024).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.