O objetivo deste protocolo é possibilitar a medição quantitativa da vida útil da fluorescência das sondas Riboglow para fluxos de trabalho de imagem de RNA reprodutíveis in vitro, em células vivas de mamíferos e em modelos celulares tridimensionais. Descrevemos os fluxos de trabalho de preparação de amostras, entrega de sondas, aquisição de dados e análise quantitativa para extração de medições de vida útil de fluorescência imparciales.
Artigo de método
Caracterização das Sondas de Riboglow In Vitro como Base para Imagens de Vida Fluorescente em Células Vivas de Mamíferos e Modelos Celulares Tridimensionais
* These authors contributed equally
† These authors contributed equally
Neste artigo
Resumo
Resumo
Quase 80% do genoma humano é transcrito em RNA, enquanto menos de 2% codificam proteínas, indicando que a maioria dos transcritos de mamíferos é não codificante e participa de diversos processos regulatórios. Portanto, detectar e visualizar quantitativamente moléculas de RNA em sistemas celulares vivos de mamíferos é fundamental para entender a dinâmica e as interações do RNA, mas ainda assim é tecnicamente desafiador, especialmente em ambientes celulares complexos. Riboglow é um biossensor de RNA geneticamente codificado no qual um aptamero de RNA curto se liga a uma sonda de pequena molécula, produzindo uma ativação de fluorescência quantificável ao longo da vida detectável por microscopia de imagem de duração da fluorescência (FLIM). Aqui, apresentamos um fluxo de trabalho detalhado para o Riboglow-FLIM, incluindo preparação de amostras, aquisição de imagens e análise quantitativa de conjuntos de dados FLIM. O objetivo deste protocolo é possibilitar a detecção quantitativa baseada em vida útil de fluorescência usando Riboglow em ambientes controlados e de células vivas. O protocolo é demonstrado in vitro, onde mudanças de vida dependentes de RNA são medidas, e em células vivas de mamíferos, onde a aquisição de FLIM, a seleção da região de interesse e a análise subcelular são estabelecidas. A implementação bem-sucedida requer controle cuidadoso dos parâmetros experimentais e de aquisição. Considerações-chave para a implementação reprodutível são destacadas. Juntos, esse protocolo serve como referência prática para implementar o Riboglow-FLIM e avaliar quantitativamente a visualização de RNA em células vivas.
Introdução
Nos últimos anos, avanços na compreensão do papel dos RNAs na função celular criaram uma necessidade crescente de visualizar RNAs em células vivas, especialmente em estados de doença. No entanto, a ausência de RNAs naturalmente fluorescentes exige sistemas de marcação engenheirados, frequentemente combinados com sondas fluorogênicas exógenas. Como resultado, uma ampla variedade de abordagens de imagem de RNA foi desenvolvida para permitir a visualização da localização, dinâmica e interações de RNA em sistemas vivos.
Uma classe importante de métodos de imagem por RNA depende de marcas geneticamente codificadas. Sistemas fluoróforo-aptámero e estratégias de marcação baseadas em proteínas, como o sistema MS2 da proteína de revestimento do bacteriófago (MCP), continuam amplamenteutilizados 1,2. No sistema MS2, os alças tronco de RNA são ligadas por proteínas de revestimento de bacteriófagos fundidas a proteínas fluorescentes para rastrear transcritos em células vivas. Embora útil, essa abordagem requer marcadores de RNA relativamente grandes e a produção de componentes proteicos adicionais, que podem perturbar o comportamento nativo do RNA 1,2,3. Sistemas de fluoróforo aptamer, incluindoSpinafre 4 e variantes subsequentes como Brócolis5,Milho 6, Manga7 ePimenta 8, possibilitam ativação direta da fluorescência após a ligação dos ligantes e oferecem tamanho reduzido da marca. No entanto, esses sistemas podem sofrer com intensidade de sinal limitada, fluorescência de fundo e desafios com multiplexação em ambientes celularescomplexos 3.
Estratégias alternativas incluem sistemas de extinção de fluoróforos e abordagens baseadas em hibridização. Sistemas de extinção de fluoróforo, incluindo o RhoBAST, produzem fluorescência após a interrupção da têmpera após a ligação ao RNA, mas podem exibir sinal de fundo e sensibilidade à concentração dasonda 3,9. Métodos de imagem de RNA baseados em hibridização, como smFISH e faróis moleculares, oferecem alta especificidade, mas exigem entrega pela sonda e frequentemente são limitados em imagens de células vivas de longo prazo devido à cinética de ligação e interações fora doalvo 10,11,12. Coletivamente, essas abordagens destacam os principais desafios na imagem de RNA de célulasvivas 3,13,14. Apesar desses avanços, há uma falta de fluxos de trabalho padronizados para a imagem quantitativa baseada em fluorescência baseada em vida útil em sistemas biológicos complexos.
Riboglow tenta superar muitas dessas limitações. Riboglow é um sistema de marcação de RNA geneticamente codificado que combina uma "marca" curta de RNA aptamer derivada de riboswitch com uma "sonda" sintética de cobalamina de pequena molécula (Cbl)-fluoróforo, permitindo a visualização de RNAsde células vivas 15. Cbl, um extintor natural, fica espacialmente separado do fluoróforo ao se unir à etiqueta, produzindo um "ativamento" de fluorescência quantificável emintensidade 15. A expansão do Riboglow para a microscopia de imagem de duração da fluorescência (FLIM) revelou uma leitura que é amplamente independente da concentração e intensidade de excitação do fluoróforo, protegendo contra a variabilidade da entrega da sonda e as diferenças entreusuários 16,17. Mais importante ainda, variar o aptamero de RNA resulta em tempos de vida de fluorescência únicos, conforme visualizado pelo FLIM16. Esses tempos de vida ortogonais permitem a imagem multiplexada de RNA, possibilitando a visualização de dois RNAs com um único fluoróforo16. A plataforma foi validada em diversos modelos de mamíferos, incluindo U-2 OS, HeLa, MDA-MB-231 e células HOS, além de visualização simultânea do mRNA ACTB e do LNRCaNORAD 15,16,17. Mais recentemente, o Riboglow tem sido usado para visualizar RNAs em embriões animaisvivos 18. Juntos, esses estudos estabelecem o Riboglow como um sistema compacto e versátil para imagens quantitativas multiplexadas de RNA.
Em sistemas biológicos, o FLIM tem sido amplamente aplicado para estudar interações moleculares, metabolismo e dinâmica celular em sistemas vivos devido à sua sensibilidade ao ambiente molecular local e relativa robustez à variabilidade experimental19. O FLIM mede a taxa de decaimento do estado excitado de uma amostra fluorescente, tipicamente usando contagem de fótons únicos correlacionada no tempo (TCSPC). O TCSPC mede o tempo entre a excitação a laser de uma amostra e a chegada do fóton emitido ao detector, compilando os tempos de vida adquiridos dos fótons em uma distribuição do tempo de chegada dos fótons para cada medição. A imagem baseada em vida útil oferece uma vantagem importante ao reduzir a dependência das concentrações para partes fluorogênicas do sistema, incluindo sonda carregada nas células, nível de expressão de RNA e variações do caminho óptico. No entanto, os experimentos FLIM são conceitualmente e tecnicamente exigentes, exigindo controle cuidadoso da aquisição de fótons, modelos de ajuste e fluxos de trabalho de análise.
Aqui, é apresentado um protocolo detalhado para o Riboglow-FLIM, descrevendo fluxos de trabalho para preparação de amostras, aquisição de imagens e análise quantitativa de conjuntos de dados de vida útil da fluorescência. O objetivo deste estudo é estabelecer um fluxo de trabalho reprodutível para a imagem quantitativa Riboglow-FLIM em sistemas biológicos. O Riboglow-FLIM é mais adequado para comparações quantitativas e requer hardware especializado em FLIM e expertise em análise. O protocolo é demonstrado in vitro, onde mudanças de vida dependentes de RNA são medidas, e em células vivas de mamíferos e sistemas celulares 3D, onde a aquisição de FLIM, seleção da região de interesse e extração quantitativa ao longo da vida são estabelecidas usando sondas de Riboglow. Esse protocolo estabelece a base importante para estabelecer fluxos de trabalho e princípios de aquisição de FLIM para análise quantitativa e imparcial de dados FLIM, possibilitando futuras aplicações para Riboglow-FLIM ou outros sistemas baseados em FLIM. A ênfase é dada às escolhas de desenho experimental, coleta de dados imparcial e desafios comuns encontrados durante a aquisição e análise do FLIM. Embora demonstrações de detecção de RNA em células usando construtos transfectados marcados com Riboglow já tenham sido relatadas anteriormente, nenhuma oferece um fluxo de trabalho passo a passo de aquisição e análise, especialmente em sistemas 2D e 3D. Juntos, esse trabalho fornece um recurso para implementar o Riboglow-FLIM como ferramenta para imagens de RNA de células vivas.
Protocolo
1. Preparação e purificação de RNA
- Monte os componentes da reação de transcrição in vitro em um tubo estéril de microcentrífuga de 1,6 mL, conforme especificado pelas instruções do fabricante para o kit de síntese de RNA in vitro .
NOTA: O RNA usado nesses experimentos foi sintetizado usando o TranscriptAid T7 High Yield Transcription Kit (Thermo Fisher Scientific). A síntese de RNA pode ser feita usando qualquer protocolo estabelecido, incluindo outros kits comercialmente disponíveis, como demonstradoanteriormente 17, 20, 21.- Resumidamente, combine buffer de reação de transcrição, NTPs, mistura enzimática, DNA molde e água livre de nuclease para um volume total de 20 μL.
- Coloque o tubo e o conteúdo em uma incubadora a 37 °C por pelo menos 4 horas e até durante a noite. Purifique o RNA sintetizado usando uma coluna de limpeza de RNA, conforme especificado pelas instruções do fabricante para o kit de limpeza de RNA.
NOTA: O protocolo de limpeza de RNA usado para esses experimentos foi o Monarch RNA Cleanup Kit (New England Biolabs). A limpeza de RNA pode ser feita usando qualquer protocolo estabelecido que resulte em RNA purificado (aqui, definido pelos valores A260/A230 e A260/A280 acima de 2,0), incluindo outros kits comercialmente disponíveis, como demonstradoanteriormente 17,20,21. Todos os passos da centrífuga para a limpeza da coluna de RNA são de 1 minuto a 16.000 x g, salvo indicação em contrário.- Resumidamente, aumente o volume total do RNA sintetizado para 50 μL com água livre de nuclease, depois adicione 100 μL de tampão de ligação seguidos por 150 μL de 100% etanol.
- Carregue todos os 300 μL na coluna e insira-os em um tubo coletor. Centrifuge a coluna e descarte o fluxo contínuo.
- Adicione 500 μL de tampão de lavagem à coluna e à centrífuga. Descarte o fluxo contínuo.
- Repita o passo 1.2.3 mais uma vez.
- Remova o tubo coletor da coluna e conecte um tubo estéril de microcentrífuga de 1,6 mL.
- Adicione 15 μL de água sem nuclease à coluna e deixe repousar em temperatura ambiente por 1 minuto.
- Elude por centrifugação para o tubo da microcentrífuga e descarte a coluna.
- Meça a concentração e pureza do RNA purificado usando um espectrofotômetro de microvolume.
- Apague o espectrofotômetro usando 1 μL de água livre de nuclease.
- Carregue 1 μL da amostra de RNA purificada no pedestal da amostra e meça.
- Registre a concentração e pureza da amostra, indicadas pelos valores A260/A230 e A260/A280.
- Armazene o RNA purificado a -80 °C.
2. Sondas Riboglow
NOTA: O procedimento de síntese para todas as sondas de Riboglow incluídas neste método pode ser encontrado na literatura publicadaanteriormente 21.
- Armazene estoques de sonda (95 μM) em microtubos sem RNase, protegidos contra a luz, a -20 °C quando não estiverem em uso.
- Descongele imediatamente antes do uso e dilua para 4,5 μM em tampão de RNA (100 mM KCl, 10 mM NaCl, 1 mM MgCl₂, 40 mM HEPES, pH 8,0) para experimentos de imagem.
3. Preparação de amostras in vitro
NOTA: Todas as etapas envolvendo RNA purificado devem ser realizadas em um ambiente livre de RNase, como uma exaustão regularmente tratada com desnaturante RNase.
- Prepare a solução in vitro de RNA e sonda de Riboglow.
- Em um tubo de microcentrífuga livre de RNase, combine a amostra purificada de RNA com a sonda Riboglow (Cbl-3xGly-ATTO590 ou Cbl-5xGly-ATTO590) para uma concentração final de 5,0 μM de RNA e sonda Riboglow de 4,5 μM em buffer de RNA (100 mM KCl, 10 mM NaCl, 1 mMMgCl 2, 40 mM HEPES pH 8,0). Levemente a mistura de pipete para homogeneizar.
NOTA: É importante que haja uma concentração maior de RNA do que a sonda de Riboglow em solução para garantir que a sonda esteja saturada de RNA. Se as concentrações do RNA ou da sonda estiverem em dúvida, a concentração de RNA pode ser aumentada ou a concentração da sonda pode ser reduzida para garantir a saturaçãode 21.
- Em um tubo de microcentrífuga livre de RNase, combine a amostra purificada de RNA com a sonda Riboglow (Cbl-3xGly-ATTO590 ou Cbl-5xGly-ATTO590) para uma concentração final de 5,0 μM de RNA e sonda Riboglow de 4,5 μM em buffer de RNA (100 mM KCl, 10 mM NaCl, 1 mMMgCl 2, 40 mM HEPES pH 8,0). Levemente a mistura de pipete para homogeneizar.
- Envolva o tubo ou o suporte de tubos em papel alumínio e incube a solução em temperatura ambiente por pelo menos 20 minutos. Prossiga para a Imagem FLIM (Passo 6) imediatamente após a incubação.
4. Cultura celular
NOTA: Tanto linhas celulares HeLa quanto U-2 OS são usadas nesses experimentos. Seus protocolos de cultivo e carregamento de sonda são idênticos. O trabalho de cultura celular deve ser realizado em um gabinete de biossegurança (BSC) com técnicas assépticas padrão definidas pelos padrões e procedimentos de um ambiente de laboratório BSL-2.
- Descongele rapidamente as alíquotas celulares congeladas em um criotubo a 37 °C e coloque meios de cultura celular em banho-maria a 37 °C.
- Ao criotubo, adicione um volume igual de meio de cultura celular aquecida. Pipete suavemente para cima e para baixo para suspender as células.
- Adicione a suspensão celular a uma placa de cultura de tecido de 90 mm e eleve o volume total de meio de cultura celular para 10 mL. Incube as células em uma incubadora umidificada a 37 °C e 5% de CO2 pelo menos durante a noite para que as células se tornem aderentes.
- Visualize as células sob um microscópio óptico para determinar adesão e confluência.
- Quando a confluência atinge 80–90%, células de passagem.
- Aspire o meio de cultura celular da placa de 90 mm. Lave as células adicionando 4 mL de soro salino tamponado com fosfato (1 x PBS) e distribua sobre as células balançando suavemente o prato de um lado para o outro.
- Aspire o PBS e adicione 2 mL de reagente dissociante. Coloque a placa de volta na incubadora umidificada e deixe as células se soltarem por 5 a 10 minutos.
- Enquanto as células estão incubadas, prepare pelo menos uma nova placa para as células adicionando 8 mL de meio de cultura celular. Rotule a placa com a data, linha celular e número da passagem.
- Após 5–10 minutos, visualize o descolamento sob um microscópio óptico. Células destacadas devem se mover no meio.
- Remova a placa de células destacadas e transfira aproximadamente o mesmo volume de meio de cultura celular fresca para a(s) placa(s). Transfira entre 1 e 3 mL das células suspensas para os novos pratos, dependendo dos objetivos futuros de experimentação.
NOTA: Diferentes linhagens celulares têm períodos de crescimento e sensibilidade distintos. Para células HeLa e U-2 OS, transferir ~1 mL de suspensão celular de uma placa totalmente confluente para uma nova placa levará cerca de 4 dias para voltar a ser totalmente confluente.
- Para imagens celulares, faça a passagem das células para placas de imagem de 35 mm e lave/faça a passagem conforme descrito acima.
5. Carregamento de esferas com sonda de riboglow
- Quando as células atingirem uma confluência de imagem adequada, retire a placa de imagem de 35 mm da incubadora e aspire o meio. Lave as células com 1 mL de PBS 1X conforme descrito acima, com T-motions, e aspire o PBS.
- Adicione 3 μL de sonda Riboglow de 30 μM como três gotículas distribuídas uniformemente sobre as células. Incline a placa rotacionalmente para distribuir uniformemente a solução da sonda pela superfície celular.
NOTA: A concentração da sonda de Riboglow pode variar de 5 a 30 μM. Para os experimentos descritos aqui, foi usado o material de 30 μM. No entanto, 5 μM é comumente usado para amostras celulares transfectadas. - Adicione uma camada fina de contas de vidro à placa usando um dispensador de contas.
NOTA: Certifique-se de que as contas formem uma camada única sobre as células e evite adicionar muitas demais, pois podem se tornar difíceis de remover. - Bata firmemente o fundo do prato contra a superfície da bancada 8 a 10 vezes para facilitar o carregamento deesferas 22.
- Descubra rapidamente a placa e adicione meio de cultivo celular fresco. Retorne a placa à incubadora umidificada por 10 minutos para permitir que a sonda entre nas células.
- Após 10 minutos, remova a placa e aspire o meio de cultura celular, tentando remover o máximo possível de esferas de vidro.
- Lave a placa repetidamente com PBS para remover as contas de vidro restantes.
- Segure o prato em um ângulo, dispense um pequeno volume de PBS no topo do prato e deixe fluir, coletando contas ao longo do caminho. Aspire o PBS com contas no fundo do recipiente. Repita de 3 a 5 vezes conforme necessário para remover a maioria das contas restantes.
NOTA: Não seja muito agressivo com os jatos PBS durante essa etapa, pois as células aderentes podem se desprender. Se algumas contas permanecerem após várias lavagens, é melhor tentar fazer imagens com elas do que lavar acidentalmente células demais.
- Segure o prato em um ângulo, dispense um pequeno volume de PBS no topo do prato e deixe fluir, coletando contas ao longo do caminho. Aspire o PBS com contas no fundo do recipiente. Repita de 3 a 5 vezes conforme necessário para remover a maioria das contas restantes.
- Adicione 1 mL de meio de imagem transparente suplementado com 10% de FBS no recipiente de imagem e incube por 10 minutos. Prossiga para a Imagem FLIM (Passo 6). A imagem deve ser concluída em até 3 horas após o carregamento da conta.
NOTA: O procedimento de carregamento das esferas para a introdução de moléculas fluorescentes em células de mamíferos aderentes foi adaptado de um protocolo descrito em outrolugar 22.
6. Imagem FLIM
NOTA: Este protocolo é adaptado para uso com um microscópio confocal Nikon Ti2 Eclipse AX equipado com hardware FLIM/FCS e software NIS-Elements (veja os detalhes na Tabela de Materiais).
- Ligue o microscópio na seguinte sequência: microscópio de varredura a laser confocal, unidade de controle do microscópio, depois o sistema FLIM baseado em contagem de fótons únicos correlacionado no tempo (TCSPC), que inclui a unidade combinadora a laser, o detector fotomultiplicador e o temporizador de eventos.
- Após a inicialização do microscópio, ligue o computador desktop e abra o software de aquisição e análise de imagens.
- Nas opções de inicialização, escolha "AX com PicoQuant". Espere o software de aquisição e análise de imagens iniciar.
- Depois de iniciar, selecione "AX FLIM e FCS".
- Monte um microscópio para aquisição de dados de fluorescência ao longo da vida útil.
- Na seção do pad AX:
- Certifique-se de que o Galvano seja selecionado.
- Defina a média para 1.
- Ajuste o tempo de permanência para 2.
- Sobre a seção de potência do laser:
- Reduza os controles deslizantes individuais do laser para 3–4%.
- Defina o controle de controle de Todos os Lasers em zero.
- No Pad TI2:
- Certifique-se de que o objetivo 20x esteja selecionado.
- Na Área de Varredura, selecione 512 x 512.
- Certifique-se de que os detectores corretos estejam ligados. Exemplo para um sistema de 2 lasers:
- Detector 1 para o laser de 560 nm.
- Detector 2 para o laser de 640 nm.
NOTA: Dependendo do experimento, um ou mais lasers podem ser usados. Clique com o botão direito nos detectores para ligar/desligar.
- Defina o caminho do arquivo de dados.
- Vá até o final da seção do controle, clique em "Configurar".
- Vá para a aba FCS PicoQuant/FLIM .
- Em "Caminho do Workspace", clique no símbolo da pasta à direita.
- Selecione um local e crie uma nova pasta para os experimentos do dia.
- Feche a seção de configuração.
- Na seção do pad AX:
- Selecione "Live" até que a janela de aquisição de imagem apareça, depois selecione "Live" novamente para pausar a coleta de fótons.
- Comece a configurar janelas de coleta de dados FLIM.
- Clique com o botão direito na janela da imagem ao vivo e clique em "PicoQuant Plugin".
- Facilitar:
- Curva de Decomposição de Mostrar
- Rastreamento do Show Time
- Mostrar Estatísticas FLIM
NOTA: É necessário clicar com o botão direito na imagem ao vivo a cada vez para todas essas três janelas.
- Prossiga para a subseção do protocolo apropriada, dependendo do tipo de amostra que está sendo analisada.
7. Coleta de dados In Vitro
- Carregue a amostra de FLIM in vitro .
- Adquira uma almofada deslizante preta e uma capa de cobertura. Coloque um encaixe de cobertura na almofada deslizante.
- Coloque uma gota de 5–20 μL da amostra in vitro na cobertura do comprimido.
- Coloque a lâmina no palco do microscópio.
NOTA: Gotículas maiores de ~20 μL são preferíveis a gotículas pequenas, pois demoram mais para evaporar. A evaporação pode ser ainda mais retardada cobrindo a gota com uma pequena tampa ou objeto de formato semelhante. - Usando o joystick, manobre visualmente o objetivo até o centro da gota.
- Selecione "Live" e assista ao painel de traço do tempo. Ele mostrará o número de fótons recebidos pelos detectores em um dado momento.
- Encontre a altura correta de Z da gota da amostra.
- Continue ajustando a altura Z até que o sinal de traço temporal atinja um máximo.
- Comece a aumentar a potência do laser enquanto observa a taxa de contagem sob o controle deslizante do detector. A contagem de alvos por segundo (CPS) varia, mas é preferível adquirir entre 1.000 e 10.000 fótons por quadro.
- Comece a baixar a altura do Z e depois voltar para cima para ver novamente o traço do tempo máximo. Isso representa a interface slide-droplet.
- Olhe para a altura absoluta do Z no canto inferior direito e aumente em ~20 μm para mover o foco para o centro da queda. O sinal de traço temporal deve diminuir levemente e depois se estabilizar.
NOTA: Quando na altura Z correta, aumentar ou diminuir marginalmente a altura z não alterará substancialmente o traço temporal ou a cor média da imagem ao vivo. Além disso, a borda da gota pode ser encontrada selecionando o botão "mouse XY" no topo da janela ao vivo e movendo a imagem.
- Determine as configurações de aquisição.
- Observe a curva de decaimento e veja em qual contagem de fótons ela atinge o pico. Isso representa o número total de fótons adquiridos em três quadros. Usando esse número, determine quantos quadros são necessários por aquisição. Para a análise in vitro FLIM, deseja-se um total de 10a 5 fótons. 10–15 quadros por aquisição devem ser suficientes.
- Com base no número determinado de quadros, defina o valor "Capturar".
- Para cada captura, pause a imagem ao vivo, selecione "Capturar", permita coletar os dados, depois clique em "Live" novamente e use o botão "mouse XY" para navegar até um novo local.
- Repita o Passo 7.5 para réplicas técnicas até que dados suficientes sejam coletados.
NOTA: Cada captura individual eventualmente resultará em um valor de vida útil de fluorescência para essa amostra. Para coletar quinze pontos de dados ao longo da vida, complete o passo 7.5 quinze vezes no total. - Após a coleta de todos os dados, feche softwares de aquisição e análise de imagens e exporte dados de microscopia de imagem de duração de fluorescência (FLIM).
- Abra o Explorador de Arquivos e navegue até o local previamente definido para os dados.
NOTA: Cada sessão de coleta de dados FLIM resultará em uma única pasta .sptw, onde todos os dados dessa sessão podem ser encontrados. O NIS Elements nomeia automaticamente a pasta usando a data do experimento, e as aquisições individuais serão nomeadas conforme o momento da aquisição. - Exporte a pasta .sptw e prossiga para o processamento FLIM.
- Abra o Explorador de Arquivos e navegue até o local previamente definido para os dados.
8. Coleta de dados de células 2D
- Se ainda não estiver feito, configure o arranjo correto do laser para o experimento celular.
- Vá para "Configurações de Experimento" no canto superior direito da página, ao lado dos lasers.
- Clique em "Adicionar" ao lado da caixa de tinta multicanal.
- Adicione os corantes desejados.
NOTA: A maioria das sondas Riboglow usa o fluoróforo ATTO 590, então esse corante deve ser adicionado na maioria dos experimentos com Riboglow. - Clique no Modo Especialista.
- Aqui, ajuste qual detector recebe quais espectros de emissão. Idealmente, espectros de emissão com excitação/emissão sobrepostos devem ser direcionados para detectores diferentes. Detectores de GaAsP são preferidos aos detectores MA, pois não são ajustáveis.
- À esquerda, altere a ordem de passagem para minimizar diafonia entre corantes com excitação/emissão sobreposta.
- Salve as configurações e diga a nova configuração do laser. Selecione-o para o experimento.
NOTA: Esta etapa deve ser concluída apenas uma vez por perfil, deve ser salva no perfil do usuário para experimentos futuros.
- Abra a janela de Visão Geral XYZ navegando até Visualizar > Controles de Aquisição > Visão Geral XYZ. Essa vista mostra onde cada imagem está sendo captada no palco e ajuda a evitar duplicações acidentais.
- Proceda para o carregamento da amostras.
- Antes de carregar o prato de imagem, certifique-se de que uma coloração nuclear de célula viva foi adicionada. O corante leva ~30 s para penetrar nas células e permite visualizar os núcleos.
- Coloque o prato de imagem sobre o microscópio. Empurre o prato o mais para o canto inferior esquerdo possível no palco do microscópio. Adese a amostra ao estágio se estiver usando objetivos não aéreos para evitar deriva xy.
NOTA: A fixação da amostra no palco do microscópio é necessária para evitar que a antena se mova ao usar objetivos que não sejam de ar. - Mude para o canal DAPI e comece a aumentar a altura Z usando o botão na lateral do controle. Prossiga lentamente até que os núcleos celulares entrem em foco.
- Ajuste as "cenouras" no controlador do microscópio para ajustar a sensibilidade do botão de altura Z.
- Se as células não aparecerem, pode ser necessário ajustar as coordenadas XY para uma área da placa com núcleos.
- Configure o foco automático do PFS em "Ligado" no painel de controle do microscópio.
- No lado direito do painel AX, selecione a lupa ao lado do botão PFS. O microscópio começará a se ajustar para normalizar a altura Z. Quando terminado, o botão PFS deve acender e dizer "em foco" para indicar que o PFS está ligado.
NOTA: O Sistema de Foco Perfeito (PFS) minimiza a deriva Z causada pelo movimento do estágio XY ou por experimentos prolongados. Quando o PFS for selecionado, use 2 velocidades para qualquer ajuste de altura Z, pois o PFS automaticamente compensa ajustes menores.
- No lado direito do painel AX, selecione a lupa ao lado do botão PFS. O microscópio começará a se ajustar para normalizar a altura Z. Quando terminado, o botão PFS deve acender e dizer "em foco" para indicar que o PFS está ligado.
- Antes de iniciar a coleta de dados das células, certifique-se de que o detector AX está sendo usado para buscar células, e não os detectores FLIM/FCS.
- Ao buscar células, use o canal DAPI para encontrar áreas das células, depois mude para o canal ATTO 590 para encontrar células que foram efetivamente carregadas em esferas.
NOTA: A eficiência de carregamento de esferas é significativamente menor (em nossas mãos, ~30% das células são carregadas por esferas) do que a eficiência de coloração nuclear, então nem todas as células com núcleos fluorescentes terão ATTO 590. - Uma vez identificada uma célula, clique duas vezes nela para centralizá-la no quadro. Alternativamente, clique com o botão direito na janela de aquisição e clique em "mover este ponto para o centro".
- Quando a célula estiver centralizada, mude para "AX FLIM e FCS."
- No canto inferior direito da tela, certifique-se de que "512 x 512" esteja selecionado.
- Na pequena janela no canto inferior direito, ajuste o quadro para se encaixar na célula clicando e arrastando os cantos. Deixe a nova estrutura ficar vermelha. Clique com o botão direito dentro do quadro ou selecione "Live" até que o quadro fique verde, indicando que o ajuste foi realizado.
- Ajuste o número de capturas para o valor desejado.
NOTA: Pelo menos 10a 4 fótons totais são ideais para experimentos celulares. Para experimentos subcelulares, 10fótons totais ou superiores são ideais, pois uma grande porcentagem de fótons será excluída quando a região de interesse (ROI) for definida. Para um quadro de 512 x 512, ~30 quadros normalmente serão suficientes para uma aquisição celular. Adquirir mais ou menos capturas aumentará a resolução ou a velocidade de captura, respectivamente. - Selecione "Capturar". Uma nova janela deve aparecer junto com a captura. A caixa de progresso de captura no lado direito da tela deve aparecer próxima à caixa de entrada de captura.
- Enquanto isso, abra o software de análise de microscopia de imagem por vida útil de fluorescência (FLIM) e navegue até o caminho correto do arquivo. As aquisições FLIM preenchem automaticamente a janela do software de análise FLIM, e podem ser renomeadas conforme forem adquiridas.
- Após a captura ser concluída, volte para o detector AX e selecione "Live" para procurar uma nova célula. O tamanho da janela AX FLIM/FCS pode ser ajustado a qualquer momento para considerar células maiores/menores.
- Continue adquirindo novas células dentro do período de imagem de 3 horas.
- Quando terminar, exporte o arquivo .sptw criado seguindo o Passo 7 em "Coleta de Dados In Vitro ".
- Prossiga para o processamento FLIM quando terminar.
9. 3D Coleta de dados celulares FLIM do Z-Stack
- Ajuste completo do laser, ajuste da altura Z e busca de células, conforme descrito na Coleta de Dados de Células 2D, Etapas 8.1 - 8.12.
- No topo da área de configurações, mude para a aba "ND Acquisition".
- Clique na caixa de seleção "XY", uma tabela deve aparecer.
- Se houver coordenadas na tabela, clique em "Limpar Valores" no canto superior direito da tabela.
- Clique em "Adicionar" no topo da tabela para adicionar a célula à tabela.
- Isso deve preencher as coordenadas XY atuais do estágio e o valor Z/valor PFS.
- Clique na caixa de seleção "Z" acima da tabela.
- Usando o controlador de captura ao vivo e microscópio, role até a parte inferior da célula, perto da placa. Uma vez que a parte inferior da célula for encontrada, clique no botão amarelo "Bottom" ao lado do cubo para usar essa altura Z como a parte inferior da célula.
- Repita esse processo com o topo da célula, clicando no botão "Top" após navegar até o topo da célula usando o controlador do microscópio.
- Abaixo do cubo, clique no botão ao lado da caixa "Passo ". Isso preenche a caixa de passos com o número recomendado de passos para a altura definida de Z.
NOTA: Aumentar o número de passos aumentará a resolução final no eixo Z, bem como o tempo de aquisição. Cada fatia da célula também deve ser analisada individualmente para determinar a paisagem de vida útil de toda a célula, portanto, esse tempo de análise de imagem também deve ser considerado ao decidir o número de passos por célula. Veja "Subseção: Processamento Celular de FLIM" para detalhes completos sobre o processo de ajuste do FLIM antes de decidir o número de etapas para o experimento Z-stack. - De volta à aba "Aquisição", mude o número de quadros para aproximadamente metade do número normal.
NOTA: Isso é principalmente para economizar tempo, já que a qualidade de qualquer fatia individual do Z-stack importa menos para a qualidade da imagem final. Para manter uma qualidade de imagem rigorosa, selecione um número normal ou até maior de capturas por fatia. Isso vai prolongar o tempo de aquisição. - De volta à tabela "ND Acquisition", selecione "Executar Agora".
- Permitir que o microscópio adquira todas as fatias da célula; O tempo de aquisição variará dependendo do número selecionado de fatias e capturas por fatia.
- Depois que a imagem for coletada, salve-a como um arquivo .nd2 e visualize-a em 3D usando o botão "Mostrar Visualização de Volume" no topo da janela de aquisição.
- Se for necessário adquirir imagens confocais para a pilha Z celular, tire uma imagem idêntica da célula usando os detectores AX.
- Mude para os detectores AX selecionando "AX" próximo ao topo do painel de controle.
- De volta à tabela "Aquisição ND", selecione "Executar Agora". A imagem confocal levará muito pouco tempo para ser adquirida em comparação com a imagem FLIM.
- Quando terminar, exporte os arquivos .sptw criados seguindo o Passo 7 na seção "Coleta de Dados FLIM In Vitro ".
- A imagem confocal pode ser exportada como um arquivo .nd2 e salva em um local conhecido no computador.
- Prossiga para "Processamento FLIM" quando terminar.
10. Processamento FLIM
- Processamento FLIM Geral/In Vitro
NOTA: Para modificações de protocolo específicas para dados celulares de FLIM, como a seleção de ROIs, veja Processamento de FLIM Celular (Veja Passo 10.2).- Inicie o software de análise FLIM.
NOTA: Se a chave do software de análise FLIM estiver conectada ao mesmo computador do microscópio, o microscópio deve estar totalmente ligado para que o software seja iniciado. Se a chave do software estiver em um computador separado, o software pode exibir a mensagem de erro "Inicialização do dispositivo falhada. Não é possível conectar TCSPC", que pode ser descartado com segurança. - Abra o arquivo FLIM .sptw em um software de análise FLIM usando um dos seguintes métodos:
- No topo da tela, navegue até Arquivo > Abrir Espaço de Trabalho > [selecione localização do arquivo .sptw].
- Clique e arraste o arquivo .sptw de sua localização salva e o solte na janela do software de análise FLIM na grande caixa branca à esquerda da janela.
NOTA: Para que softwares de análise FLIM reconheçam pastas FLIM, elas devem terminar com ".sptw" e conter um arquivo WSLog. Certifique-se de que esses identificadores não sejam removidos ao renomear ou mover pastas de dados. Quando carregados com sucesso, pequenos quadrados verdes ocupam a janela à esquerda, representando aquisições individuais de dados.
- Clique em uma das aquisições verdes.
- Navegue até a > de Análise > Imagem FLIM e selecione "Iniciar". O arquivo FLIM começará a carregar.
- Uma vez carregada, a barra de escala gerada automaticamente pode ser removida clicando com o botão direito na janela de amostra e desmarcando a opção "Mostrar barra de escala".
- Selecione as seguintes opções suspensas na aba Decay Fitting:
- Modelo de Ajuste: Reconvolução N-Exponencial
- Decadência: Decadência Geral
- IRF: IRF calculado
NOTA: Imagens FLIM in vitro geralmente são homogêneas e não requerem ROI. No entanto, podem existir características de imagem indesejáveis a serem omitidas. Se sim, defina um ROI clicando com o botão direito na janela de exemplo e selecionando uma das diferentes opções de desenho de ROI. Clique e segure para definir uma área. Os valores excluídos devem se tornar monocromáticos, enquanto os valores selecionados devem permanecer coloridos. Um IRF calculado é usado para consistência; no entanto, IRF medido pode fornecer maior precisão para certas condições experimentais e deve ser considerado quando disponível17.
- Na parte inferior, selecione o botão laranja "Ajuste Inicial". O software calcula uma linha de melhor ajuste e a plota em preto ao lado dos dados da curva de decaimento verde.
- Analise o ajuste e os resíduos resultantes e determine a qualidade do ajuste.
- Sob a curva de decaimento, observe os resíduos gerados e determine a qualidade do ajuste. Resíduos aleatórios, semelhantes a ruídos, indicam um ajuste de boa qualidade, enquanto características de linha distintas e inclinações suaves indicam um ajuste ruim.
- O valor χ2 para avaliar a qualidade do ajuste está no canto inferior direito da tabela de ajuste. O χ2 se aproxima de 1 conforme o ajuste melhora.
NOTA: O gráfico dos resíduos é apenas uma representação linear da sobreposição entre a curva de decaimento calculada (linha preta) e a curva de decaimento medida (verde). Isso significa que a qualidade do ajuste pode ser avaliada observando o quão bem as duas curvas se alinham. Mais detalhes sobre o ajuste dos dados FLIM são fornecidos em uma publicaçãorecente 23.
- Ajuste o número de parâmetros para aumentar a qualidade do ajuste conforme necessário.
- Ao lado de "Parâmetros do Modelo", aumente o valor de n em 1 e selecione "Ajuste Inicial". A nova curva será calculada, e os novos resíduos e o valor de χ2 serão exibidos.
- Avalie a qualidade desse novo ajuste e determine se parâmetros adicionais são necessários.
- Repita os passos 10.1.9.1. até 10.1.9.2. até que o decaimento modelado atinja uma qualidade ideal.
NOTA: O número de parâmetros deve ser minimizado enquanto se alcança a maior qualidade de ajuste possível. Se dois parâmetros produzem qualidades de ajuste quase idênticas, deve ser usado o menor número de parâmetros. Teoricamente, o número de parâmetros do modelo corresponde ao número de espécies produtoras de vida na amostra. Na prática, o número ideal de parâmetros aumenta com a complexidade crescente do sistema visualizado. - Após determinar o número final de parâmetros, o tempo de vida ponderadoτ AvAmp (τ AvAmp [ns]) da tabela de Conexão Decay pode ser registrado.
NOTA: A amplitude média Tau (τAvAmp) e a intensidade média Tau (τAvInt) são ambas medidas do tempo médio de vida útil de fluorescência de uma amostra. No entanto, os cálculos usados para determinar cada valor são diferentes, e os dois não são intercambiáveis. Em geral, τAvAmp é uma métrica mais precisa para sistemasbiológicos 23. - Para adquirir a imagem ajustada FLIM da amostra, realize a subtração de fundo usando os dados ajustados e realize um ajuste FLIM.
- Para as caixas brancas na tabela de Ajuste de Decay, desmarque todas as caixas, exceto as caixas τn[ns]. O número de caixas τn[ns] corresponderá ao número de parâmetros de ajuste determinados.
- Mude o valor do BkgrDec[Cnts] para zero.
- Imediatamente à esquerda da janela de amostra, selecione "FLIM Fit". O software começará a ajustar a amostra.
- Após o ajuste, a escala de cores falsas e as configurações de intensidade podem ser ajustadas modificando as legendas à direita da janela de amostra.
- A imagem de exemplo pode ser exportada como um Bitmap para processamento adicional da imagem clicando com o botão direito > Exportar > Bitmap ou Bitmap com Escala de Cor.
- Inicie o software de análise FLIM.
- Processamento Celular de FLIM
- Complete as etapas 10.1.1 - 10.1.5 em Processamento Geral/In Vitro FLIM.
- Defina um ROI celular clicando com o botão direito na janela de exibição de exemplo e selecionando uma das opções de desenho de ROI.
NOTA: Devido às suas formas irregulares, usar a opção de retorno livre geralmente é o melhor para definir células. Uma área de um ROI pode ser excluída mantendo CTRL ao definir uma área. Área adicional pode ser adicionada a um ROI já selecionado segurando SHIFT. Ao analisar compartimentos subcelulares, manchas fluorescentes visíveis em imagens confocais podem não ser visíveis na imagem FLIM subsequente. Nessas situações, é recomendável usar a imagem confocal como referência para desenhar ROIs na imagem FLIM. - Selecione as seguintes opções suspensas na aba Decay Fitting:
- Modelo de Ajuste: Reconvolução N-Exponencial
- Decadência: ROI
- IRF: IRF calculado
- Conclua o restante do procedimento em Processamento FLIM Geral/In Vitro, etapas 7 a 13.
Resultados
Uma visão gráfica completa do fluxo de trabalho experimental pode ser encontrada na Figura 1. Para minimizar o viés experimental, os conjuntos de dados podem ser analisados às cegas. Como ilustração para esse propósito, todas as identidades das amostras foram mantidas ocultas dos pesquisadores durante a coleta e processamento dos dados. Assim, grupos experimentais são rotulados pelo identificador atribuído (grupo A, grupo B, etc.), e suas verdadeiras identidades são definidas nas legendas do texto e das figuras.
Após a purificação da etiqueta de RNA A, a vida útil da fluorescência in vitro de duas sondas de Riboglow, Cbl-3xGly-ATTO590 (3xGly) e Cbl-5xGly-ATTO590 (5xGly), foi medida na presença e ausência da etiqueta de RNA A. As sondas 3xGly e 5xGly são idênticas, exceto pelo número de repetições monoméricas de glicina em seus segmentos de ligação, três para 3xGly e cinco para 5xGly (Figura 2D). A vida útil da fluorescência in vitro foi coletada e analisada usando métodos descritos acima, e a decomposição geral foi analisada sem seleção de ROI (Figura 2E-2G). Após a reconvolução n-exponencial, valores deτ AvAmp foram extraídos e plotados por grupo experimental (Figura 3B). Janelas representativas de aquisição de FLIM com escalas de cor falsas normalizadas foram produzidas para cada grupo e mostraram alinhar-se com os valores coletados deτ AvAmp correspondentes ao seu tipo específico de amostra (Figuras 3A e 3B). Como esperado, amostras in vitro ao longo da vida contendo o Tag de RNA A (grupos B e C) apresentaram valores de vida de fluorescência significativamente mais altos do que aquelas sem Tag de RNA A (grupos A e D). Curvas representativas de decaimento para cada grupo experimental mostram ainda que a presença do marcador de RNA A aumenta o tempo de vida extraído in vitro (Figura 3C). Para amostras sem Etiqueta de RNA A, suas curvas de decaimento são deslocadas para a esquerda, indicando valores médios de vida útil mais curtos em comparação com amostras com a Etiqueta de RNA A.
Para investigar a vida útil da fluorescência em células vivas, foi realizada a carga de esferas das células HeLa aderentes conforme descrito acima, com as sondas Riboglow 3xGly e 5xGly (Figura 4A). A análise FLIM foi usada para determinar se as diferentes sondas de Riboglow produziam sinais únicos de vida útil em células vivas. As células foram selecionadas para a medição do FLIM com base na presença da sonda de Riboglow carregada e na saúde geral da célula. As células foram selecionadas com base na carga confirmada da sonda e na morfologia normal antes da análise ao longo da vida, independentemente do resultado da fluorescência ao longo da vida. Os dados coletados do FLIM foram analisados usando ROIs para limitar sinais de fluorescência fora do alvo (Figura 2H, Figura 4B). Os resultados mostraram que o tempo de vida de fluorescência celular das células carregadas de esferas com 3xGly (grupo E) foi significativamente menor do que aquelas carregadas com 5xGly (grupo F, Figura 4D). Essa tendência pode ser ainda visualizada por meio de curvas representativas de decaimento dos dois grupos de amostra, onde uma célula carregada com 3xGly apresenta uma curva de decaimento deslocada para a esquerda em comparação com a célula carregada com 5xGly, indicando uma vida útil média de fluorescência menor (Figura 4C). Esses resultados demonstram a utilidade dos protocolos descritos na extração da vida útil celular das sondas Riboglow a partir de imagens celulares 2D.
Em seguida, buscamos resolver o Riboglow-FLIM em compartimentos subcelulares. Por exemplo, escolhemos sinais FLIM nucleares versus citosólicos. O tempo de vida dos núcleos celulares foi coletado e comparado com o tempo de vida citosólico para investigar variações ao longo da vida entre compartimentos celulares (Figura 5). Imagens confocais de células com colorações nucleares azuis foram coletadas junto com imagens FLIM e usadas para determinar ROIs nucleares e de citossóis (Figura 2J, Figura 5C). A análise FLIM de núcleos celulares e citossolos carregados com 3xGly e 5xGly revelou uma diferença significativa de vida útil entre os compartimentos subcelulares em ambos os grupos (Figura 5F). Em alinhamento com observações anteriores, o núcleo das células carregadas com a sonda de Riboglow apresenta vidas de fluorescência consistentemente maiores do que o citosol da mesma célula. A vida útil nuclear foi, em média, 0,18 ns e 0,13 ns maior que a do citosol para 3xGly e 5xGly, respectivamente. Importante, a janela de aquisição da falsa escala de cor, as curvas de decaimento e os valores extraídos deτ AvAmp mostram a mesma tendência de vida útil da fluorescência (Figura 5C-Figura 5F). Essas diferenças na vida útil nuclear versus citosólica foram pequenas, mas consistentemente detectadas por meio de nosso robusto fluxo de trabalho de análise de dados.
Para demonstrar a utilidade do FLIM em sistemas cada vez mais complexos, pilhas Z celulares 3D foram coletadas e analisadas. Um total de quatro células foram imagens em três dimensões usando fatias Z-stack, com o número de fatias variando de 10 a 15 por célula. Para cada fatia celular, os ROIs foram coletados do núcleo e do citosol, e os valores extraídosde τ AvAmp para todas as fatias foram plotados e analisados usando um teste t pareado (Figuras 5A e 5B, 5G). Os resultados de todos os experimentos mostraram que não houve diferença significativa entre o tempo de vida do núcleo e do citosol nessas células. Isso pode ser devido à redução da contagem de fótons por fatia Z e ao tamanho limitado da amostra, o que pode diminuir o poder estatístico e a resolução ao longo da vida útil na análise 3D. Esses dados destacam a importância do tamanho da amostra e da contagem de fótons na coleta de dados FLIM, onde análises de múltiplas células com maior contagem de fótons por captura revelam diferenças ao longo da vida que não são visíveis em experimentos de célula única e com menor fóton (Figuras 5F e 5G).
Juntos, esses resultados demonstram a utilidade do protocolo descrito na coleta e análise de dados FLIM produzidos pelo sistema Riboglow em vários contextos biomoleculares relevantes.
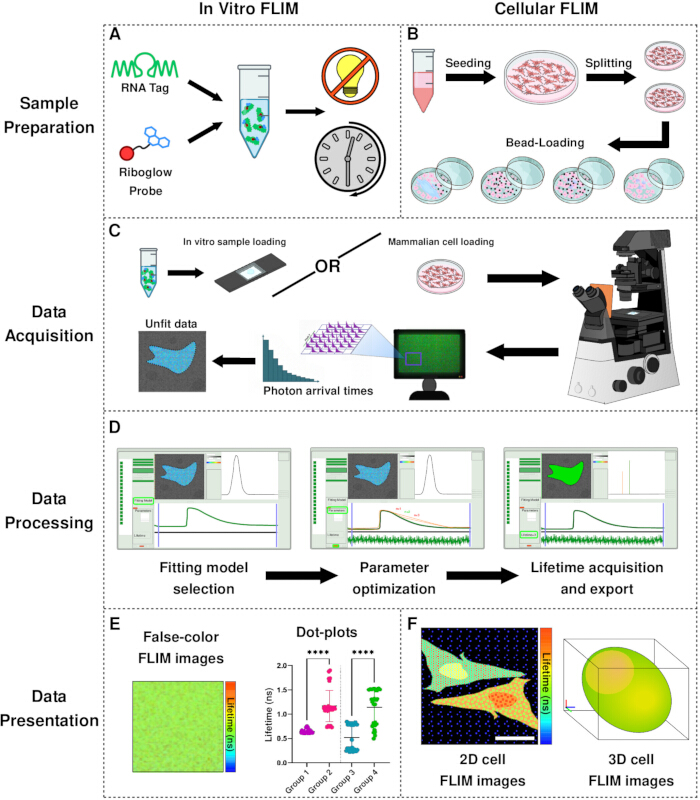
Figura 1: Visão geral do fluxo de trabalho experimental. A-B) Fluxo de trabalho de preparação de amostras para amostras in vitro (A) e células de mamíferos (B). C) Fluxo de trabalho de aquisição de dados FLIM. D) Fluxo de trabalho de processamento de dados FLIM. Os dados coletados são ajustados usando reconvolução n-exponencial, o número de parâmetros de ajuste é determinado para cada aquisição, e o valor final de vida útil é determinado e exportado. E-F) Exibição de dados FLIM. Os dados in vitro (E) são apresentados como imagens FLIM em cores falsas ou dot-plots ao longo da vida, e dados celulares (F) são apresentados como imagens FLIM celulares 2D ou 3D. Por favor, clique aqui para ver uma versão ampliada desta figura.
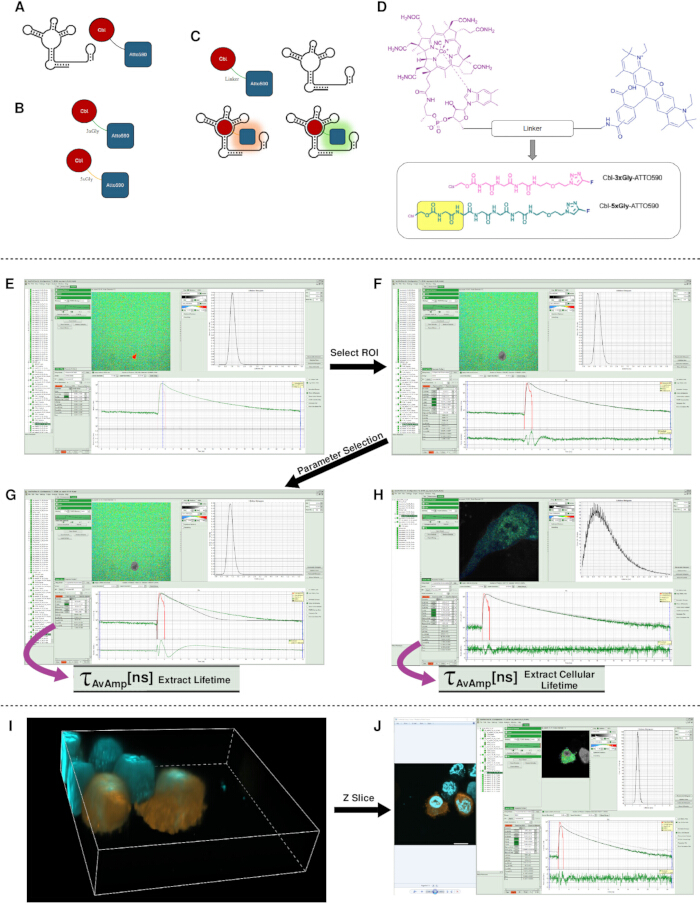
Figura 2: Plataforma Riboglow, série de linkers e fluxo de trabalho de ajuste FLIM. A-B) Desenho de sondas de Riboglow e a etiqueta RNA A. C) Ilustração da ligação da sonda de Riboglow à etiqueta de RNA aptamer (A Tag), o que resulta em aumento da intensidade e vida útil da fluorescência na formação do complexo. D) Série de links de Riboglow para este estudo. Cbl (ameixa) é acoplado covalentemente a um fluoróforo (azul) por meio de um ligador químico variável. O 5xGly contém dois resíduos adicionais de glicina, destacados em amarelo. E-J) Processamento de dados FLIM via SymPhoTime 64. E-G) Os dados FLIM são importados para o SymPhoTime 64 (E). Uma região limpa de interesse (ROI) é selecionada (F), e as curvas de decaimento são então ajustadas usando um modelo de reconvolução n-exponencial (G). O ajuste ideal é utilizado para obter a vida útil média ponderada pela amplitude (τAvAmp). H) Análise FLIM celular 2D do 3xGly extinguido em células OS U-2, mostrando ajuste para n = 3. I) renderização em volume 3D de células HeLa rotuladas com 5xGly e DAPI temperados. J) Fluxo de trabalho Z-stack para análise FLIM de núcleo versus citosol, demonstrando como as fatias confocais confocais correspondentes guiam um posicionamento preciso do ROI para ajuste de vida útil específico por compartimento. Por favor, clique aqui para ver uma versão ampliada desta figura.
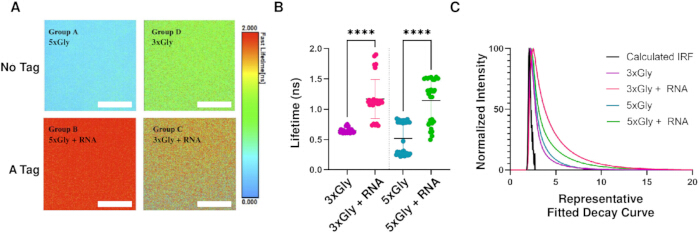
Figura 3: Avaliação do tempo de vida de fluorescência de duas variantes de sonda in vitro +/- RNA. A) Visualização quantitativa de sondas de Riboglow por microscopia de imagem de fluorescência e duração da vida (FLIM) in vitro , na presença ou ausência da Etiqueta de RNA A. Barra de escala = 50 μm. B) Plotou valores de τ AvAmp para amostras in vitro 3xGly e 5xGly, com e sem Etiqueta RNA A. Cada ponto representa uma aquisição FLIM. Barras de erro representam média e SD. ANOVA unidirecional com HSD Tukey post hoc revela diferenças significativas em vidas (****p < 0,0001). C) Curvas representativas de decaimento in vitro para sondas 5xGly e 3xGly com e sem RNA-A. Por favor, clique aqui para ver uma versão ampliada desta figura.
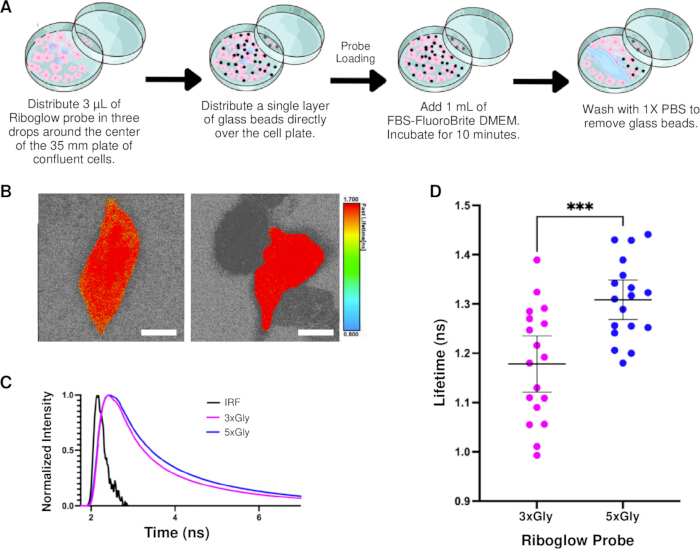
Figura 4: Imagem de vida útil por fluorescência de células HeLa com sondas Riboglow 3xGly (Grupo E) e 5xGly (Grupo F). (A) Visão geral do processo de carregamento da sonda. (B) Imagens de aquisição celular do Grupo E (esquerda) e F (direita). Barra de escala = 10 μm. (C) Curvas de decaimento ao longo da vida ajustadas extraídas dos Grupos E e F e plotadas com o IRF. (D) Vida útil da fluorescência para o Grupo E (n=18 células) e Grupo F (n=18 células) em células HeLa com barras de erro média e de IC 95% mostradas. Teste t não pareado revela diferença significativa na vida útil entre células carregadas com 3xGly e 5xGly,*** p < 0,0005. Por favor, clique aqui para ver uma versão ampliada desta figura.
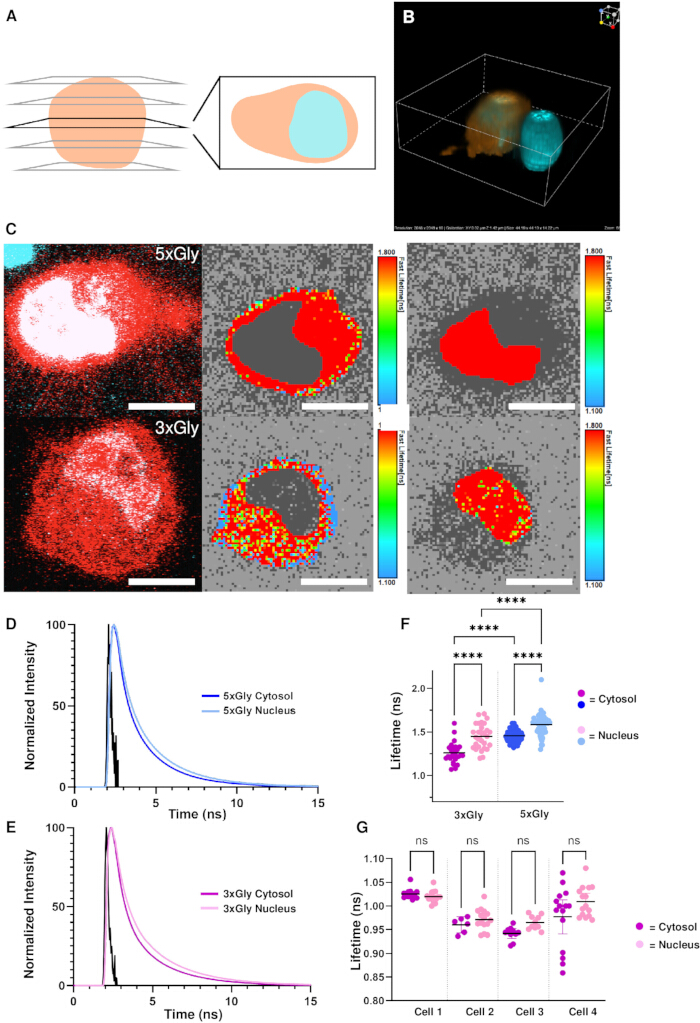
Figura 5: Análise FLIM de compartimentos subcelulares usando sondas Riboglow 3xGly (Grupo L) e 5xGly (Grupo M). (A) Representação esquemática da imagem Z-stack. (B) Imagem renderizada em 3D de células HeLa adquiridas por meio de imagens confocais Z-stack. As células HeLa continham uma coloração nuclear azul (ciano) e eram carregadas com sonda Riboglow (laranja). (C) Análise FLIM de células HeLa carregadas por esferas. Imagens confocais (coluna esquerda) foram usadas como referência para seleção de ROI (colunas do meio, direita). Barras de escala = 10 μm. (D-E) Curvas representativas de decaimento fluorescente extraídas dos ROIs nucleares e citosólicos de células HeLa carregadas com (D) 3xGly, ou (E) 5xGly. As curvas mostram a contagem normalizada de fótons em função do tempo de decaimento, e cada decaimento é sobreposto à sua função de resposta do instrumento (IRF, preto). (F) Gráfico de pontos quantificando os tempos de vida de fluorescência dos ROIs nucleares versus citosólicos entre os dois grupos experimentais. Cada ponto representa um único ROI celular. ANOVA unidirecional com HSD de Tukey post hoc revela diferenças significativas no tempo de vida entre núcleo e citosol dentro de ambos os grupos (****p < 0,0001). (G) Gráfico de pontos dos Z-stacks de vida de fluorescência de quatro células. Cada ponto representa um único ROI retirado de uma fatia de uma pilha Z celular. Múltiplos ROIs derivados da mesma célula foram tratados com cautela, pois não são réplicas biológicas totalmente independentes. Todos os ROIs foram definidos usando a imagem confocal como referência. Testes t pareados não revelam diferenças significativas na vida útil entre núcleo e citosol em todas as pilhas Z celulares ( ns p > 0,05). Por favor, clique aqui para ver uma versão ampliada desta figura.
Discussão
O Riboglow-FLIM fornece uma estrutura para imagens quantitativas de RNA ao aproveitar leituras de vida útil da fluorescência. A aplicação bem-sucedida desse protocolo depende criticamente do controle cuidadoso da aquisição de fótons, ajuste de decaimento e amostragem imparcial. A contagem de fótons deve ser balanceada para garantir estatísticas suficientes para uma reconvolução n-exponencial confiável, evitando saturação do detector, efeitos de empilhamento e fotobranqueamento que reduzem artificialmente o tempo de vida extraído. Na prática, números insuficientes de fótons geralmente resultam em ajustes falhados, especialmente ao usar pequenos ROIs em imagens celulares, como tentar resolver pequenos compartimentos celulares, enquanto fluxo excessivo de fótons comprime curvas de decaimento devido às limitações de binning na detecção de TCSPC. Selecionar tempos de permanência, números de quadros e potência do laser adequados com base em objetivos experimentais é, portanto, essencial. Tempo de permanência e número de quadros juntos determinam o balanço total de fótons controlando quanto tempo cada pixel é amostrado e quantas vezes o campo de visão é revisado, respectivamente, enquanto a potência do laser define a taxa de excitação e, portanto, o rendimento de fótons por período de permanência, com consequências diretas para sinal-ruído, fotobranqueamento e acumulação. Igualmente importante é evitar o sobreajuste das curvas de decaimento minimizando parâmetros do modelo e confirmando resíduos aleatórios, já que a sobreparametrização distorce sistematicamente os valores de vida útil para baixo. A escolha da métrica de vida útil é uma consideração analítica importante, pois as médias ponderadas por amplitude (τAvAmp) e ponderadas por intensidade (τAvInt) refletem diferentes aspectos do decaimento multiexponencial e não são intercambiáveis. De acordo com orientações anteriores, τAvAmp é usado aqui porque representa de forma mais direta as contribuições fracionárias dos componentes ao longo da vida e é mais adequado para resolver ambientes biológicosheterogêneos 23. A determinação precisa da função de resposta do instrumento (IRF) é necessária para um ajuste de reconvolução confiável, especialmente ao resolver componentes de curta duração de vida. Um IRF calculado é usado para manter a consistência experimental ao longo do tempo, mas pode introduzir erro sistemático se se desviar da resposta real do instrumento. A medição periódica do IRF usando um padrão de iodeto de potássio deve ser realizada para verificar a concordância entre os IRFs medidos e calculados. Para experimentos celulares, a amostragem não enviesada requer avaliação da saúde celular e da carga da sonda antes da extração ao longo da vida, pois a exclusão post hoc baseada nos resultados ao longo da vida introduz viés de seleção. A carga de esferas introduz variabilidade adicional na viabilidade celular, e apenas células que exibam morfologia normal e sinal de fluorescência estável, conforme determinado por imagens de campo claro ou confocais, devem ser incluídas na análise. Estruturas irregulares como arredondamento, blebbing ou células de escuridade devem serexcluídas 22. Em nossa experiência, a imagem é melhor feita em aproximadamente 3 horas após o carregamento da esfera para minimizar o estresse celular, que pode alterar as medições de vida útil da fluorescência ao longo do tempo.
O ajuste da curva de decaimento representa o desafio de solução de problemas mais comum em experimentos Riboglow-FLIM. Ajustes falhados podem ser identificados por parâmetros não físicos, como amplitudes de ajuste negativas (a n < 0 em ajustes de análise FLIM), baixa sobreposição entre decaimentos ajustados e medidos, ou resíduos estruturados. Em muitos casos, a qualidade do ajuste pode ser melhorada ajustando os limites de ajuste temporal para excluir ruído de sinal baixo ou de tempo tardio, preservando a região linear do decaimento em escala logarítmica. Embora essa abordagem reduza ligeiramente a resolução ao longo da vida, ela afeta minimamente os tempos médios de vida extraídos e permite que conjuntos de dados que normalmente poderiam ser usados sejam mantidos. Quando falhas de ajuste persistem apesar da contagem suficiente de fótons e otimização de fronteira, a exclusão da aquisição é justificada. Para estudos celulares em grande escala, modificações de protocolo, como pré-seleção de células por meio de imagens confocais e automação de aquisições multiponto de FLIM, podem aumentar substancialmente o throughput, embora essas abordagens exijam controle estável de foco usando o sistema de foco perfeito do microscópio para minimizar a deriva Z durante sessões de imagem prolongadas. Esse protocolo é demonstrado em um sistema Nikon Ti2 Eclipse AX com hardware PicoQuant TCSPC, mas princípios gerais de aquisição e análise são transferíveis para outras plataformas FLIM, como Leica SP8 ou sistemas Abberior STEDYCON, desde que controle equivalente sobre contagem de fótons, resolução temporizada e configuração do detector seja mantido. Embora o SymPhoTime 64 seja usado aqui para análise, conjuntos de dados FLIM exportados são compatíveis com outros pacotes de software de análise que suportam formatos baseados em TCSPC, e os usuários podem adaptar fluxos de trabalho de acordo.
Várias limitações do método devem ser consideradas ao projetar experimentos. Primeiro, regiões de interesse definidas durante a imagem confocal não podem ser transferidas diretamente para o software de análise FLIM e devem ser redesenhadas manualmente para cada conjunto de dados FLIM, introduzindo tempo adicional de análise e potencial variabilidade dependente do usuário. Além disso, os fluxos de trabalho atuais de processamento FLIM exigem análise individual das fatias da pilha Z, já que o ajuste de vida volumétrica não é suportado no SymPhoTime 64, aumentando o tempo de análise e fragmentando estatísticas de fótons entre fatias. Essa fragmentação reduz a contagem efetiva de fótons por medição e pode diminuir a precisão de ajuste em regiões escuras ou compartimentos pequenos. Essa limitação se torna impactante na imagem celular 3D, onde a redução da contagem de fótons por fatia e o aumento da complexidade do sistema diminuem a resolução ao longo da vida útil. Como múltiplos ROIs são frequentemente extraídos da mesma célula através de fatias, essas medições não são totalmente independentes, o que reduz as repetições biológicas efetivas e deve ser considerado na interpretação estatística. Consistente com essa restrição, tamanhos de amostra pequenos em experimentos 3D podem obscurecer diferenças biologicamente significativas ao longo da vida que são aparentes em análises unicelulares ou 2D devido à redução da contagem de fótons em ROIs definidos. Além disso, localizações subcelulares muito pequenas ou fracas são difíceis de ajustar de forma confiável quando a resolução espacial ou a densidade de fótons são insuficientes, enfatizando ainda mais o equilíbrio entre detalhe espacial e precisão ao longo da vida à medida que a complexidade da amostra aumenta.
Apesar dessas limitações, este protocolo atende a uma necessidade não atendida ao fornecer um fluxo de trabalho detalhado e padronizado para a implementação do Riboglow-FLIM entre os tipos de amostras. Embora o Riboglow já tenha sido aplicado anteriormente usando medições baseadas em intensidade, o Riboglow-FLIM permite uma leitura quantitativa e sensível ao ambiente, em grande parte independente da concentração da sonda e do nível de expressão de RNA. A vida útil da fluorescência foi relatada em estudos anteriores como oferecendo vantagens em relação a abordagens baseadas em intensidade, incluindo redução da sensibilidade à concentração da sonda, fotobranqueamento e diferenças de caminho óptico. Importante destacar que nenhum protocolo padronizado para aquisição e análise do Riboglow-FLIM foi publicado anteriormente, e o fluxo de trabalho detalhado apresentado aqui estabelece um conjunto de considerações experimentais para coleta de dados imparcial, ajuste da disciplina e interpretação em sistemas in vitro, celulares e 3D.
A disponibilidade de um protocolo validado Riboglow-FLIM amplia o conjunto experimental de ferramentas para estudar a dinâmica, localização e regulação do RNA em células vivas. Essa abordagem é bem adequada para experimentos que exigem comparação quantitativa entre compartimentos subcelulares, pontos de tempo ou condições experimentais, bem como para imagens multiplexadas de RNA usando assinaturas ortogonais de tempo de vida. Além da biologia fundamental do RNA, esse protocolo é facilmente aplicável a estudos de processamento, transporte, resposta ao estresse e regulação transcricional do RNA em modelos biológicos cada vez mais complexos. À medida que os softwares de instrumentação e análise FLIM continuam a evoluir, a metodologia aqui estabelecida fornece uma base para estender a imagem de RNA baseada em vida útil para sistemas de dimensão superior e in vivo.
Divulgações
Os autores não têm conflitos de interesse a revelar.
Agradecimentos
O trabalho no laboratório Braselmann é apoiado pelos National Institutes of Health (R35GM150823 a E.B.), pela Luce Foundation (E.B.) e pelo Departamento de Química da Universidade de Georgetown (bolsa Espenscheid para L.K.S.). Esse trabalho fez parte do curso de laboratório CHEM 4505 na Universidade de Georgetown. Todos os estudantes matriculados em CHEM 4505 participaram da coleta de dados, análise e desenvolvimento deste manuscrito e estão listados como coautores. Todos os autores agradecem a Sanuja Mohanaraj e ao Dr. Rodrigo Maillard pelo apoio durante o desenvolvimento deste manuscrito. Os autores também agradecem a Emerson Boggs e ao Dr. Clayton Hazelett pelo feedback técnico.
DISPONIBILIDADE DE DADOS
Todos os conjuntos de dados e arquivos de análise serão disponibilizados em um repositório (uma pasta Box pública com referência a este manuscrito) após a publicação.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 15 mL centrifuge tube | Abdos | P10402 | Usado para cultura celular e para construir o carregador de contas |
| Cbl-3xGly-ATTO590 | N/A | N/A | Usado para detecção de RNA no sistema Riboglow, informações de síntese disponíveis aqui: https://doi.org/10.1021/acschembio.5c00917 |
| Cbl-5xGly-ATTO590 | N/A | N/A | Usado para detecção de RNA no sistema Riboglow, informações de síntese disponíveis aqui: https://doi.org/10.1021/acschembio.5c00918 |
| Cell detachment media | Gibco | 12605-28 | Usado para divisão e transferência de células |
| Cell Imaging Dishes | Ibidi | 81218-200 | Usado para imagem de células vivas |
| Cell Microscopy DMEM | Gibco | A1896701 | Usado para imagem de células vivas |
| Confocal Microscope System | Nikon | AX | Usado para imagem confocal celular |
| DMEM | Gibco | 1195-092 | Usado para cultura celular de mamíferos |
| FBS | Cytiva | SH30910.03 | Usado para suplementação sérica de DMEM |
| Fluorescence lifetime imaging (FLIM) analysis software | PicoQuant | SymPhoTime 64, versão 2.9, build 5818 | Usado para análise FLIM |
| Glass beads | Millipore Sigma | G4649 | Usado para carregar sondas Riboglow em células vivas |
| Glass Coverslips | VWR | 48368 062 | Usado para imagem in vitro. |
| HEPES | Sigma | H3375 | Usado para fazer o tampão de RNA. |
| High Yield RNA Synthesis Kit | Thermo Scientific | K0441 | Kit de transcrição de RNA |
| Hybrid Photomultiplier Detector | PicoQuant | PMA Hybrid Series | usado para detecção de fótons de tempo para medição de tempo de vida de fluorescência. |
| KCl | Fisher Scientific | BP366 | Usado para fazer o tampão de RNA. |
| Live Cell Nuclei Stain | Invitrogen | R37605 | Usado para colorir núcleos celulares durante a imagem de células vivas |
| Mammalian Cell Cryo Tubes | Fisher Scientific | 12-567-501 | Usado para armazenamento de células de mamíferos |
| MgCl2 | Sigma | M8266 | Usado para fazer o tampão de RNA. |
| Microcentrifuge Tubes | Thermo Scientific | 90410 | Usado em geral em trabalhos in vitro e de cultura celular |
| Microscope Base | Nikon | Ti2 Eclipse | Usado para imagem in vitro e celular. |
| Microscope Objective | Nikon | N Plan Apochromat | Usado para imagem in vitro e celular. |
| Microscope Operation Software/Image Acquisition and Analysis Software | Nikon | NIS-Elements, versão 6.20.02. | |
| Microvolume Spectrophotometer | Thermo Scientific | ND-2000 | Usado para determinação de concentração e pureza de DNA e RNA |
| Multichannel Event Timer | PicoQuant | MultiHarp 150 | Usado para TCSPC para extrair o tempo de vida de fluorescência de amostras in vitro e celulares. |
| NaCl | Fisher Scientific | BP358 | Usado para fazer o tampão de RNA. |
| PBS, 1X | Corning | 21-040-CV | Usado para lavagens celulares e remoção de contas |
| Pulsed Diode Laser and Laser Combining Unit | PicoQuant | Sepia PDL 828, PicoQuant LCU | Usado para excitação a laser de amostras in vitro e celulares. |
| RNA Cleanup Kit | New England Biolabs | T2050L | Kit de limpeza de RNA |
| RNAse denaturant | Invitrogen | AM9780 | Usado para preparar um ambiente livre de RNAse |
| Tissue Culture Dishes | Fisher Scientific | FB012923 | Usado para cultura celular geral e manutenção |
Referências
- Bertrand, E., Chartrand, P., Schaefer, M., Shenoy, S. M., Singer, R. H., et al. Localization of ASH1 mRNA Particles in Living Yeast. Molecular Cell. 2 (4), 437-445 (1998).
- Johansson, H. E., Liljas, L., Uhlenbeck, O. C. RNA Recognition by the MS2 Phage Coat Protein. Seminars in Virology. 8 (3), 176-185 (1997).
- Braselmann, E., Rathbun, C., Richards, E. M., Palmer, A. E. Illuminating RNA Biology: Tools for Imaging RNA in Live Mammalian Cells. Cell Chemical Biology. 27 (8), 891-903 (2020).
- Paige, J. S., Wu, K. Y., Jaffrey, S. R. RNA Mimics of Green Fluorescent Protein. Science. 333 (6042), 642-646 (2011).
- Filonov, G. S., Moon, J. D., Svensen, N., Jaffrey, S. R. Broccoli: Rapid Selection of an RNA Mimic of Green Fluorescent Protein by Fluorescence-Based Selection and Directed Evolution. Journal of the American Chemical Society. 136 (46), 16299-16308 (2014).
- Song, W., et al. Imaging RNA polymerase III transcription using a photostable RNA–fluorophore complex. Nature Chemical Biology. 13 (11), 1187-1194 (2017).
- Dolgosheina, E. V., et al. RNA Mango Aptamer-Fluorophore: A Bright, High-Affinity Complex for RNA Labeling and Tracking. ACS Chemical Biology. 9 (10), 2412-2420 (2014).
- Chen, X., et al. Visualizing RNA dynamics in live cells with bright and stable fluorescent RNAs. Nature Biotechnology. 37 (11), 1287-1293 (2019).
- Sunbul, M., et al. Super-resolution RNA imaging using a rhodamine-binding aptamer with fast exchange kinetics. Nature Biotechnology. 39 (6), 686-690 (2021).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Raj, A., Van Den Bogaard, P., Rifkin, S. A., Van Oudenaarden, A., Tyagi, S. Imaging individual mRNA molecules using multiple singly labeled probes. Nature Methods. 5 (10), 877-879 (2008).
- Bratu, D. P., Cha, B. -J., Mhlanga, M. M., Kramer, F. R., Tyagi, S. Visualizing the distribution and transport of mRNAs in living cells. Proceedings of the National Academy of Sciences. 100 (23), 13308-13313 (2003).
- Zuo, F., et al. Imaging the dynamics of messenger RNA with a bright and stable green fluorescent RNA. Nature Chemical Biology. 20 (10), 1272-1281 (2024).
- Grün, F., et al. Super-Resolved Protein Imaging Using Bifunctional Light-Up Aptamers. Angewandte Chemie International Edition. 63 (51), e202412810(2024).
- Braselmann, E., et al. A multicolor riboswitch-based platform for imaging of RNA in live mammalian cells. Nature Chemical Biology. 14 (10), 964-971 (2018).
- Sarfraz, N., Moscoso, E., Oertel, T., Lee, H. J., Ranjit, S., et al. Visualizing orthogonal RNAs simultaneously in live mammalian cells by fluorescence lifetime imaging microscopy (FLIM). Nature Communications. 14 (1), 867(2023).
- Sarfraz, N., Shafik, L. K., Stickelman, Z. R., Shankar, U., Moscoso, E., et al. Evaluating Riboglow-FLIM probes for RNA sensing. RSC Chemical Biology. 5 (2), 109-116 (2024).
- Sarfraz, N., et al. Establishing Riboglow-FLIM to visualize noncoding RNAs inside live zebrafish embryos. Biophysical Reports. 3 (4), 100132(2023).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (07), 1(2020).
- Stickelman, Z., Sarfraz, N., Rice, M. K., Lambeck, B. J., Milkovich, S., et al. Expanding the Riboglow-FLIM Toolbox with Different Fluorescence Lifetime-Producing RNA Tags. Biochemistry. 64 (11), 2429-2438 (2025).
- Shafik, L. K., et al. Evaluating Linker Architecture in RNA-Detecting Riboglow Probes and Effects on Fluorescence Turn-On. ACS Chemical Biology. 21 (2), 371-379 (2026).
- Cialek, C. A., Galindo, G., Koch, A. L., Saxton, M. N., Stasevich, T. J. Bead Loading Proteins and Nucleic Acids into Adherent Human Cells. Journal of Visualized Experiments. (172), e62559(2021).
- Sarfraz, N., Braselmann, E. Practical guide to fluorescence lifetime imaging microscopy. Molecular Biology of the Cell. 36 (6), tp1(2025).
Reimpressões e permissões
