Duas novas variantes candidatas em PCNT (c.5675A>G e c.9734G>T) foram identificadas em um menino de 7 anos com falha grave de crescimento, atraso no desenvolvimento e características dismórficas. Os achados são compatíveis com um fenótipo atípico suspeito de nanismo primordial relacionado a PCNT. Ambas as variantes permanecem classificadas como variantes de significado incerto, aguardando validação adicional.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Relato de caso
Sequenciamento do Exoma Identifica Novas Variantes Candidatas em PCNT em uma Criança com Características Sobrepostas de MOPD II: Um Relato de Caso
* These authors contributed equally
Neste artigo
Resumo
Resumo
Um menino chinês de 7 anos apresentou falha grave de crescimento pós-natal (altura <3º percentil aos 7 anos de idade), atraso global do desenvolvimento, deficiência intelectual moderada e características dismórficas típicas, incluindo hipertelorismo, fissuras palpebrais curtas, orelhas implantadas baixas e ponte nasal larga. Um único eletrocardiograma demonstrou intervalo QT corrigido limítrofe (QTc = 450 ms). Não foram identificadas arritmias, medicações prolongadoras do QT, anormalidades eletrolíticas ou histórico familiar cardíaco relevante. Esse achado exige acompanhamento longitudinal em cardiologia e não deve ser interpretado como síndrome de Long QT definitiva. O sequenciamento do exoma completo identificou duas novas variantes de sentido trocado no gene PCNT (NM_006031.5): c.5675A>G (p.Glu1892Gly) no éxon 28 e c.9734G>T (p.Arg3245Ile) no éxon 45. Ambas as variantes estavam ausentes nas bases de dados gnomAD, ExAC, Projeto 1000 Genomas e bancos de dados da população chinesa, atendendo ao critério PM2 da ACMG. Embora classificadas como variantes de significado incerto (VUS) devido à evidência funcional limitada e predições in silico conflitantes, as variantes ocorrem em um gene associado à nanismo primordial e são acompanhadas por sobreposição fenotípica parcial com o Nanismo Primordial Osteodisplásico Microcefálico Tipo II (MOPD II). Contudo, a análise de segregação parental não estava disponível; portanto, a fase das variantes não pôde ser confirmada, e um mecanismo de doença recessiva não pôde ser estabelecido. Esses achados sustentam a presença de variantes candidatas no gene PCNT em um fenótipo atípico de nanismo primordial e ilustram a utilidade do sequenciamento do exoma completo na geração de hipóteses moleculares testáveis em distúrbios genéticos heterogêneos do crescimento. Um diagnóstico molecular definitivo não pode ser estabelecido no momento, e o achado isolado de QTc limítrofe exige avaliação clínica adicional.
Introdução
A Microcefalia Osteodisplásica Primordial Anã Tipo II (MOPD II) é uma desordem autossômica recessiva excepcionalmente rara (prevalência estimada <1:1.000.000) caracterizada por falha grave de crescimento intrauterino e pós-natal, microcefalia progressiva, displasia esquelética e características craniofaciais distintivas1,2. Em 2008, a MOPD II foi associada molecularmente a variantes patogênicas bialélicas no gene PCNT (pericentrina)3. Apesar dessa caracterização genética, o diagnóstico clínico permanece desafiador devido à heterogeneidade fenotípica significativa, expressividade dependente da idade e grande sobreposição com outras síndromes de nanismo primordial, incluindo a síndrome de Seckel e a síndrome de Meier-Gorlin4. Abordagens diagnósticas convencionais que dependem exclusivamente de critérios clínicos frequentemente geram resultados inconclusivos, particularmente em pacientes jovens que ainda não desenvolveram todo o espectro fenotípico completo5.
O sequenciamento do exoma completo (WES) emergiu como uma abordagem diagnóstica valiosa para distúrbios geneticamente heterogêneos, oferecendo vantagens distintas em relação ao teste sequencial de genes individuais. O WES permite a análise simultânea de mais de 20.000 genes codificadores de proteínas. Essa abordagem fornece diagnósticos moleculares definitivos em aproximadamente 25%–40% dos distúrbios do crescimento previamente sem diagnóstico, reduzindo assim os atrasos diagnósticos6. Diferentemente da cariotipagem ou da análise por microarranjo cromossômico, que detectam principalmente variantes estruturais grandes, o WES identifica com eficiência variantes de nucleotídeo único (SNVs) e pequenas inserções/deleções (InDels) que podem estar por trás de doenças monogênicas7. Em casos clinicamente ambíguos, o WES prioriza variantes candidatas para estudos subsequentes de segregação e validação funcional, ao invés de fornecer um diagnóstico molecular definitivo isolado. Essa abordagem é particularmente relevante diante do amplo espectro mutacional do gene PCNT, que abrange inúmeras variantes distribuídas ao longo de seus 47 éxons e apresenta correlações incompletas entre genótipo e fenótipo3.
Este relato de caso descreve um menino chinês de 7 anos em quem o ESW identificou duas novas variantes candidatas de substituição de nucleotídeos em PCNT (c.5675A>G e c.9734G>T). O paciente apresentava falha grave de crescimento pós-natal, atraso global do desenvolvimento e dismorfismo craniofacial característico, mas notavelmente não apresentava microcefalia evidente na avaliação inicial, uma característica que normalmente define o MOPD II clássico. Contudo, o MOPD II permaneceu como principal hipótese diagnóstica, pois a microcefalia em distúrbios relacionados ao PCNT frequentemente demonstra progressão dependente da idade, com alguns indivíduos afetados desenvolvendo desaceleração significativa do crescimento craniano apenas na infância tardia ou na adolescência4. Além disso, a combinação de baixa estatura grave, características craniofaciais típicas, deficiência intelectual e maturação esquelética retardada está estreitamente alinhada ao espectro fenotípico principal da nanismo primordial relacionado ao PCNT. Este caso destaca a utilidade do ESW na geração de hipóteses moleculares testáveis em apresentações clínicas atípicas e reforça a importância do monitoramento fenotípico longitudinal na resolução da incerteza diagnóstica.
Apresentação do Caso:
Um menino de 7 anos foi encaminhado ao Departamento de Genética do Hospital de Saúde Materno-Infantil de Changsha em abril de 2019 devido a falha grave de crescimento e atraso global do desenvolvimento. Ele nasceu de pais saudáveis e não-consanguíneos (altura do pai: 173 cm; altura da mãe: 160 cm). Não havia histórico familiar de condições semelhantes ou consanguinidade, embora a avó materna tivesse histórico de diabetes mellitus.
A história perinatal foi marcada pelo parto na 38ª semana de gestação, com um peso ao nascer de 2,5 kg. Embora o registro clínico inicial tenha classificado esse peso ao nascer como normal, ele corresponde a aproximadamente o percentil 10 para a idade gestacional, compatível com pequeno para a idade gestacional (PEG), ao invés da restrição grave do crescimento intrauterino tipicamente observada na MOPD II clássica. Desde a primeira infância, a paciente apresentou falha significativa de crescimento pós-natal, com uma velocidade de crescimento de apenas 2–3 cm/ano. Aos 7 anos de idade (abril de 2019), a altura era de 103,5 cm (–4,04 DP), o peso era de 16,7 kg (<3º percentil) e a circunferência occipitofrontal (COF) era de 51,5 cm (escore Z: –1,2), de acordo com os Padrões Nacionais Chineses de Crescimento de 2009 e as curvas de crescimento específicas para idade e sexo da COF.
Foram obtidas radiografias de exame esquelético completo, incluindo vistas anteroposteriores da mão esquerda e punho, em abril de 2019. A interpretação radiológica por um radiologista pediátrico utilizando o atlas de Greulich–Pyle demonstrou uma idade óssea de 6 anos com uma idade cronológica de 7 anos e 1 mês. O exame esquelético não revelou evidências de anormalidades esqueléticas características da MOPD II, como displasia do colo femoral, alargamento metafisário ou envelhecimento ósseo avançado dos ossos do carpo. A ressonância magnética (RM) cerebral demonstrou estrutura cerebral e mielinização normais, sem malformações evidentes, ajudando a excluir outras causas sindrômicas de falha grave de crescimento e atraso neurodesenvolvimental.
O paciente apresentou atraso nos marcos motores e de linguagem. A avaliação cognitiva formal utilizando a Escala de Inteligência Wechsler para Crianças (WISC), realizada na idade cronológica de 7 anos e 1 mês, resultou em um Quociente de Inteligência Total (FSIQ) de 50. De acordo com o Manual Diagnóstico e Estatístico de Transtornos Mentais, Quinta Edição (DSM-5), esse escore é compatível com deficiência intelectual leve a moderada (leve: 50–69; moderada: 35–49). O exame físico revelou hipertelorismo, fissuras palpebrais curtas, orelhas implantadas baixas e ponte nasal larga. Microcefalia evidente não foi documentada na avaliação inicial. Um eletrocardiograma de 12 derivações basal demonstrou um intervalo QT corrigido (QTc) limítrofe de 450 ms (Figura 1A, B). O paciente não tinha histórico de síncope, palpitações ou arritmias documentadas. Não houve exposição a medicamentos que prolongam o QT, as concentrações séricas de eletrólitos estavam dentro dos limites normais e o histórico familiar foi negativo para morte súbita cardíaca ou arritmias herdadas. Foi recomendada repetição do eletrocardiograma e uma consulta formal com cardiologia pediátrica.
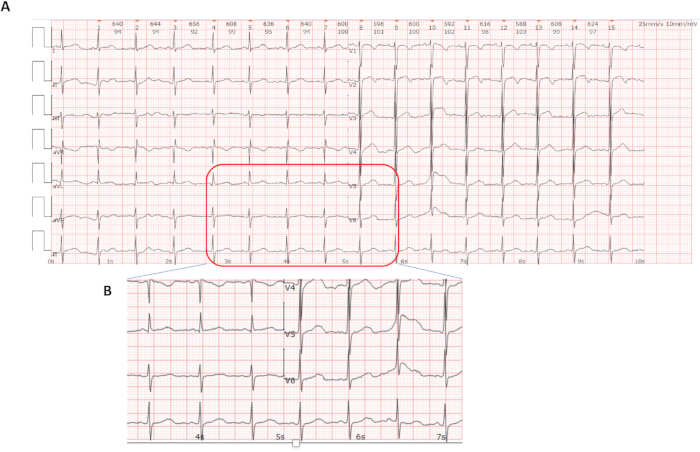
Figura 1: Eletrocardiograma (ECG) representativo obtido do paciente durante a avaliação clínica inicial. (A) ECG padrão de 12 derivações registrado com velocidade do papel de 25 mm/s e calibração de 10 mm/mV. O traçado demonstra ritmo sinusal normal com frequência cardíaca de 97 batimentos/min. O intervalo PR mede 116 ms, a duração do complexo QRS mede 78 ms e o intervalo QT corrigido (QTc), calculado pela fórmula de Bazett, mede 450 ms. (B) Visualização ampliada das derivações II, V5 e V6, destacando a morfologia da onda T e o intervalo QT. Observação: O ECG representa um único registro basal obtido durante a avaliação clínica inicial. Clique aqui para visualizar uma versão maior desta figura.
A avaliação endocrinológica confirmou atraso na idade óssea. Um teste de provocação de hormônio do crescimento demonstrou uma resposta normal de pico do hormônio do crescimento (12,39 ng/mL), excluindo a deficiência de hormônio do crescimento como causa primária da baixa estatura. A função tireoidiana era normal (TSH: 1,76 mUI/L; T4L: 21,93 pmol/L) e a ressonância magnética da hipófise demonstrou morfologia normal (4,5 × 9,1 × 3,1 mm). Após essa avaliação, foi iniciada terapia com hormônio do crescimento humano recombinante (hGHr) em 28 de julho de 2019, juntamente com intervenções no estilo de vida, incluindo otimização da ingestão dietética de proteínas, exercícios regulares de salto (por exemplo, pular corda) e melhoria da higiene do sono.
O sequenciamento do exoma completo (SEC) realizado com DNA de sangue periférico identificou duas novas variantes de sentido trocado no gene PCNT (NM_006031.5): c.5675A>G (p.Glu1892Gly) no éxon 28 e c.9734G>T (p.Arg3245Ile) no éxon 45. Ambas as variantes estavam ausentes em grandes bancos de dados populacionais (gnomAD, ExAC, o banco de dados do Projeto 1000 Genomas e o banco de dados genômico específico para a população chinesa, Shenzhou Genome Database). As ferramentas de predição in silico apresentaram resultados divergentes. A variante c.5675A>G foi predita como deletéria pelo SIFT e possivelmente prejudicial pelo PolyPhen-2 (escore CADD PHRED: 18,82), enquanto a variante c.9734G>T foi predita como tolerada ou benigna (escore CADD: 7,87). A análise por CNV-seq não identificou variantes patogênicas em número de cópias (Figura 2). De acordo com as diretrizes da ACMG/AMP, ambas as variantes foram classificadas como Variantes de Significado Incerto (VUS). Amostras de DNA dos pais não estavam disponíveis; portanto, não foi possível realizar a análise de segregação para determinar a fase das duas variantes.
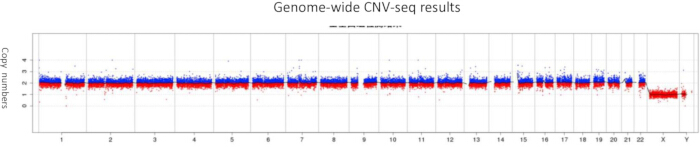
Figura 2: Análise de sequenciamento de variantes no número de cópias (CNV-seq). Gráfico do CNV-seq em todo o genoma gerado a partir do DNA obtido do sangue periférico do paciente. O eixo x representa as coordenadas genômicas (cromossomos 1–22, X e Y), e o eixo y representa a razão de profundidade de leitura em log2. Linhas tracejadas horizontais indicam os limiares para ganho de número de cópias (>0,3) e perda de número de cópias (<–0,3). Nenhuma aneuploidia cromossômica ou variantes patogênicas no número de cópias acima do limite de detecção de 100 kb foram identificadas. Clique aqui para visualizar uma versão maior desta figura.
Diagnóstico, avaliação e plano:
Avaliação clínica, radiológica, endócrina, cardíaca e genômica abrangente apoiou o diagnóstico de nanismo primordial suspeito relacionado ao PCNT, com características sobrepostas ao Nanismo Primordial Osteodisplásico Microcefálico Tipo II (MOPD II). A avaliação diagnóstica incluiu medidas antropométricas padronizadas, avaliação neurodesenvolvimental demonstrando atraso global do desenvolvimento e deficiência intelectual moderada, eletrocardiografia basal de 12 derivações, estudo radiológico do esqueleto, avaliação endócrina, ressonância magnética (RM) de cérebro, sequenciamento de variantes de número de cópias (CNV-seq) e sequenciamento de exoma completo (WES) (Figura 3). O CNV-seq excluiu variantes patogênicas de número de cópias e anormalidades cromossômicas grandes, enquanto o WES identificou duas variantes candidatas do tipo "missense" no gene PCNT. De acordo com as diretrizes ACMG/AMP, ambas as variantes foram classificadas como Variantes de Significado Incerto (VUS). Como amostras de DNA dos pais não estavam disponíveis, a análise de segregação não pôde ser realizada para determinar se as variantes estavam em trans, impedindo a confirmação de um diagnóstico molecular recessivo.
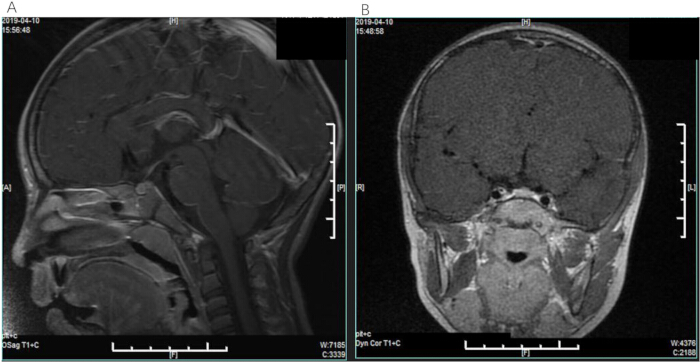
Figura 3: Ressonância magnética (RM) cerebral demonstrando achados intracranianos normais. (A) Imagem sagital ponderada em T1 com contraste demonstrando estruturas intracranianas medianas e tronco encefálico normais, sem realce anormal. (B) Imagem coronal ponderada em T1 com contraste demonstrando parênquima cerebral e região selar normais, sem evidência de lesão ocupando espaço intracraniana. Clique aqui para visualizar uma versão maior desta figura.
Após a avaliação inicial, foi iniciada a terapia com hormônio do crescimento humano recombinante (rhGH) em 28 de julho de 2019, juntamente com intervenções no estilo de vida, incluindo otimização da ingestão dietética de proteínas, exercícios regulares de salto (por exemplo, pular corda) e melhoria da higiene do sono. Foi oferecida aconselhamento genético à família quanto à classificação atual de VUS, ao risco teórico de recorrência associado a uma desordem autossômica recessiva e às opções reprodutivas disponíveis, incluindo diagnóstico pré-natal e teste genético pré-implantacional.
Como atualmente não existe terapia curativa para distúrbios relacionados ao PCNT, o manejo de longo prazo concentra-se no acompanhamento multidisciplinar. A angiorressonância magnética (MRA) anual do cérebro, iniciando-se aos 5 anos de idade, foi recomendada para pacientes com DMPM II devido ao risco reconhecido de complicações cerebrovasculares, incluindo a doença de moyamoya, conforme recomendações publicadas sobre vigilância vascular. A repetição do eletrocardiograma de 12 derivações e uma avaliação formal por cardiologia pediátrica foram recomendadas para determinar se o intervalo QTc limítrofe era reprodutível. A intervenção farmacológica não era indicada no momento da avaliação, mas seria reconsiderada caso ocorresse prolongamento persistente do QTc (>460 ms) ou o desenvolvimento de arritmias sintomáticas. Também foram recomendidos acompanhamento endocrinológico contínuo, avaliação do desenvolvimento, terapia fonoaudiológica, terapia ocupacional e apoio educacional individualizado. A terapia com hormônio do crescimento deve continuar sendo avaliada com cautela devido à sua eficácia incerta e aos riscos vasculares teóricos relatados em distúrbios relacionados ao PCNT.
Dados de acompanhamento longitudinal não estavam disponíveis porque o paciente foi perdido para acompanhamento após a avaliação inicial em 2019. Consequentemente, não foi possível documentar o monitoramento endócrino subsequente, incluindo a avaliação da eficácia do rhGH e das concentrações de fator de crescimento semelhante à insulina 1 (IGF-1), o progresso do desenvolvimento, nova avaliação cardíaca e aconselhamento genético adicional. O curso clínico de longo prazo e a resposta ao tratamento, portanto, permanecem desconhecidos.
A avaliação diagnóstica foi limitada pela indisponibilidade de amostras de DNA dos pais para análise de segregação e pela ausência de estudos funcionais para determinar os efeitos biológicos das variantes identificadas em PCNT. Consequentemente, a fase das duas variantes (cis versus trans) não pôde ser estabelecida, a heterozigose composta não pôde ser confirmada, e ambas as variantes permanecem classificadas como Variantes de Significado Incerto (VUS). Além disso, o sequenciamento do exoma completo não pode excluir variantes patogênicas localizadas em regiões intrônicas profundas ou regulatórias; portanto, o sequenciamento do genoma completo pode ser considerado em investigações futuras. Considerando o risco reconhecido de complicações cerebrovasculares e metabólicas associadas aos distúrbios relacionados ao PCNT, a vigilância multidisciplinar de longo prazo permanece apropriada.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Este estudo foi conduzido em estrita conformidade com a Declaração de Helsinque e foi aprovado pelo Comitê de Ética do Hospital de Mulheres de Changsha & Atenção à Saúde da Criança (Número de Aprovação CSSFYBJYEC-SOP-005-F07V2.0). O consentimento informado por escrito foi obtido dos pais do paciente para participação neste estudo e para a publicação dos dados clínicos e imagens associadas. Todos os dados e imagens do paciente apresentados neste manuscrito foram rigorosamente desidentificados para proteger a privacidade do paciente. As ferramentas de pesquisa utilizadas neste protocolo estão listadas na Tabela de Materiais
1. Avaliação clínica inicial e caracterização fenotípica
- As medidas antropométricas foram obtidas com o paciente em pé, descalço e em posição ereta, utilizando estadiômetros digitais calibrados e balanças eletrônicas.
- O comprimento e o peso foram plotados em relação aos Padrões Nacionais de Crescimento Chineses de 2009 para avaliar o estado de crescimento. A circunferência occipitofrontal (COF) foi medida com uma fita métrica inextensível e plotada em gráficos de crescimento específicos para idade e sexo para avaliação de microcefalia, definida como uma COF abaixo de –2 DP ou abaixo do percentil 3º.
- Um exame dismórfico abrangente foi realizado por um geneticista clínico certificado para documentar características craniofaciais. A avaliação neurodesenvolvimental foi realizada utilizando a Escala de Inteligência Wechsler para Crianças (WISC).
- O Quociente de Inteligência Total (QIT) foi calculado e interpretado de acordo com os critérios diagnósticos do Manual Diagnóstico e Estatístico de Transtornos Mentais, Quinta Edição (DSM-5), para deficiência intelectual (leve: 50–69; moderada: 35–49; grave: 20–34; profunda: <20).
2. Avaliação cardiovascular e esquelética
- Um eletrocardiograma (ECG) padrão de 12 derivações foi obtido com velocidade do papel de 25 mm/s e calibração de 10 mm/mV. O intervalo QT foi medido manualmente nas derivações II e V5, e o intervalo QT corrigido (QTc) foi calculado utilizando a fórmula de Bazett (QTc = QT/√RR). O alongamento do QTc foi definido de acordo com valores de referência pediátricos como >440 ms em meninos.
- Foram realizadas radiografias do esqueleto completo, incluindo vistas anteroposteriores e laterais da mão e punho esquerdos. A idade óssea foi avaliada por um radiologista pediátrico utilizando o atlas de Greulich–Pyle para avaliar a maturação esquelética e investigar displasia esquelética.
3. Avaliação diagnóstica genética
- Realizou-se o sequenciamento de variantes do número de cópias cromossômicas (CNV-seq) utilizando DNA de sangue periférico. Realizou-se sequenciamento de genoma inteiro com baixa profundidade para avaliar aneuploidias cromossômicas e variantes patogênicos do número de cópias com resolução de detecção superior a 100 kb.
- Realizou-se o sequenciamento de exoma completo (WES) em DNA genômico extraído de leucócitos de sangue periférico utilizando um kit comercial de extração de DNA. O enriquecimento do exoma foi realizado com um kit comercial de captura de exoma, seguido de sequenciamento em uma plataforma de nova geração, gerando leituras pareadas de 2 × 150 pb.
- As leituras de sequência foram alinhadas ao genoma de referência GRCh38/hg38 utilizando um algoritmo de alinhamento validado, e a chamada de variantes foi realizada utilizando um pipeline bioinformático validado.
- Métricas de controle de qualidade demonstraram profundidade média de sequenciamento superior a 100×, com mais de 98% dos éxons direcionados atingindo cobertura de pelo menos 20× e cobertura dos éxons de PCNT excedendo 99%.
- Realizou-se sequenciamento Sanger para confirmar a presença e a zigosidade das variantes identificadas em PCNT no probando. Devido ao longo período decorrido desde a avaliação clínica inicial, os cromatogramas originais do sequenciamento Sanger não estavam mais disponíveis nos arquivos institucionais.
- As amostras de DNA dos pais não estavam disponíveis; portanto, não foi possível realizar análise de segregação para determinar a fase das variantes identificadas.
- A interpretação das variantes foi realizada de acordo com as diretrizes ACMG/AMP de 2015. O fluxo de trabalho bioinformático incluiu anotação de variantes, avaliação da frequência populacional utilizando gnomAD (v2.1.1), ExAC e o Banco de Dados Genômico Shenzhou específico para a população chinesa, predição in silico de patogenicidade utilizando SIFT, PolyPhen-2 e CADD (v1.6), análise de conservação evolutiva utilizando PhyloP e alinhamento multiz (UCSC Genome Browser) e mapeamento de domínios proteicos utilizando UniProt e o Banco de Dados de Estrutura de Proteínas AlphaFold.
- A literatura publicada e o banco de dados ClinVar também foram revisados para atribuir as classificações finais das variantes.
4. Estrutura para diagnóstico diferencial
- A nanismo primordial microcefálico osteodisplásico tipo II (MOPD II; OMIM #210720) foi priorizado devido à falha grave de crescimento com início pré-natal, deficiência intelectual e características craniofaciais típicas, apesar da ausência de microcefalia evidente na avaliação inicial (escore Z do PC ajustado para idade e sexo > –2 DP).
- A síndrome de Seckel (OMIM #210600) foi considerada, mas excluída devido à ausência de perfil facial em forma de cabeça de pássaro e à ausência de variantes patogênicas ou provavelmente patogênicas em genes associados (por exemplo, ATR e CEP152) identificadas por meio da análise do conjunto de dados de WES.
- A síndrome de Meier–Gorlin (OMIM #224690) foi excluída porque não havia aplasia ou hipoplasia patelar, e nenhuma variante patogênica ou provavelmente patogênica foi identificada em genes do complexo pré-replicativo (por exemplo, ORC1, ORC4, ORC6, CDC6, CDC45, GMNN e MCM5) durante a análise do conjunto de dados de WES.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
A avaliação clínica abrangente e a análise genômica identificaram um perfil molecular e fenotípico compatível com uma suspeita de nanismo primordial relacionado ao PCNT. O sequenciamento do exoma completo (WES) identificou duas novas variantes de sentido trocado no gene PCNT (NM_006031.5): c.5675A>G (p.Glu1892Gly) no éxon 28 e c.9734G>T (p.Arg3245Ile) no éxon 45. O sequenciamento de variantes de número de cópias (CNV-seq) não identificou variantes patogênicas de número de cópias nem aneuploidias...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Este relato de caso descreve um menino chinês de 7 anos portador de duas novas variantes de sentido trocado no gene PCNT (c.5675A>G/p.Glu1892Gly e c.9734G>T/p.Arg3245Ile), que apresentou falha grave de crescimento pós-natal (altura 103,5 cm, –4,04 DP aos 7 anos de idade), atraso global do desenvolvimento, deficiência intelectual (QI total = 50 na Escala de Inteligência Wechsler) e dismorfismo craniofacial característico, mas sem apresentar várias características canônicas da forma clássica de MOPD II. Em...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm nada a declarar.
Agradecimentos
Os autores agradecem ao paciente e à sua família pela participação neste estudo e por fornecerem o consentimento para a publicação deste relato de caso. Os autores também agradecem à equipe de genética clínica do Hospital de Saúde Materno-Infantil de Changsha pelo apoio na assistência ao paciente e na caracterização fenotípica, bem como à equipe laboratorial do Centro de Genética Médica pelo suporte técnico na sequenciação do exoma completo. Este trabalho foi financiado pela Fundação Nacional Natural de Ciências da China (número do projeto 82301845) e pela Fundação Natural da Província de Hunan (número do projeto 2024JJ40187). As agências financiadoras não tiveram papel no desenho do estudo, na coleta de dados, na análise dos dados, na decisão de publicar ou na preparação do manuscrito.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Electrocardiógrafo de 12 derivações | GE Healthcare | MAC 5500 HD (Software v2.0) | Avaliação cardíaca e medição do intervalo QT |
| Analizador Genético ABI 3730xl | Applied Biosystems | Firmware v3.0 | Validação por sequenciamento Sanger |
| ANNOVAR | Hospital Infantil da Filadélfia (CHOP) | v2021-02-01 | Anotação de variantes |
| Kit BigDye Terminator v3.1 para Sequenciamento por Ciclos | Thermo Fisher Scientific | Cat. No. 4337456 | Reações de sequenciamento Sanger |
| BWA-MEM | Instituto Broad | v0.7.17 | Alinhamento de sequências |
| ClinVar | Centro Nacional de Informação Biotecnológica (NCBI) | Acessado em junho de 2026 | Banco de dados clínico de variantes |
| Combined Annotation Dependent Depletion (CADD) | Universidade de Washington | v1.6 | Previsão in silico de patogenicidade |
| Sistema de radiografia digital (DR) | Siemens Healthineers | Ysio Max (syngo.via v4.0) | Avaliação esquelética e determinação da idade óssea |
| Ensembl Variant Effect Predictor (VEP) | EMBL-EBI | v104 | Anotação de variantes |
| GATK HaplotypeCaller | Instituto Broad | v4.2.6.1 | Chamada de variantes |
| Genome Aggregation Database (gnomAD) | Instituto Broad | v2.1.1 / v3.1.2 | Banco de dados de frequência populacional |
| Genoma de referência GRCh38/hg38 | Consortium de Referência do Genoma | Build 38, Patch 13 | Referência para alinhamento de sequências |
| Kit comercial para preparação de biblioteca de sequenciamento genômico de baixa cobertura | Berry Genomics | Disponibilizado comercialmente | Preparação de biblioteca para CNV-seq |
| Sistema de Sequenciamento NovaSeq 6000 | Illumina | Kit de reagentes v1.5 (300 ciclos) | Sequenciamento de exoma completo |
| PolyPhen-2 | Escola de Medicina de Harvard | v2.3.10 | Previsão in silico de patogenicidade |
| QIAamp DNA Blood Mini Kit | QIAGEN | Cat. No. 51104 | Extração de DNA genômico |
| SIFT | Instituto J. Craig Venter | v5.2.2 | Previsão in silico de patogenicidade |
| SureSelect Human All Exon V6 Kit | Agilent Technologies | Cat. No. G9904B | Captura de exoma e preparação de biblioteca |
Referências
- Gharehdaghi EE, et al. Novel mutation in patients with microcephalic osteodysplastic primordial dwarfism type II (MOPD II). Metab Brain Dis. 2024;40(1):18.
- Bober MB, Jackson AP. Microcephalic osteodysplastic primordial dwarfism, type II: a clinical review. Curr Osteoporos Rep. 2017;15(2):61-69.
- Rauch A, et al. Mutations in the pericentrin (PCNT) gene cause primordial dwarfism. Science. 2008;319(5864):816-19.
- Willems M, et al. Molecular analysis of pericentrin gene (PCNT) in a series of 24 Seckel/microcephalic osteodysplastic primordial dwarfism type II (MOPD II) families. J Med Genet. 2010;47(12):797-802.
- Jurca AD, et al. Clinical challenges in diagnosing primordial dwarfism: insights from a MOPD II case study. Medicina (Kaunas). 2024;60(11):1906.
- Retterer K, et al. Clinical application of whole-exome sequencing across clinical indications. Genet Med. 2016;18(7):696-704.
- Miller DT, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010;86(5):749-64.
- Watanabe S, et al. Centriole-independent mitotic spindle assembly relies on the PCNT-CDK5RAP2 pericentriolar matrix. J Cell Biol. 2020;219(12):e202006010.
- Kim J, Kim J, Rhee K. PCNT is critical for the association and conversion of centrioles to centrosomes during mitosis. J Cell Sci. 2019;132(6):jcs225789.
- Duker AL, et al. Microcephalic osteodysplastic primordial dwarfism type II is associated with global vascular disease. Orphanet J Rare Dis. 2021;16(1):231.
- Majumder S, et al. Pericentrin deficiency in smooth muscle cells augments atherosclerosis through HSF1-driven cholesterol biosynthesis and PERK activation. JCI Insight. 2023;8(21):e173247.
- Steinfeldt J, Becker R, Vergarajauregui S, Engel FB. Alternative splicing of pericentrin contributes to cell-cycle control in cardiomyocytes. J Cardiovasc Dev Dis. 2021;8(8):87.
- Waich S, et al. Novel PCNT variants in MOPD II with attenuated growth restriction and pachygyria. Clin Genet. 2020;98(3):282-7.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.