Este ensaio duplo-cego, controlado com placebo, avaliou 12 semanas de monoterapia com Decocção Weishen em 72 adultos mais velhos com osteoporose e deficiência de yang do rim. Os desfechos incluíram resposta da síndrome da medicina tradicional chinesa, dor lombar, densidade mineral óssea, marcadores de remodelação óssea e segurança. Os resultados fornecem apoio preliminar para ensaios clínicos confirmatórios maiores e de longo prazo.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de investigação
Segurança e Eficácia da Decocção Weishen em Pacientes Idosos com Osteoporose e Deficiência de Yang do Rim: Um Ensaio Randomizado
Neste artigo
Resumo
Resumo
Este estudo descreveu o protocolo e avaliou a segurança e eficácia preliminar da monoterapia com Decocção Weishen. Este ensaio randomizado, duplo-cego e controlado por placebo incluiu 72 pacientes elegíveis (com idade entre 60 e 80 anos), alocados na proporção de 1:1 para receber grânulos de Decocção Weishen ou placebo durante 12 semanas. Não foi permitido o uso de medicamentos convencionais de fundo para osteoporose (incluindo cálcio ou vitamina D). O desfecho primário foi a taxa total de eficácia com base na redução da pontuação do síndrome da medicina tradicional chinesa (MTC) (redução ≥30% na escala visual analógica (EVA) de dor nas costas), densidade mineral óssea (DMO) na coluna lombar e no colo do fêmur, e marcadores séricos de metabolismo ósseo (peptídeo pró-N do tipo I de procollagen (PINP), telopéptido C-terminal do colágeno tipo I (β-CTX) e osteocalcina (OC)). A segurança foi avaliada por meio de exames laboratoriais e monitoramento de eventos adversos. Todos os 72 pacientes concluíram o estudo. O desfecho primário definido pelo protocolo mostrou uma taxa total de eficácia maior com a Decocção Weishen em comparação com o placebo (66,7% versus 41,7%; P < 0,05). Resultados exploratórios de DMO sugeriram uma diferença entre os grupos na variação da DMO do colo do fêmur (P < 0,05), enquanto as alterações na DMO da coluna lombar não diferiram significativamente. Considerando a duração do tratamento de 12 semanas, esses resultados de DMO são preliminares e geradores de hipóteses. Não ocorreram eventos adversos graves em nenhum dos grupos. Esses resultados demonstram que um curso de 12 semanas de monoterapia com Decocção Weishen é viável e seguro nessa população. As melhorias observadas nos sintomas da MTC e na dor, juntamente com alterações sugestivas na DMO do colo do fêmur, justificam ensaios confirmatórios de longo prazo.
Introdução
A osteoporose é uma doença esquelética sistêmica caracterizada pela redução da massa óssea, deterioração da microarquitetura óssea e aumento da fragilidade óssea. As fraturas osteoporóticas aumentam significativamente a incapacidade e a mortalidade entre adultos mais velhos1,2,3. Com a intensificação do envelhecimento populacional global, a osteoporose tornou-se um sério problema de saúde pública4. Na China, a prevalência de osteoporose em indivíduos com 60 anos ou mais é tão alta quanto 32%, gerando um fardo clínico e socioeconômico substancial e crescente.
Atualmente, as principais estratégias de tratamento para a osteoporose senil (SOP) na medicina moderna incluem suplementação de cálcio e vitamina D, uso de medicamentos anti-reabsortivos (como bifosfonatos, anticorpos monoclonais direcionados ao RANKL) e agentes anabólicos5,6. Embora essas terapias possam aumentar efetivamente a densidade mineral óssea (BMD) e reduzir o risco de fraturas, ainda enfrentam inúmeros desafios com o uso prolongado. Por exemplo, os bifosfonatos podem levar à osteonecrose da mandíbula ou fraturas femorais atípicas7, enquanto agentes como teriparatida e denosumabe são limitados pelo alto custo e possível perda óssea rápida após a descontinuação8. Portanto, explorar alternativas ou terapias complementares mais seguras, econômicas e adequadas para o manejo a longo prazo possui grande importância clínica.
A medicina tradicional frequentemente categoriza a osteoporose no âmbito da "atrofia óssea" (Gu Wei) ou "definhamento ósseo" (Gu Ku). O Su Wen · Wei Lun afirma: "O rim comanda os ossos e a medula... Quando o qi do rim está quente, a coluna lombar não pode se erguer, os ossos definham e a medula diminui, levando à atrofia óssea," estabelecendo a deficiência renal como a patogênese central9. O rim armazena a essência, comanda os ossos e produz a medula. As funções de aquecimento e impulso do yang primordial no rim são fundamentais para ossos fortes e metabolismo equilibrado. A deficiência do yang renal leva à insuficiência de essência e sangue, má nutrição da medula e ossos mal nutridos e enfraquecidos, tornando-se frágeis. As manifestações clínicas frequentemente incluem dor fria na coluna lombar, fraqueza e dor, aversão ao frio e extremidades frias10. Portanto, aquecer e tonificar o yang renal tornou-se um princípio importante na medicina chinesa tradicional para prevenir e tratar a osteoporose por deficiência do yang renal11.
A Decocção Weishen (também conhecida como Pílula Weishen) origina-se de *Suwen Bingji Qiyi Bao Ming Ji*, de Liu Wansu, da Dinastia Jin, originalmente indicada para "comprometimento do fígado e dos rins afetando o baço, má digestão dos alimentos e dor lombar impedindo a levantação11." A fórmula utiliza a casca de Eucommia (Du Zhong) e o fruto de Psoralea (Bu Gu Zhi) como ervas soberanas para aquecer o rim, fortalecer o yang e reforçar tendões e ossos; semente de Cuscuta (Tu Si Zi), funcho-amargo (Hu Lu Ba) e raiz de Cyathula (Chuan Niu Xi) como ervas ministras para tonificar o fígado e o rim e eliminar vento-umidade; auxiliadas por raiz de Saposhnikovia (Fang Feng), rizoma de Dioscoreae hypoglaucae (Bi Xie), fruto de Tribulus (Bai Ji Li) e casca de canela (Rou Gui) para dispersar vento-umidade, beneficiar o jiao inferior, acalmar o fígado e reprimir o yang, além de aquecer e desobstruir os canais. Conjuntamente, essas ervas são tradicionalmente consideradas sinérgicas no aquecimento e tonificação do yang do rim e no reabastecimento da essência para fortalecer os ossos. Experimentos preliminares em animais demonstraram que o Decocção Weishen pode melhorar o metabolismo ósseo e promover a formação óssea por meio da modulação de vias de sinalização, incluindo TGF-β/Smad2 e MAPK.12No entanto, na prática clínica, esta fórmula é mais frequentemente utilizada em combinação com a medicina ocidental. Há uma falta de evidências de pesquisa clínica de alta qualidade e rigorosamente delineada para apoiar sua eficácia e segurança como monoterapia para osteoporose senil por deficiência de yang dos rins.
Para esclarecer a posição da monoterapia com Decocção Weishen, este artigo a compara com intervenções clínicas convencionais. A farmacoterapia convencional inclui principalmente bifosfonatos, denosumabe e teriparatida, que podem ser usados com ou sem suplementos de cálcio e vitamina D. Esses tratamentos podem reduzir eficazmente o risco de fraturas e proporcionar eficácia confiável a longo prazo, mas apresentam desvantagens significativas. Podem causar reações adversas graves, como osteonecrose da mandíbula e fraturas femorais atípicas, além de estarem associados a altos custos e baixa tolerabilidade em alguns pacientes idosos. Além disso, frequentemente ocorre perda óssea rápida após a interrupção do denosumabe. Embora a suplementação isolada de cálcio e vitamina D seja segura e acessível, seu efeito na prevenção de fraturas é limitado entre idosos com níveis adequados de vitamina D5,6. Trata-se meramente de uma terapia adjuvante, e não de um tratamento modificador da doença.
Outra abordagem comum é a terapia combinada com fórmulas herbáceas chinesas e farmacoterapia convencional, o que ajuda a aliviar os sintomas clínicos e reduzir a dosagem de medicamentos ocidentais. No entanto, esses desenhos de adição são confundidos pelos tratamentos de base, tornando impossível identificar o efeito terapêutico independente dos medicamentos herbáceos. Além disso, a maioria dos estudos relevantes carece de cegamento rigoroso, controle com placebo e critérios padronizados para diferenciação da síndrome da MTC. Por essa razão, a eficácia real das fórmulas herbáceas tonificantes dos rins, incluindo a Decocção Weishen, quando usadas isoladamente, permanece incerta. Há, portanto, uma necessidade clínica urgente de verificar se fórmulas herbáceas chinesas padronizadas podem atuar como monoterapias eficazes, oferecendo uma alternativa para pacientes que preferem tratamento exclusivo com MTC ou que apresentam contraindicações para medicamentos ocidentais convencionais.
Este estudo adota um delineamento de monoterapia controlado com placebo, sem suplementação de cálcio e vitamina D, pelos seguintes motivos. Primeiro, isso permite uma avaliação imparcial da eficácia isolada da Decocção Weishen, eliminando fatores de confusão provenientes de tratamentos de fundo. Segundo, nenhum ensaio clínico de alta qualidade ainda confirmou os efeitos independentes da Decocção Weishen nesta população de pacientes, e um delineamento controlado com placebo pode fornecer a evidência mais rigorosa. Terceiro, considerando o período de intervenção de 12 semanas e o monitoramento rigoroso ao longo do estudo, a omissão de cálcio e vitamina D foi considerada eticamente aceitável segundo os critérios de elegibilidade e os procedimentos de monitoramento do estudo. Esse delineamento tem como objetivo responder a uma questão clínica fundamental: a monoterapia com Decocção Weishen pode melhorar os sintomas clínicos, a gravidade da dor, o metabolismo ósseo e a densidade mineral óssea em pacientes idosos com osteoporose senil do padrão de deficiência do yang do rim?
Este estudo pretende preencher a lacuna na pesquisa. Tanto quanto sabemos, este é o primeiro ensaio clínico a avaliar a eficácia e a segurança da Decocção Weishen, usada isoladamente (sem medicamentos antiosteoporose convencionais), na osteoporose senil com padrão de deficiência do yang do rim. Os resultados fornecerão evidências preliminares para apoiar a aplicação clínica precisa desta fórmula e orientar o desenho de ensaios clínicos confirmatórios subsequentes.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Este estudo foi realizado em conformidade com os princípios da Declaração de Helsinque. O estudo foi aprovado pelo Comitê de Ética do Hospital Central de Xuzhou (número de aprovação: XZXY-LK-20230320-037). O ensaio foi registrado no Sistema Nacional de Registro de Pesquisas Médicas (nº: MR-32-23-014328).
Desenho do estudo
Este foi um ensaio clínico prospectivo, unicêntrico, randomizado, duplo-cego e controlado com placebo, desenhado para avaliar a eficácia clínica e a segurança da monoterapia com Decocção Weishen na osteoporose senil por deficiência de yang do rim.
Recrutamento e inscrição
Os participantes foram recrutados do ambulatório do Departamento de Ortopedia e Medicina Tradicional Chinesa (MTC) do Hospital Central de Xuzhou entre abril de 2023 e setembro de 2024. Um coordenador de pesquisa analisou diariamente os prontuários eletrônicos em busca de pacientes com idade entre 60 e 80 anos com códigos diagnósticos para osteoporose (M80–M81) e sintomas de dor nas costas, sensação de cansaço e fraqueza na cintura e nos joelhos. Pacientes potencialmente elegíveis foram então contatados por telefone usando um roteiro padronizado que explicava o objetivo do estudo, o desenho duplo-cego controlado por placebo de 12 semanas, a ausência de suplementação basal de cálcio ou vitamina D e a disponibilidade de tratamento de resgate, se necessário. Os pacientes que permaneceram interessados foram agendados para uma visita de triagem. Na triagem, o consentimento informado por escrito foi obtido de todos os participantes antes de qualquer procedimento específico do estudo. Um registro de triagem foi mantido para documentar todos os pacientes contatados, os motivos de exclusão e aqueles que recusaram participar. Após o consentimento, uma amostra de sangue em jejum foi coletada para medir a concentração sérica de 25-hidroxivitamina D₃ (era exigida uma concentração ≥20 ng/mL para inclusão), cálcio, fósforo e marcadores de remodelação óssea (PINP, β-CTX, OC) utilizando um analisador bioquímico automatizado. Um aparelho de absorciometria de dupla energia por raios X (DXA) foi usado para medir a densidade mineral óssea na coluna lombar (L1–L4) e no colo do fêmur esquerdo. A diferenciação de síndromes pela MTC foi realizada independentemente por dois médicos assistentes de MTC utilizando um formulário padronizado de relato de caso (FRC); quaisquer discordâncias foram resolvidas mediante discussão com um terceiro médico sênior de MTC. Todos os critérios de inclusão e exclusão foram verificados com base em uma lista pré-impressa. Os participantes elegíveis foram então agendados para uma avaliação basal dentro de 7 dias antes da randomização.
Cálculo do tamanho da amostra
O tamanho da amostra foi calculado com base no desfecho primário — a taxa total eficaz (desfecho dicotômico). De acordo com duas meta-análises previamente publicadas sobre intervenções de MC em osteoporose primária13,14, as taxas totais eficazes relatadas (com base na redução do escore de síndrome da MC) para fórmulas herbais tonificantes dos rins variaram de aproximadamente 60% a 75% nos grupos de tratamento e de 35% a 50% nos grupos placebo ou controle. Com base nessas estimativas, assumiu-se taxas eficazes de 66% para o grupo Decocção Weishen e de 40% para o grupo placebo. Utilizando um nível de significância bicaudal α = 0,05 e β = 0,20 (poder = 80%), realizou-se a estimativa do tamanho da amostra para comparação de duas proporções independentes com software dedicado para cálculo de tamanho amostral. Os seguintes parâmetros foram inseridos: p1 = 0,66, p2 = 0,40, α = 0,05, poder = 0,80, razão de alocação N2/N1 = 1. O cálculo indicou que seriam necessários 33 pacientes por grupo. Considerando uma taxa de desistência aproximada de 10%, determinou-se, por fim, um tamanho total da amostra de 72 pacientes, com 36 pacientes em cada grupo. A saída do software e as configurações da análise foram salvas em formato PDF e armazenadas no arquivo mestre do ensaio.
Randomização e mascaramento
Foi empregado um método de randomização por blocos estratificados. Os fatores de estratificação foram grupo etário (60–70 anos versus 71–80 anos) e sexo (masculino versus feminino). Utilizou-se um tamanho fixo de bloco de 4. Um estatístico independente, não envolvido na recrutamento dos participantes, tratamento ou avaliação de eficácia, utilizou um software de randomização para gerar a sequência de alocação. O seguinte procedimento foi seguido: (1) foi criado um novo conjunto de dados vazio com 72 linhas; (2) foram inseridas as variáveis de estratificação (grupo etário e sexo) e um ID sequencial do participante (1–72); (3) dentro de cada estrato, foi gerado um número aleatório uniforme entre 0 e 1; (4) os participantes foram ordenados por estrato e pelo número aleatório; (5) dentro de cada bloco de tamanho 4, os dois primeiros foram alocados à Decocção Weishen (código A) e os dois seguintes ao placebo (código B); (6) a tabela final de alocação foi impressa. A sequência aleatória foi impressa e lacrada em envelopes opacos numerados sequencialmente. Esses envelopes foram armazenados em um armário trancado na farmácia central do hospital, acessível apenas ao farmacêutico dispensador, que não participou de nenhum outro procedimento do ensaio. Após a inclusão e avaliação basal, o coordenador da pesquisa atribuiu o próximo ID de participante disponível (em ordem crescente) e retirou o envelope correspondente da farmácia. O envelope era aberto pelo farmacêutico somente após o participante ter concluído todas as avaliações basais e sua elegibilidade ter sido confirmada. O farmacêutico então preparava o medicamento do estudo de acordo com o código de alocação e registrava a atribuição em um registro seguro de alocação (mantido em um arquivo trancado separado). Os medicamentos do estudo (grânulos da Decocção Weishen e o placebo correspondente) eram idênticos em aparência, odor, embalagem e peso (cada sachê pesava aproximadamente 12,05 g). A farmácia preparou um suprimento de 4 semanas de medicamento para cada participante, de acordo com o envelope de randomização. Para cada participante, um conjunto de recipientes identificados (um para cada intervalo de 4 semanas) foi preenchido com os sachês alocados. Cada rótulo de recipiente incluía o ID do participante, o número do recipiente (por exemplo, W1, W2, W3 para as semanas 1–4, 5–8, 9–12) e a instrução “Tomar um sachê duas vezes ao dia após as refeições”. Um registro de dispensação separado registrava o ID do participante, o número do recipiente, o número de sachês dispensados (28 por recipiente), a data da dispensação e as iniciais do farmacêutico dispensador. O registro foi assinado e datado tanto pelo farmacêutico quanto por um segundo técnico farmacêutico independente, que verificou a contagem. Os participantes, investigadores clínicos (responsáveis pela inclusão, tratamento e acompanhamento), avaliadores de eficácia e estatísticos de dados permaneceram todos cegos quanto às atribuições de grupo, as quais permaneceram ocultas até o fechamento do banco de dados e a conclusão das análises previamente especificadas. Nenhum evento de desmascaramento não planejado ocorreu durante o estudo.
Critérios diagnósticos
O diagnóstico médico ocidental da osteoporose baseou-se nas Diretrizes para o Diagnóstico e Tratamento da Osteoporose Primária (2022)15. A absorciometria de dupla energia por raios X foi utilizada para medir a densidade mineral óssea na coluna lombar (L1–L4) ou no colo do fêmur, e um escore T ≤−2,5 foi utilizado para confirmar o diagnóstico16. Os critérios diagnósticos da Medicina Tradicional Chinesa (MTC) para o padrão de deficiência do yang do rim seguiram o Consenso de Especialistas sobre a MTC para Prevenção e Tratamento da Osteoporose Primária (2020)16. Os sintomas principais foram dor fria nas costas e na cintura, e fraqueza e dor nos rins e na cintura. Os sintomas secundários incluíram aversão ao frio e preferência pelo calor (agravados pelo frio), bem como micção frequente ou noctúria. Os achados na língua e no pulso incluíram língua pálida e inchada com revestimento branco e escorregadio, e pulso profundo, filiforme ou lento. O diagnóstico exigia todos os sintomas principais, mais pelo menos um sintoma secundário, combinados com os achados na língua e no pulso. Cada sintoma foi quantificado para calcular um escore total do síndrome da MTC. De acordo com o Consenso de Especialistas sobre a MTC para Prevenção e Tratamento da Osteoporose Primária (2020)17, os sintomas principais (dor fria nas costas e na cintura, fraqueza e dor nos rins e na cintura) foram pontuados em uma escala de quatro níveis como 0, 2, 4 ou 6 (0 = ausente, 2 = leve, 4 = moderado, 6 = grave), sendo a gravidade da dor fria nas costas e na cintura ancorada aos escores da escala visual analógica (EVA) (leve: 1–3; moderado: 4–6; grave: 7–10). Os sintomas secundários (atividade lombar limitada, aversão ao frio e preferência pelo calor, micção frequente ou noctúria) foram pontuados em uma escala de 0–1–2–3 (0 = ausente, 1 = leve, 2 = moderado, 3 = grave). Todos os avaliadores foram treinados nesses critérios e realizaram um teste-piloto em 10 pacientes antes do estudo para garantir a consistência entre avaliadores (coeficiente de correlação intraclasse ≥0,85).
Critérios de inclusão, exclusão e retirada
Os critérios de inclusão foram: idade entre 60 e 80 anos; atendimento aos critérios diagnósticos médicos ocidentais e ao padrão de deficiência do yang do rim da MTC descritos acima; ausência de uso de medicamentos que afetem o metabolismo ósseo (por exemplo, bifosfonatos, teriparatida, denosumabe) nos 3 meses anteriores à inscrição; sinais vitais estáveis, consciência lúcida, capacidade de cooperar com avaliações por escalas e acompanhamento; e participação voluntária com consentimento informado assinado. Os critérios de exclusão foram: osteoporose secundária (por exemplo, hiperparatireoidismo, síndrome de Cushing, uso prolongado de glicocorticoides); doenças primárias graves concomitantes do sistema cardíaco, hepático, renal ou hematológico, ou tumores malignos; histórico de hipersensibilidade ou alergia conhecida a qualquer componente do medicamento em estudo; fraturas por compressão lombar concomitantes, deformidades espinhais graves ou histórico de substituição articular que afetem a medição da DMO, comprometendo a precisão da avaliação da DMO; condição cognitiva ou psiquiátrica que impossibilite o consentimento informado ou a conclusão dos procedimentos do estudo; e participação simultânea em outro estudo clínico. Os critérios de descontinuação e retirada foram: ocorrência de eventos adversos graves considerados pelo investigador como incompatíveis com a continuação; baixa adesão do participante (taxa de adesão à medicação <80% ou perda no acompanhamento); retirada do consentimento; e ocorrência de eventos clínicos que exijam tratamento padrão e intervenção urgente durante o estudo.
Métodos de tratamento
Este estudo não incluiu farmacoterapia convencional (tratamento de base: cálcio e vitamina D). Os participantes receberam ou Decocção Weishen ou um placebo idêntico para avaliar sua eficácia independente. O grupo da Decocção Weishen recebeu grânulos orais de Decocção Weishen (preparados por uma empresa farmacêutica chinesa; Lote nº: 20240217). Os grânulos foram fabricados utilizando um processo padronizado de extração aquosa e secagem por atomização. O equivalente diário da erva crua (total de 111 g) produziu aproximadamente 20,5 g de extrato após a secagem por atomização. Após a adição de dextrina (15% p/p), o peso total diário dos grânulos foi de aproximadamente 24,1 g, dividido igualmente entre dois sachês (cada um contendo cerca de 12,05 g de grânulos, equivalentes a 55,5 g de erva crua e 10,25 g de extrato seco por sachê). Os participantes dissolveram um sachê em 150–200 mL de água morna e o ingeriram após o café da manhã e novamente após o jantar. O grupo controle recebeu grânulos orais de placebo idênticos em aparência, cor, odor e sabor (Lote nº: 20240211; feitos de dextrina, caramelo e corante alimentar, sem atividade farmacológica), embalados de forma idêntica e com o mesmo regime de dosagem. O período de tratamento para ambos os grupos foi de 12 semanas. Durante os 12 semanas de tratamento, os pacientes foram monitorados nas semanas 4, 8 e 12. Qualquer participante que desenvolvesse uma nova fratura por fragilidade, piora significativa da dor nas costas que limitasse a mobilidade ou declínio clinicamente relevante no estado funcional deveria ser retirado do ensaio e encaminhado para tratamento padrão da osteoporose. Nenhuma dessas retiradas ocorreu.
Monitoramento da aderência
A adesão medicamentosa foi avaliada utilizando um método combinado de contagem de sachês e diário do paciente. Um suprimento diário duas vezes ao dia por 4 semanas normalmente deve conter 56 sachês. Os participantes foram orientados a devolver todos os sachês, usados e não utilizados, em cada visita de acompanhamento (semanas 4, 8 e 12). Em cada visita, a equipe do estudo contou os sachês devolvidos e registrou a quantidade em um registro padronizado de adesão.
A taxa de adesão para cada intervalo foi calculada como:
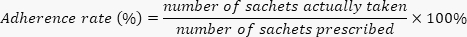
em que "número de sachês realmente ingeridos" foi calculado a partir de (sachês dispensados na visita anterior) − (sachês devolvidos na visita atual).
Cada participante também recebeu um diário em papel para registrar a data e a hora de cada ingestão do sachê. Os diários foram revisados e assinados pelo coordenador do estudo em cada visita de acompanhamento. Discrepâncias entre os registros no diário e a contagem dos sachês foram resolvidas por meio de entrevistas com os participantes; se não resolvidas, a estimativa mais conservadora foi utilizada. Uma taxa de adesão ≥80% durante todo o período de 12 semanas foi considerada aceitável. Participantes com adesão <80% na semana 4 ou na semana 8 receberam aconselhamento adicional; se a adesão permanecesse <80% na visita subsequente, eram considerados não aderentes e excluídos da análise por protocolo (mas ainda eram acompanhados quanto à segurança e incluídos na análise de intenção de tratar). Após uma dose esquecida, os participantes foram orientados a não dobrar a próxima dose, mas a retomar o esquema regular.
Medidas de observação e métodos de avaliação
O desfecho primário foi a taxa total de eficácia, definida como a redução na pontuação da síndrome da MTC. As pontuações das síndromes da MTC foram avaliadas antes do tratamento e após 12 semanas de tratamento. Utilizando o método Nimodipina ([(pontuação basal – pontuação pós-tratamento) / pontuação basal] × 100%), considerou-se "muito eficaz" uma taxa de redução da pontuação da síndrome ≥70%, "eficaz" uma taxa de redução entre 30% e 70% (30% ≤ taxa de redução <70%) e "ineficaz" uma taxa de redução <30%. A taxa total de eficácia foi calculada como (número de participantes classificados como muito eficazes ou eficazes) / número total de casos × 100%. Os desfechos secundários principais foram a alteração na pontuação total da síndrome da MTC (variável contínua) e a alteração na intensidade da dor lombar medida pela escala visual analógica (EVA, escala de 0 a 10)17. Os desfechos secundários exploratórios incluíram alterações na densidade mineral óssea (DMO) na coluna lombar e no colo do fêmur, alterações nos marcadores séricos do metabolismo ósseo (PINP, β‑CTX, OC, Ca, P, 25(OH)D₃, fosfatase alcalina óssea específica (BALP)) e índices de segurança. A DMO foi medida por meio de um aparelho DXA por um mesmo técnico certificado, cego quanto à alocação do grupo, no momento basal (dentro de 7 dias antes da randomização) e na visita de acompanhamento pós-tratamento (dentro de 12 semanas após a conclusão do tratamento)4,19. Amostras de sangue venoso em jejum foram coletadas antes do tratamento e após 12 semanas para a medição dos marcadores do metabolismo ósseo utilizando um analisador imunoenzimático automatizado por eletroquimioluminescência. A segurança foi avaliada por meio do monitoramento contínuo de eventos adversos (EAs); testes laboratoriais programados (hemograma completo, urina tipo I, testes de função hepática e renal, eletrocardiograma (ECG)) no momento basal e na semana 12; e exames físicos em cada visita (semanas 4, 8 e 12). Todos os EAs foram registrados por meio de notificação espontânea e inquérito ativo em cada visita. A gravidade foi classificada utilizando o
Critérios de Terminologia Comum para Eventos Adversos (CTCAE).
Instruções de segurança clínica e critérios de interrupção
Um Comitê Independente de Monitoramento de Dados e Segurança (DSMB), composto por um clínico farmacologista, um geriatra e um bioestatístico, se reunia a cada seis semanas para analisar todos os dados de segurança. As seguintes regras de segurança foram previamente definidas. Qualquer evento adverso sério (EAS) — definido como morte, evento potencialmente fatal, hospitalização inicial ou prolongada, incapacidade persistente ou substancial, anomalia congênita, prolongamento da hospitalização existente, incapacidade persistente ou significativa, ou anomalia congênita — deveria ser comunicado ao comitê de ética em até 24 horas e ao DSMB em até 48 horas. O desmascaramento do participante afetado só poderia ser realizado pelo pesquisador principal se o conhecimento da alocação do tratamento fosse considerado essencial para o manejo do paciente. O procedimento de desmascaramento era gerenciado pela farmácia central, que mantinha o código de alocação em um envelope lacrado. Se um EAS fosse considerado possivelmente, provavelmente ou relacionado ao medicamento em estudo, o DSMB recomendaria a interrupção do participante afetado e, caso ocorressem múltiplos EAS semelhantes, a suspensão de todo o ensaio. Para eventos adversos não sérios, o tratamento poderia ser mantido a critério do pesquisador; se um evento adverso causasse desconforto persistente ou se tornasse moderado a grave (grau 2 ou superior) e não se resolvesse em até 7 dias, o pesquisador poderia retirar o participante do estudo. O ensaio seria interrompido precocemente se (i) dois ou mais EAS estivessem relacionados ao medicamento em estudo; (ii) surgisse uma toxicidade séria previamente não reconhecida; ou (iii) o DSMB recomendasse a interrupção devido à ineficácia ou dano.
Tratamento de dados e métodos estatísticos
Todos os formulários de relato de caso (FRC) foram preenchidos por coordenadores do estudo treinados e inseridos independentemente duas vezes em um banco de dados eletrônico por dois digitadores de dados independentes. As duas entradas foram comparadas utilizando o módulo de validação embutido no software; discrepâncias foram resolvidas mediante consulta aos documentos fonte originais. Um registro de consultas de dados foi mantido. Após o último participante concluir a visita da semana 12 e todas as consultas serem resolvidas, o pesquisador principal e o gerenciador de dados bloquearam o banco de dados. O banco de dados bloqueado foi exportado para um software de análise estatística. O arquivo de sintaxe contendo todas as transformações de dados, rotulagem de variáveis e comandos de análise (incluindo o teste χ2 para o desfecho primário, testes t independentes para escores de mudança e análises de sensibilidade ANCOVA) foi salvo e arquivado junto ao arquivo mestre do ensaio. A análise estatística foi realizada tanto no Conjunto de Análise Completo quanto no Conjunto por Protocolo; como nenhum paciente desistiu e não ocorreram desvios importantes do protocolo, os dois conjuntos foram idênticos. Para o desfecho primário (taxa efetiva total), utilizou-se o teste χ2. Para desfechos secundários contínuos, os escores de mudança (pós-tratamento menos valor basal) foram comparados entre grupos utilizando testes t para amostras independentes (para mudanças com distribuição normal) ou testes U de Mann-Whitney (para mudanças com distribuição não normal). Como análise de sensibilidade, realizou-se uma análise de covariância (ANCOVA) para ajustar os valores basais, obtendo-se resultados consistentes. Todos os testes estatísticos foram bicaudais, considerando-se estatisticamente significativo P < 0,05. Nenhuma análise interina foi planejada ou realizada.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Fluxo dos participantes, validação da cegagem e completude do acompanhamento
Randomização e alocação
Setenta e dois pacientes foram randomizados (36 para Decocção Weishen, 36 para placebo). Todos os 72 receberam a intervenção designada; não ocorreram desvios do protocolo.
Integridade do cegamento
A cegagem não foi avaliada formalmente (por exemplo, utilizando o...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Este estudo, por meio de um ensaio randomizado, duplo-cego e controlado com placebo rigorosamente planejado, avaliou a eficácia clínica e a segurança da fórmula herbácea chinesa tradicional Decocção Weishen, administrada isoladamente (sem qualquer farmacoterapia convencional), no tratamento da osteoporose senil por deficiência de yang do rim. Os resultados indicam que, após 12 semanas de intervenção, em comparação com o placebo, a Decocção Weishen melhorou significativamente os sintomas clínicos centrais da deficiência d...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Interesses conflitantes: Os autores não têm interesses financeiros ou não financeiros relevantes para divulgar.
Agradecimentos
Financiamento: Esta pesquisa não recebeu financiamento externo.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Intervenções do estudo | |||
| Grânulos de Decocção Weishen | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, China | Lote 20240217 | Grânulos de Decocção Weishen |
| Grânulos placebo | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, China | Lote 20240211 | grânulos simuladores placebo |
| Medições ósseas e metabólicas | |||
| Discovery Wi | Hologic, Inc., Marlborough, MA, USA | N/A | aparelho de absorciometria de raios X de dupla energia (DXA) |
| Módulo Cobas e 601 | Roche Diagnostics, Mannheim, Alemanha | N/A | imunoanalisador automático por eletroquimioluminescência |
| Módulo Cobas c 701 | Roche Diagnostics, Mannheim, Alemanha | N/A | analisador bioquímico automático |
| Testes laboratoriais de rotina e de segurança | |||
| XN-9000 | Sysmex Corporation, Kobe, Japão | N/A | analisador hematológico automático |
| Clinitek Atlas | Siemens Healthineers, Erlangen, Alemanha | N/A | sistema automático de urinálise |
| AU5800 | Beckman Coulter, Brea, CA, EUA | N/A | analisador clínico automático |
| CardioFax V6.0 | Nihon Kohden, Tóquio, Japão | N/A | eletrocardiógrafo |
| Controle de qualidade | |||
| (não especificado) | (não especificado) | N/A | sistema de cromatografia líquida de alta eficiência (CLAE) |
| Software para gestão e análise do ensaio | |||
| PASS 15.0 | NCSS, LLC, Kaysville, UT, EUA | N/A | software de cálculo de tamanho da amostra |
| SPSS 22.0 | IBM Corp., Armonk, NY, EUA | N/A | software de randomização |
| EpiData 3.1 | The EpiData Association, Odense, Dinamarca | N/A | software de banco de dados eletrônico |
| SPSS 22.0 | IBM Corp., Armonk, NY, EUA | N/A | software de análise estatística |
| Suprimentos e consumíveis | |||
| (não especificado) | (não especificado) | N/A | sachês (embalagem) |
| (não aplicável) | (não aplicável) | N/A | diário do paciente |
Referências
- Vilaca T, Eastell R, Schini M. Osteoporosis in men. Lancet Diabetes Endocrinol. 2022;10(4):273–83.
- Cotts KG, Cifu AS. Treatment of osteoporosis. JAMA. 2018;319(10):1040–1.
- Hoong CWS, Saul D, Khosla S, Sfeir JG. Advances in the management of osteoporosis. BMJ. 2025;390. doi:10.1136/bmj-2024-081250.
- Johnston CB, Dagar M. Osteoporosis in older adults. Med Clin North Am. 2020;104(5):873–84.
- Kaufman JM. Management of osteoporosis in older men. Aging Clin Exp Res. 2021;33(6):1439–52.
- Chen YJ, et al. Osteoporosis treatment: current drugs and future developments. Front Pharmacol. 2024;15:1456796. doi:10.3389/fphar.2024.1456796.
- Ensrud KE. Bisphosphonates for postmenopausal osteoporosis. JAMA. 2021;325(1):96.
- Chai SJ, et al. The efficacy and safety of denosumab, risedronate, alendronate and teriparatide to treat male osteoporosis: a systematic review and Bayesian network meta-analysis. Front Endocrinol (Lausanne). 2025;16:1579101. doi:10.3389/fendo.2025.1579101.
- Unschuld PU, Tessenow H, Zheng J. Huang Di Nei Jing Su Wen: An Annotated Translation of Huang Di’s Inner Classic—Basic Questions. University of California Press; Berkeley, CA; 2011.
- Ding X, et al. The nexus between traditional Chinese medicine and immunoporosis: implications in the treatment and management of osteoporosis. Phytother Res. 2025;39(4):1826–46.
- Shu B, Shi Q, Wang YJ. Shen (kidney)-tonifying principle for primary osteoporosis: to treat both the disease and the Chinese medicine syndrome. Chin J Integr Med. 2015;21(9):656–61.
- Zhang P, et al. Research on the bone-protective effect of Weishen Decoction by regulating the TGF-β/Smad2 and MAPK pathways in osteoporosis. Chinese Journal of Osteoporosis. 2025;31:806–11.
- Ma X, Ma Y, Guo Y. Meta-analysis of the efficacy of tonifying the kidney, strengthening the spleen and activating the blood in treating postmenopausal osteoporosis. Chinese Journal of Osteoporosis. 2022;(4):527–35.
- Wang B, et al. Meta-analysis of tonifying the kidney, strengthening the spleen and activating the blood in treating primary osteoporosis in middle-aged and older adults. Chinese Journal of Osteoporosis. 2021;27:7–13.
- Zhang Z. Guidelines for the diagnosis and treatment of primary osteoporosis (2022). Chinese Journal of Osteoporosis and Bone Mineral Research. 2022;15:573–611.
- Yang J, Zeng Y, Yu W. Criteria for osteoporosis diagnosis: a systematic review and meta-analysis of osteoporosis diagnostic studies with DXA and QCT. EClinicalMedicine. 2025;83:103244. doi:10.1016/j.eclinm.2025.103244.
- Ge J, et al. Expert consensus on traditional Chinese medicine for the prevention and treatment of primary osteoporosis. Chinese Journal of Osteoporosis. 2020;26:7–15.
- Chiu LYL, et al. The evaluation of smartphone versions of the visual analogue scale and numeric rating scale as postoperative pain assessment tools: a prospective randomized trial. Can J Anaesth. 2019;66(6):706–15.
- Bischoff-Ferrari HA, et al. Effect of vitamin D on falls: a meta-analysis. JAMA. 2004;291(16):1999–2006.
- Zhai X, et al. Treating different diseases with the same method—a traditional Chinese medicine concept analyzed for its biological basis. Front Pharmacol. 2020;11:946. doi:10.3389/fphar.2020.00946.
- Zhang T, et al. Psoralen accelerates bone fracture healing by activating both osteoclasts and osteoblasts. FASEB J. 2019;33(4):5399–410.
- Kim SC, et al. Polysaccharides from Psoralea corylifolia seeds suppress osteoclastogenesis and alleviate osteoporosis. Int J Biol Macromol. 2025;315(Pt 2):144423. doi:10.1016/j.ijbiomac.2025.144423.
- Ma X, et al. Effects of Eucommia ulmoides leaf extracts and Caltrate on osteoblast proliferation and differentiation. Bioact Carbohydr Diet Fibre. 2024;32:100448. doi:10.1016/j.bcdf.2024.100448.
- Liu H, et al. Synthetic biology-based bacterial extracellular vesicles displaying BMP-2 and CXCR4 to ameliorate osteoporosis. J Extracell Vesicles. 2024;13(4). doi:10.1002/jev2.12429.
- Huang Y, et al. The role of Wnt signalling in osteoporosis: a bibliometric analysis. Biomater Transl. 2025;6(3):345–58.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.