Este protocolo descreve um ensaio de motilidade de grânulos com cauda de cometa de actina ajustável para investigar quantitativamente como a atividade do motor de miosina influencia a montagem da actina ramificada e a arquitetura da rede em uma interface semelhante à membrana.
Artigo de método
Reconstituindo a Montagem de Actina Ramificada Mediada por Miosina-I em um Ensaio de Motilidade de Caudas de Cometa de Actina Baseado em Esferas
Neste artigo
Resumo
Resumo
A polimerização de actina ramificada mediada pelo complexo de proteína relacionada à actina 2/3 (Arp2/3) fornece as forças principais de propulsão para uma variedade de processos celulares, incluindo migração celular, endocitose e fagocitose. Motores de miosina-I, que frequentemente colocalizam com redes de actina ramificada na borda anterior da célula, também demonstraram participar desses processos e acredita-se que regulam a organização da rede de actina e sua produção mecânica. No entanto, os mecanismos moleculares pelos quais a miosina-I interage com o complexo Arp2/3 para modular a montagem de actina ramificada e a geração de força permanecem amplamente desconhecidos. Aqui, descrevemos um ensaio de motilidade de bastões com cauda de cometa de actina in vitro altamente ajustável que reconstitui a interação entre miosina-I, actina e o complexo Arp2/3 na borda anterior da célula sobre a superfície de bastões de tamanho micrométrico. Este método é adaptado de ensaios bem estabelecidos de cauda de cometa de actina pela imobilização conjunta de miosina-I com fatores promotores de nucleação (NPFs) nas superfícies dos bastões, criando assim uma interface de montagem de actina semelhante à membrana. O ensaio permite a visualização e análise quantitativa da montagem da rede de actina, densidade da rede, motilidade dos bastões e eficiência de crescimento. Também fornece leituras indiretas e qualitativas do aumento de força mediado pela miosina-I em redes de actina ramificada. Este protocolo inclui funcionalização de bastões, montagem da reação, imagem por fluorescência, análise quantitativa de imagens e estratégias de solução de problemas, oferecendo uma plataforma reprodutível para o estudo da montagem de actina regulada pela miosina-I em interfaces semelhantes à membrana.
Introdução
A polimerização de actina ramificada mediada pelo complexo de proteína relacionada à actina 2/3 (Arp2/3) gera as forças protusivas principais que impulsionam diversos processos celulares, incluindo motilidade celular, endocitose, fagocitose e a formação de complexos de adesão celular1,2,3,4,5,6. Na borda anterior de células migratórias, fatores que promovem a nucleação (FPNs) ativam o complexo Arp2/3 na membrana plasmática, iniciando a montagem de uma rede dendrítica de actina que empurra a membrana para frente. Motores de miosina-I frequentemente colocalizam-se com essas redes de actina ramificada em interfaces de membrana e estão implicados na regulação da organização da actina e na modulação da geração de força7,8,9,10,11,12,13. Apesar das evidências crescentes de que a miosina-I contribui para processos mecânicos dependentes de actina, os mecanismos moleculares pelos quais a miosina-I interage com a montagem de actina ramificada mediada pelo Arp2/3 para modular a arquitetura da rede e a produção mecânica permanecem pouco compreendidos.
Para preencher essa lacuna, incorporamos a miosina-I ao bem estabelecido sistema de motilidade de bastões com cauda de cometa de actina14,15,16,17 para reconstituir a interação entre miosina-I, actina e o complexo Arp2/3 na superfície de bastões com dimensões micrométricas. O objetivo geral deste método é investigar quantitativamente como o acoplamento miosina-actina influencia a montagem de actina ramificada, a arquitetura da rede, a quebra de simetria e a motilidade dos bastões em uma interface semelhante à membrana. Neste ensaio, miosina-I e fatores de nucleação (NPFs) são revestidos conjuntamente sobre bastões em escala micrométrica para imitar sua colocalização na membrana plasmática18. Após a iniciação da polimerização, os NPFs ligados à superfície estimulam a montagem ramificada de actina dependente de Arp2/3, levando à formação de uma camada de actina, à quebra de simetria e ao desenvolvimento de uma cauda de cometa polarizada que impulsiona a propulsão do bastão14,19,20,21,22,23. Ao variar sistematicamente a densidade superficial da miosina18 e modular a densidade da rede de actina por meio da concentração da proteína tampão (CP)15,19,24, este método permite a análise quantitativa da cinética de montagem da actina, eficiência de crescimento, arquitetura da rede e motilidade dos bastões, fornecendo leituras indiretas relacionadas às alterações dependentes da miosina-I na produção mecânica.
O ensaio também oferece vantagens distintas em comparação com abordagens complementares. Em contraste com ensaios de polimerização em massa, como os ensaios com pirreno-actina, este sistema de motilidade de microesferas permite a visualização direta da montagem de actina ramificada e do movimento de microesferas impulsionado pela polimerização de actina. Em oposição a estudos celulares, nos quais funções proteicas sobrepostas e ambientes celulares complexos podem obscurecer contribuições individuais e complicar a interpretação, este ensaio proporciona controle preciso sobre a composição, concentração e organização superficial das proteínas, permitindo assim a investigação sistemática de como a miosina-I interage com a montagem de actina mediada pelo Arp2/3 em condições bioquímicas definidas.
Este método é mais apropriado para estudar como os componentes do citoesqueleto se coordenam em uma interface semelhante à membrana para regular a arquitetura da rede de actina e a produção mecânica. Embora o protocolo atual esteja otimizado para a montagem de actina ramificada mediada por miosina-I, seu design modular pode ser adaptado no futuro para examinar outras classes de miosinas associadas à membrana (por exemplo, miosina VI, VII, X, XV e XIX) e/ou proteínas ligadoras de actina (por exemplo, forminas, proteína fosforilada estimulada por vasodilatador (VASP), cortactina, coronina ou tropomiosina). Tais adaptações exigiriam a validação da imobilização, atividade e densidade superficial das proteínas. Além disso, o ensaio é compatível com estratégias de marcação por pulso e chased. A incorporação de actina fotoconvertível ou fotoativável, ou subunidades Arp2/3 marcadas, poderia permitir a medição das taxas de renovação de filamentos e dissociação de ramificações dentro da rede em crescimento25. De modo geral, este ensaio fornece uma plataforma versátil para examinar a interação molecular entre motores associados à membrana, filamentos de actina e proteínas ligadoras de actina, bem como para investigar como motores e proteínas ligadoras de actina regulam a remodelação da rede e a geração de força em interfaces semelhantes à membrana14,15,26,27,28,29,30,31,32,33,34. De forma mais ampla, também serve como uma plataforma mínima e ajustável de matéria ativa para investigar os princípios físicos subjacentes à dinâmica fora do equilíbrio impulsionada por motores, como quebra de simetria, auto-organização, retroalimentação mecanoquímica e outros comportamentos emergentes em redes ativas de actomiosina18,19,20,21,22,23,35,36, com possível relevância para a física da matéria ativa e a engenharia de materiais.
Protocolo
Este protocolo foi desenvolvido incorporando a miosina-I ao sistema bem estabelecido de motilidade de microesferas com cauda de cometa de actina14,15,16,17 para imitar e investigar o papel da miosina-I na modulação da montagem de actina ramificada e na geração de força na borda anterior. Ele tem como objetivo complementar o artigo original de pesquisa primária (Xu et al.18) ao fornecer os detalhes experimentais, o fluxo de trabalho de análise, estratégias de solução de problemas e limitações necessárias para reproduzir e adaptar o ensaio. Este protocolo utiliza a miosina Myo1d de Drosophila biotinilada de comprimento completo porque funciona de maneira ideal a 20°C–22°C37,38, temperatura comumente utilizada na maioria dos ensaios de reconstituição in vitro. Uma descrição detalhada dos procedimentos de biotinilação e purificação da miosina pode ser encontrada em estudos anteriores18,38,39,40.
1. Preparação do tampão
- Prepare o tampão X para revestimento de perlas com neutravidina e NPF com 10 mM 4-(2-hidroxietil)-1-piperazinaetanosulfônico (HEPES; pH 7,5), 100 mM KCl, 1 mM MgCl₂, 100 µM CaCl₂ e 1 mM trifosfato de adenosina (ATP).
- Prepare o tampão M para revestimento de perlas com miosina com 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM etilenoglicol-bis(β-aminoetil éter)-N,N,N′,N′-tetraácetico (EGTA) e 2 mM ATP.
- Para preparar o tampão X ou o tampão M, prepare primeiro uma solução estoque de HEPES ajustada a pH 7,5 à temperatura ambiente. Adicione KCl, MgCl₂, CaCl₂ (para o tampão X) ou EGTA (para o tampão M), seguido por ATP, e então complete o volume final com água bidestilada.
- Filtre o tampão através de um filtro de seringa de 0,22 µm antes do uso. A desgaseificação não é necessária para experimentos rotineiros de revestimento de perlas. Mantenha o tampão filtrado em gelo até o uso.
NOTA: Sempre prepare tampões contendo ATP ou ditiotreitol (DTT) frescos para obter resultados ideais. Armazene o tampão X e o tampão M recém-preparados em gelo por até 3–4 dias.
- Prepare uma solução estoque de albumina sérica bovina (BSA) a 100 mg/mL em água bidestilada para bloqueio. Filtre a solução através de um filtro de seringa de 0,22 µm, alíquota em 50 µL por tubo e armazene os alíquotas a −80°C. Utilize os alíquotas dentro de 3–6 meses e evite ciclos repetidos de congelamento-descongelamento.
- Prepare os tampões de armazenamento das perlas.
- Prepare o tampão de armazenamento de perlas controle diluindo a solução estoque de BSA a 100 mg/mL em 100 vezes com tampão X para obter BSA a 1 mg/mL em tampão X.
- Prepare o tampão de armazenamento de perlas com miosina diluindo a solução estoque de BSA a 100 mg/mL em 100 vezes com tampão M para obter BSA a 1 mg/mL em tampão M.
- Prepare o tampão de motilidade 2× contendo 40 mM HEPES (pH 7,5), 200 mM KCl, 2 mM MgCl₂, 2 mM EGTA e 0,4% de metilcelulose (viscosidade: 1500 cP). Armazene o tampão a 4°C por até 1 mês. Misture suavemente antes do uso para garantir homogeneidade e evite introduzir bolhas.
CAUTELA: Manipule todos os produtos químicos de acordo com os procedimentos de segurança laboratorial institucionais. Use equipamentos de proteção individual apropriados durante o preparo dos tampões.
2. Preparação das esferas
OBSERVAÇÃO: Revestir esferas de poliestireno carboxilado (diâmetro de 2,0 µm) com FPNs e neutravidina seguindo protocolos previamente publicados14,15,16,17, com modificações para o revestimento com miosina18. Utilizar o domínio WCA com marcação de glutationa S-transferase (GST) da proteína de síndrome de Wiskott-Aldrich neuronal humana (N-WASP) como FPN (GST-VCA). O protocolo abaixo foi elaborado para preparar 50 µL de suspensão de esferas e pode ser ampliado para 100–200 µL conforme necessário.
- Revestimento com Neutravidina e NPF
- Prepare uma mistura de revestimento de 50 µL de NPF e neutravidina misturando 5 µL de GST-VCA (1 mg/mL), 10 µL de neutravidina na concentração desejada e 35 µL de tampão X. Misture suavemente pipetando para cima e para baixo de 5 a 10 vezes, evitando a formação de bolhas.
NOTA: Utilize as seguintes concentrações de referência de neutravidina para obter diferentes proporções molares de miosina para NPF18: 8,3 µM (0,5 mg/mL) para uma razão molar miosina:NPF de 0,28:1; 16,7 µM (1 mg/mL) para uma razão molar miosina:NPF de 0,35:1; 33,3 µM (2 mg/mL) para uma razão molar miosina:NPF de 0,43:1; e 83,3 µM (5 mg/mL) para uma razão molar miosina:NPF de 0,80:1. Selecione a concentração de neutravidina de acordo com a proporção desejada de revestimento de miosina para NPF. Para experimentos padrão de motilidade com cauda de cometa, utilize a razão de 0,43:1 de miosina para NPF, que proporciona um revestimento robusto de miosina mantendo uma densidade suficiente de NPF para montagem de actina dependente de Arp2/3. Proporções menores (0,28:1 ou 0,35:1) podem ser usadas para avaliar densidades superficiais mais baixas de miosina, enquanto a razão de 0,80:1 pode ser usada para examinar maior carga de miosina. Como o aumento da concentração de neutravidina pode alterar tanto o recrutamento de miosina quanto a densidade efetiva de NPF na superfície, valide a proporção de revestimento por eletroforese em gel de poliacrilamida com dodecilsulfato de sódio (SDS-PAGE) (veja a seção 2.3) ou por medições de densidade superficial baseadas em fluorescência ao adaptar o ensaio a novas preparações proteicas ou condições experimentais. - Transfira 5 µL da suspensão de microesferas para um tubo de microcentrífuga. Lave as microesferas com 10 µL de tampão X pipetando pelo menos cinco vezes. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C. Remova cuidadosamente o sobrenadante inclinando o tubo e aspirando do lado oposto ao pellet de microesferas.
- Resuspenda as microesferas lavadas em 50 µL da mistura de revestimento. Misture a suspensão pipetando suavemente e deixe uma pequena bolha de ar na suspensão para facilitar a mistura durante a incubação. Incube as microesferas em um rotador de bancada a 20 rpm por 2 h a 4°C. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C e remova cuidadosamente o sobrenadante contendo neutravidina e GST-VCA em excesso.
- Resuspenda as microesferas revestidas em 200–400 µL de BSA a 10 mg/mL preparada pela diluição da solução estoque de BSA a 100 mg/mL em tampão X. Incube a suspensão no gelo por 30 min para bloquear os sítios de ligação não ocupados na superfície das microesferas. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C e remova cuidadosamente o sobrenadante.
- Resuspenda as microesferas em 50 µL de BSA a 1 mg/mL preparada em tampão X. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C, remova cuidadosamente o sobrenadante e repita a lavagem duas vezes.
NOTA: Após a reação de revestimento, ressuspenda suavemente as microesferas pipetando de 5 a 7 vezes, evitando a formação de bolhas. A suspensão de microesferas deve parecer bem dispersa, sem agregados ou grumos visíveis. Não utilize preparações de microesferas que apresentem agregação extensiva, má ressuspensão ou perda evidente de microesferas, pois essas condições podem resultar em revestimento irregular e reduzir a reprodutibilidade do ensaio. - Armazene as microesferas revestidas em BSA a 1 mg/mL preparada em tampão X no gelo. Utilize as microesferas revestidas dentro de uma semana.
NOTA: Armazene as microesferas revestidas no gelo em BSA a 1 mg/mL preparada em tampão X por até uma semana antes de prosseguir com a marcação fluorescente ou com o revestimento com miosina. Antes do uso, ressuspenda suavemente as microesferas pipetando e inspecione visualmente a suspensão quanto a agregação, má ressuspensão ou perda evidente de microesferas. Não utilize preparações de microesferas que apresentem agregação extensiva ou recuperação inadequada após o armazenamento.
- Prepare uma mistura de revestimento de 50 µL de NPF e neutravidina misturando 5 µL de GST-VCA (1 mg/mL), 10 µL de neutravidina na concentração desejada e 35 µL de tampão X. Misture suavemente pipetando para cima e para baixo de 5 a 10 vezes, evitando a formação de bolhas.
- Marcação fluorescente e revestimento com miosina biotinilada
- Troque o tampão X de armazenamento pelo tampão M antes do revestimento com miosina.
- Divida igualmente 50 µL de microesferas revestidas com neutravidina-NPF em dois tubos de microcentrífuga (25 µL por tubo).
- Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C e remova cuidadosamente o sobrenadante. Lave as microesferas com 25 µL de BSA a 1 mg/mL preparada em tampão M. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C, remova cuidadosamente o sobrenadante e repita a lavagem duas vezes.
- Resuspenda as microesferas controle em 25 µL de corante fluorescente biotin-CF640 a 1 µM diluído da solução estoque em tampão M.
- Resuspenda as microesferas com miosina em 25 µL de miosina biotinilada na faixa de 500 nM – 1 µM, suplementada com 1–5 µM de calmodulina.
- Cubra os tubos com papel alumínio e incube as suspensões de microesferas no gelo por pelo menos 30 min. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C e remova cuidadosamente o sobrenadante contendo miosina biotinilada ou corante fluorescente em excesso.
- Lave as microesferas revestidas com 25 µL de BSA a 1 mg/mL preparada em tampão M. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C, remova cuidadosamente o sobrenadante e repita a lavagem duas vezes.
- Armazene as microesferas revestidas com corante fluorescente no infravermelho distante ou com miosina em BSA a 1 mg/mL preparada em tampão M no gelo. Suplemente as microesferas com miosina com 1–5 µM de calmodulina e proteja todas as microesferas revestidas da luz cobrindo os tubos com papel alumínio. Utilize as microesferas revestidas com corante fluorescente no infravermelho distante dentro de uma semana e as microesferas com miosina dentro de 2–3 dias.
NOTA: Utilize miosina biotinilada na faixa de 500 nM – 1 µM para o revestimento das microesferas. Selecione a concentração de trabalho de acordo com a proporção superficial desejada de miosina e com a atividade da preparação de miosina. Para experimentos padrão de motilidade de microesferas, utilize miosina biotinilada a 1 µM para promover um revestimento robusto de miosina nas condições de revestimento descritas acima. Concentrações menores, como 500 nM, podem ser usadas ao reduzir a densidade superficial de miosina ou ao testar novas preparações proteicas. Verifique a densidade superficial final de miosina por SDS-PAGE (veja a seção 2.3), medições baseadas em fluorescência ou comparação com condições de revestimento previamente calibradas ao adaptar o ensaio. Inclua calmodulina em excesso molar em relação à miosina para manter a ocupação do braço alavanca da miosina-I durante o revestimento das microesferas. Para experimentos padrão, utilize 1–5 µM de calmodulina junto com miosina na faixa de 500 nM – 1 µM. Utilize a extremidade superior dessa faixa ao usar concentrações mais altas de miosina. A concentração ótima de calmodulina pode precisar ser ajustada para diferentes isoformas de miosina-I ou preparações proteicas. O tempo útil de armazenamento das microesferas com miosina pode variar dependendo da atividade retida das moléculas de miosina imobilizadas. O melhor desempenho geralmente é obtido quando as microesferas são usadas imediatamente após o revestimento. Armazene as microesferas revestidas no gelo, protegidas da luz, até o uso. Antes de usar microesferas revestidas armazenadas, ressuspenda suavemente a suspensão pipetando de 5 a 7 vezes e inspecione uma pequena alíquota por microscopia de luz ou fluorescência. Preparações adequadas devem permanecer bem dispersas, apresentar agregação mínima e manter fluorescência detectável e relativamente uniforme quando rótulos fluorescentes estiverem presentes. Pequenos aglomerados contendo três a cinco microesferas são aceitáveis; no entanto, não utilize preparações que apresentem agregação extensiva, má ressuspensão, fluorescência fraca, perda evidente de microesferas ou adesão excessiva das microesferas ao tubo. Para microesferas com miosina, verifique o desempenho do ensaio comparando com uma preparação de microesferas previamente validada, pois o armazenamento pode reduzir a atividade das moléculas de miosina imobilizadas. Não utilize preparações de microesferas que não apresentem mais as diferenças esperadas entre microesferas com miosina e microesferas controle.
- Troque o tampão X de armazenamento pelo tampão M antes do revestimento com miosina.
- Determinação da proporção de revestimento de miosina para NPF
- Transfira 20 µL da suspensão de microesferas de cada tipo (microesferas controle e com miosina) para tubos de microcentrífuga separados. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C e remova cuidadosamente o sobrenadante. Lave as microesferas com 25 µL de tampão M. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C, remova cuidadosamente o sobrenadante e repita a lavagem uma vez para remover a BSA do tampão de armazenamento.
NOTA: A remoção adequada da BSA é alcançada realizando duas lavagens sequenciais com tampão M e removendo cuidadosamente o sobrenadante após cada etapa de centrifugação sem perturbar o pellet de microesferas. Se houver suspeita de contaminação residual de BSA, realize uma lavagem adicional com tampão M antes de adicionar o tampão amostral de SDS. Evite preparações de microesferas com recuperação inadequada do pellet ou perda excessiva de microesferas, pois recuperações inconsistentes podem afetar a precisão da proporção de revestimento de miosina determinada por SDS-PAGE. - Resuspenda as microesferas lavadas em 20 µL de tampão amostral Laemmli 1×. Ferva as amostras por 5 min. Pelotize as microesferas por centrifugação durante 15 s em uma microcentrífuga de bancada. Armazene as amostras a −20°C até a eletroforese em gel.
NOTA: Armazene as amostras de microesferas preparadas a −20°C até o momento da eletroforese. - Prepare a série padrão de BSA misturando 5 µL de padrão de BSA a 2 mg/mL com 5 µL de tampão amostral 2×. Ferva a mistura por 5 min. Dilua a mistura 20 vezes com tampão amostral 1× para obter uma concentração final de 50 ng/µL.
- Carregue 1 µL do padrão de BSA diluído para obter 50 ng de proteína total.
- Carregue 2 µL do padrão de BSA diluído para obter 100 ng de proteína total.
- Carregue 5 µL do padrão de BSA diluído para obter 250 ng de proteína total.
- Carregue 10 µL do padrão de BSA diluído para obter 500 ng de proteína total.
- Carregue 20 µL do padrão de BSA diluído para obter 1.000 ng de proteína total.
- Prepare os padrões de neutravidina, GST-VCA e miosina misturando 5 µL de cada solução proteica a 1 mg/mL com 5 µL de tampão amostral 2× para obter uma concentração final de 0,5 mg/mL. Ferva as amostras por 5 min e carregue 2 µL de cada amostra para obter 1 µg de proteína por poço.
- Carregue as amostras em um gel de poliacrilamida com gradiente de 4%–20%.
- Carregue 5 µL da escala de proteínas pré-estainada.
- Carregue 2 µL do padrão de neutravidina a 0,5 mg/mL.
- Carregue 2 µL do padrão de GST-VCA a 0,5 mg/mL.
- Carregue 2 µL do padrão de miosina a 0,5 mg/mL.
- Carregue 20 µL de cada amostra de microesferas em poços separados.
- Carregue os padrões de BSA preparados nas etapas 2.3.3.1–2.3.3.5.
- Execute o gel em tampão de corrida 1× de SDS-PAGE a 110 V por 30 min.
ATENÇÃO: O metanol e o ácido acético usados na solução de descoloração são inflamáveis e corrosivos. Manipule esses reagentes utilizando equipamentos de proteção individual apropriados e seguindo os procedimentos de segurança laboratorial institucionais. - Colore o gel com Azul de Coomassie Brillante por 10 min com agitação suave. Descolore o gel durante a noite em uma solução contendo 10% de metanol e 7,5% de ácido acético. Adquira imagens do gel utilizando um sistema de imagem para géis.
NOTA: Para análise densitométrica, adquira imagens utilizando configurações de exposição que mantenham todas as bandas proteicas dentro da faixa linear de detecção. Evite imagens superexpostas nas quais as bandas de miosina, NPF ou proteínas padrão pareçam saturadas. Sempre que possível, utilize um modo de exposição automática otimizado para evitar saturação, ou adquira múltiplos tempos de exposição e utilize a exposição mais curta que resolva claramente todas as bandas relevantes sem pixels saturados. Utilize as mesmas configurações de imagem para todos os géis que serão comparados quantitativamente. - Quantifique as intensidades das bandas utilizando software de análise de imagens (Fiji/ImageJ) e a ferramenta de Análise de Gel.
- Abra a imagem do gel no Fiji. Se necessário, converta a imagem para escala de cinza de 8 bits selecionando Imagem > Tipo > 8 bits.
- Se necessário, inverta a imagem para que as bandas proteicas apareçam como picos, selecionando Editar > Inverter.
- Utilize a ferramenta de seleção retangular para desenhar uma região de interesse (ROI) ao redor do primeiro poço, garantindo que a ROI inclua toda a região vertical contendo as bandas relevantes. Selecione Analisar > Géis > Selecionar Primeiro Poço.
- Mova a mesma ROI retangular para o próximo poço e selecione Analisar > Géis > Selecionar Próximo Poço. Repita este procedimento para todos os padrões de BSA, padrões proteicos purificados e amostras de microesferas, utilizando o mesmo tamanho de ROI.
- Após selecionar todos os poços, gere perfis de intensidade selecionando Analisar > Géis > Plotar Poços.
- Utilize a ferramenta de linha reta para definir a linha de base de cada pico, depois utilize a ferramenta de varinha mágica para selecionar a área do pico correspondente a cada banda de interesse. Registre a área integrada do pico para cada banda.
- Realize a correção de fundo desenhando a linha de base consistentemente para cada poço utilizando o fundo local imediatamente adjacente ao pico, evitando bandas vizinhas ou regiões irregulares do gel. Aplique os mesmos critérios de linha de base e seleção de pico a todos os padrões e amostras de microesferas.
- Construa uma curva padrão utilizando os padrões de BSA correspondentes a 50, 100, 250, 500 e 1.000 ng de proteína total por poço.
- Plote a área integrada do pico corrigida para o fundo versus a massa total de BSA e realize uma regressão linear utilizando planilha ou software gráfico.
- Verifique se a curva padrão apresenta forte linearidade (R2 > 0,98), sem saturação evidente ou platô nas bandas de maior intensidade.
- Se a curva padrão for não linear ou se alguma banda quantificada estiver saturada, reabra a imagem do gel utilizando uma exposição mais curta ou repita o gel utilizando uma carga de amostra menor.
- Utilize a curva de calibração para determinar a proporção de revestimento de miosina para NPF.
- Determine a quantidade total de proteína nas amostras de microesferas e nos padrões proteicos purificados por interpolação dentro da faixa linear de detecção.
- Calcule a proporção correspondente de revestimento de miosina para NPF para cada tipo de microesfera.
- Ao estabelecer novas condições de revestimento ou modificar o protocolo, realize medições utilizando preparações replicadas de microesferas ou géis replicados.
- Para experimentos de rotina, compare a proporção medida com preparações previamente validadas.
- Repita o revestimento ou a quantificação se a proporção medida estiver fora da faixa esperada ou se as medições replicadas forem inconsistentes.
- Transfira 20 µL da suspensão de microesferas de cada tipo (microesferas controle e com miosina) para tubos de microcentrífuga separados. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C e remova cuidadosamente o sobrenadante. Lave as microesferas com 25 µL de tampão M. Pelotize as microesferas por centrifugação a 16.000 × g durante 2 min a 4°C, remova cuidadosamente o sobrenadante e repita a lavagem uma vez para remover a BSA do tampão de armazenamento.
3. Ensaio de motilidade de actina em cauda de cometa com microesferas
- Ensaio padrão de motilidade com microesferas
- Prepare a actina a partir de pó de acetona de músculo esquelético de coelho de acordo com o protocolo de purificação publicado41. Purifique a actina globular monomérica (G-actina) por cromatografia de exclusão por tamanho utilizando uma coluna Sephacryl S-300 equilibrada com tampão G contendo 2 mM Tris-HCl (pH 8,0), 0,2 mM ATP, 0,1 mM CaCl₂, 1 mM NaN₃ e 0,5 mM DTT. Armazene a G-actina purificada em gelo a 4 °C e utilize-a dentro de 2–3 semanas.
- Purifique o complexo Arp2/3 a partir de cérebro bovino de acordo com o protocolo publicado42. Divida a proteína purificada em alíquotas de uso único, congele rapidamente as alíquotas e armazene-as a −80 °C.
- Expresse e purifique a CapZ humana de acordo com o protocolo publicado43. Divida a proteína purificada em alíquotas de uso único, congele rapidamente as alíquotas e armazene-as a −80 °C.
- Purifique a calmodulina de acordo com o protocolo publicado44. Aliquote a proteína purificada e armazene as alíquotas a −20 °C.
NOTA: Avalie a qualidade do complexo Arp2/3 purificado, CP (CapZ) e calmodulina antes do uso. Avalie a pureza proteica por SDS-PAGE corado com Coomassie. Preparações aceitáveis devem exibir as principais bandas proteicas esperadas com mínima degradação ou bandas contaminantes. Determine a concentração proteica medindo a absorbância a 280 nm ou utilizando um ensaio colorimétrico padrão de proteína (por exemplo, ensaio de Bradford) com alíquotas recém-descongeladas. Não utilize alíquotas proteicas que apresentem precipitação visível, ciclos repetidos de congelamento-descongelamento ou degradação substancial em SDS-PAGE. Para avaliação da atividade, a atividade do complexo Arp2/3 pode ser verificada pela sua capacidade de promover a montagem de actina dependente de NPF em um ensaio de polimerização de actina pirênica ou pela formação robusta de caudas cometárias ramificadas no ensaio de motilidade com microesferas. A atividade da CapZ pode ser avaliada pela sua capacidade de modular o crescimento dos filamentos de actina e a morfologia da cauda cometa no ensaio com microesferas, ou por um ensaio de bloqueio da extremidade barbada quando necessário. A qualidade da calmodulina é avaliada por SDS-PAGE e pela sua capacidade de suportar a atividade da miosina-I em ensaios de motilidade. Ao utilizar uma nova preparação proteica, compare o desempenho do ensaio com uma preparação previamente validada antes de utilizá-la em experimentos quantitativos. - Prepare uma mistura de motilidade de 50 µL contendo 4 µM de G-actina (incluindo 5%–10% de G-actina marcada fluorescentemente), 200 nM de complexo Arp2/3, 6,5–200 nM de CP, 2 µM de calmodulina e 3 µL de suspensão de microesferas (1,5 µL de microesferas recobertas com miosina e 1,5 µL de microesferas controle) em um tampão final contendo 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM EGTA, 1 mM MgATP, 40 mM DTT, 10 mg/mL de BSA e 0,2% de metilcelulose.
- Adicione 25 µL de tampão de motilidade 2×.
- Adicione 6 µL de água bidestilada.
- Adicione 2 µL de 1 M DTT.
- Adicione 1 µL de 50 mM ATP.
- Adicione 1 µL de 50 mM MgCl₂.
- Adicione 5 µL de 100 mg/mL de BSA.
- Adicione 1 µL de 100 µM calmodulina.
- Adicione 1 µL de 10 µM complexo Arp2/3.
- Adicione 1 µL de 325 nM–10 µM CP.
- Adicione 3 µL de suspensão de microesferas contendo 1,5 µL de microesferas recobertas com miosina e 1,5 µL de microesferas controle.
NOTA: Misture suavemente a mistura de motilidade pipetando lentamente para cima e para baixo 3–5 vezes. Evite usar vórtex, pipetagem rápida ou introduzir bolhas, pois isso pode perturbar os complexos proteicos e afetar a polimerização da actina. - Inicie a reação adicionando 4 µL de 50 µM G-actina contendo 5%–10% de G-actina marcada fluorescentemente. Misture imediatamente e designe este ponto temporal como t = 0.
NOTA: Após a adição e mistura da G-actina, carregue a câmara de reação e inicie a aquisição de imagens o mais rapidamente possível. Para medições cinéticas reprodutíveis, inicie a aquisição de imagens dentro de 1–2 min após t = 0 e não mais tarde que 3 min após o início da reação. Registre o atraso real entre a adição da G-actina e o início da aquisição de imagens e leve em conta esse atraso ao plotar o crescimento da cauda cometa ao longo do tempo.
- Preparação da câmara
- Limpe lâminas e lamínulas de vidro com etanol 70% seguido de água desionizada. Limpe as superfícies de vidro com plasma de ar ambiente por 10 min.
- Imediatamente após preparar a mistura de motilidade, aplique 2,3 µL da mistura de reação sobre uma lâmina de vidro. Coloque uma lamínula de 22 mm × 22 mm sobre a amostra para formar uma câmara de compressão com altura aproximada de 4,3 µm. Selle a câmara com graxa de vácuo e inicie imediatamente a aquisição de imagens.
NOTA: A altura da câmara é controlada pelo uso de um volume fixo de amostra e uma lamínula de 22 mm × 22 mm, o que produz uma câmara fina reprodutível quando a amostra se espalha uniformemente pela área da lamínula. A altura aproximada da câmara pode ser estimada dividindo-se o volume da amostra pela área da lamínula e também pode ser verificada empiricamente medindo-se a distância z entre as superfícies da lâmina e da lamínula usando microesferas fluorescentes ou marcadores fluorescentes ligados à superfície. Utilize o mesmo volume de amostra, tamanho de lamínula e procedimento de montagem da câmara em todos os experimentos para manter a geometria da câmara consistente. Antes da aquisição de imagens, inspecione a câmara visualmente e ao microscópio. A amostra deve preencher uniformemente a região central de imagem sem grandes bolhas de ar, espalhamento incompleto ou vazamento evidente. Não adquira imagens em regiões próximas a bolhas de ar, bordas de graxa de vácuo ou áreas onde a lamínula pareça mal assentada. Prepare uma nova câmara se a amostra não se espalhar uniformemente, contiver grandes bolhas de ar ou apresentar deriva substancial causada por vazamento ou vedação inadequada.
CAUTELA: Manipule o equipamento de limpeza por plasma de acordo com os procedimentos de segurança do laboratório institucional. Siga as precauções apropriadas ao manipular lâminas e lamínulas de vidro para minimizar o risco de lesões.
- Ensaio de motilidade com microesferas com o golpe de potência da miosina interrompido
- Pré-incube a G-actina armazenada em tampão G contendo 2 mM Tris-Cl (pH 8,0), 0,2 mM ATP, 0,5 mM DTT, 0,1 mM CaCl₂ e 1 mM NaN₃ com 200 µM EGTA e 50 µM MgCl₂ por 5 min em gelo para converter a G-actina em Mg-G-actina antes do uso.
- Prepare uma mistura de motilidade de 50 µL para experimentos com cálcio substituindo a calmodulina por 1,1 mM CaCl₂ para interromper o golpe de potência da miosina.
- Adicione 25 µL de tampão de motilidade 2×.
- Adicione 6 µL de água bidestilada.
- Adicione 2 µL de 1 M DTT.
- Adicione 1 µL de 50 mM ATP.
- Adicione 1 µL de 50 mM MgCl₂.
- Adicione 5 µL de 100 mg/mL de BSA.
- Adicione 1 µL de 55 mM CaCl₂.
- Adicione 1 µL de 10 µM complexo Arp2/3.
- Adicione 1 µL de 325 nM–10 µM CP.
- Adicione 3 µL de suspensão de microesferas contendo 1,5 µL de microesferas recobertas com miosina e 1,5 µL de microesferas controle.
NOTA: Misture suavemente a reação até que todos os componentes estejam uniformemente distribuídos antes de iniciar a polimerização da actina.
NOTA: A reação final contém 1,1 mM de CaCl2 total e aproximadamente 1,0 mM de EGTA, resultando em uma concentração estimada de Ca2+ livre da ordem de 10−4 M. Com base no excesso de CaCl2 sobre o EGTA, a concentração de Ca2+ livre é aproximadamente 100 µM. Cálculos mais precisos de tampão de cálcio usando MaxChelator ou ferramenta similar que considere EGTA, Mg2+, ATP, pH e temperatura estimam a concentração de Ca2+ livre em aproximadamente 80–100 µM. - Inicie a reação adicionando 4 µL de 50 µM Mg-G-actina contendo 5–10% de G-actina marcada fluorescentemente. Misture imediatamente e designe este ponto temporal como t = 0.
- Prepare a câmara de imagem conforme descrito no Passo 3.1.6.
- Imagem microscópica
- Adquira imagens de fluorescência a 25 °C usando um microscópio de epifluorescência equipado com objetiva de imersão a óleo de 100× (abertura numérica 1,4), fonte de luz externa de halogeneto metálico, câmera CCD (dispositivo acoplado por carga) e software de aquisição de imagens.
- Image a actina fluorescente usando um conjunto de filtros de ródamina/TRITC e image microesferas marcadas com corante fluorescente no infravermelho distante usando um conjunto de filtros Cy5/infravermelho distante .
- Adquira imagens no modo 16 bits usando binning da câmera de 1 × 1 ou 2 × 2. Mantenha o ganho da câmera, intensidade de iluminação, tempo de exposição e conjunto de filtros idênticos para todas as amostras que serão comparadas quantitativamente.
NOTA: Antes de coletar dados quantitativos, ajuste a intensidade de iluminação e o tempo de exposição usando um campo de visão representativo para que o sinal da cauda cometa de actina seja claramente detectável, mas não saturado. Verifique o histograma da imagem para confirmar que a intensidade máxima do pixel permanece abaixo do limite de saturação da câmera. Utilize a menor intensidade de iluminação e o menor tempo de exposição que forneçam uma relação sinal-ruído suficiente. Não compare intensidades de fluorescência entre amostras adquiridas com diferentes tempos de exposição, ganho da câmera, binning ou configurações de iluminação.
- Inicie a aquisição de imagens imediatamente após o início da reação. Adquira sequências de imagens em intervalos de tempo de campos contendo tanto microesferas recobertas com miosina quanto microesferas controle. Identifique as microesferas controle usando o canal de fluorescência no infravermelho distante.
- Adquira imagens a cada 5–15 s durante 20 min usando um tempo de exposição de 100–200 ms por quadro. Compare a cinética de crescimento das caudas cometárias de microesferas recobertas com miosina e microesferas controle dentro do mesmo campo de visão.
NOTA: Na maioria dos experimentos, as caudas cometárias alongam-se com velocidade aproximadamente constante durante os primeiros ~10 min após a quebra de simetria. O alongamento diminui à medida que os reagentes se esgotam e geralmente cessa aproximadamente 30 min após o início da reação18. - Para avaliar a morfologia da cauda cometa independentemente da dinâmica inicial de crescimento, incube a mistura de motilidade em um tubo de microcentrífuga por 15–20 min à temperatura ambiente para permitir o desenvolvimento das caudas cometárias.
- Aplique 2,3 µL da mistura de reação sobre uma lâmina de vidro e monte uma câmara de compressão conforme descrito no Passo 3.1.6. Image toda a área da câmara e adquira imagens representativas contendo microesferas recobertas com miosina e microesferas controle. Identifique as microesferas controle usando o canal de fluorescência no infravermelho distante e compare a morfologia das caudas cometárias dentro do mesmo campo de visão.
NOTA: Para comparação direta, selecione campos de imagem que contenham microesferas recobertas com miosina e microesferas controle, que estejam uniformemente iluminados, em foco e localizados longe das bordas da câmara, graxa de vácuo, grandes bolhas de ar ou regiões com preenchimento incompleto. Exclua microesferas que estejam agregadas, sobrepostas a microesferas vizinhas, parcialmente fora do campo de visão ou que não possam ser segmentadas com confiabilidade devido a artefatos de imagem ou foco inadequado. Utilize as mesmas configurações de aquisição para todos os campos dentro de um experimento. Antes da amostragem, agite suavemente a mistura de reação com a ponta limpa de uma pipeta 5–7 vezes para manter uma distribuição uniforme de microesferas. Não misture por pipetagem, pois a aspiração e dispensação vigorosas podem perturbar a rede de actina da cauda cometa ou desligar a microesfera da cauda cometa. Se for necessária a estabilização da rede de actina, adicione faloidina antes da amostragem15,18. Para reações contendo 4 µM de actina, adicione faloidina até uma concentração final de 4 µM, correspondendo a uma razão aproximadamente equimolar com a actina. Incube a reação em gelo por 3–5 min, protegida da luz, antes da amostragem.
- Adquira imagens de fluorescência a 25 °C usando um microscópio de epifluorescência equipado com objetiva de imersão a óleo de 100× (abertura numérica 1,4), fonte de luz externa de halogeneto metálico, câmera CCD (dispositivo acoplado por carga) e software de aquisição de imagens.
4. Análise de quantificação da cinética de crescimento da cauda cometa de actina e da densidade da rede
OBSERVAÇÃO: analise e quantifique todas as imagens usando o Fiji, uma plataforma de processamento de imagens de código aberto baseada no ImageJ (versão 2.16.0/1.54p; https://imagej.net/software/fiji/)45.
- Taxa de crescimento da cauda cometa de actina
- Meça o comprimento da cauda cometa de actina em cada ponto temporal utilizando a ferramenta Linha Segmentada no Fiji. Trace manualmente a cauda cometa desde a extremidade distal da cauda até o centro da esfera em cada imagem e converta o comprimento medido para micrômetros.
- Represente graficamente o comprimento da cauda cometa em função do tempo. Ajuste os primeiros 7–10 pontos temporais, correspondentes à fase inicial de crescimento linear, utilizando regressão linear. Determine a taxa de crescimento da cauda cometa a partir da inclinação da linha ajustada e informe o valor em µm/s ou µm/min.
NOTA: Selecione a janela de regressão a partir da fase inicial em que o comprimento da cauda cometa aumenta aproximadamente de forma linear com o tempo. Na maioria dos experimentos, isso corresponde aos primeiros 7–10 pontos temporais após a quebra de simetria ou após o início claro do alongamento da cauda cometa. Utilize o mesmo critério de seleção para todas as esferas dentro do mesmo experimento. Se o crescimento começar em momentos ligeiramente diferentes para diferentes esferas, defina o primeiro ponto da janela de regressão como o primeiro ponto temporal em que uma cauda cometa polarizada é claramente visível e está se alongando. Inclua apenas pontos temporais consecutivos que mostrem extensão da cauda monotônica ou quase monotônica e ajuste os dados por regressão linear. A janela de regressão selecionada deve apresentar forte linearidade, sem platô evidente, estagnação ou mudança abrupta no comportamento de crescimento. Exclua esferas da análise de taxa de crescimento se não formarem uma cauda cometa polarizada clara, exibirem crescimento estagnado ou altamente não linear durante a janela inicial de medição, se desprendem da cauda cometa, saírem do campo de visão, se sobrepuserem a esferas vizinhas ou caudas cometas, ou forem afetadas por foco ruim ou fluorescência saturada.
- Densidade da rede da cauda cometa de actina
- Defina a ROI (região de interesse) da cauda cometa utilizando o canal de fluorescência de actina no Fiji. Aplique um limiar de intensidade que separe a fluorescência da cauda cometa do fundo local usando Imagem > Ajustar > Limiar. Aplique os mesmos critérios de limiarização a todas as esferas controle e revestidas com miosina adquiridas dentro do mesmo campo de visão utilizando configurações idênticas de imagem. Inspeccione manualmente a ROI limiarizada e exclua esferas para as quais o contorno da cauda cometa não possa ser claramente distinguido do fundo. Meça a intensidade média de fluorescência dentro da ROI da cauda cometa e designe esse valor como Icomet.
- Reposicione a mesma ROI para uma região próxima que não contenha fluorescência da cauda cometa. Meça a intensidade média do fundo e designe esse valor como Ibackground.
- Calcule a intensidade corrigida da cauda cometa (Icorr,comet) utilizando:
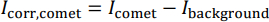
- Utilize Icorr,comet como um indicador indireto da densidade da rede de actina.
NOTA: Como a cauda cometa cresce e muda de forma ao longo do tempo, a ROI da cauda cometa não precisa ter dimensões idênticas em cada ponto temporal. Defina a ROI utilizando o mesmo método de limiarização em todo o experimento, como o método automático de limiarização Triangle ou Yen ou um intervalo de limiar selecionado manualmente. Para a subtração do fundo, reposicione uma cópia idêntica da ROI da cauda cometa para uma região próxima que não contenha fluorescência da cauda cometa, evitando esferas vizinhas, redes de actina, bolhas de ar ou iluminação irregular. Aplique consistentemente o mesmo método de limiarização, procedimento de seleção de ROI e critérios de seleção de fundo a todas as amostras adquiridas sob condições idênticas de imagem.
- Taxa fluorescente de montagem da cauda cometa de actina
- Meça a intensidade de fluorescência integrada total da ROI da cauda cometa em cada ponto temporal utilizando o mesmo procedimento de seleção de ROI descrito na Etapa 4.2. Realize a subtração do fundo utilizando uma região adjacente que não contenha fluorescência da cauda cometa.
- Represente graficamente a intensidade de fluorescência integrada total corrigida em função do tempo. Ajuste os primeiros 7–10 pontos temporais utilizando regressão linear e use a inclinação inicial como a taxa fluorescente de montagem de actina.
NOTA: Sob as condições de imagem descritas acima, o fotobranqueamento notável geralmente não é observado durante a aquisição em lapso de tempo, e nenhuma correção de fotobranqueamento é rotineiramente aplicada. No entanto, se um fotobranqueamento substancial for observado, estime a taxa de branqueamento a partir de uma região de referência fluorescente estável ou amostra controle adquirida sob as mesmas condições de imagem. Normalize a intensidade de fluorescência da cauda cometa utilizando a curva de decaimento de referência antes de ajustar a taxa inicial de montagem de fluorescência de actina.
- Eficiência de crescimento da cauda cometa de actina
- Calcule a eficiência de crescimento da cauda cometa de actina dividindo a taxa de crescimento da cauda cometa pela taxa de montagem fluorescente de actina:
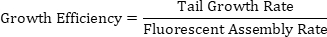
- Utilize este parâmetro para estimar a distância percorrida pela esfera por unidade de montagem de actina como um indicador de quão eficientemente a montagem de actina é convertida em avanço da esfera.
NOTA: Calcule a eficiência de crescimento individualmente para cada esfera antes de fazer a média entre as esferas. Para cada esfera, determine a taxa de crescimento da cauda e a taxa de montagem de fluorescência a partir da mesma janela inicial de crescimento linear, depois calcule a eficiência de crescimento para aquela esfera. Faça a média dos valores individuais das esferas dentro de cada condição experimental, como esferas controle e esferas revestidas com miosina. Para comparações pareadas, compare esferas controle e esferas revestidas com miosina adquiridas dentro do mesmo campo de visão, pois elas experimentam condições idênticas de reação e imagem, minimizando assim a variabilidade entre campos. Para análise quantitativa, analise pelo menos 10–20 esferas por condição de cada experimento independente quando houver esferas analisáveis suficientes disponíveis. Repita o ensaio utilizando pelo menos três preparações independentes de esferas ou dias experimentais ao estabelecer ou comparar condições de ensaio. Realize as medições de imagem utilizando configurações idênticas de análise de imagem, critérios de limiarização, procedimentos de seleção de ROI e métodos de subtração de fundo em todo o experimento. As análises descritas nas Etapas 4.1–4.4 foram realizadas manualmente utilizando as ferramentas padrão de análise de imagem, sem macros personalizados.
- Calcule a eficiência de crescimento da cauda cometa de actina dividindo a taxa de crescimento da cauda cometa pela taxa de montagem fluorescente de actina:
Resultados
O ensaio de motilidade de bastões com cauda de actina em cometa foi utilizado para investigar o efeito da atividade da miosina-I na montagem ramificada de actina mediada pelo complexo Arp2/3 na borda anterior da célula, recapitulando cenários nos quais a miosina-I associada à membrana coordena com a polimerização de actina para promover a protrusão da membrana7,8,9,10,11,12,13. Para imitar a colocalização da miosina-I e dos fatores de nucleação de actina (NPFs) na interface membrana-actina, ambas as proteínas foram coprecipitadas na superfície de bastões em escala micrométrica, reconstituindo assim sua proximidade espacial em um sistema in vitro controlado (Figura 1A,B).
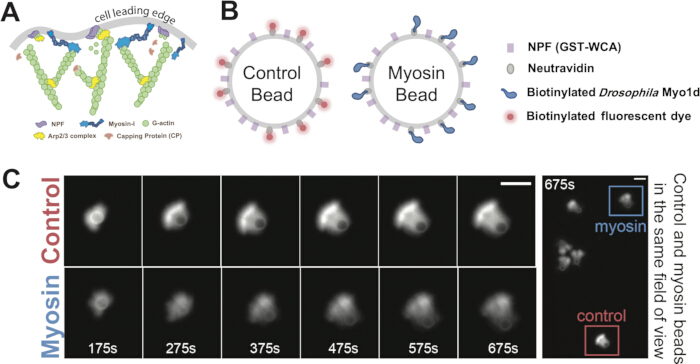
Figura 1. Reconstituição da montagem de actina ramificada mediada por miosina-I em microesferas. (A) Esquema mostrando as interações entre miosina-I, fatores de promoção de nucleação (NPFs), o complexo da proteína relacionada à actina 2/3 (Arp2/3), proteína tampão (CP) e actina globular (G-actina) na borda anterior da célula. (B) Esquema da funcionalização das esferas. Esferas controle e esferas recobertas com miosina foram revestidas com NPF e neutravidina. A neutravidina foi conjugada com corante fluorescente vermelho-far-red biotinilado para as esferas controle ou com Drosophila Myo1d biotinilado para as esferas recobertas com miosina. (C) Séries temporais representativas mostrando o crescimento da cauda de cometa de actina desde a quebra de simetria até a formação da cauda de cometa polarizada, para uma esfera controle e uma esfera recoberta com miosina. O painel final mostra ambas as esferas no mesmo campo de visão. Barra de escala, 5 µm. Os painéis B e C são reproduzidos/modificados de Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, com permissão. Clique aqui para visualizar uma versão maior desta figura.
Para avaliar melhor a contribuição específica da miosina-I para a montagem da actina, uma esfera controle correspondente também foi construída. As esferas controle eram idênticas às esferas revestidas com miosina, exceto que a miosina-I foi substituída por um corante fluorescente biotinilado na faixa do vermelho distante conjugado à neutravidina (Figura 1B). A mistura dos dois tipos de esferas na mesma câmara de reação e sua imagem no mesmo campo de visão permitiram a comparação direta da montagem da actina ramificada na presença e na ausência de miosina-I sob condições experimentais idênticas (Figura 1C). Além disso, ao variar a proporção de miosina em relação ao NPF na superfície da esfera, o efeito da miosina-I em diferentes densidades superficiais pôde ser examinado sistematicamente (Figura 2A,B). Adicionalmente, a densidade da rede de actina pôde ser ajustada mediante a variação da concentração de CP, gerando redes que variam de estruturas densamente empacotadas, resistentes à quebra de simetria, a arquiteturas fracamente organizadas e propensas à fratura15,19,24. Essa abordagem permitiu investigar como a miosina-I influencia a montagem da actina ramificada em redes com diferentes densidades e integridade estrutural (Figura 2A,B).
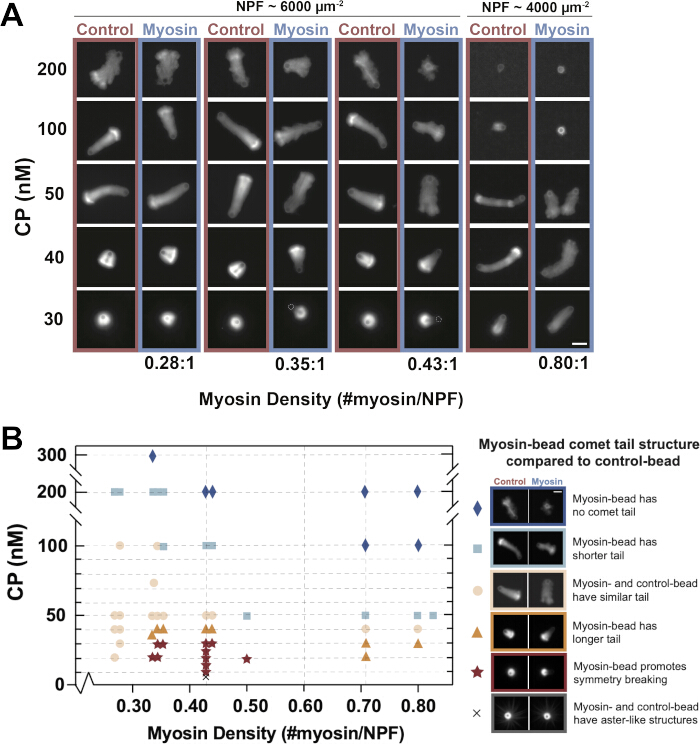
Figura 2. Morfologia de cauda de cometa de actina em diferentes densidades superficiais de miosina e concentrações de proteína de capeamento. (A) Imagens de fluorescência representativas de 2-µm-bolas de diâmetro revestidas com diferentes densidades superficiais de miosina e montadas em reações contendo 30–200 nM de proteína tampão (CP), 4 µM actina com 5% de actina marcada com rodamina e 200 nM de Arp2/3 complexo. Para cada condição, as perolas controle e as perolas revestidas com miosina foram imagiadas no mesmo campo de visão. As densidades superficiais de miosina e fator de nucleação promotor (NPF) foram determinadas por eletroforese em gel de poliacrilamida com dodecil sulfato de sódio, conforme descrito no Passo 2.3. As imagens foram adquiridas 20–35 min após a iniciação da reação. O brilho e o contraste foram ajustados linear e identicamente dentro de cada par de perolas controle–miosina, mas foram escalonados independentemente entre as condições para melhor visualização. Barra de escala, 5 µm. (BMapa qualitativo do ensaio resumindo os resultados das caudas de cometa em diferentes concentrações de CP e densidades superficiais de miosina. Cada ponto de dados representa um par de microesferas controle–miosina correspondido sob a condição indicada. Os símbolos indicam os resultados observados, incluindo microesferas revestidas com miosina promovendo quebra de simetria, caudas mais longas, caudas semelhantes, caudas mais curtas, ausência de formação de cauda de cometa ou estruturas em forma de asteroide. Os dados foram coletados a partir de mais de 20 experimentos independentes, com análise de mais de 10 pares de microesferas para cada condição. Esta figura é reproduzida/modificada de Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, com permissão. Clique aqui para visualizar uma versão maior desta figura.
Após a mistura dos componentes do ensaio, as NPFs ligadas à superfície estimularam a montagem ramificada de actina mediada pelo complexo Arp2/3 ao redor da superfície da esfera. Em uma reação bem-sucedida típica, a actina aparecia inicialmente como uma camada esparsa envolvendo a esfera. À medida que a polimerização progredia, a camada se expandia e a rede tornava-se mais densamente entrelaçada. A montagem contínua de actina na superfície da esfera promovia o crescimento externo da rede, o que poderia levar à quebra de simetria e à formação de uma cauda cometa polarizada. Uma vez estabelecida uma cauda cometa, a nucleação e polimerização contínuas de actina na superfície da esfera sustentavam o movimento contínuo da esfera (Figura 1C). Essas características sequenciais da formação da camada de actina, quebra de simetria, alongamento da cauda cometa e propulsão da esfera serviram como indicadores visuais de que o ensaio estava funcionando corretamente.
Conforme relatado em nosso estudo original18 e ilustrado na Figura 2A,B, a morfologia de cauda de cometa foi sensível tanto à concentração de CP quanto à densidade superficial de miosina. Em condições-padrão do ensaio (200 nM do complexo Arp2/3, 50 nM de CP, razão miosina:FNP = 0,43:1), as microesferas revestidas com miosina produziram, tipicamente, caudas de actina mais esparsas ou difusas do que as microesferas controle (Figura 2A). Em baixas concentrações de CP (<30 nM), a actina se organizou em cascas densas e resistentes à fratura. Nessas condições, as microesferas controle frequentemente permaneceram encapsuladas e não sofreram quebra de simetria, enquanto as microesferas revestidas com miosina tinham maior probabilidade de romper a simetria e escapar da casca de actina circundante (Figura 2A,B). Em altas concentrações de CP (>200 nM), a coesão da rede foi reduzida, e a presença de miosina desestabilizou ainda mais a rede de actina, promoveu a perda de actina e impediu a formação de caudas de cometa estáveis (Figura 2A,B). Esses resultados dependentes das condições fornecem parâmetros úteis que pesquisadores podem utilizar para identificar regimes apropriados de ensaio e solucionar problemas no desempenho do ensaio.
O efeito da miosina-I na morfologia da cauda cometa de actina pode ser avaliado pela medição da intensidade média de fluorescência da cauda cometa. A região da cauda cometa foi definida utilizando um limiar de intensidade, conforme descrito no Passo 4.2, e a intensidade média de fluorescência dentro dessa região foi então medida (Figura 3A). Em condições de imagem equivalentes, nas quais as esferas controle e as esferas revestidas com miosina foram imagiadas no mesmo campo de visão, esse valor serviu como uma medida relativa e não calibrada da densidade da rede de actina, sendo que uma intensidade média mais baixa indica uma rede mais esparsa. Em condições padrão do ensaio, as esferas revestidas com miosina geralmente geraram caudas cometas com intensidade média de fluorescência menor do que as esferas controle, o que é compatível com uma densidade aparente reduzida da rede (Figura 3C).
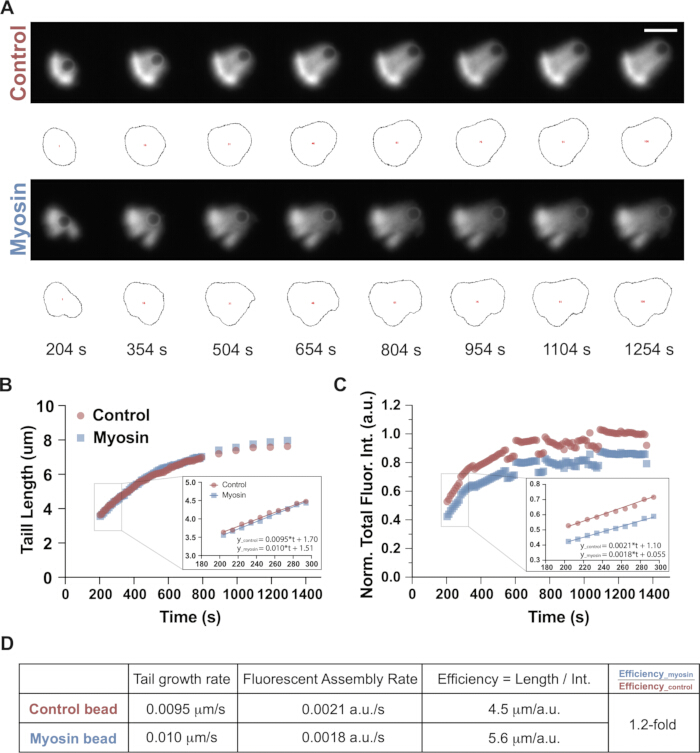
Figura 3. Fluxo de trabalho para quantificação da cinética de crescimento e eficiência de montagem de caudas cometárias de actina. (A) Séries temporais representativas do crescimento de cauda cometária a partir de uma esfera controle e de uma esfera revestida com miosina na proporção 0,43:1, na presença de 50 nM de proteína tampão (CP). Os contornos pretos indicam as regiões de interesse (ROIs) das caudas cometárias identificadas usando o Fiji para medições de intensidade de fluorescência. Condições da reação: 4 µM de actina com 5% de actina marcada com rodamina, 200 nM do complexo de proteína relacionada à actina 2/3 (Arp2/3) e 50 nM de CP. Barra de escala, 5 µm. (B) Comprimento da cauda cometária plotado em função do tempo para o par representativo de esferas controle e com miosina mostrado no painel (A). O inseto mostra a janela de tempo utilizada para o ajuste linear, e as taxas de crescimento da cauda foram determinadas a partir das inclinações das linhas ajustadas. (C) Intensidade total normalizada de fluorescência da cauda cometária plotada em função do tempo para o par representativo de esferas controle e com miosina mostrado no painel (A). As esferas controle e com miosina foram normalizadas à intensidade média de fluorescência das esferas controle entre 1100 e 1300 s. O inseto mostra a janela de tempo utilizada para o ajuste linear, e as taxas de montagem de fluorescência foram calculadas a partir das inclinações das linhas ajustadas. (D) Tabela resumo mostrando a taxa de crescimento da cauda, a taxa de montagem de fluorescência e a eficiência de crescimento para o par representativo de esferas controle e com miosina mostrado no painel (A). Clique aqui para visualizar uma versão maior desta figura.
O efeito da miosina-I na cinética de crescimento da cauda de cometa pode ser quantificado pela medição do alongamento da cauda de cometa e do acúmulo de fluorescência da actina ao longo do tempo. Na maioria dos experimentos, as caudas de cometa cresceram com velocidade aproximadamente constante durante os primeiros ~10 min após a quebra de simetria. À medida que os componentes de polimerização foram se esgotando, o alongamento diminuiu progressivamente e geralmente cessou cerca de 30 min após o início da reação. Para quantificar a cinética de crescimento, o comprimento da cauda de cometa e a intensidade total de fluorescência foram plotados como funções do tempo (Figura 3B,C). Os primeiros 7–10 pontos de dados, correspondentes à fase linear inicial, foram ajustados usando regressão linear (Figura 3B,C, inserções). As inclinações desses ajustes representaram, respectivamente, a taxa inicial de crescimento da cauda e a taxa de montagem da fluorescência da actina. A eficiência de crescimento foi definida como a taxa de crescimento da cauda de cometa dividida pela taxa de montagem da fluorescência da actina, quantificando quão efetivamente a polimerização da actina foi convertida em deslocamento produtivo do corpúsculo (Figura 3D). No exemplo representativo mostrado na Figura 3A–D, o corpúsculo revestido com miosina exibiu uma taxa de crescimento da cauda de 0,60 µm/min (0,010 µm/s), comparada a 0,57 µm/min (0,0095 µm/s) para o corpúsculo controle (Figura 3B,D). As eficiências de crescimento correspondentes foram de 5,6 e 4,5 µm/unidade de intensidade, respectivamente, representando um valor aproximadamente 1,2 vezes maior para o corpúsculo revestido com miosina (Figura 3D). Em condições padrão, corpúsculos revestidos com miosina tipicamente exibiram taxas de crescimento comparáveis às dos corpúsculos controle (miosina: 0,69 ± 0,10 µm/min; controle: 0,66 ± 0,20 µm/min), juntamente com uma taxa de montagem de fluorescência da actina menor (aproximadamente 0,76 vezes a do controle) e uma eficiência de crescimento aproximadamente 1,4 vezes maior, conforme relatado anteriormente em nosso estudo original18. Esses valores são apresentados como média ± DP de 11 pares de corpúsculos por condição obtidos em cinco experimentos independentes. A análise estatística foi realizada utilizando um teste t pareado bicaudal, conforme descrito no estudo original18.
Para avaliar a contribuição do golpe de potência da miosina e descartar a possibilidade de que os efeitos observados tenham surgido de impedimento estérico devido à ocupação da superfície pela miosina, o ensaio de motilidade com microesferas pode ser realizado em condições que interrompem a atividade do golpe de potência da miosina-I. Neste protocolo, a atividade do motor da miosina-I foi inibida pela adição de 1,1 mM de Ca2+ à mistura de reação. O aumento de Ca2+ promoveu a dissociação da calmodulina do braço alavanca da miosina-I, reduzindo a rigidez do braço alavanca e prejudicando sua capacidade de gerar força46,47,48. Nessas condições, a miosina-I permaneceu dinamicamente associada à actina, mas não sustentou o deslizamento da actina (Figura 4A,B), fornecendo um controle útil para avaliar efeitos dependentes da atividade do motor18.
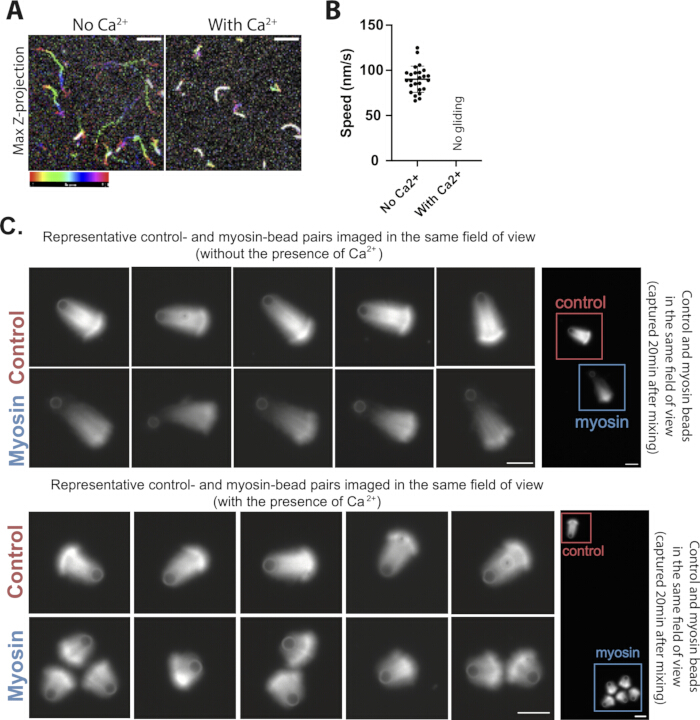
Figura 4. Controle baseado em cálcio para avaliar a atividade motora da Myo1d no ensaio de motilidade de microesferas. (A) Imagens com tempo colapsado de filamentos de actina movendo-se sobre uma superfície revestida com Myo1d na ausência de cálcio elevado ou formando padrões giratórios não produtivos na presença de 100 µM de cálcio livre. A barra de cores arco-íris indica a progressão temporal ao longo de 61 quadros adquiridos em intervalos de 5 s. Barra de escala, 5 µm. (B) Quantificação da velocidade de deslizamento da actina na ausência e na presença de 100 µM de cálcio livre (N = 2 experimentos independentes; n = 25 filamentos). Nenhum deslizamento produtivo da actina foi observado na presença de 100 µM de cálcio livre nessas condições. As barras de erro representam o desvio padrão (SD). (C) Pares representativos de microesferas controle e revestidas com miosina montados na ausência ou presença de 100 µM de cálcio livre. Cinco pares representativos de microesferas são mostrados para cada condição. Em cada par, a microesfera controle e a microesfera revestida com miosina foram imagiadas no mesmo campo de visão. As imagens foram adquiridas aproximadamente 15–20 min após o início da reação. O brilho e o contraste foram ajustados linearmente e de forma idêntica dentro de cada par de microesferas controle–miosina, mas foram escalonados independentemente entre as condições. Condições da reação: 4 µM de actina com 5% de actina marcada com rodamina, 200 nM do complexo proteína relacionada à actina 2/3 (Arp2/3) e 50 nM de proteína tampão (CP). Barras de escala, 5 µm. Os painéis A e B são reproduzidos/modificados de Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, com permissão. Clique aqui para visualizar uma versão maior desta figura.
Quando o ensaio foi realizado corretamente, as microesferas revestidas com miosina submetidas a condições de Ca2+ elevado geraram caudas cometiformes de actina mais curtas, com densidades de rede comparáveis às das microesferas controle (Figura 4C). São apresentados cinco pares representativos de microesferas controle e revestidas com miosina provenientes de dois experimentos independentes. Esse resultado qualitativo foi consistentemente observado em repetidas preparações do ensaio e é apoiado pela análise quantitativa relatada no estudo original18. Esse resultado esperado indica que as diferenças na rede observadas em condições padrão dependem do movimento ativo da miosina, e não apenas da ocupação da superfície pela miosina. Assim, a condição de Ca2+ elevado serve como um controle fundamental para avaliar se alterações na organização da rede de actina ramificada decorrem da atividade do motor de miosina.
Discussão
O ensaio de motilidade de bastões com cauda de actina em formato de cometa é um sistema bem estabelecido de reconstituição in vitro para investigar a montagem ramificada de actina mediada pelo complexo Arp2/3 e seu papel na geração de forças protrusivas14,15,16,17. Esse sistema tem sido amplamente aplicado para analisar a regulação bioquímica da montagem de actina ramificada14,15,26,27,31,49,50,51 e a geração de força20,21,22,23,52, além de fornecer uma estrutura para estudos quantitativos das propriedades emergentes da matéria ativa em redes de actina19,35,36,53. Ao incorporar miosina, particularmente a miosina-I18, nesse sistema reconstituído, o ensaio modificado permite investigar como o acoplamento entre miosina e actina modula a montagem de actina e a produção de força na interface da membrana, uma área ainda relativamente pouco explorada. Notavelmente, a miosina-I nesse sistema pode ser facilmente substituída por outros motores de miosina para examinar seus respectivos papéis na remodelação da rede de actina e na geração de força. Por exemplo, miosina V (transporte de carga)54, miosina VI (tráfego endocítico e dinâmica da membrana)55,56, miosina VII e XV (organização de estereocílios e microvilosidades)57,58,59, miosina X (formação de filopódios)60,61 e miosina XIX (dinâmica mitocondrial)62 poderiam ser incorporadas para investigar como diferentes classes de miosina contribuem para a organização da actina e seus processos fisiológicos associados.
O ensaio é altamente reprodutível desde que diversos parâmetros críticos sejam cuidadosamente controlados. Primeiro, a presença de G-actina monomérica de alta qualidade é essencial para a formação robusta de caudas em cometa. Recomendamos purificar a G-actina a partir de pó de acetona de músculo esquelético de coelho utilizando protocolos estabelecidos41. Após 2–3 dias de diálise, a actina monomérica deve ser ainda mais purificada por filtração em gel em Sephacryl S-300 em tampão G (2 mM Tris-HCl, pH 8,0; 0,2 mM ATP; 0,1 mM CaCl2; 1 mM NaN3; e 0,5 mM DTT). Devem ser utilizadas as frações coletadas imediatamente após o pico de eluição. A G-actina purificada geralmente mantém forte atividade de polimerização por 2–3 semanas quando armazenada em gelo a 4 °C e pode permanecer utilizável até a quarta semana, embora o desempenho geralmente diminua após esse período. A redução na robustez das caudas em cometa, caracterizada por redes de actina escassas e frágeis e crescimento inconsistente das caudas, frequentemente indica qualidade comprometida da actina. Segundo, a atividade das proteínas nucleadoras (NPF) determina criticamente a formação das caudas em cometa. O domínio GST-VCA (WCA) etiquetado com GST proveniente da proteína de síndrome de Wiskott-Aldrich neuronal humana (N-WASP) comercial fornece atividade de nucleação robusta e sustentada, e a dimerização do GST potencializa ainda mais essa atividade63. Recomendamos validar qualquer construto de NPF utilizando um ensaio de polimerização de actina com pirênio antes do revestimento das microesferas. A atividade do GST-VCA comercial pode servir como padrão de referência. Notavelmente, o GST-VCA comercial utilizado aqui não possui uma região poliprolina e, portanto, não interage com complexos de profilina-actina26. Terceiro, a visualização confiável do crescimento das caudas em cometa exige preparação cuidadosa das lâminas e lamínulas. Recomendamos limpar minuciosamente lâminas e lamínulas com água e etanol, seguido de limpeza com plasma imediatamente antes do uso. Quando disponíveis, lamínulas silanizadas com polietilenoglicol26 são preferíveis, pois minimizam a adsorção proteica não específica e melhoram a reprodutibilidade. Incluir uma concentração adequada de BSA na mistura de motilidade pode ainda mais reduzir interações superficiais não específicas e promover desempenho consistente do ensaio. Quarto, o volume da amostra aplicada à câmara é crítico para medições confiáveis15,16,17. Um volume excessivo de amostra resulta em microesferas que se deslocam, impedindo o rastreamento preciso do alongamento da cauda em cometa. Em contraste, um volume insuficiente de amostra comprime as microesferas entre a lâmina e a lamínula, aumentando o atrito e imobilizando-as. Essa restrição mecânica pode distorcer a morfologia da cauda em cometa e alterar a cinética de crescimento medida. Portanto, otimizar tanto a altura da câmara quanto o volume da amostra é essencial para resultados reprodutíveis. Recomendamos otimizar empiricamente o volume da amostra para cada configuração experimental. Ao utilizar uma lamínula de 22 mm × 22 mm conforme descrito aqui, a aplicação de 2,1–2,3 µL da mistura de motilidade produz uma altura de câmara de aproximadamente 4,3 µm, resultando em posicionamento estável de microesferas com diâmetro de 2,0 µm, sem deslocamento excessivo ou compressão. Quando uma lamínula de tamanho diferente for utilizada, o volume da amostra deve ser ajustado adequadamente para garantir preenchimento uniforme da câmara, posicionamento estável das microesferas e deslocamento mínimo da amostra.
Se as caudas de cometa não se formarem, verifique a competência da polimerização da actina e a atividade dos NPF. Se a quebra de simetria não ocorrer, ajuste a concentração de CP para modular a densidade da rede. Redes excessivamente densas resistem à fratura, enquanto redes muito esparsas carecem de integridade estrutural. Se as microesferas revestidas com miosina não mostrarem diferença em relação às microesferas controle, confirme a densidade superficial da miosina e a atividade do motor. Para controle de qualidade, o critério de aceitação é funcional, e não baseado em um valor numérico absoluto. Um novo preparo é considerado aceitável se, reproduzir a formação e o crescimento das caudas de cometa observados com um preparo previamente validado (conforme mostrado na Figura 3). Além disso, cada novo preparo de miosina, complexo Arp2/3, NPF, CapZ ou actina deve ser avaliado utilizando os ensaios apropriados de controle de qualidade e comparado com um preparo previamente validado antes do uso, para garantir consistência entre experimentos quantitativos (ver Seção do Protocolo 3.1).
Várias limitações deste ensaio devem ser consideradas ao interpretar os resultados. Primeiramente, a intensidade de fluorescência é utilizada como uma medida relativa e não calibrada da densidade da rede de actina; portanto, comparações devem ser feitas apenas entre amostras imagiadas sob condições idênticas de aquisição e analisadas utilizando o mesmo protocolo de limiarização. Em segundo lugar, a motilidade das microesferas, o crescimento da cauda em cometa e a eficiência de crescimento fornecem leituras indiretas do comportamento da rede geradora de força, mas não constituem medições diretas de força. Medições mecânicas diretas, como o aprisionamento óptico ou ensaios de deformação de membrana com calibração de força64,65, são necessárias para quantificar as forças produzidas pela rede. Em terceiro lugar, este ensaio não resolve diretamente a ultraestrutura da rede de actina, por exemplo, a orientação dos filamentos, a densidade de ramificações ou a organização local da miosina. Abordagens complementares, como microscopia eletrônica ou imagens de super-resolução, podem ser necessárias para a caracterização da estrutura em escala nanométrica . Por fim, o uso de microesferas rígidas de tamanho micrométrico fornece uma interface simplificada e experimentalmente viável, mas não reproduz a deformabilidade, a heterogeneidade de curvatura, a mobilidade lipídica ou a complexidade molecular das membranas celulares. Assim, o desenvolvimento futuro de interfaces mais fisiologicamente relevantes será importante para investigar como os componentes do citoesqueleto se coordenam na borda anterior da célula.
No geral, essa abordagem de reconstituição oferece controle preciso sobre a composição e concentração proteica, permitindo que componentes individuais sejam analisados mecanisticamente de maneiras difíceis de alcançar em sistemas celulares. Ela fornece uma plataforma versátil para estudar como motores moleculares remodelam redes de actina ramificadas e moldam a geração de força em interfaces semelhantes a membranas. Com validação apropriada, o ensaio pode ser estendido para examinar como diferentes classes de miosina, variantes mutantes ou associadas a doenças e proteínas ligadoras de actina sensíveis à força regulam o feedback mecânico dentro de redes de actina dinâmicas. De forma mais ampla, este sistema ajuda a conectar a atividade do motor em escala molecular à organização citoesquelética em escala mesoscópica e à função mecânica, com implicações para a motilidade celular, endocitose e remodelação de membranas.
Divulgações
Os autores declaram que não possuem interesses financeiros concorrentes nem conflitos de interesse.
Agradecimentos
Agradecemos ao Dr. Daniel Safer e a Rick Wike pela excelente assistência técnica na purificação de proteínas. Agradecemos ao Dr. Roberto Dominguez, especialmente às Dras. Malgorzata Boczkowska e Grzegorz Rebowski, por generosamente fornecerem o complexo Arp2/3 e as proteínas CapZ. Também agradecemos ao Dr. Luther Pollard, à Dra. Faviolla A. Báez-Cruz e a todos os membros dos laboratórios Ostap e Dominguez pelo valioso contributo ao longo do projeto. Este trabalho foi apoiado por uma bolsa dos National Institutes of Health R37 GM057247 (para E.M.O.). E.M.O. e M.X. foram parcialmente apoiados pela National Science Foundation (CMMI-1548571). O ChatGPT foi utilizado para auxiliar na edição linguística durante a revisão do manuscrito. Os autores revisaram e editaram todo o conteúdo assistido por IA e assumem total responsabilidade pelo manuscrito final.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Adenosina 5′-trifosfato dissódica sal hidratada | Sigma | A26209 | Utilizada para preparar tampões contendo ATP; alíquotas e armazenar a −20°C. |
| Complexo Arp2/3 | Preparado internamente | N/A | Utilizado para nucleação de redes de actina ramificadas; purificado conforme referência 42. |
| Corante fluorescente Biotina-CF640 | Biotium | 80032 | Utilizado para marcar fluorescentemente as esferas controle; proteger da luz e armazenar a −80°C. |
| Mio1d biotinilada | Preparado internamente | N/A | Proteína motora utilizada para revestir esferas recobertas com miosina; preparada conforme descrito nas referências 18 e 38–40. |
| Albumina sérica bovina | Sigma | A7906 | Utilizada para bloqueio de esferas e tampões de armazenamento; preparar uma solução estoque filtrada. |
| Cloreto de cálcio | Sigma | C7902 | Componente do tampão utilizado no tampão X e em experimentos de interrupção por cálcio. |
| Calmodulina | Preparado internamente | N/A | Adicionada às reações contendo miosina e ao tampão de armazenamento de esferas; purificada conforme referência 44. |
| Esferas de poliestireno carboxilado (diâmetro de 2,0 µm) | Polysciences | 18327-10 | Utilizadas como suporte sólido para revestimento com FPN, NeutrAvidina, corante fluorescente e miosina; armazenar a 4°C. |
| Câmera CCD | Teledyne | 01-RET-R6-R-M-14-C-OC | Utilizada para aquisição de imagens de fluorescência durante a microscopia com lapso de tempo. |
| Corante Coomassie Brilliant Blue | Sigma | B7920 | Utilizado para colorir géis de SDS-PAGE antes da análise densitométrica. |
| Cobreglass, 22 mm × 22 mm, #1.5 | Globe | 1404-15 | Utilizado com lâminas de microscópio para montar câmaras de compressão. |
| Ditiotreitol (DTT) | GoldBio | DTT10 | Agente redutor utilizado em tampões e misturas de motilidade; armazenar a −20°C. |
| Bomba de vácuo seca tipo scroll | Agilent Technologies | IDP3B01 | Utilizada para operar o sistema de limpeza a plasma. |
| EGTA | GoldBio | E-217-100 | Quelante de cálcio utilizado no tampão M, tampão de motilidade e pré-tratamento da actina. |
| Fonte de luz externa | Leica | EL6000 | Fonte de luz de haleto metálico para microscopia de fluorescência. |
| Fiji (ImageJ) | Open source | N/A | Utilizado para análise de comprimento de caudas de cometa, intensidade de fluorescência e densidade de rede (versão 2.16.0/1.54p). |
| Microscópio de fluorescência | Leica | DMIRB | Microscópio invertido de epifluorescência utilizado para imagens de caudas de cometa de actina. |
| Ácido acético glacial | Fisher Chemical | BP2401-212 | Componente da solução de descoloração de géis de SDS-PAGE; corrosivo, manusear com as precauções apropriadas. |
| GST-VCA | Cytoskeleton | VCG03-A | Fator de promoção de nucleação utilizado para montagem de actina mediada por Arp2/3; alíquotas e armazenar a −80°C. |
| HEPES | GoldBio | H-400-1 | Reagente tamponante utilizado no tampão X, tampão M e tampão de motilidade. |
| CapZ humano | Preparado internamente | N/A | Proteína tampão utilizada para regular a densidade da rede de actina; purificada conforme referência 43. |
| Cloreto de magnésio | Spectrum Chemical | M1035 | Componente do tampão utilizado em tampões de reação e pré-tratamento da actina. |
| Software de imagem MetaMorph | Molecular Devices | N/A | Utilizado para controle do microscópio e aquisição de imagens (versão 7.10.4.459). |
| Metanol | Sigma | MX0485-3 | Componente da solução de descoloração de géis de SDS-PAGE; inflamável, manusear conforme os procedimentos de segurança institucionais. |
| Metilcelulose | Sigma | M0387 | Adicionada ao tampão de motilidade para aumentar a viscosidade da solução (1500 cP). |
| Lâminas de microscópio | Corning | 2947-75X25 | Utilizadas para montar câmaras de compressão para microscopia. |
| Proteína NeutrAvidina | Thermo Fisher Scientific | 31000 | Utilizada para imobilização de proteínas biotiniladas nas superfícies das esferas; alíquotas e armazenar a −80°C. |
| Escada de proteínas pré-coloridas PageRuler Plus | Thermo Scientific | 26619 | Marca-dor de peso molecular utilizado para análise de SDS-PAGE; armazenar a −20°C. |
| Limpeza a plasma | Harrick Plasma | PDC-32G | Utilizada para limpeza a plasma de lâminas e cobreglass antes da montagem da câmara. |
| Filtro de seringa de poliéter sulfona, 0,22 µm | Sigma | SLGPR33RS | Utilizado para filtrar a solução estoque de albumina sérica bovina antes da alíquota. |
| Cloreto de potássio | Fisher BioReagents | BP366-1 | Sal utilizado para manter a força iônica em tampões de ensaio. |
| Actina de músculo esquelético de coelho | Preparado internamente | N/A | Purificada conforme referência 41 e utilizada como G-actina em ensaios de montagem de caudas de cometa de actina. |
| Microcentrífuga refrigerada | Eppendorf | EP-5415R | Utilizada para sedimentação de esferas durante a preparação e etapas de lavagem. |
| Misturador rotativo (rotador de bancada) | Cole-Parmer | EW-04397-40 | Utilizado durante incubações de revestimento de esferas para manter a suspensão. |
| Tampão de corrida Tris/Glicina/SDS (10×) | Bio-Rad | 1610732 | Diluir para 1× antes da eletroforese em SDS-PAGE. |
| Graxa de vácuo | High Vac Depot | 408524 | Utilizada para selar câmaras de compressão antes da imagem de fluorescência. |
| Gel de poliacrilamida SDS com gradiente de 4%–20% | Thermo Fisher Scientific | XP04205BOX | Utilizado para análise de SDS-PAGE de proteínas associadas a esferas; armazenar a 4°C. |
Referências
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve