A aplicação de células T com receptor antígeno quimérico em tumores sólidos é limitada pela fabricação complexa ex vivo e por preocupações de segurança. Este protocolo descreve um método para a geração in situ de células T com receptor antígeno quimérico transitórias por meio da entrega mediada por LNP de mRNA que codifica o receptor antígeno quimérico, fornecendo uma plataforma reprodutível adaptável a outras aplicações baseadas em mRNA para engenharia de células imunes.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Geração In Situ de Células CAR-T Específicas para Claudina18.2 por meio de Entrega de mRNA Mediada por Nanopartículas Lipídicas
* These authors contributed equally
Neste artigo
Resumo
Resumo
A terapia com células T expressando o receptor antígeno quimérico (CAR) alcançou sucesso clínico notável nas neoplasias hematológicas; no entanto, sua aplicação mais ampla é limitada pelos altos custos de produção e eficácia insuficiente contra tumores sólidos. Para superar esses desafios, foi desenvolvida uma estratégia de geração in situ de células T-CAR baseada na entrega mediada por nanopartículas lipídicas (LNP) de mRNA do CAR direcionado à Claudina18.2, permitindo a produção transitória de células T-CAR diretamente no tecido tumoral. Após a transfeção com LNP, as células T ativadas exibiram expressão eficiente do CAR na superfície celular. Essas células T-CAR transitórias demonstraram atividade citotóxica potente contra linhagens celulares de carcinoma gástrico positivas para Claudina18.2, incluindo NUGC4 e NCI-N87, e produziram eficácia antitumoral significativa em modelos de camundongos portadores de tumor. Este protocolo descreve procedimentos detalhados para a transcrição in vitro do mRNA do CAR, formulação de LNP, ativação e transfeção de células T, análise da expressão do CAR e avaliação funcional in vitro e in vivo da citotoxicidade mediada por células T-CAR. Em conjunto, essa estratégia fornece uma plataforma versátil e economicamente viável para gerar células T-CAR transitórias e oferece uma abordagem promissora para o tratamento de tumores sólidos.
Introdução
A incidência e a mortalidade por câncer estão aumentando rapidamente em todo o mundo. Isso representa uma ameaça à sobrevivência humana e ao desenvolvimento social. O câncer gástrico é a terceira principal causa de morte relacionada ao câncer globalmente e é altamente prevalente1. Devido às baixas taxas de diagnóstico precoce, uma proporção significativa de pacientes é diagnosticada em estágios avançados. Os tratamentos tradicionais incluem cirurgia, radioterapia e quimioterapia. A ressecção cirúrgica em pacientes com câncer gástrico de estágio médio a avançado ou complexo pode ser incompleta. Além disso, o trauma cirúrgico significativo e a recuperação pós-operatória prolongada podem afetar negativamente a qualidade de vida dos pacientes e potencialmente levar a complicações. A radioterapia e a quimioterapia comprometem severamente os tecidos normais, gerando inúmeros efeitos colaterais durante o tratamento. Em contraste, as terapias direcionadas e celulares oferecem precisão e eficácia. Esses tratamentos surgiram como modalidades terapêuticas fundamentais na atualidade e representam a tendência predominante na escolha de estratégias terapêuticas futuras.
O advento da terapia com células T portadoras de receptor de antígeno quimérico (CAR-T) impulsionou a terapia celular rumo a um avanço marcante. Essa abordagem tem demonstrado eficácia potente no tratamento de neoplasias hematológicas2,3. A terapia CAR-T utiliza as próprias células T do paciente, que são geneticamente modificadas in vitro pela inserção de um receptor de antígeno quimérico (CAR) específico. Esse receptor reconhece antígenos específicos na superfície das células tumorais e ativa as células T para atacar as células cancerosas. Nos últimos anos, também avançou a pesquisa com terapia CAR-T para o câncer gástrico. A seleção de alvos terapêuticos é particularmente crítica, pois determina a precisão e a eficácia do direcionamento das células CAR-T. Após o HER2, a Claudina18.2 surgiu como outro alvo terapêutico proeminente no câncer gástrico, apresentando taxas de expressão entre 40% e 87% entre os pacientes. A Claudina18.2 normalmente está localizada no interior da mucosa gástrica. Quando tumores malignos rompem as junções firmes responsáveis pela troca molecular intercelular, a Claudina18.2 passa a ser exposta na superfície das células tumorais. Isso a torna um alvo terapêutico específico para esses tumores4.
Normalmente, o processo padrão de fabricação de células CAR-T envolve a coleta de células, seleção e enriquecimento de linfócitos T, ativação dos linfócitos T, construção do gene CAR, transdução gênica, expansão, controle de qualidade, armazenamento e transporte, seguidos pela infusão no paciente. Todo o processo de preparação das células CAR-T é altamente complexo, exigindo condições estéreis e especificações rigorosas de ambiente e equipamentos. Isso resulta no alto custo da terapia CAR-T, limitando sua aplicação clínica. Para enfrentar as complexidades da produção de CAR-T ex vivo, foi proposto o conceito de preparação de CAR-T in vivo. Essa abordagem envolve a programação direta de células CAR-T dentro do corpo do paciente, eliminando a necessidade de coleta, modificação e expansão celular ex vivo. Essa estratégia tem como objetivo reduzir custos, aumentar a segurança e a acessibilidade, e permitir aplicações mais amplas no tratamento de doenças5.
A chave para a preparação de CAR-T in vivo reside na seleção de um vetor de entrega ideal. Atualmente, os vetores são classificados como virais ou não virais. Entre as opções virais, os vetores lentivirais (LV) e os vetores virais adeno-associados (AAV) são os predominantemente utilizados. No entanto, os riscos significativos e a capacidade limitada de carga associados aos vetores virais criam grandes obstáculos para a pesquisa clínica6. Uma desvantagem principal dos vetores virais para entrega in vivo é o seu potencial de integração genômica, o que pode resultar em toxicidade genética e mutações por inserção. Casos anteriores documentaram respostas imunes fatais ou câncer em uma pequena parcela de pacientes após o tratamento. Além disso, a toxicidade inerente e a imunogenicidade dos vírus restringem severamente sua aplicação para administrações in vivo repetidas. Outro desafio é a capacidade limitada de carga dos vetores virais, o que impede a entrega simultânea de múltiplos genes.
Os sistemas de entrega de mRNA não virais abordam eficazmente essas limitações. Eles evitam a integração no genoma do hospedeiro e, assim, contornam muitos riscos. Sua ação transitória previne toxicidade fora do alvo, permitindo uma expressão de células CAR-T de curto prazo e controlável, reduzindo, portanto, efeitos colaterais e riscos de segurança. Entre os sistemas não virais, as nanopartículas lipídicas (LNPs) oferecem uma abordagem mais segura. Elas superam as limitações de tamanho dos vetores virais. As LNPs também resolvem problemas de mutações por inserção e imunogenicidade. Isso as posiciona como candidatas promissoras na terapia com células CAR-T, com o potencial de reduzir a toxicidade, aumentar a segurança e diminuir os custos7.
A pesquisa atual sobre imunoterapia para tumores sólidos concentra-se principalmente na otimização da formulação de nanopartículas lipídicas (LNP), na modificação direcionada e na engenharia da sequência de mRNA em diversos modelos de câncer, incluindo melanoma8, câncer de mama e câncer colorretal9. Os esforços também têm sido direcionados à construção de macrófagos com receptor de antígeno quimérico (CAR-M)10 e células dendríticas com receptor de antígeno quimérico (CAR-DC)11 por meio de sistemas de entrega por LNP, com o objetivo de superar as barreiras físicas complexas e o microambiente tumoral imunossupressor (TME) dos tumores sólidos. A plataforma apresentada aqui fornece um sistema versátil de entrega de mRNA não viral, caracterizado por alta modularidade. Simplesmente trocando a sequência de mRNA, essa plataforma pode ser rapidamente adaptada a modelos de tumores sólidos que visam outros antígenos ou expandida para áreas terapêuticas não oncológicas, como doenças autoimunes, cardiovasculares e fibroticas.
No entanto, ainda existe uma lacuna técnica nos tratamentos para câncer gástrico que utilizam essas plataformas: estudos anteriores concentraram-se predominantemente na edição de células mieloides, enquanto estratégias para reprogramação de células T in vivo altamente eficientes permanecem em grande parte exploratórias. Para preencher essa lacuna, este protocolo detalha um método para gerar células CAR-T transitórias por meio de entrega de mRNA mediada por LNP. Esta abordagem tem como objetivo superar as limitações inerentes às terapias convencionais com células CAR-T, incluindo custos proibitivos, processos complexos de fabricação e toxicidades sistêmicas, oferecendo assim uma alternativa terapêutica mais eficaz e acessível para os pacientes. Demonstra-se que a transfeção de células T com uma sequência de mRNA otimizada que codifica um CAR específico direcionado à Claudin18.2 permite uma expressão robusta do CAR na superfície celular, direcionando as células T modificadas a exercerem atividade citotóxica direcionada contra células tumorais específicas. Este protocolo está estruturado em cinco seções distintas: transcrição in vitro do mRNA do CAR, preparação e caracterização de LNP, ativação e transfeção de células T, detecção da expressão do CAR e avaliação da eficácia citolítica das células CAR-T in vitro e in vivo.
Em comparação com as tecnologias existentes de entrega de mRNA-LNP, a inovação metodológica central deste protocolo reside na otimização cinética da expressão transitória. Foi realizada uma otimização sinérgica da região não traduzida 5', da região não traduzida 3', do cap 5' e de uma cauda de poli(A) de 120 pb. Este desenho personalizado modula a meia-vida do mRNA no microambiente tumoral, alcançando uma tradução altamente eficiente dentro de uma janela terapêutica definida, seguida por degradação segura. Caracterizada pela geração rápida e transitória de CAR, esta plataforma atua como uma formulação "pronta para uso" para aplicação imediata, impedindo a progressão da doença durante a janela prolongada de produção exigida pelas terapias convencionais. Além disso, este perfil de expressão transitória oferece uma vantagem de segurança controlável ao direcionar antígenos com potenciais toxicidades "no alvo, fora do tumor", ou para pacientes incapazes de tolerar a síndrome de liberação de citocinas grave (CRS) associada às terapias convencionais com CAR-T.
Apesar das vantagens significativas da geração in vivo in situ de células CAR-T, nomeadamente a eliminação da complexa produção ex vivo e a redução dos encargos econômicos, certas limitações persistem. Na circulação sistêmica, as nanopartículas lipídicas (LNPs) são propensas ao acúmulo não específico no fígado e à rápida internalização por macrófagos e células dendríticas. Na ausência de elementos de direcionamento específicos para células T, a eficiência de transfeção da população-alvo de células T é inevitavelmente comprometida. Além disso, ao entrarem no tecido tumoral, as células CAR-T geradas in situ são expostas ao microambiente tumoral hostil; sob condições hipóxicas, ácidas e imunossupressoras, essas células T tornam-se altamente suscetíveis à exaustão imunológica, restringindo assim seu potencial citotóxico. Adicionalmente, embora a natureza transitória da expressão do mRNA aumente a segurança, ela limita a duração da janela terapêutica. Para obter eficácia antitumoral sustentada, administrações intermitentes e repetidas são frequentemente necessárias. Consequentemente, pesquisas futuras concentrar-se-ão em superar essas limitações mediante aprimoramento da eficiência na entrega das LNPs, visando um direcionamento preciso e específico à linhagem.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Todos os experimentos com animais foram aprovados pelo Comitê de Ética para Animais de Laboratório do Hospital Tenth de Xangai (Número de Aprovação: SHDSYY-2025-P0085; Data de Aprovação: 1º de janeiro de 2025). Este estudo está em conformidade com as leis, regulamentos locais e requisitos institucionais. Foram utilizadas camundongos fêmeas NSG com idade entre 6 e 8 semanas. As Células Mononucleares do Sangue Periférico (PBMCs) utilizadas neste estudo foram obtidas de uma fonte comercial. Os reagentes e equipamentos utilizados neste estudo estão listados na Tabela de Materiais.
1. Preparação do mRNA de CAR
- Preparação de modelos de DNA linearizados
OBSERVAÇÃO: O plasmídeo contendo a sequência de CAR foi linearizado utilizando a enzima de restrição BspQI. A enzima de restrição selecionada deve inserir o fragmento de DNA a jusante da região promotora no lado direito e não conter sítios de reconhecimento dentro do fragmento de DNA inserido.- Adicione água destilada duas vezes (ddH2O), tampão 10×, modelo de DNA e enzima BspQI na ordem especificada na Tabela 1. Incube a 50 °C por 2 h, depois inative a enzima a 80 °C por 20 min. O plasmídeo linearizado pode ser armazenado a 4 °C.
- Monte a reação de digestão de restrição em um tubo estéril de microcentrífuga. Adicione água destilada duas vezes, tampão da enzima de restrição, modelo de DNA plasmidial e enzima de restrição BspQI na ordem e volumes específicos indicados na Tabela 1.
- Misture suavemente a mistura de reação pipetando para cima e para baixo, depois centrifugue brevemente em uma microcentrífuga. Incube a mistura a 50 °C por 2 h em um termociclador para permitir digestão completa. Inative a enzima de restrição incubando a mistura a 80 °C por 20 min.
OBSERVAÇÃO: Opcional – Armazene o plasmídeo linearizado a 4 °C para uso de curto prazo ou prossiga imediatamente para controle de qualidade.
- Prepare um gel de agarose a 1% pesando 0,25 g de agarose e dissolvendo em 25 mL de tampão 1× Tris–Acetato–EDTA (TAE). Adicione 2,5 µL de Gel Green e misture bem. Leve à ebulição, depois agite vigorosamente. Repita este processo três vezes antes de despejar a mistura na bandeja de moldagem do gel. Execute a 110 V por 10 min, seguido de 130 V por 20 min.
- Realize a visualização em ultravioleta (UV) para verificar a digestão completa. Comparando as posições das bandas com as dos marcadores de DNA e do plasmídeo não cortado, o plasmídeo linearizado mostrou apenas duas bandas distintas correspondentes aos seus pesos moleculares previstos: a sequência-alvo tinha aproximadamente 1.791 pb, e o fragmento restante tinha aproximadamente 2.535 pb.
- Purifique os produtos da digestão utilizando esferas de isolamento de DNA.
- Vortexe as esferas magnéticas para garantir mistura completa. Pipete o volume especificado de esferas magnéticas na amostra de DNA e misture suavemente. Incube à temperatura ambiente (RT) por 10 min para permitir a ligação do DNA às esferas.
- Coloque a amostra em um suporte magnético por 5 min. Remova cuidadosamente o sobrenadante. Adicione 200 µL de etanol a 80% recém-preparado para lavagem. Incube à temperatura ambiente por 30 s e remova cuidadosamente o sobrenadante. Repita este passo duas vezes.
- Mantenha a amostra no suporte magnético à temperatura ambiente com a tampa aberta por 5 min para secar. Remova a amostra do suporte magnético. Adicione 11 µL de ddH2O livre de nucleases. Misture bem pipetando para cima e para baixo. Incube à temperatura ambiente por 2 min. Deixe a solução decantar no suporte magnético por 5 min até ficar límpida.
- Transfira cuidadosamente o sobrenadante para um novo tubo de centrífuga livre de nucleases. Use um espectrofotômetro para medir a concentração de DNA; o DNA resultante deve ser usado imediatamente para transcrição in vitro. Calcule a taxa de recuperação com base na quantidade de DNA purificado dividida pela quantidade inicial de DNA adicionada.
- Adicione água destilada duas vezes (ddH2O), tampão 10×, modelo de DNA e enzima BspQI na ordem especificada na Tabela 1. Incube a 50 °C por 2 h, depois inative a enzima a 80 °C por 20 min. O plasmídeo linearizado pode ser armazenado a 4 °C.
- Transcrição in vitro (IVT)
- Descongele todos os componentes do kit de transcrição in vitro baseado em polimerase de RNA T7 e capping de RNA no gelo (exceto a Mistura de Polimerase de RNA T7, que deve ser mantida a -20 °C até o uso). Vortexe brevemente os tampões e centrifugue.
- Monte a mistura de reação de IVT em um tubo de microcentrífuga estéril e livre de nucleases à temperatura ambiente, de acordo com os volumes especificados na Tabela 2. Adicione os componentes na ordem listada, terminando com a mistura enzimática T7.
- Misture bem, mas suavemente, a mistura de reação agitando o tubo ou pipetando para cima e para baixo. Centrifugue brevemente para recolher o líquido no fundo. Incube a mistura a 37 °C por 2 h em um termociclador.
- Adicione 2 µL da enzima DNase I diretamente à reação de IVT para degradar o modelo residual de DNA. Misture suavemente e incube a 37 °C por mais 15 min. Prossiga imediatamente para a etapa de purificação.
- Purifique o produto de RNA resultante utilizando esferas de isolamento de RNA, seguindo o mesmo procedimento utilizado para a purificação do produto da digestão de DNA.
- Dissolva em 20 µL de água livre de enzimas. Use um espectrofotômetro NanoDrop para medir a concentração de mRNA e a razão de absorbância (OD). Use 1 µL de água livre de nucleases como controle em branco. A razão OD260/280 deve estar entre 1,8 e 2,1, e a razão OD260/230 deve estar entre 2,0 e 2,4.
OBSERVAÇÃO: Se as razões estiverem fora dessas faixas, isso indica contaminação, e a amostra deve ser purificada novamente. - Use um sistema automatizado de eletroforese capilar para análise de ácidos nucleicos e proteínas para analisar o comprimento e a integridade do mRNA de CAR sintetizado. O perfil de eletroforese deve mostrar um único pico nítido correspondente ao tamanho esperado do mRNA completo de CAR (aproximadamente 1800 nt), sem alongamento e com uma linha de base plana e limpa. Não devem estar presentes bandas difusas de baixo peso molecular nem múltiplos picos; caso contrário, isso indica degradação do RNA.
- Aliquote o mRNA de CAR validado para evitar ciclos repetidos de congelamento-descongelamento e armazene-o a -80 °C para conservação de longo prazo.
- Dissolva em 20 µL de água livre de enzimas. Use um espectrofotômetro NanoDrop para medir a concentração de mRNA e a razão de absorbância (OD). Use 1 µL de água livre de nucleases como controle em branco. A razão OD260/280 deve estar entre 1,8 e 2,1, e a razão OD260/230 deve estar entre 2,0 e 2,4.
2. Preparação e caracterização de LNP
- Dissolva SM102, colesterol, 1,2-Distearoil-sn-glicerol-3-fosfocolina (DSPC) e DMG-PEG2000 em etanol anidro para preparar uma solução estoque de 10 mg/mL. Prepare a fase orgânica utilizando uma proporção de 1:50:38,5:10:1,5.
- Calcule a quantidade necessária de mRNA com base na proporção 8:1 de grupos amino carregados positivamente (N) para grupos fosfato carregados negativamente (P). Dissolva o mRNA em solução de citrato de sódio para preparar a fase aquosa. Mantenha uma proporção de fase orgânica:aquosa de 1:3 com fluxos de 1,5 mL/min cada. Prepare as LNPs utilizando um dispositivo microfluídico com misturador em espinha de peixe (herringbone mixer).
- Primeiro, enxágue o tubo e o chip microfluídico (misturador em espinha de peixe) uma vez com etanol anidro e uma solução de citrato de sódio. Após misturar as fases orgânica e aquosa preparadas por purgação, aspire-as usando uma seringa de 1 mL; a proporção entre a fase orgânica e a aquosa é de 1:3. Carregue-as nos dois canais da bomba de seringa, respectivamente.
- Defina as taxas de fluxo para as fases orgânica e aquosa. Adicione 5 mL de tampão de citrato de sódio (50 mM) ao tubo de centrífuga conectado à saída. Após remover qualquer solução residual de lavagem do tubo, inicie o dispositivo e colete o eluato.
- Transfira as LNPs dispersas na solução de citrato de sódio para um tubo de ultrafiltração de 100 kDa, centrifugue a 4000 × g durante 5–10 min, depois adicione 2,5 mL de solução de citrato de sódio e 2,5 mL de solução 1× TBS para redispergir, e repita a centrifugação uma vez.
- Adicione 1 mL de solução de citrato de sódio e 4 mL de solução 1× TBS para redispergir as partículas e centrifugue novamente. Armazene as LNPs concentradas em 1 mL de solução TBS a 4 °C por um curto período.
- Utilize um kit de quantificação de RNA baseado em fluorescência para medir o conteúdo de mRNA na LNP antes e após a desemulsificação; a diferença entre os dois valores representa a eficiência de encapsulamento da LNP.
- Prepare o tampão 1× TE, solução de trabalho do marcador e Triton X-100 a 2%. Dilua o padrão de mRNA (100 µg/mL) para 2 µg/mL usando tampão 1× TE e prepare uma curva padrão com concentrações de branco, 10, 20, 100, 500 e 1000 ng/mL. Vortex 4 µL da solução de LNP com 16 µL de solução de Triton X-100 a 2%, depois deixe repousar por 10 min.
- Adicione 5 µL da solução de LNP desemulsificada a 95 µL de tampão 1× TE. Adicione 100 µL da solução de trabalho do marcador aos poços da curva padrão e das amostras, misture bem, proteja da luz e transfira para uma placa de 96 poços com fundo preto.
- Após a incubação, meça a intensidade de fluorescência (Ex480/Em520) utilizando um leitor de microplacas. Subtraia os valores de absorbância dos poços em branco dos poços da curva padrão e das amostras, respectivamente, para traçar a curva padrão.
- Utilize a curva padrão para calcular as concentrações de mRNA na solução de LNP antes e após a desemulsificação, multiplique esses valores por 200 para obter as concentrações pré-diluição e substitua-os na fórmula para cálculo:
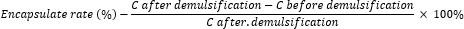
- Retire 10 µL de LNP e dilua em 1 mL de solução TBS. Determine o tamanho das partículas, potencial zeta e valor do Índice de Politropicidade (PDI) utilizando um analisador de tamanho de partículas Malvern.
3. Ativação e transfeção de linfócitos T
- Classificação de células T
- Obtenha PBMCs numa concentração de 1 × 10⁷/mL, re-suspenda-os a 37 °C, adicione 10 mL de tampão de separação celular imunomagnético, misture bem, centrifugue a 500 × g durante 8 min e conte as células.
- Re-suspenda as células e ajuste a densidade para 5 × 10⁷ células/mL, adicione 50 µL do coquetel de isolamento por mL de suspensão celular e incube à temperatura ambiente por 5 min; adicione 40 µL de partículas magnéticas para isolamento celular imunomagnético por mL de suspensão celular e misture; coloque o tubo em um suporte magnético e incube à temperatura ambiente por 10 min.
- Transfira cuidadosamente a suspensão celular enriquecida para um novo tubo de centrífuga usando uma pipeta. Remova o tubo do ímã, adicione 4 mL de tampão fresco de separação celular imunomagnético e incube por mais 5 min para uma segunda rodada de separação.
- Lave as células com meio de cultura de células T (RPMI 1640 GlutaMAX + 10% Soro Bovino Fetal + 1% Penicilina/Estreptomicina + 100 UI/mL de rhIL-2 + 5 ng/mL de rhIL-7 + 5 ng/mL de rhIL-15), em seguida centrifugue e conte. Adicione meio de cultura de células T para ajustar a densidade celular a 1 × 10⁶/mL e adicione 12,5 µL de microesferas magnéticas ativadoras de células T humanas CD3/CD28. Incube a 37 °C em uma incubadora com 5% de CO₂ por 48 h para ativar as células.
- Detecção de parâmetros de ativação de células T
- Transfira 200 µL de células T ativadas por 48 h para um tubo microcentrífugo de 1,5 mL. Remova as microesferas magnéticas ativadoras CD3/CD28, adicione 1 mL de tampão FACS para lavagem, misture suavemente por pipetagem e centrifugue a 500 × g, 4 °C por 5 min. Remova cuidadosamente o sobrenadante e repita 2–3 vezes.
- Re-suspenda as células em 100 µL de tampão FACS. Adicione 1 µL de cada um dos anticorpos anti-humano CD3, anti-humano CD25 e anti-humano CD69. Misture suavemente as amostras e incube no gelo, ao abrigo da luz, por 30 min.
- Adicione 1 mL de tampão FACS para lavar as células, centrifugue, remova cuidadosamente o sobrenadante, adicione 100 µL de tampão FACS e 0,1 µL de corante fixável para marcação de células mortas LIVE/DEAD, e incube no gelo, ao abrigo da luz, por 10 min.
- Re-suspenda as células em 1 mL de tampão FACS e centrifugue a 500 × g, 4 °C por 5 min, em seguida remova cuidadosamente o sobrenadante. Repita 2–3 vezes. Descarte o sobrenadante e re-suspenda as células em 200 µL de tampão FACS. Analise as células por citometria de fluxo.
- Selecione as células-alvo utilizando FSC-A e SSC-A, isole células individuais utilizando FSC-A e FSC-H e identifique células viáveis utilizando o corante de discriminação de células vivas/mortas (LIVE/DEAD). Compare as proporções de CD25 e CD69 entre células T inativas e ativadas.
- Transfecção de células T com LNP
- Com base no cálculo da eficiência de encapsulação, obtenha o volume necessário de LNP de acordo com a quantidade de mRNA. Primeiro, centrifugue o LNP disperso em TBS para separá-lo, em seguida transfira-o para o meio RPMI 1640.
- Após 48 h, utilize um suporte magnético para remover as microesferas magnéticas ativadoras CD3/CD28. Centrifugue a 500 × g por 8 min, conte as células e adicione meio de cultura de células T para ajustar a densidade a 2 × 10⁶ células/mL. Adicione 1 µg de LNP-mRNA por 1 × 10⁵ células. Misture suavemente por pipetagem e incube a 37 °C em uma incubadora com 5% de CO₂ por 4–6 h.
4. Detecção da expressão de CAR
- 4–6 h após a transfeção, pipete suavemente as células CAR-T para misturar completamente. Transfira pelo menos 2 × 10⁵ células para um tubo de microcentrífuga de 1,5 mL.
- Adicione 1 mL de tampão FACS ao tubo de microcentrífuga de 1,5 mL. Pipete para misturar, em seguida, centrifugue a 500 x g durante 5 min a 4 °C. Remova cuidadosamente o sobrenadante. Repita este passo 2–3 vezes.
- Resuspenda o pellet celular em 100 µL de tampão FACS e divida a amostra em um grupo controle e um grupo experimental, cada um contendo 50 µL. Adicione 1 µL do anticorpo de detecção de CAR G4S-linker à suspensão celular do grupo experimental, misture suavemente a amostra e incube no gelo, no escuro, por 30 min. Para o grupo controle, não adicione o anticorpo; incube no gelo.
- Pipete 0,2 µL da coloração fixável para células mortas LIVE/DEAD (1000×) e dilua em 100 µL de tampão FACS; em seguida, pipete 50 µL para cada um dos grupos controle e experimental, misture suavemente a amostra e incube no gelo, no escuro, por 10 min.
- Lave as células com 1 mL de tampão FACS. Centrifugue a 500 x g durante 5 min a 4 °C. Remova cuidadosamente o sobrenadante. Repita 2–3 vezes.
- Descarte o sobrenadante e ressuspenda as células em 200 µL de tampão FACS. Analise as células por citometria de fluxo.
- Avalie a expressão de CAR utilizando a seguinte estratégia de seleção: selecione as células-alvo usando o gráfico FSC-A e SSC-A, selecione as células únicas usando o gráfico FSC-A e FSC-H e selecione as células viáveis usando a coloração fixável LIVE/DEAD.
NOTA: Com base na seleção de células coradas positivas para o anticorpo G4S-linker na coluna mais à direita da população de células vivas do grupo controle, a porcentagem mostrada para o grupo experimental representa a taxa de positividade para CAR.
5. Análise de citotoxicidade in vitro de células CAR-T
- Digira as células tumorais NUGC4 e NCl-N87 que expressam luciferase com tripsina. Centrifugue a 300 x g durante 5 min. Adicione 1 mL de meio RPMI 1640, conte as células e ajuste a densidade celular para 5 × 10⁴ células/mL. Aliquote 100 µL em cada poço de uma placa de 96 poços. Adicione volume igual de solução salina tamponada com fosfato (PBS) aos poços restantes para prevenir evaporação. Incube em estufa a 37 °C com 5% de CO₂ por 24 h.
- Calcule a taxa de positividade de CAR com base nos resultados de citometria de fluxo. Adicione CAR-T ou células T em razões efetoras por células-alvo de 10:1, 5:1, 3:1, 1:1, 1:3 e 1:5 aos poços contendo células tumorais (100 µL/poço). Incube a 37 °C com 5% de CO₂ por 24 h.
- Utilizando o kit de ensaio do gene repórter luciferase de vaga-lume, detecte o sinal de luciferase das células tumorais remanescentes de acordo com o manual do produto e calcule a taxa de morte: (1 - (valor de RLU da célula efetora/valor de RLU da célula-alvo)) × 100%.
6. Validação funcional in vivo de células CAR-T
- Após um período de aclimatação de 1 semana antes da inoculação, injete em cada camundongo, por via subcutânea, na axila, 5 × 10⁶ Células NUGC4. Meça o tamanho do tumor diariamente e calcule o volume tumoral utilizando a fórmula: V (mm3) = L × W2/2 (onde L é o diâmetro mais longo do tumor e W é o diâmetro mais curto) até que o tumor atingisse 100 mm3.
- Divida aleatoriamente os camundongos em quatro grupos: três grupos de tratamento recebendo doses diferentes e um grupo controle recebendo PBS, com três camundongos em cada grupo.
NOTA: A Lei da Cegueira não foi implementada. - Após a incubação 10 µg de mRNA com 1 × 10⁶ células T ativadas durante 4 h, prepare doses de 5 × 10⁵ células/animal, 1 × 10⁶ células/animal, e 2 × 10⁶ células/murino. Administrar a mistura de LNP e linfócitos T aos camundongos via injeção na veia caudal, com cada camundongo recebendo um 100 µL volume de células ou PBS. As doses foram administradas nos dias 1, 4, 7 e 10, totalizando quatro doses.
- Meça o tamanho do tumor dos camundongos nos dias 0, 2, 4, 6, 8, 10, 12 e 14, calcule o volume tumoral e construa uma curva de crescimento. Expresse os dados como média ± DP. Analise as diferenças entre os grupos utilizando análise de variância de dois fatores (ANOVA) com um software estatístico e gráfico, combinada ao teste de comparação múltipla de Tukey. ns: não significativo estatisticamente; *P < 0.05; **P < 0.01; ***P < 0.001; ****P < 0.0001.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Foi empregada uma sequência de CAR direcionada à Claudina18.2, composta pelo fragmento variável de cadeia única (scFv) de um anticorpo monoclonal humanizado anti-Claudina18.2, região de dobradiça do CD8, região transmembranar do CD28, domínio de sinalização coestimulatório e domínio de ativação CD3ζ. Um modelo de DNA contendo o promotor T7 e cauda poli A foi construído com base nesta sequência para a transcrição in vitro do mRNA do CAR (Figura 1A). O mRNA do CAR tinha aproximadament...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Este protocolo fornece um sistema de entrega de mRNA não viral que evita a integração no genoma do hospedeiro, contornando assim diversos riscos, incluindo a rejeição imunológica. Sua funcionalidade transitória também previne toxicidade fora do alvo, permitindo uma expressão de curto prazo e controlável em células CAR-T para reduzir efeitos colaterais e riscos de segurança.
A otimização do desenho da sequência de mRNA de CAR foi realizada para regular sua eficiência de tradução e duração da ex...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores declaram não haver conflitos de interesse
Agradecimentos
Gostaríamos de expressar nossa gratidão à Universidade de Xangai e ao Laboratório Central do Décimo Hospital Popular de Xangai por fornecerem uma plataforma de pesquisa para este estudo.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Etanol absoluto | Sigma-Aldrich | 459836 | Fase orgânica |
| Agarose | Beyotime | ST004L | Eletroforese em gel |
| anticorpo monoclonal anti-G4S linker (B02H1) PE | Hycells | GS-ARPE100 | Detecção de CAR |
| Enzima de restrição BspQI | NEB | R0712 | Linearização de plasmídeo |
| BV421 Anti-Humano CD25 de Camundongo | BD Biosciences | 564033 | Marcador de ativação |
| Microesferas de Ativação CD3/CD28 | Thermo Fisher Scientific | 11161D | Ativação de linfócitos T |
| Colesterol | Sigma-Aldrich | C8667 | Lipídio estrutural |
| Incubadora de Cultura Celular com CO2 | Thermo Fisher / equivalente | 250i | Para cultura de linfócitos T e células tumorais |
| DMG-PEG2000 | Avanti Polar Lipids | 880151 | Lipídio PEGilado |
| Microesferas Magnéticas para Isolamento de DNA | SYNTHGENE | 10501-005 | Purificação de DNA |
| DNase I (isenta de RNase) | NEB | M0303L | Remoção do molde de DNA |
| DSPC | Avanti Polar Lipids | 850365 | Fosfolipídio |
| Analisador de Espalhamento Dinâmico de Luz | Malvern Panalytical | Zetasizer | Para tamanho de LNP, PDI e potencial zeta |
| EasySep Buffer | STEMCELL Technologies | 20144 | Separação magnética |
| Soro Bovino Fetal (FBS) | Gibco | 10099-141 | Suplemento de cultura |
| FITC Anti-Humano CD3 de Camundongo | BD Biosciences | 555332 | Identificação de linfócitos T |
| Citômetro de Fluxo | BD Biosciences / equivalente | FACSCelesta / LSRFortessa | Para CAR e marcador de ativação |
| Corante Nucleico GelGreen | Biotium | 41005 | Visualização de DNA |
| Corante Fixável LIVE/DEAD | Invitrogen | L34955 | Coloração de viabilidade |
| Kit de Ensaio de Luciferase | Promega | E1500 | Leitura de citotoxicidade |
| Suporte de Separação Magnética | STEMCELL Technologies / equivalente | 18000 | Para isolamento de PBMCs e linfócitos T |
| Espetrofotômetro Nanodrop | Thermo Fisher Scientific | NanoDrop 2000 | Para quantificação de DNA/RNA |
| Camundongos Fêmeas NSG (6–8 semanas) | Jackson Laboratory | 5557 | Modelo in vivo |
| PBMCs | Shanghai Saili Biotechnology Company | ||
| Ciclador térmico para PCR | Bio-Rad / equivalente | T100 | Para amplificação de DNA |
| PE Anti-Humano CD69 de Camundongo | BD Biosciences | 557050 | Ativação precoce |
| Penicilina-Estreptomicina | Gibco | 15140-122 | Antibióticos |
| Analisador de Ácidos Nucléicos Qsep | BiOptic Inc. | Qsep100 | Para análise de tamanho/integridade de mRNA |
| Kit Quant-iT RiboGreen RNA | Invitrogen | R11490 | Eficiência de encapsulação |
| RapidSpheres | STEMCELL Technologies | 15061 | Marcação magnética |
| IL-15 Humana Recombinante | PeproTech | 200-15 | Suporte ao fenótipo de memória |
| IL-2 Humana Recombinante | PeproTech | 200-02 | Expansão de linfócitos T |
| IL-7 Humana Recombinante | PeproTech | 200-07 | Sobrevivência de linfócitos T |
| Centrífuga Refrigerada | Eppendorf / equivalente | 5425R | Para concentração de LNP e processamento celular |
| Escada de RNA 6000 | Thermo Fisher Scientific | AM7152 | Caracterização de RNA |
| Kit de Cartucho de RNA (1 unidade) | Bioptic | C105110 | Controle de qualidade de RNA |
| Microesferas Magnéticas para Isolamento de RNA | SYNTHGENE | 10511-005 | Purificação de mRNA |
| Água livre de RNase | Thermo Fisher Scientific | AM9937 | IVT e manipulação de RNA |
| RPMI 1640 GlutaMAX | Gibco | 61870-036 | Cultura de linfócitos T |
| SM-102 | MedChemExpress / equivalente | HY-112563 | Lipídio ionizável |
| Coquetel de Isolamento de Linfócitos T | STEMCELL Technologies | 15061 | Isolamento de linfócitos T CD3+ |
| Kit de Co-Transcrição T7 e Adição de Cap | SYNTHGENE | 10111-3011 | Síntese de mRNA por IVT |
| Tampão TBS | Gibco | 3005 | Armazenamento de LNP |
| Tripsina-EDTA | Gibco | 25200-056 | Desanexação celular |
| Sistema de Imagem de Gel UV | Syngene / equivalente | NuGenius/NuGenius+ | Para verificação da digestão de DNA |
Referências
- Bray F, Ferlay J, Soerjomataram I, Siegel RL, Torre LA, Jemal A. Global cancer statistics 2018: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2018;68(6):394-424.
- Saez-Ibañez AR, Upadhaya S, Partridge T, Shah M, Correa D, Campbell J. Landscape of cancer cell therapies: trends and real-world data. Nat Rev Drug Discov. 2022;21(9):631-632.
- Dunbar CE, High KA, Joung JK, Kohn DB, Ozawa K, Sadelain M. Gene therapy comes of age. Science. 2018;359(6372):eaan4672.
- Jiang H, Shi Z, Wang P, Li X, Hou W, Zhang H, et al. Claudin18.2-specific chimeric antigen receptor engineered T cells for the treatment of gastric cancer. J Natl Cancer Inst. 2019;111(4):409-418.
- Baker DJ, Arany Z, Baur JA, Epstein JA, June CH. CAR T therapy beyond cancer: the evolution of a living drug. Nature. 2023;619(7971):707-715.
- Raguram A, Banskota S, Liu DR. Therapeutic in vivo delivery of gene editing agents. Cell. 2022;185(15):2806-2827.
- Khawar MB, Afzal A, Si Y, Sun H. Steering the course of CAR T cell therapy with lipid nanoparticles. J Nanobiotechnology. 2024;22(1):380.
- Hamilton AG, Thatte AS, Xu J, Mai D, Billingsley MM, Mitchell MJ, et al. High-throughput in vivo screening using barcoded mRNA identifies lipid nanoparticles with extrahepatic tropism for in situ immunoengineering. Adv Mater. 2026;38(13):e14370.
- Żak MM, Yoo J, Utrero-Rico A, Kim J, Smith R, Wang L, et al. A tumor-selective mRNA system enables precision cancer treatment. Mol Ther. 2026;34(2):1066-1083.
- Han JH, Fagan E, Yeom K, Park JH. In situ chimeric antigen receptor macrophage therapy via co-delivery of mRNA and immunostimulant. ACS Nano. 2025;19(48):40798-40816.
- Chen X, Li X, Yan Y, Wang J, Liu Y, Zhang Q, et al. Splenic dendritic cell-targeting mRNA transfection of H-type ionizable lipid-based LNPs for enhancing tumor immunotherapy. Bioact Mater. 2026;61:429-447.
- Roundtree IA, Evans ME, Pan T, He C. Dynamic RNA modifications in gene expression regulation. Cell. 2017;169(7):1187-1200.
- Ikeda RA, Richardson CC. Interactions of the RNA polymerase of bacteriophage T7 with its promoter during binding and initiation of transcription. Proc Natl Acad Sci U S A. 1986;83(11):3614-3618.
- Holtkamp S, Kreiter S, Selmi A, Simon P, Koslowski M, Huber C, et al. Modification of antigen-encoding RNA increases stability, translational efficacy, and T-cell stimulatory capacity of dendritic cells. Blood. 2006;108(13):4009-4017.
- Tada M, Abe N, Inagaki M, Sato K, Yamaguchi T, Tanaka H, et al. The effect of cap structure and poly(A) positioning on mRNA translation efficiency. Angew Chem Int Ed Engl. 2025;64(50):e202514124.
- Ye Z, Chen J, Zhao X, Li Y, Wang X, Zhang Y, et al. In vitro engineering chimeric antigen receptor macrophages and T cells by lipid nanoparticle-mediated mRNA delivery. ACS Biomater Sci Eng. 2022;8(2):722-733.
- Billingsley MM, Singh N, Ravikumar P, Zhang R, June CH, Mitchell MJ. Ionizable lipid nanoparticle-mediated mRNA delivery for human CAR T cell engineering. Nano Lett. 2020;20(3):1578-1589.
- Billingsley MM, Hamilton AG, Mai D, Singh N, Zhang R, Lee Y, et al. Orthogonal design of experiments for optimization of lipid nanoparticles for mRNA engineering of CAR T cells. Nano Lett. 2022;22(1):533-542.
- Zong Y, Lin Y, Wei T, Cheng Q. Lipid nanoparticle (LNP) enables mRNA delivery for cancer therapy. Adv Mater. 2023;35(51):e2303261.
- Sun D, Lu ZR. Structure and function of cationic and ionizable lipids for nucleic acid delivery. Pharm Res. 2023;40(1):27-46.
- Su FY, Zhao QH, Dahotre SN, Li X, Wang Y, Zhang Z, et al. In vivo mRNA delivery to virus-specific T cells by light-induced ligand exchange of MHC class I antigen-presenting nanoparticles. Sci Adv. 2022;8(8):eabm7950.
- Herrera-Barrera M, Ryals RC, Gautam M, Patel A, Kim S, Wilson J, et al. Peptide-guided lipid nanoparticles deliver mRNA to the neural retina of rodents and nonhuman primates. Sci Adv. 2023;9(2):eadd4623.
- Kheirolomoom A, Kare AJ, Ingham ES, Mahakian LM, Tam SM, Silvestrini MT, et al. In situ T-cell transfection by anti-CD3-conjugated lipid nanoparticles leads to T-cell activation, migration, and phenotypic shift. Biomaterials. 2022;281:121339.
- Tombácz I, Laczkó D, Shahnawaz H, Muramatsu H, Natesan A, Yadegari A, et al. Highly efficient CD4+ T cell targeting and genetic recombination using engineered CD4+ cell-homing mRNA-LNPs. Mol Ther. 2021;29(11):3293-3304.
- Rurik JG, Tombácz I, Yadegari A, Méndez Fernández PO, Shewale SV, Li L, et al. CAR T cells produced in vivo to treat cardiac injury. Science. 2022;375(6576):91-96.
- Shi D, Toyonaga S, Anderson DG. In vivo RNA delivery to hematopoietic stem and progenitor cells via targeted lipid nanoparticles. Nano Lett. 2023;23(7):2938-2944.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve